REVIEW

Recent Advances in Visible-Light-Mediated Copper-Catalyzed Difunctionalization of 1,3-Enynes

  • Peiwen Liu a ,
  • Fu Ye , b, * ,
  • Weiming Yuan , a, *
Expand
  • a School of Chemistry and Chemical Engineering, Huazhong University of Science & Technology, Wuhan 430074
  • b College of Chemical Engineering, Guizhou University of Engineering Science, Bijie, Guizhou 551700

Received date: 2026-04-01

  Revised date: 2026-05-25

  Online published: 2026-06-26

Supported by

National Natural Science Foundation of China(22571104)

National Key R&D Program of China(2024YFA1510500)

Guizhou Provincial Science and Technology Foundation(QKHJC-MS[2026]221)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Visible-light-mediated copper-catalyzed 1,3-enyne difunctionalization represents an efficient strategy for the cons- truction of polysubstituted allenes and propargylic compounds. Systematic advances in visible-light-mediated copper-catalyzed difunctionalization of 1,3-enynes in recent years are reviewed. Their applications in the difunctionalization of 1,3-enynes are elaborated by category according to different types of radical precursors. Reaction mechanisms, selectivity regulation mechanisms, influencing factors as well as advances in asymmetric catalytic reactions are discussed. Finally, the existing challenges in this field are outlined, and prospects for future research are proposed.

Cite this article

Peiwen Liu , Fu Ye , Weiming Yuan . Recent Advances in Visible-Light-Mediated Copper-Catalyzed Difunctionalization of 1,3-Enynes[J]. Chinese Journal of Organic Chemistry, 2026 , 46(7) : 2563 -2580 . DOI: 10.6023/cjoc202604003

1,3-烯炔作为一类兼具烯烃与炔烃反应特性的共轭体系, 其独特的线性分子结构与高度活化的π电子体系赋予其多重反应位点, 能够参与1,2-, 1,4-及3,4-等多种加成模式[1]. 通过对1,3-烯炔的选择性双官能团化, 可以高效构建结构多样的联烯、炔丙基化合物等有机分子骨架, 在天然产物合成、药物化学及材料科学等领域具有重要应用价值[2].
传统金属催化模式下, 1,3-烯炔的双官能团化通常通过过渡金属对不饱和键的配位活化来实现. 其中以钯、镍和铜等为代表的金属催化剂, 可首先对底物发生氧化加成、氢金属化或碳金属化等过程, 生成烯丙基金属或联烯基金属中间体, 随后与亲核试剂或亲电试剂发生交叉偶联, 完成1,3-烯炔的双官能团化转化[3]. 以较为经典的1,4-双官能团化反应为例, 在配体调控下有机金属物种选择性插入1,3-烯炔的碳-碳双键或叁键, 经异构化形成π-烯丙基金属或联烯基金属中间体, 再与各类试剂偶联得到炔丙基或联烯基产物. 但这类方法通常需要较为苛刻的反应条件, 对多种官能团的兼容性有限, 且对区域和立体选择性的控制高度依赖于特定配 体-金属组合的设计[4].
近年来, 随着光催化的快速发展[5], 光氧化还原催化为1,3-烯炔的高效、高选择性转化开辟了全新路径. 光氧化还原催化可在温和条件下, 通过单电子转移作用于底物生成自由基中间体, 从而实现传统方法难以活化的化学键的高效构建与重组[6]. 将该策略应用于1,3-烯炔的双官能团化时, 光催化剂在可见光激发下形成激发态物种, 通过单电子氧化或还原自由基前体产生碳中心自由基或杂原子自由基. 随后这些自由基可选择性地加成至1,3-烯炔的碳-碳双键上, 构建第一个碳-碳或碳-杂原子键, 同时生成烯基、炔丙基或联烯基自由基中间体; 随后, 该自由基中间体被过渡金属催化剂捕获, 经氧化加成、转金属和还原消除等基元步骤, 完成第二个碳-碳或碳-杂原子键的构建, 从而实现1,3-烯炔的双官能团化. 该光催化与过渡金属催化协同作用的体系, 不仅拓宽了底物的适用范围与反应类型, 也在反应选择性调控方面展现出优异性能.
在上述光氧化还原/过渡金属协同催化体系中, 铜催化因其独特的优势而备受关注. 首先, 铜配合物自身的氧化还原电位丰富, 本身可以被光激发, 或者与光氧化还原催化剂协同作用, 实现高效的电子传递. 其次, 与钯、镍等金属相比, 铜价格低廉, 来源广泛, 在工业化应用方面具有更大的潜力. 更重要的是, 光氧化还原/铜协同催化体系在碳-杂原子键构筑以及立体选择性调控方面展现出独特优势: 铜催化剂可与多种手性配体(如双噁唑啉、吡啶-噁唑啉、氮膦配体和双膦配体等)配位, 形成的手性铜配合物能够对自由基中间体进行高效的立体化学识别和控制, 从而在温和条件下实现传统过渡金属催化难以完成的立体化学转化, 为多取代手性联烯和炔丙基化合物的构筑提供了理想平台[7].
相比于炔烃双官能团化反应[8], 针对1,3-烯炔同类转化的系统性总结仍显不足. 近期虽已有相关综述从不同视角对该方向进行了梳理, 但现有综述均聚焦于1,3-烯炔的1,4-双官能化构建联烯、联烯醇的研究进展[9], 涵盖了光氧化还原和电化学催化等各类催化体系, 重点讨论了不同策略下自由基加成及后续偶联的核心机理. 与上述工作相比, 本综述主要聚焦于可见光介导铜催化这一催化体系, 以自由基前体类型为主线, 围绕不同自由基前体进行分类阐述, 重点综述1,3-烯炔的1,2-和1,4-双官能团化反应在构建多取代联烯、炔丙基化合物及环状骨架等方面的代表性工作, 深入探讨其化学、区域与立体选择性调控的机制规律(Scheme 1), 并总结了该领域当前面临的挑战, 展望了未来发展方向, 以期为相关研究提供理论参考与实践借鉴.
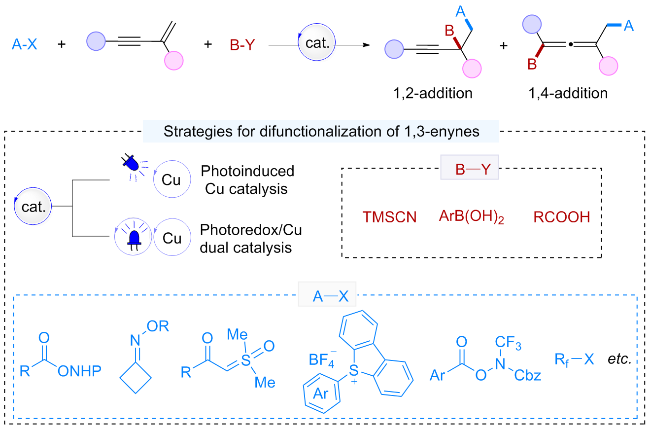
图式1 可见光介导铜催化1,3-烯炔的双官能团化反应

Scheme 1 Visible-light-mediated copper-catalyzed difunctionalization of 1,3-enynes

1 可见光介导铜催化1,3-烯炔的双官能团化反应

1.1 邻苯二甲酰亚胺酯类自由基前体在1,3-烯炔双官能团化中的应用

2021年, 卢一新课题组[10]报道了光/铜协同催化下1,3-烯炔的脱羧1,4-氰基化反应(Scheme 2). 该反应以1,3-烯炔与烷基氧化还原活性酯(NHP)为原料, 在室温及蓝光照射下, 以高区域选择性高效合成了四取代联烯. 机理研究表明, 铱光催化剂通过单电子还原NHP酯, 促使其脱羧生成烷基自由基A, 该自由基选择性加成至1,3-烯炔, 生成关键的联烯基自由基中间体B. 随后, 该高活性自由基被Cu(II)配合物有效捕获, 形成Cu(III)物种, 并经快速还原消除过程构建C—CN键与 C—C键, 最终得到四取代联烯产物. 该机制得到了自由基捕获实验、自由基钟实验及对照实验的共同验证, 反应表现出优异的化学选择性与官能团兼容性. 该方法不仅适用于一级、二级及三级烷基氧化还原活性酯, 还可用于天然产物及药物分子的后期修饰, 为复杂多取代联烯的合成提供了新途径.
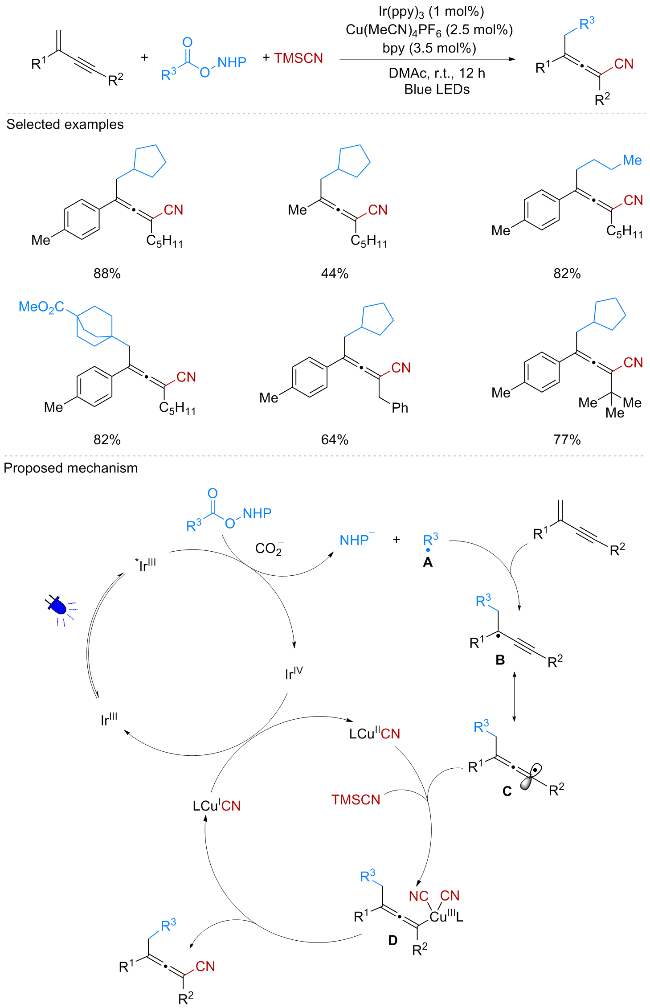
图式2 光/铜协同催化1,3-烯炔的脱羧1,4-碳氰基化反应

Scheme 2 Decarboxylative 1,4-carbocyanation of 1,3-enynes via photoredox/copper dual catalysis

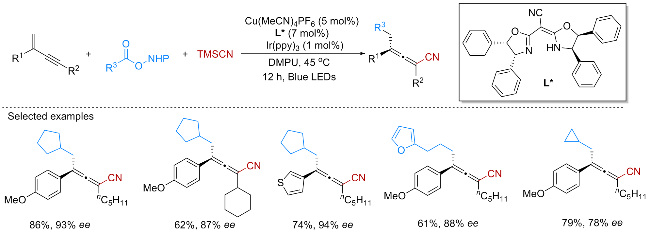
在此基础上, 2024年, 邓国军课题组[11]发展了光/铜协同催化1,3-烯炔的不对称1,4-碳氰基化反应(Scheme 3). 该反应利用阴离子氰基双噁唑啉配体调控立体选择性, 克服了线性联烯自由基中间体难以实现立体控制的挑战. 该方法不仅为合成结构多样的轴手性四取代联烯提供了简洁实用的途径, 还成功将天然产物及药物分子衍生的羧酸应用于后期修饰, 展现出良好的官能团兼容性和优异的化学、区域及对映选择性.
图式3 光/铜协同催化1,3-烯炔的脱羧不对称1,4-碳氰基化反应

Scheme 3 Enantioselective decarboxylative 1,4-carbocyanation of 1,3-enynes via photoredox/copper dual catalysis

2021年, 肖文精课题组[12]利用双噁唑啉配体作为手性配体, 通过可见光激发有机光催化剂单电子还原NHP酯产生烷基自由基, 在温和中性条件下实现了1,3-烯炔的高对映选择性1,2-碳氰化反应, 高效合成了一系列结构多样的手性炔丙基腈化合物(Scheme 4). 机理研究表明, 该反应的关键在于手性铜氰配合物对炔丙基自由基的不对称捕获. 自由基钟实验和2,2,6,6-四甲基哌啶氧化物(TEMPO)捕获实验证实了烷基自由基及炔丙基自由基中间体的生成. 基于此, 作者提出了协同催化机理: 激发态光催化剂还原NHP酯产生烷基自由基A, 自由基加成至1,3-烯炔生成炔丙基自由基中间体B; 同时, 氧化态光催化剂氧化Cu(I)为Cu(II), 后者与炔丙基自由基结合形成Cu(III)中间体C; 最终经还原消除得到高光学纯度的手性炔丙基腈产物. 该方法还可拓展至四组分羰基化碳氰化反应, 为手性腈类化合物的合成提供了新策略.
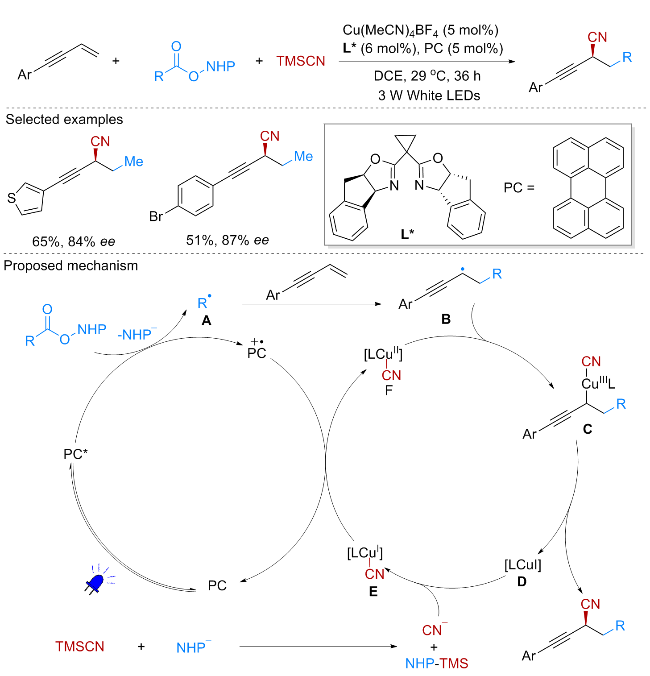
图式4 光/铜协同催化1,3-烯炔的不对称1,2-碳氰基化反应

Scheme 4 Enantioselective 1,2-carbocyanation of 1,3-enynes via photoredox/copper dual catalysis

2024年, 王见课题组[13]报道了一例光/铜协同催化1,3-烯炔的1,4-烷基氰基化反应(Scheme 5). 该反应使用环状丁醇和戊醇衍生物作为醛基功能化自由基前体, 通过光诱导C—C键断裂, 在同一催化循环中同步引入醛基和氰基, 实现了1,3-烯炔的三组分1,4-双官能团化, 以中等到优异的产率合成了一系列1,4-双官能团化的四取代联烯. 该反应机理的核心在于光诱导N—O键均裂引发β-断裂过程: 激发态光催化剂Ir(ppy)3单电子还原环状醇衍生物, 生成烷氧基自由基A; 该中间体经历快速的β-断裂, 发生C—C键开环, 产生醛基功能化的伯烷基自由基B; 随后该自由基对1,3-烯炔进行选择性加成, 生成联烯基自由基中间体D; 同时, Cu(I)物种与三甲基氰基硅烷(TMSCN)配位后被氧化为Cu(II)CN, 捕获联烯自由基形成Cu(III)中间体E; 最终经还原消除得到目标产物, 同时再生Cu(I)催化剂, 完成催化循环.
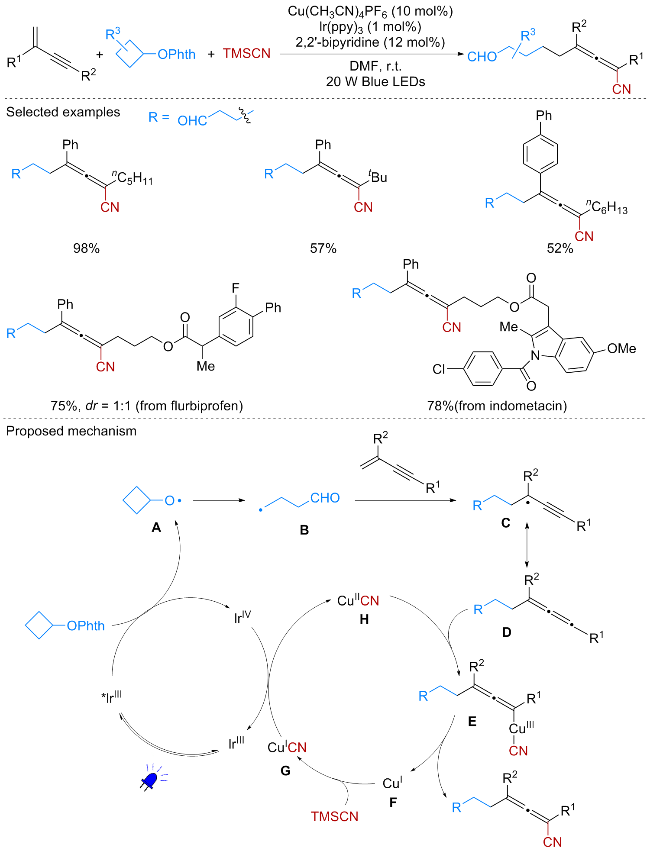
图式5 光/铜协同催化1,3-烯炔的1,4-烷基氰基化反应

Scheme 5 1,4-Alkylcyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

2023年, 王细胜课题组[14]报道了一种基于1,5-氢原子转移策略的1,4-双官能团化反应(Scheme 6), 以N-烷氧基邻苯二甲酰亚胺和1,3-烯炔为原料, 在温和条件下实现了四取代联烯腈的高效合成. 该反应的机理研究表明, 光催化剂Ir(ppy)3通过单电子还原活化N-烷氧基邻苯二甲酰亚胺, 产生烷氧基自由基. 该自由基经历分子内1,5-HAT, 攫取远端C(sp3)—H键的氢原子, 生成烷基自由基中间体. 随后, 该烷基自由基选择性加成至1,3-烯炔, 形成联烯基自由基中间体. 该中间体被原位生成的LCu(II)CN配合物高效捕获, 形成Cu(III)物种, 并经历快速的还原消除过程, 生成四取代联烯腈产物. 该方法的底物适用范围广泛, 不仅适用于多种一级、二级及三级C(sp3)—H键, 还可兼容天然产物胆固醇衍生物. 此外, 该方法还可拓展至烷氧基吡啶鎓盐类底物, 通过光氧化还原催化生成烷氧基自由基, 引发类似的1,5- HAT过程, 为复杂联烯化合物的合成提供了新途径.
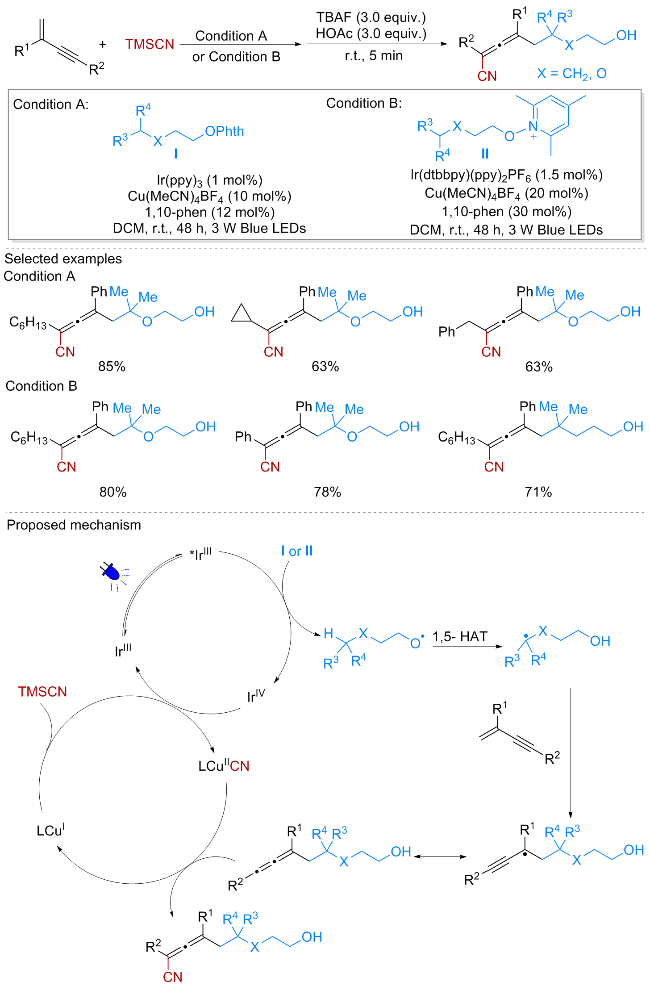
图式6 光/铜协同催化1,3-烯炔的1,5-氢原子转移官能团化反应

Scheme 6 Difunctionalization of 1,3-enynes via 1,5-HAT by photoredox/copper dual catalysis

1.2 环状肟酯类自由基前体在1,3-烯炔双官能团化中的应用

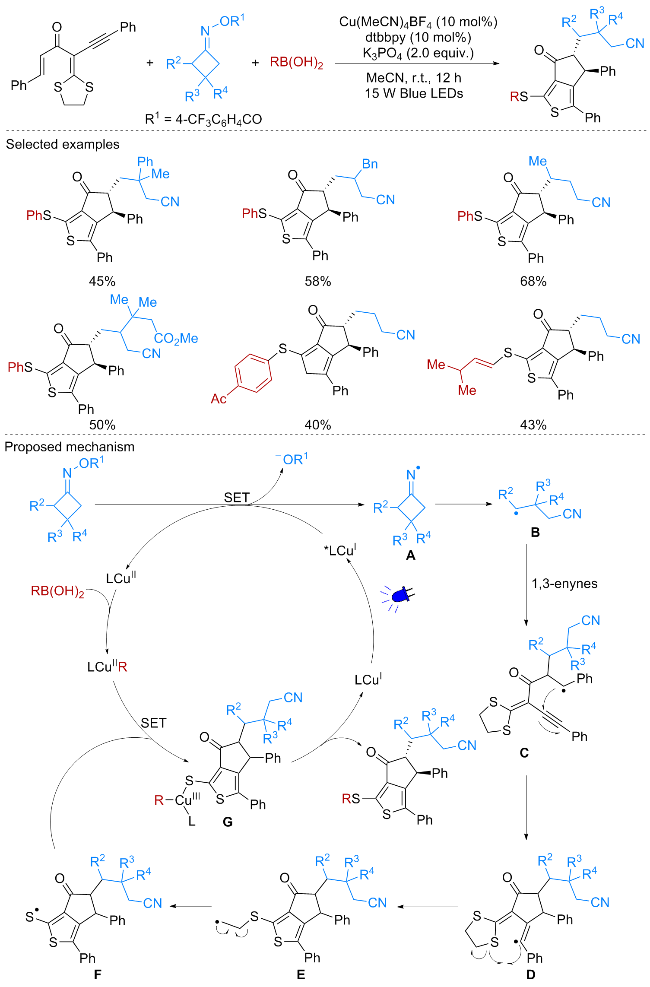
2020年, 余正坤课题组[15]发展了一种光诱导铜催化偕二烷硫基1,3-烯炔、环丁酮肟酯与芳基硼酸的三组分自由基环化反应(Scheme 7), 实现了结构多样的芳基- 2-噻吩基硫醚的高效合成. 该工作以偕二烷硫基1,3-烯炔作为关键底物, 在可见光与铜催化剂协同作用下, 通过串联的氰烷基自由基加成、分子内环化、C(sp3)—S键断裂及硫中心自由基偶联过程, 一步构建了四个新的C—C键和C—S键, 同时形成了环戊烷和噻吩环两个环状结构, 展现出良好的化学选择性和非对映选择性.
图式7 光激发铜催化1,3-烯炔、环丁酮肟酯与芳基硼酸的三组分自由基环化反应

Scheme 7 Three-component radical annulation of 1,3-enynes, cyclobutanone oxime esters and arylboronic acids enabled by photoinduced copper catalysis

该反应可能的机理为: 光激发态的LCu(I)*通过单电子转移还原环丁酮肟酯, 生成亚胺自由基A, 随后发生C—C键断裂产生γ-氰烷基自由基B; 该自由基对偕二烷硫基1,3-烯炔进行加成, 生成烷基自由基中间体C, 继而发生分子内环化形成烯基自由基物种D; 该烯基自由基促进C(sp3)—S键均裂, 释放一分子乙烯并生成硫中心自由基F; 与此同时, 芳基硼酸与LCu(II)物种发生转金属化生成LCu(II)R中间体, 随后捕获硫中心自由基F形成高价Cu(III)物种G, 最终经还原消除得到目标产物, 并再生Cu催化剂, 完成循环. 通过自由基钟实验、电子自旋共振(EPR)及高分辨质谱(HRMS)等手段, 证实了该反应经历自由基过程, 且硫中心自由基-Cu(II)偶联是该转化的关键步骤. 该方法对一系列偕二烷硫基1,3-烯炔、环丁酮肟酯及芳基/烯基硼酸均表现出良好的兼容性, 并成功实现了产物的磺酰化及羰基还原等衍生化反应.
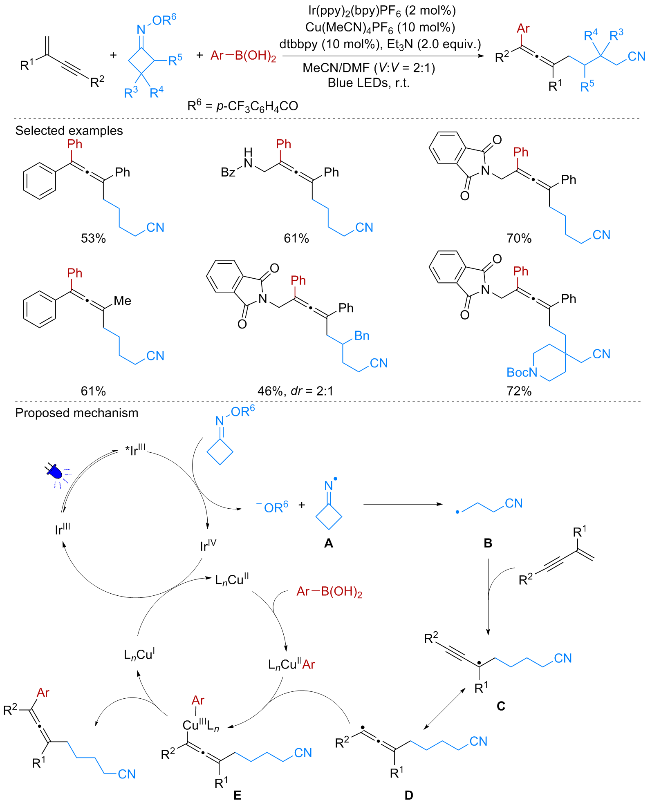
2022年, 邱江凯课题组[16]报道了一例可见光/铜协同催化1,3-烯炔与环丁酮肟酯、芳基硼酸的三组分1,4-氰烷基芳基化反应(Scheme 8), 实现了四取代联烯的高效、高化学及区域选择性合成, 为构建结构多样的多官能团化联烯提供了新策略. 底物适用性考察表明, 1,3-烯炔的C(2)和C(4)位不同电性取代基、各类环丁酮肟酯及芳基硼酸均可顺利参与反应, 展现出良好的官能团容忍性. 此外, 该策略成功将连续流光化学技术应用于该转化, 并实现克级规模制备, 显示出良好的合成应用潜力.
图式8 光/铜协同催化1,3-烯炔的三组分1,4-氰烷基芳基化反应

Scheme 8 1,4-Cyanoalkylarylation of 1,3-enynes enabled by photoredox/copper dual catalysis

机理研究表明, 该反应的启动过程为: 激发态光催化剂通过单电子转移还原环丁酮肟酯, 生成亚胺自由基A. 随后亚胺自由基A发生C—C键断裂, 产生γ-氰烷基自由基B. 该自由基对1,3-烯炔进行区域选择性加成, 生成联烯基自由基中间体D. 与此同时, 芳基硼酸与Cu(II)物种发生转金属化, 生成Ar-Cu(II)中间体, 后者捕获联烯基自由基D形成Cu(III)中间体E, 最终经还原消除得到四取代联烯产物, 并再生Cu(I)催化剂, 完成循环.
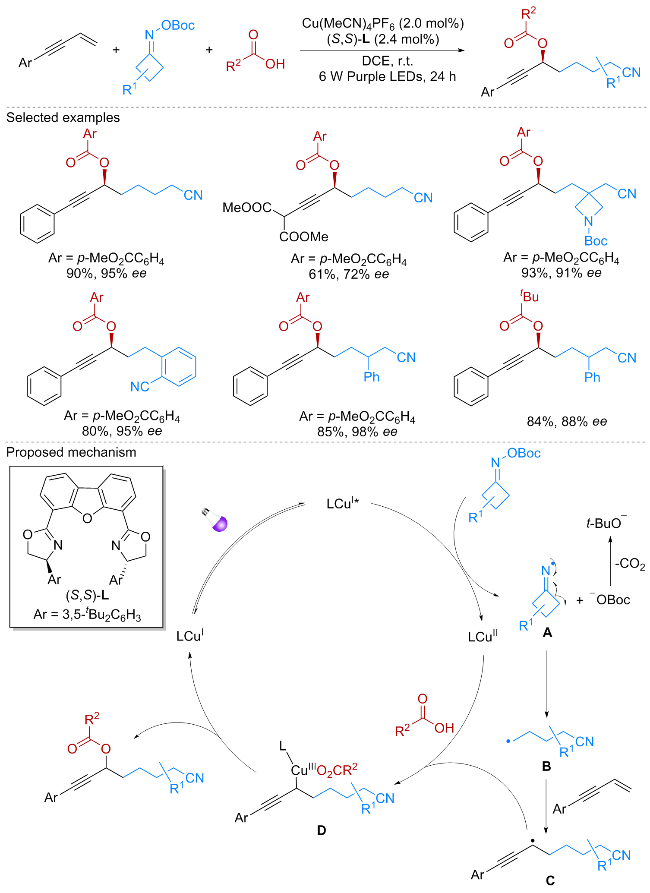
2023年, 陈加荣和肖文精团队[17]通过光诱导铜催化策略(Scheme 9), 以环丁酮肟酯作为氰烷基自由基前体, 以羧酸作为亲核试剂, 在手性双噁唑啉配体作用下, 高区域和对映选择性地实现了1,3-烯炔的不对称1,2-双官能团化. 该方法不仅为合成结构多样的手性氰烷基化炔丙基酯类化合物提供了简洁实用的途径, 还被成功应用于阿司匹林、吲哚美辛等药物分子衍生的复杂羧酸, 展现出优异的官能团兼容性.
图式9 光诱导铜催化1,3-烯炔不对称脱羧1,2-氰烷基酯化反应

Scheme 9 Enantioselective decarboxylative 1,2-cyanoalkyl esterification of 1,3-enynes enabled by photoinduced copper catalysis

反应机理中, 激发态的LCu(I)*通过单电子转移还原环丁酮肟酯, 生成亚胺自由基A, 接着发生C—C键断裂产生氰烷基自由基B, 该自由基对1,3-烯炔的末端烯烃进行区域选择性加成, 形成稳定的炔丙基自由基C. 随后, 该自由基被手性Cu(II)配合物捕获, 形成中间体D, 最终经对映选择性的还原消除得到手性炔丙基酯产物. 通过自由基捕获实验、紫外-可见吸收光谱及非线性效应研究等手段, 证实了反应经历自由基过程, 且原位生成的光活性铜配合物兼具光氧化还原催化与手性诱导的双重功能.
次年, 该团队[18]基于类似的反应设计思路, 将亲核试剂从羧酸拓展至芳基硼酸, 成功拓展了光/铜催化体系在自由基不对称芳基化反应中的应用(Scheme 10). 该工作以芳基硼酸为芳基源, 通过调控手性双噁唑啉配体结构和光照条件, 选择性生成了炔丙基产物和联烯基产物. 从反应机制上看, 炔丙基自由基与联烯基自由基之间存在共振平衡, 当1,3-烯炔的4号位为芳基时, 自由基以炔丙基形式为主, 参与芳基化生成手性炔丙基产物; 而当4号位为烷基时, 联烯基自由基的稳定性相对更高, 反应更倾向于经由联烯基路径生成手性四取代联烯产物. 配体结构在这一过程中起到了决定性作用, 循环伏安法表明, 不同的配体对铜配合物的氧化还原电位具有显著调控作用, 其中L1配体有助于形成还原性更强的激发态铜, 从而高效促进4-芳基-1,3-烯炔底物中炔丙基自由基的生成; 而L2配体则更有利于稳定联烯基自由基. 综上, 该体系通过对底物结构、配体选择与光照条件的精确匹配, 实现了对两类高价值手性分子的选择性构建, 为1,3-烯炔在不对称自由基反应中的选择性调控提供了设计思路.
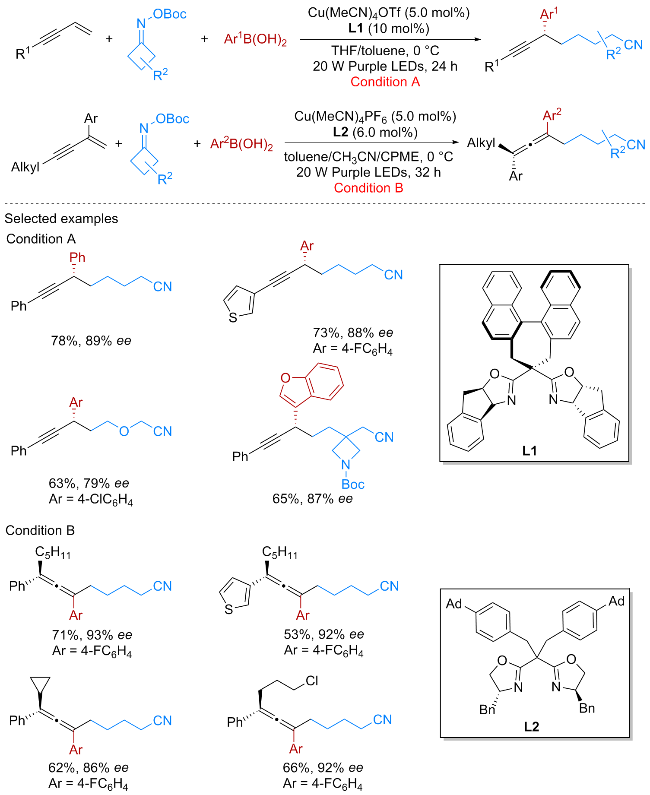
图式10 光诱导铜催化1,3-烯炔的不对称1,2-氰烷基酯化反应

Scheme 10 Enantioselective 1,2-cyanoalkyl esterification of 1,3-enynes enabled by photoinduced copper catalysis

1.3 硫酯、亚砜叶立德及硫鎓盐类自由基前体在1,3-烯炔双官能团化中的应用
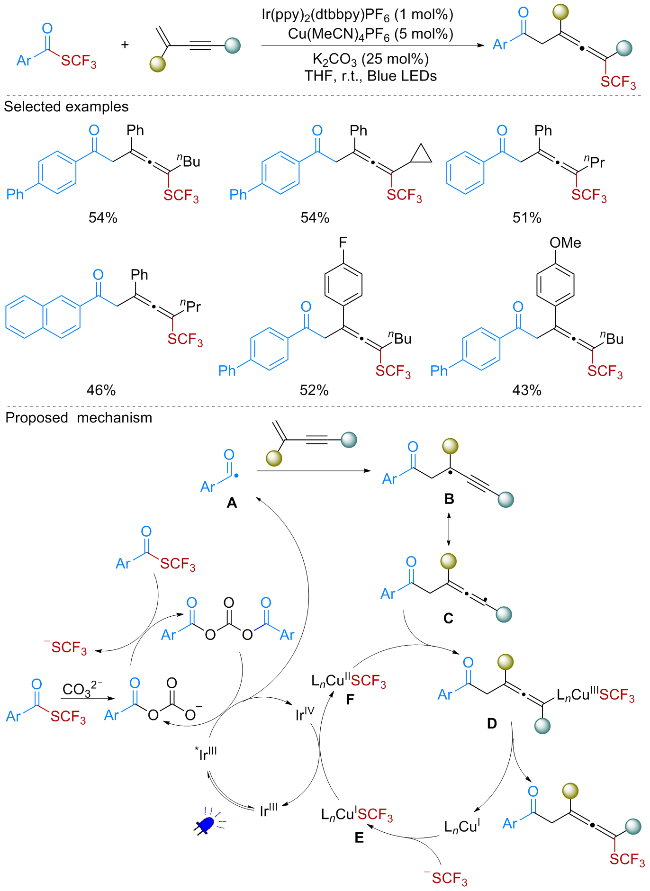
2023年, 史大永课题组[19]报道了一种光氧化还原与铜协同催化1,3-烯炔的酰基/三氟甲硫基化反应(Scheme 11). 该研究以三氟甲基硫酯作为双功能试剂, 在温和可见光条件下, 实现了1,3-烯炔的1,4-酰基/三氟甲硫基化, 高效合成了一系列β-三氟甲硫基化酮和δ-三氟甲硫基化β-联烯基酮, 产率最高可达99%, 展现出良好的官能团兼容性和区域选择性.
图式11 光/铜协同催化1,3-烯炔的酰基/三氟甲硫基化反应

Scheme 11 Acyl-trifluoromethylthiolation of 1,3-enynes enabled by photoredox/copper dual catalysis

该反应可能的机理如下: 首先, 三氟甲基硫酯在K2CO3作用下发生加成-消除反应, 生成三氟甲硫基阴离子和双酰基碳酸酯中间体; 激发态的光催化剂被双酰基碳酸酯氧化淬灭, 生成Ir(IV)和酰基自由基A; 酰基自由基A对1,3-烯炔进行加成, 生成自由基中间体B. 另一方面, 三氟甲硫基阴离子与Cu(I)催化剂配位形成E, 后者被Ir(IV)氧化为Cu(II)中间体F. 自由基中间体B被Cu(II)中间体F捕获, 形成Cu(III)中间体D, 经还原消除得到目标产物, 并再生Cu(I)催化剂. 该方法不仅实现了烯烃和1,3-烯炔的酰基/三氟甲硫基化, 还通过更换自由基前体, 拓展至氟烷基化及芳基化反应, 展现出广泛的应用潜力.
2024年, 赵玉龙团队[20]采用亚砜叶立德作为烷基自由基前体, 发展了1,3-烯炔的1,4-烷基氰化反应(Scheme 12), 高效合成了一系列含羰基的联烯腈类化合物, 反应展现出良好的官能团兼容性和化学、区域选择性. 反应开始于激发态的光催化剂被亚砜叶立德通过单电子转移过程氧化淬灭, 生成α-羰基自由基和Ir(IV)物种. 随后, α-羰基自由基对1,3-烯炔进行加成生成联烯基自由基. 与此同时, Cu(I)物种被Ir(IV)氧化为Cu(II)物种, 并与TMSCN发生配体交换, 并捕获联烯基自由基, 形成高价的Cu(III)配合物. 最后, 经还原消除得到目标产物, 同时再生Cu(I)催化剂, 完成铜催化循环. 上述反应机理已通过自由基捕获、自由基钟等一系列对照实验得到验证; 控制实验同时证实, 可见光照射对该转化至关重要. 该方法首次实现了亚砜叶立德作为碳自由基前体在光/铜协同催化氰基化反应中的应用, 为联烯腈类化合物的合成提供了新途径.
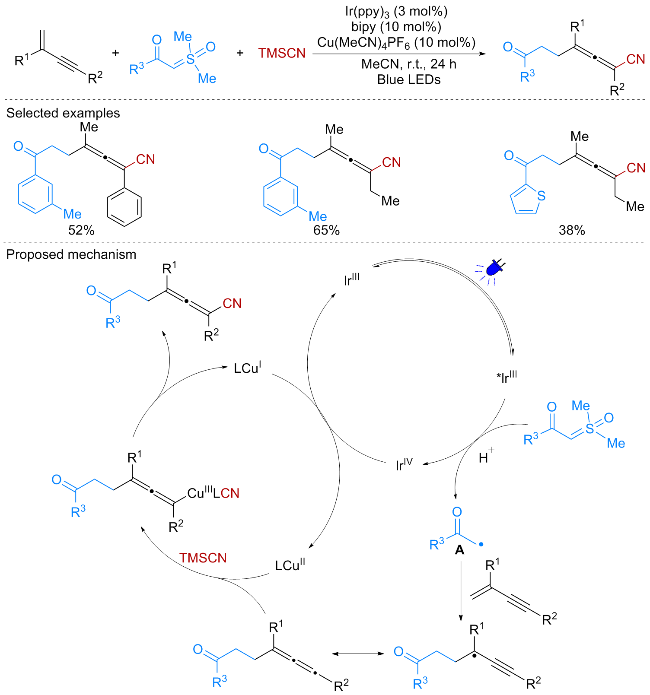
图式12 光/铜协同催化亚砜叶立德介导的1,3-烯炔的烷基氰基化反应

Scheme 12 Photoredox/copper-catalyzed alkylcyanation of 1,3-enynes using sulfoxonium ylides as carbon radical precursors

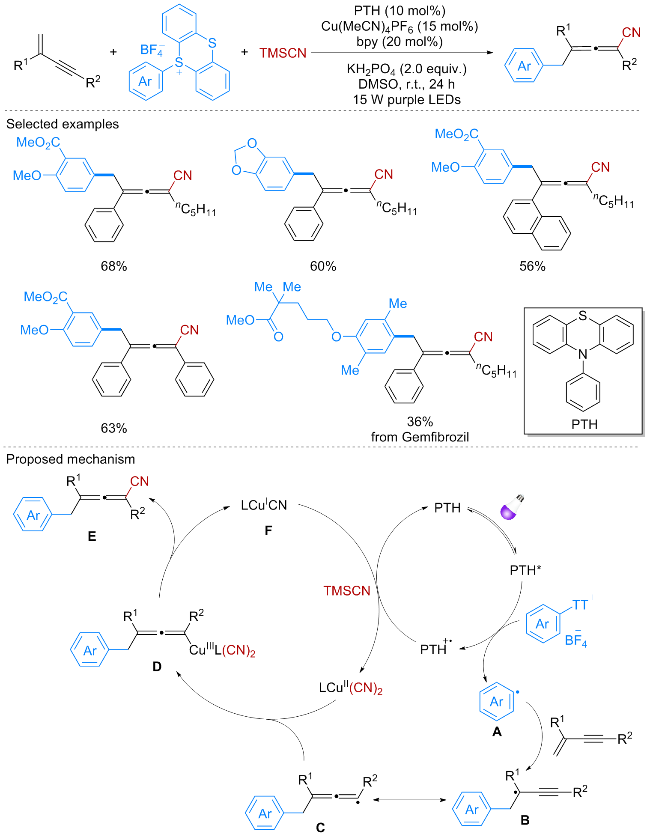
2025年, 杨道山课题组[21]发展了一种光/铜协同催化体系, 用于1,3-烯炔的1,4-芳基氰基化反应(Scheme 13). 该策略利用噻蒽鎓盐作为芳基自由基前体, 通过可见光诱导产生芳基自由基, 随后与1,3-烯炔发生自由基加成、异构化, 最终被氰基铜物种捕获, 高效构建了一系列结构多样的四取代联烯腈化合物. 该方法底物适用范围广泛, 对多种官能团具有良好的耐受性, 为芳基取代联烯腈的合成提供了新途径.
图式13 光/铜协同催化噻蒽鎓盐介导的1,3-烯炔1,4-芳基氰基化反应

Scheme 13 Photoredox/copper-catalyzed 1,4-arylcyanation of 1,3-enynes using thianthrenium salts as aryl radical precursors

在机理方面, 光催化剂N-苯基吩噻嗪(PTH)在紫光激发下进入激发态, 通过单电子转移还原噻蒽鎓盐, 生成芳基自由基和噻蒽自由基正离子. 芳基自由基对1,3-烯炔的C=C双键进行区域选择性加成, 生成炔丙基自由基, 经异构化形成联烯基自由基. 与此同时, Cu(I)物种与TMSCN配位后形成氰基铜中间体, 并在氧化条件下转化为Cu(II)氰物种. 联烯基自由基被该Cu(II)氰物种捕获, 生成高价的Cu(III)中间体, 随后发生还原消除, 释放目标产物并再生Cu(I)催化剂, 完成催化循环. 同年, 林桃燕课题组[22]利用类似的策略, 以芳基二苯并噻吩盐作为芳基源, 在光敏剂Ir(ppy)3和Cu(CH3CN)PF6的协同作用下, 成功实现了1,3-烯炔的1,4-芳基氰化反应(Scheme 14). 该方案对多种电性取代的芳基源及不同结构的1,3-烯炔, 均表现出良好的兼容性, 为含芳基的四取代联烯的构建提供了新思路.
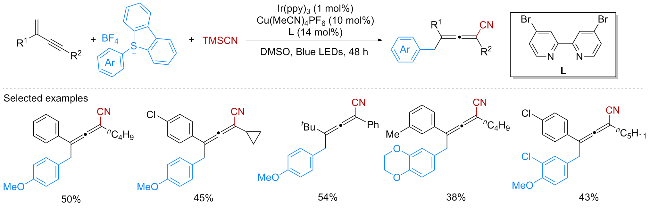
图式14 光/铜协同催化1,3-烯炔的1,4-芳基氰基化反应

Scheme 14 1,4-Arylcyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

1.4 氮中心自由基前体在1,3-烯炔双官能团化中的应用

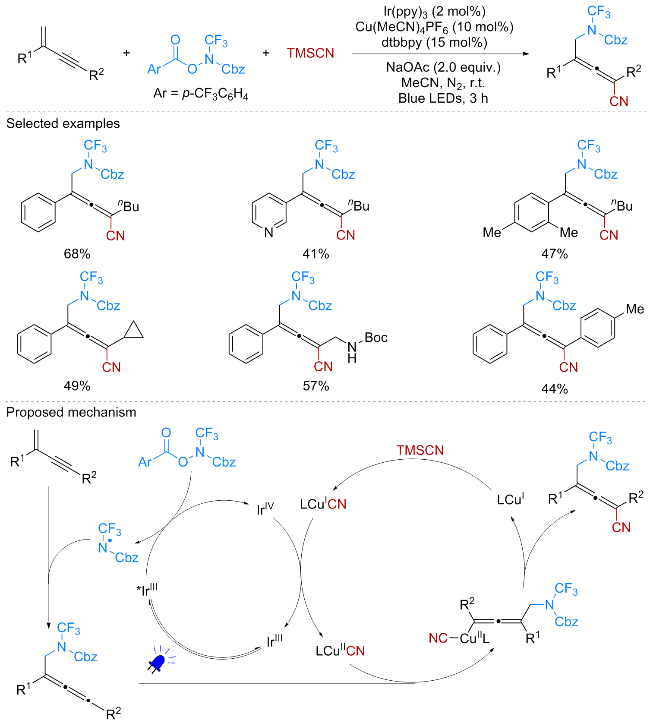
2022年, 徐修华课题组[23]将N-CF3羟胺试剂引入 光/铜协同催化体系, 成功发展了1,3-烯炔的1,4-三氟甲胺基氰基化反应(Scheme 15). 该工作的核心在于利用N-CF3羟胺试剂作为双功能前体, 在光氧化还原条件下同时实现三氟甲胺基自由基的生成与氰基的引入.
图式15 光/铜协同催化1,3-烯炔的1,4-三氟甲胺基氰基化反应

Scheme 15 1,4-Trifluoromethylaminocyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

反应机理的关键步骤为: 激发态光催化剂还原N-CF3羟胺试剂, 引发N—O键均裂, 产生N-中心自由基. 该自由基对1,3-烯炔的C=C双键进行加成, 生成炔丙基自由基中间体, 进而异构化为联烯基自由基. 与此同时, Cu(I)物种与TMSCN配位形成氰基铜配合物, 并被Ir(IV)氧化为Cu(II)活性物种. 联烯基自由基被该Cu(II)物种捕获, 形成Cu(III)中间体, 最终经还原消除释放目标产物并再生Cu(I)催化剂. 自由基捕获实验和自由基钟实验为上述自由基历程提供了有力证据.
2024年, 李金恒课题组[24]发展了一种光/铜协同催化的1,3-烯炔1,4-酰胺基氰基化反应(Scheme 16). 该工作的核心在于, 通过光氧化还原途径, 温和生成酰胺基自由基, 并利用铜催化实现对联烯基自由基的高效捕获. 基于机理实验结果, 作者提出了如下催化循环: 蓝光激发下, 光催化剂跃迁至激发态, 该激发态与N-酰胺基吡啶鎓盐发生单电子转移, 生成N-中心自由基A和Ir(IV). 中间体A发生N—N键断裂, 生成酰胺基自由基B. 酰胺基自由基B对1,3-烯炔的C=C双键进行加成, 生成联烯基自由基D. 与此同时, LCu(I)物种与TMSCN反应形成LCuᴵCN中间体F, 随后被Ir(IV)氧化为LCuᴵᴵ(CN)2物种E, 进而捕获联烯基自由基D, 形成高价Cu(III)中间体F; 随后发生还原消除得到目标产物并再生LCuᴵCN中间体G, 完成催化循环.
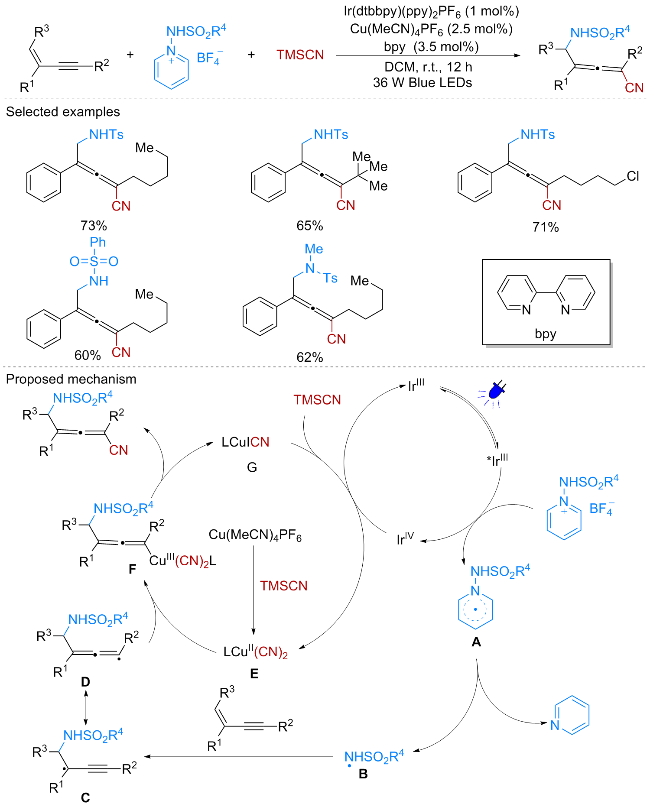
图式16 光/铜协同催化1,3-烯炔的1,4-酰胺基氰基化反应

Scheme 16 1,4-Amidocyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

1.5 氟烷基自由基前体在1,3-烯炔双官能团化中的应用

2024年, 邓国军课题组[25]报道了一种光/铜协同催化下1,3-烯炔的1,4-全氟烷基氰基化反应(Scheme 17). 该工作的核心在于利用全氟烷基碘化物作为自由基前体, 在光氧化还原条件下实现全氟烷基自由基的生成与后续转化. 基于自由基捕获实验和荧光淬灭实验结果, 作者推测反应机理为: 激发态光催化剂还原全氟烷基碘化物, 引发C—I键均裂, 产生全氟烷基自由基A. 自由基A对1,3-烯炔的C=C双键进行加成, 生成联烯基自由基C. 与此同时, Cu(I)被Ir(IV)氧化为Cu(II), 其与TMSCN配位并捕获联烯基自由C, 生成Cu(III)中间体D, 最终经还原消除释放目标产物, 并再生Cu(I)催化剂. 该策略成功实现了不同链长全氟烷基以及官能化二氟甲基和全氟异丙基的引入, 展现出优异的底物普适性和官能团兼容性.
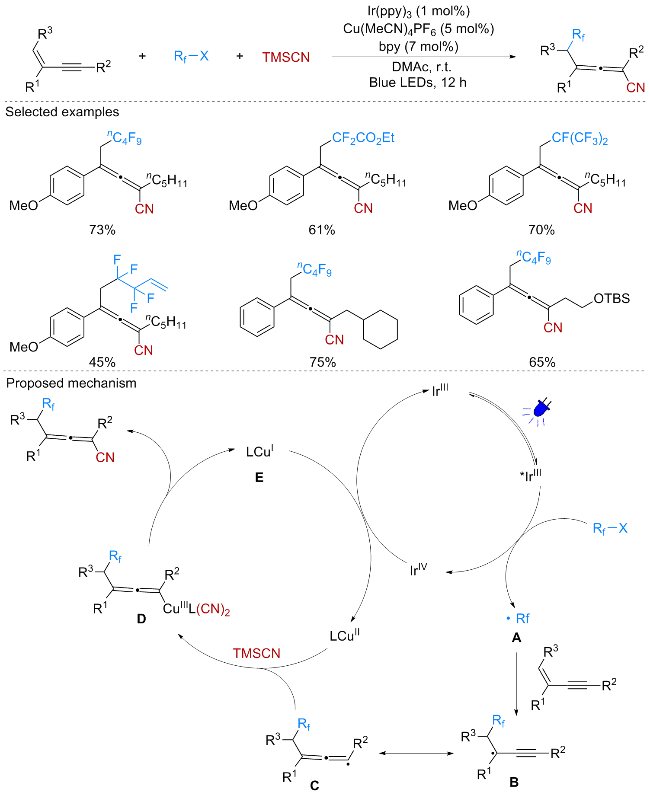
图式17 光/铜协同催化1,3-烯炔的1,4-全氟烷基氰基化反应

Scheme 17 1,4-Perfluoroalkylcyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

2024年, 黄焰根课题组[26]报道了一种光/铜协同催化1,3-烯炔的1,4-二氟烷基氰基化反应(Scheme 18). 该工作的核心在于利用二氟烷基鏻盐作为二氟烷基自由基前体, 在光氧化还原条件下实现二氟烷基自由基的生成与后续转化. 反应机理的关键步骤为: 激发态的光催化剂还原二氟烷基鏻盐, 引发C—P键均裂, 产生二氟烷基自由基. 该自由基对1,3-烯炔的C=C双键进行加成, 生成炔丙基自由基中间体, 进而异构化为联烯基自由基. 与此同时, Cu(I)物种被Ir(IV)氧化为Cu(II)物种, 并与TMSCN配位形成LCu(II)CN活性物种. 联烯基自由基被该LCu(II)CN物种捕获, 形成Cu(III)中间体, 最终经还原消除, 释放目标产物并再生Cu(I)催化剂.
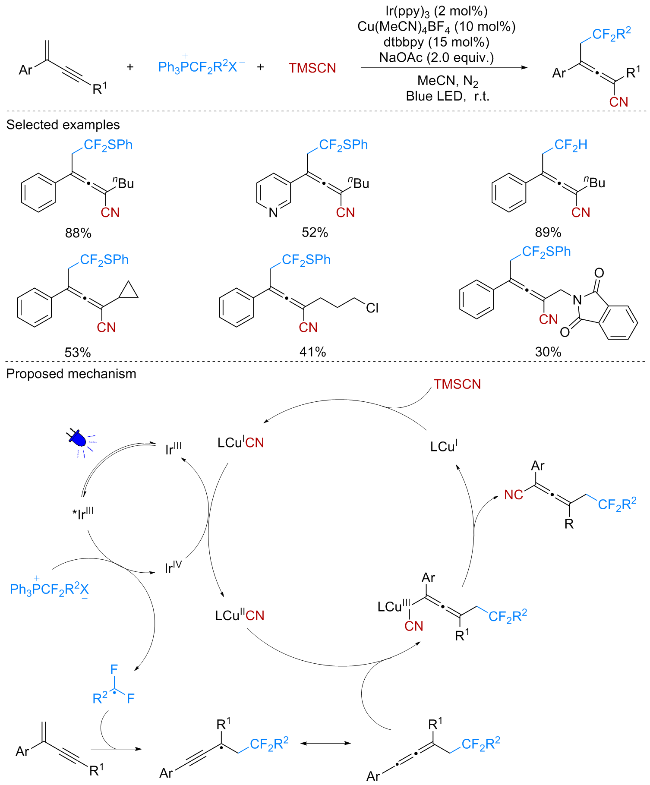
图式18 光/铜协同催化1,3-烯炔的1,4-二氟烷基氰基化反应

Scheme 18 1,4-Difluoroalkylcyanation of 1,3-enynes enabled by photoredox/copper dual catalysis

2 总结与展望

可见光介导的铜催化1,3-烯炔的双官能团化反应, 凭借其温和的反应条件、优异的官能团兼容性以及精准的选择性控制, 已成为构建多取代联烯类和炔丙基化合物的重要工具. 该策略通过光氧化还原循环高效产生多种自由基物种, 并利用铜催化剂对自由基中间体的选择性捕获, 实现了1,3-烯炔的1,4-双官能团化和1,2-双官能团化, 为合成多取代联烯、炔丙基化合物提供了高效途径. 近年来, 围绕NHP酯、环状肟酯、含硫试剂、氟烷基试剂及氮中心自由基前体等不同自由基源, 研究者们发展了一系列适用于不同结构1,3-烯炔的官能团化方法, 并在不对称催化领域取得了重要突破.
展望未来, 该领域仍面临诸多机遇与挑战. 首先, 在自由基前体方面, 亟需拓展非活化烷烃、简单芳烃等廉价原料的直接转化, 减少对预官能化底物的依赖. 未来可进一步探索醇、羧酸及卤代烃等来源广泛的自由基前体, 并结合氢原子转移或光氧化还原催化丰富碳自由基的生成方式. 同时, 发展适用于构建碳-杂原子键的含氮、含氧及含氟等亲电试剂, 将显著提升产物结构多样性. 其次, 在催化体系方面, 发展基于铁、钴和锰等廉价金属的光/金属协同催化体系, 有助于提升方法的可持续性. 未来可结合配体设计及双重催化策略, 实现对竞争性1,2-、3,4-和1,4-加成路径的精准控制. 此外, 电化学与光催化的深度融合, 有望在无需外加氧化还原剂的条件下构建绿色催化体系. 再次, 在立体选择性控制方面, 尽管不对称光/铜催化已取得初步进展, 但在底物普适性以及官能团兼容性方面有待提升, 尤其是多官能团化联烯的合成. 未来可聚焦于发展新型手性配体实现对联烯基自由基或炔丙基自由基中间体的立体化学调控, 为手性联烯和炔丙基化合物的高效构建提供有效途径.
(Zhao, C.)
[1]
(a) Chu, W.-D.; Zhang, Y.; Wang, J. Catal. Sci. Technol. 2017, 7, 4570.

DOI

(b) Li, Y.; Bao, H. Chem. Sci. 2022, 13, 8491.

DOI

(c) Fu, L.; Greßies, S.; Chen, P.; Liu, G. Chin. J. Chem. 2020, 38, 91.

DOI

(d) Bao, X.; Ren, J.; Yang, Y.; Ye, X.; Wang, B.; Wang, H. Org. Biomol. Chem. 2020, 18, 7977.

DOI

[2]
(a) Holmes, M.; Schwartz, L. A.; Krische, M. J. Chem. Rev. 2018, 118, 6026.

DOI

(b) Zhu, C.; Chen, H.; Yue, H.; Rueping, M. Nat. Synth. 2023, 2, 1068.

DOI

(c) Singh, J.; Saxena, B.; Sharma, A. Catal. Sci. Technol. 2024, 14, 5143.

DOI

(d) López, F.; Mascareñas, J. L. Chem. Soc. Rev. 2014, 43, 2904.

DOI

(e) Lledó, A.; Pla-Quintana, A.; Roglans, A. Chem. Soc. Rev. 2016, 45, 2010.

DOI PMID

[3]
(a) Li, L.; Wang, S.; Jakhar, A.; Shao, Z. Green Synth. Catal. 2023, 4, 124.

(b) Doraghi, F.; Edareh, M. H.; Ghasemi, M.; Larijani, B.; Mahdavi, M.; Al-Harrasi, A. Chem. Rec. 2026, 26, e202500140.

DOI

[4]
(a) Trost, B. M.; Masters, J. T. Chem. Soc. Rev. 2016, 45, 2212.

DOI

(b) Dherbassy, Q.; Manna, S.; Talbot, F. J. T.; Prasitwatcharakorn, W.; Perry, G. J. P.; Procter, D. J. Chem. Sci. 2020, 11, 11380.

DOI PMID

(c) Xiao, W.; Wu, J. Org. Chem. Front. 2022, 9, 5053.

DOI

[5]
(a) Narayanan, J. M. R.; Stephenson, C. R. J. Chem. Soc. Rev. 2011, 40, 102.

DOI

(b) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322.

DOI

(c) Chen, J.-R.; Hu, X.-Q.; Lu, L.-Q.; Xiao, W.-J. Chem. Soc. Rev. 2016, 45, 2044.

DOI

(d) Skubi, K. L.; Blum, T. R.; Yoon, T. P. Chem. Rev. 2016, 116, 10035.

DOI

(e) Fagnoni, M.; Dondi, D.; Ravelli, D.; Albini, A. Chem. Rev. 2007, 107, 2725.

DOI

(f) Romero, N. A.; Nicewicz, D. A. Chem. Rev. 2016, 116, 10075.

DOI

(g) Shi, L.; Xia, W. Chem. Soc. Rev. 2012, 41, 7687.

DOI

(h) Huang, T.; Du, P.; Lin, Y.-M. Chin. J. Chem. 2025, 43, 2566.

DOI

[6]
(a) Liao, L.-L.; Song, L.; Yan, S.-S.; Ye, J.-H.; Yu, D.-G. Trends Chem. 2022, 4, 512.

DOI

(b) Shaw, M. H.; Twilton, J.; MacMillan, D. W. C. J. Org. Chem. 2016, 81, 6898.

DOI

(c) Staveness, D.; Bosque, I.; Stephenson, C. R. J. Acc. Chem. Res. 2016, 49, 2295.

DOI

(d) Xuan, J.; Zhang, Z.-G.; Xiao, W.-J. Angew. Chem., Int. Ed. 2015, 54, 15632.

DOI

(e) Chen, Y.; Lu, L.-Q.; Yu, D.-G.; Zhu, C.-J.; Xiao, W.-J. Sci. China: Chem. 2019, 62, 24.

(f) Cheng, W.-M.; Shang, R. ACS Catal. 2020, 10, 9170.

DOI

(g) Levin, M. D.; Kim, S.; Toste, F. D. ACS Cent. Sci. 2016, 2, 293.

DOI

[7]
(a) Reiser, O. Acc. Chem. Res. 2016, 49, 1990.

DOI

(b) Song, L.; Cai, L.; Gong, L.; Van der Eycken, E. V. Chem. Soc. Rev. 2023, 52, 2358.

DOI

(c) Song, L.; Cai, L.; Van der Eycken, E. V.; Gong, L. Coord. Chem. Rev. 2025, 527, 216428.

(d) Li, J.; Huang, J.; You, H.; Zhu, Y.; Chen, F. Chem. Sci. 2024, 15, 8280.

DOI

(e) Zhang, Z.; Chen, P.; Liu, G. Chem. Soc. Rev. 2022, 51, 1640.

DOI

(f) Zhang, Q.; Tong, S.; Wang, M.-X. Acc. Chem. Res. 2022, 55, 2796.

DOI

(g) Hossain, A.; Bhattacharyya, A.; Reiser, O. Science 2019, 364, 450.

DOI

[8]
(a) Zhu, S.; Zhao, X.; Li, H.; Chu, L. Chem. Soc. Rev. 2021, 50, 10836.

DOI

(b) Zhu, C.; Yue, H.; Chu, L.; Rueping, M. Chem. Sci. 2020, 11, 4051.

DOI

(c) Lin, Q.; Luo, S. Org. Chem. Front. 2020, 7, 2997.

DOI

(d) Li, K.; Long, X.; Huang, Y.; Zhu, S. Acta Chim. Sinica 2024, 82, 658 (in Chinese).

DOI

(李康葵, 龙先扬, 黄岳, 祝诗发, 化学学报, 2024, 82, 658.)

DOI

(e) Gupta, S.; Kundu, A.; Ghosh, S.; Chakraborty, A.; Hajra, A. Green Chem. 2023, 25, 8459.

DOI

(f) Guo, B.; Pu, Y.; Wang, S.; Gou, F.; Ju, H.; Chen, X.; Liu, Z.; Feng, Z. Chem. Commun. 2025, 61, 10668.

DOI

(g) Xu, L.; Wang, F.; Chen, F.; Zhu, S.; Chu, L. Chin. J. Org. Chem. 2022, 42, 1 (in Chinese).

(徐磊, 王方, 陈凡, 朱圣卿, 储玲玲, 有机化学, 2022, 42, 1.)

DOI

[9]
(a) Peng, K.; Yao, X.; Chen, Y.; Deng, G.-J. Chem. Commun. 2026, 62, 1459.

DOI

(b) Huang, T.; He, X.; Xiao, Z.; Liu, J.; Li, F. Eur. J. Org. Chem. 2025, 28, e202500448.

DOI

(c) Li, S.; Yuan, K.; Zhang, G.; Guo, R. Eur. J. Org. Chem. 2024, 27, e202301316.

DOI

[10]
Chen, Y.; Wang, J.; Lu, Y. Chem. Sci. 2021, 12, 11316.

DOI PMID

[11]
Peng, K.; Cao, Y.-S.; Wang, Q.; Xia, Z.; Chen, Y.; Lu, Y.; Deng, G.-J. ACS Catal. 2024, 14, 14048.

DOI

[12]
Lu, F.-D.; Lu, L.-Q.; He, G.-F.; Bai, J.-C.; Xiao, W.-J. J. Am. Chem. Soc. 2021, 143, 4168.

DOI

[13]
Pu, Y.; Ding, S.; Zhao, H.; Xue, Q.; Zhang, H.; Xie, X.; Shang, Y.; Wang, J. Org. Lett. 2024, 26, 1834.

DOI

[14]
Li, Y.-B.; Bi, Y.-X.; Ke, W.-C.; Wang, C.-Y.; Hu, D.-D.; Li, Y.; Wang, X.-S. Asian J. Org. Chem. 2023, 12, e202300234.

DOI

[15]
Lou, J.; Ma, J.; Xu, B.-H.; Zhou, Y.-G.; Yu, Z. Org. Lett. 2020, 22, 5202.

DOI

[16]
Sun, Q.; Zhang, X.-P.; Duan, X.; Qin, L.-Z.; Yuan, X.; Wu, M.-Y.; Liu, J.; Zhu, S.-S.; Qiu, J.-K.; Guo, K. Chin. J. Chem. 2022, 40, 1537.

DOI

[17]
Li, G.-Q.; Meng, F.-R.; Xiao, W.-J.; Chen, J.-R. Org. Chem. Front. 2023, 10, 2773.

DOI

[18]
Wang, P.-Z.; Zhang, Z.; Jiang, M.; Chen, J.-R.; Xiao, W.-J. Angew. Chem., Int. Ed. 2024, 63, e202410201.

[19]
Zhang, Z.; Tian, Y.; Li, X.; Wang, Z.; Liu, R.; Chen, P.; Li, X.; Dai, J.; Shi, D. Green Chem. 2023, 25, 2723.

DOI

[20]
Yang, Z.-X.; Xu, X.-C.; He, B.-W.; Meng, Y.-X.; Zhao, Y.-L. Org. Lett. 2024, 26, 10576.

DOI

[21]
Wu, Q.; Li, X.; Lv, J.; Shi, Y.; Yang, D. Org. Lett. 2025, 27, 7703.

DOI

[22]
Peng, X.-Y.; Ji, W.; Lin, T.-Y. Org. Lett. 2025, 27, 9167.

DOI

[23]
Liu, S.; Huang, Y.; Qing, F.-L.; Xu, X.-H. Eur. J. Org. Chem. 2023, 26, e202201061.

DOI

[24]
Yang, L.; Zeng, L.; Zhu, Y.; Wang, Q.; Li, J. Chin. Chem. Lett. 2024, 35, 109685.

DOI

[25]
Chen, Y.; Wang, Q.; Peng, K.; Cheng, L.; She, Z.; Deng, G.-J. Chin. J. Chem. 2024, 42, 2023.

DOI

[26]
Wang, Y.; Liu, S.; Huang, Y. Org. Biomol. Chem. 2024, 22, 4895.

DOI

Outlines

/