


环烯烃广泛存在于天然产物和生物活性分子中, 其双键几何构型往往显著影响分子的构象与功能[1]. 相比顺式环烯烃, 反式环烯烃因环张力更高, 合成难度显著增加, 尤其在8~11元环体系中, 同时实现高效成环、反式双键控制和对映选择性诱导仍极具挑战. 已有的关环复分解和分子内烯丙基取代反应为环烯烃合成提供了有效方法[2-3], 但仍难以通过分子间模块化方式快速构建结构多样的手性中环反式环烯烃[4]. 近年来, 原位生成金属偶极子参与的高阶环加成反应已成为构建中环骨架的重要策略[5], 其中钯催化π-烯丙基钯偶极子参与的不对称分子间环加成已实现7~10元手性endo-和exo-环烯烃的可控合成(Scheme 1A). 然而, 通过环加成反应直接合成手性中环反式环烯烃仍缺乏有效方法[6].
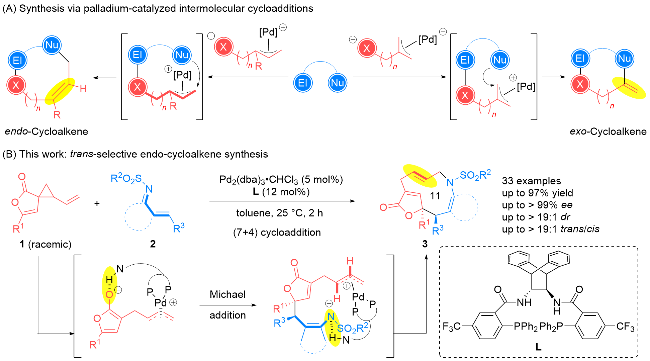
最近, 华中师范大学化学学院肖文精、陆良秋团队[7]报道了钯催化γ-丁烯内酯衍生乙烯基环丙烷与氮杂二烯的不对称(7+4)环加成反应, 实现了张力11元手性中环反式烯烃的高效构建(Scheme 1B). 在反应条件筛选中, 作者发现对三氟甲基酰胺取代的Trost二酰胺型手性膦配体L表现最佳. 在Pd2(dba)3•CHCl3/L催化体系下, 模型反应可在室温甲苯中顺利进行, 以96%收率、大于19∶1的trans/cis、大于19∶1的dr和95% ee得到目标产物. 底物适用性研究表明, 不同电子效应和取代位置的γ-丁烯内酯衍生乙烯基环丙烷均可顺利参与反应, 含溴、乙烯基等官能团的底物也具有良好兼容性. 不同电子效应取代基、杂芳基取代、不同磺酰基保护基、苯并呋喃骨架修饰以及呋喃衍生氮杂二烯也均能适用于该体系. 该反应以良好至优异的收率和对映选择性合成了33例张力11元手性中环反式环烯烃.
在反式选择性调控方面, Michael加成后形成的关键中间体构象以及氢键导向的手性环境可能发挥了重要作用. γ-丁烯内酯衍生乙烯基环丙烷首先在Pd(0)作用下形成π-烯丙基钯中间体, 随后与氮杂二烯发生Michael加成, 并经分子内烯丙基取代得到11元中环反式环烯烃. Michael加成后形成的中间体在闭环过程中需要适应高张力中环构象, 其反应位点的立体取向会直接影响后续成环轨迹, 因而构象调控对双键几何构型具有重要影响. 在有利构象下, 该中间体能够有效降低环内取代基之间的不利相互作用, 同时使反应位点保持适宜的空间距离和取向, 从而促进反式双键的形成. 此外, Trost二酰胺型手性膦配体中的酰胺N-H可与底物或关键中间体中的羰基受体形成氢键作用, 进一步约束底物取向和过渡态构象. 这种氢键导向作用不仅增强了手性催化剂对底物反应面的区分能力, 也有助于稳定有利于反式成环的构象, 进而实现高对映选择性与高反式选择性的协同控制.
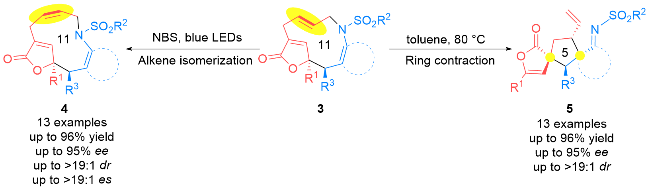
在产物转化方面, 作者进一步利用中环反式环烯烃的张力实现结构多样化转化. 基于张力释放原理, 作者设计了自由基触发的双键异构化过程. 在N-溴代丁二酰亚胺(NBS)/456 nm蓝光条件下, NBS产生溴自由基并加成到反式环烯烃上, 形成自由基中间体. 该中间体经单键旋转调整构象后释放自由基, 从而得到热力学上更稳定的顺式环烯烃. 模型底物中顺式产物能量降低20.08 kJ/mol, 说明张力释放是该异构化过程的重要驱动力. 对照实验表明, 无NBS时蓝光照射不能有效促进异构化, 排除了单纯光诱导异构化的可能. 此外, 部分11元反式环烯烃加热可发生串联缩环反应, 生成手性双螺杂环化合物, 进一步展示该类张力环烯烃在骨架重组和复杂分子构建中的应用潜力(Scheme 2).


综上, 肖文精、陆良秋团队发展了钯催化γ-丁烯内酯衍生乙烯基环丙烷与氮杂二烯的不对称(7+4)环加成反应, 实现了张力11元手性中环反式环烯烃的高效高立体选择性模块化合成. 该工作针对中环反式环烯烃长期存在的高张力成环和立体选择性控制难题, 将原本难以直接获得的反式中环骨架纳入可控合成体系. 这一策略的意义不仅在于拓展了π-烯丙基钯偶极子参与高阶环加成的反应类型, 也体现了氢键导向手性催化在高张力中环构建中的独特优势. 更值得关注的是, 作者进一步利用产物中反式双键所带来的内在张力, 实现了顺反异构化和骨架重组, 将张力由合成障碍转化为结构多样化的驱动力. 因此, 该研究不仅为手性中环反式环烯烃的合成提供了新方法, 也为张力分子的精准构建及后续骨架编辑提供了有价值的设计思路.
(Cheng, F.)