ARTICLES

A Novel Phosphate-Ester-Phenothiazine Fluorescent Probe for Detection and Imaging of Sulfur Dioxide Derivatives

  • Zhongshan Xiao a ,
  • Han Wang b ,
  • Lu Xu b ,
  • Ruijuan He , a, * ,
  • Guojing Yang a ,
  • Yakun Wang b ,
  • Zhaomin Liu , b, * ,
  • Tao Zhang , b, *
Expand
  • a Department of Pharmacy, Puyang Medical College, Puyang, Henan 475000
  • b School of Pharmacy, Henan Medical University, Xinxiang, Henan 453003

Received date: 2026-03-30

  Revised date: 2026-06-23

  Online published: 2026-07-14

Supported by

Science and Technology Tackling Key Project of Henan Province(252102311280)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

A novel phenothiazine-based ratiometric fluorescent probe was rationally designed and synthesized for the selective detection and imaging of sulfur dioxide derivatives (${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$). ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$ induces aggregation-state modulation of probe diethyl (11-butyl-2-ethoxy-2-oxido-11H-[1,2]oxaphosphinino[6,5-b]phenothiazin-3-yl)phosphonate (T2), which causes a significant blue shift in its fluorescence emission maximum. Spectroscopic studies demonstrated that T2 exhibits high selectivity and sensitivity toward ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$, with a detection limit as low as 3.96 μmol/L. Notably, T2 was successfully applied to the fluorescence imaging of exogenous ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$ in living cells and plant tissues. In addition, T2-based test strips were developed for the rapid and visual detection of ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$ in aqueous media. These results indicate that T2 represents a promising analytical tool for the detection and bioimaging of SO2 derivatives in environmental and biological systems.

Cite this article

Zhongshan Xiao , Han Wang , Lu Xu , Ruijuan He , Guojing Yang , Yakun Wang , Zhaomin Liu , Tao Zhang . A Novel Phosphate-Ester-Phenothiazine Fluorescent Probe for Detection and Imaging of Sulfur Dioxide Derivatives[J]. Chinese Journal of Organic Chemistry, 2026 , 46(8) : 3068 -3078 . DOI: 10.6023/cjoc202603043

二氧化硫(SO2)既是典型的大气污染物, 也是重要的内源性气体信号分子[1-3]. 其水合衍生物${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$广泛参与血管舒张、氧化还原调节和细胞代谢等多种生理过程[3], 但其异常积累也与空气污染、呼吸系统损伤以及心血管疾病、神经退行性疾病和癌症等密切相关. 因此, 发展高效、灵敏且可实时监测SO2衍生物的方法, 对于环境分析和生物医学研究具有重要意义[4].
传统检测方法如滴定法、色谱法和电化学法虽具有较高准确性, 但存在样品处理繁琐、检测周期长、设备昂贵及难以实现活体原位检测等问题[5-8]. 相比之下, 荧光探针因其灵敏度高、选择性好、操作简便和适于实时成像等优点, 在SO2衍生物检测中展现出显著优势[9-10]. 目前已报道的SO2荧光探针多基于${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$对C=C、C=N等键的亲核加成反应构建[11], 但大多数为单发射型探针, 易受探针浓度、仪器条件及环境因素干扰, 限制了其定量分析性能.
目前, 多数SO2衍生物荧光探针主要基于传统荧光团构建[12], 这类探针通常在稀溶液中表现出较强的荧光发射, 而在高浓度或聚集状态下易发生聚集导致的荧光猝灭(aggregation-caused quenching, ACQ)现象[13], 从而限制了其在复杂生物体系中的应用. 近年来, 基于聚集诱导发射(aggregation-induced emission, AIE)策略构建的SO2衍生物荧光探针逐渐受到关注. 例如, Zhang 等[14]设计并开发了一种兼具AIE特性和线粒体靶向能力的荧光探针(E)-1-苄基-2-[4-(二苯氨基)苯乙烯基]-3,3-二甲基-3H-吲哚-1-鎓(NPNB), 可实现细胞内黏度与SO2浓度的同步监测, 展现出良好的生物成像应用潜力. 然而, 与上述反应型的探针不同, Wang等[15]报道了一种基于${\text{HSO}}_{3}^{-}$诱导自组装聚集的AIE荧光探针, 并验证了其自组装机制. 吩噻嗪因其优异的光物理性质和良好的结构可修饰性, 已成为构建SO2比率型荧光探针的重要骨架[16]. 例如, Lin等[17]报道了一种基于分子内电荷转移(ICT )-激发态分子内质子转移(ESIPT)机制的吩噻嗪探针Ph-CN, 检测限为0.16 μmol/L, 表现出近红外比率响应、快速检测和良好的生物成像性能.
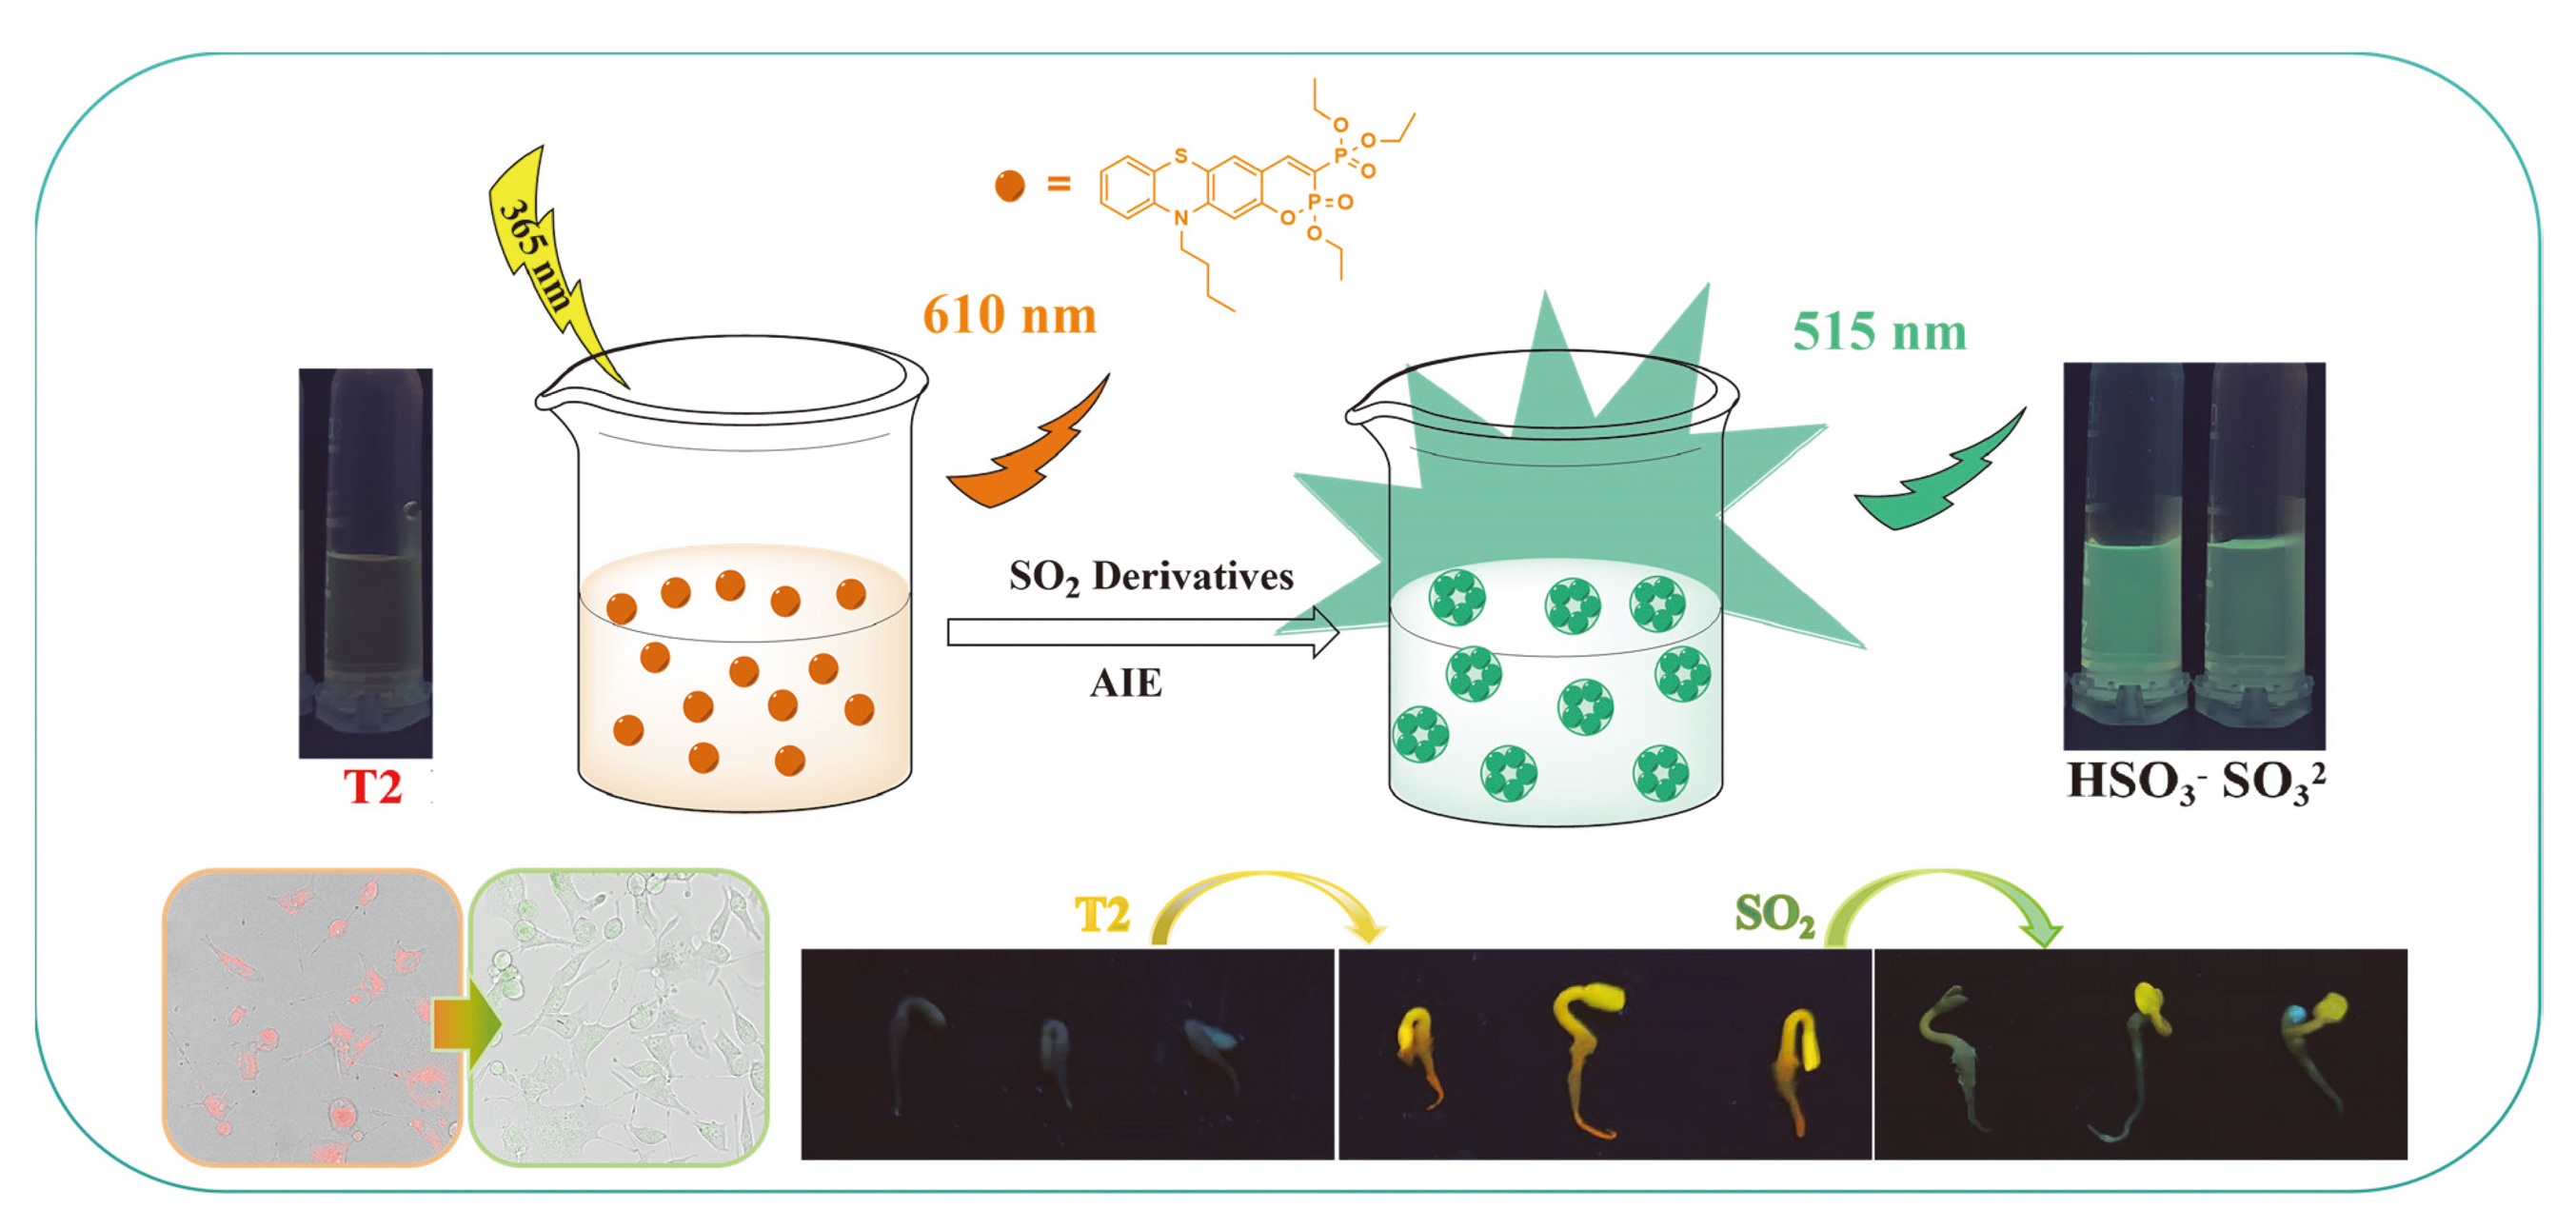
基于此, 本研究设计并合成了一种新型磷酸酯修饰的吩噻嗪类比率荧光探针, ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$可以通过诱导探针T2聚集过程, 引起探针T2的最大发射峰蓝移, 从而实现对SO2衍生物的比率型检测. 该探针具有近红外发射、较大Stokes位移、低细胞毒性及良好的水相检测性能, 并成功应用于植物体和动物细胞中的原位荧光成像, 有望为环境污染监测及SO2相关生理病理研究提供有效工具.

1 结果与讨论

1.1 探针的合成与筛选
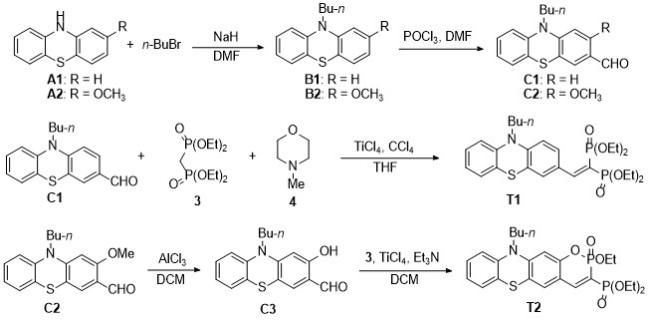
首先, 吩噻嗪类衍生物A1A2与溴代正丁烷在0 ℃下发生取代反应, 得到丁烷取代的中间产物B1B2 (Scheme 1)[18]. 接下来采用Vilsmeier-Haack反应, 对化合物B1B2进行甲酰化引入醛基, 分别得到产物C1C2[16,19].
图式1 探针分子T1和T2的合成路线

Scheme 1 Synthetic routes of probes T1 and T2

目标化合物T1T2的合成路线如Scheme 1所示. 首先, 将四氯化钛加入四氯化碳/无水四氢呋喃混合体系中, 再依次加入化合物C13, 并在0 ℃条件下缓慢滴加化合物4的无水四氢呋喃溶液. 于室温下反应至完全后, 通过柱层析纯化得到产物T1. 化合物C2经AlCl3作用下脱甲基得到中间体C3. 随后, C3与化合物3在Et3N/TiCl4存在下, 于无水CH2Cl2中反应, 得到目标分子T2.
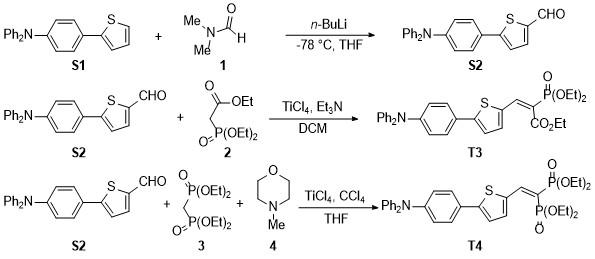
目标化合物T3T4的合成路线如Scheme 2所示. 化合物S1N,N-二甲基甲酰胺(DMF)-丁基锂作用下发生甲酰化[20]得到关键中间体S2. S2与磷酰基乙酸三乙酯(2)在四氯化钛催化下得到目标化合物T3. S2与化合物34在TiCl4/CCl4/四氢呋喃(THF)体系中反应制得T4.
图式2 探针分子T3和T4的合成路线

Scheme 2 Synthetic routes of probes T3 and T4

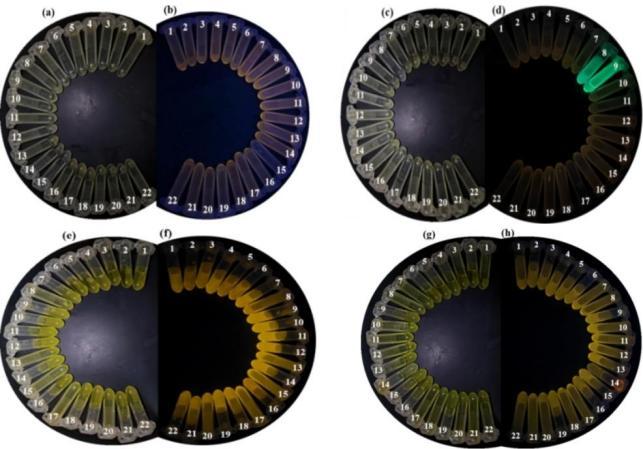
接下来以水为溶剂, 对合成得到的探针T1~T4的离子响应性进行了初步测试. 如图1所示, 在水溶液中, 探针T1对所测试的离子无明显的荧光响应, 探针T3T4只显示出探针的荧光发射, 对离子没有响应性. 令人兴奋的是, 探针T2对SO2衍生物(${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$)表现出优异的选择性和荧光响应性. 进一步考察了T1~T4在自来水和磷酸盐缓冲液(PBS) (pH 7.4)对不同离子的荧光响应性能, 结果与纯水中的效果一致. 因此在接下来的实验中, 优选出探针T2进行后续研究.
图1 探针T1 (a, b)、探针T2 (c, d)、探针T3 (e, f)和探针T4 (g, h)中加入不同分析物的日光(左)和365 nm紫外光下(右)照片

Figure 1 Photographs of probes T1 (a, b), T2 (c, d), T3 (e, f), and T4 (g, h) in the absence and presence of various analytes under daylight (left) and 365 nm UV irradiation (right)

1~22: probe, ${\text{PO}}_{4}^{3-}$, ${\text{HPO}}_{4}^{2-}$, ${\text{H}}_{2}{\text{PO}}_{4}^{-}$, ${\text{CO}}_{3}^{2-}$, ${\text{HCO}}_{3}^{-}$, ${\text{S}}_{2}{\text{O}}_{3}^{2-}$, ${\text{SO}}_{3}^{2-}$, ${\text{HSO}}_{3}^{-}$, ${\text{SO}}_{4}^{2-}$, F, Cl, Br, I, AcO, ${\text{BH}}_{4}^{-}$, SCN, ${\text{NO}}_{\text{2}}^{-}$, Zn2+, Mg2+, Al3+, Ca2+.

1.2 探针T2$HS{O}_{3}^{-}{\text{/SO}}_{3}^{2-}$的选择性和抗干扰性的研究
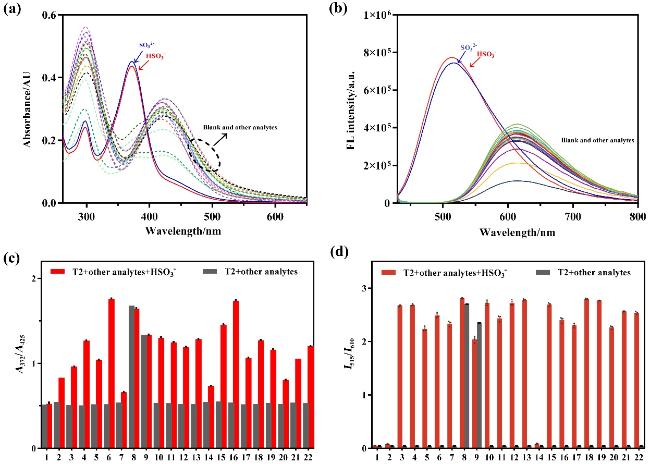
为考察探针T2${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的选择性, 采用紫外分光光度法在纯水溶液中研究探针T2对各种阴离子分析物的选择性和竞争性. 如图2a所示, 探针T2 (20 μmol/L)的最大吸收波长在425 nm. 当将1.0 equiv.的其他离子(${\text{PO}}_{4}^{3-}$${\text{HPO}}_{4}^{2-}$${\text{H}}_{2}{\text{PO}}_{4}^{-}$${\text{CO}}_{3}^{2-}$${\text{HCO}}_{3}^{-}$${\text{S}}_{2}{\text{O}}_{3}^{2-}$${\text{SO}}_{4}^{2-}$、F、Cl、Br、I、AcO${\text{BH}}_{4}^{-}$、SCN${\text{NO}}_{\text{2}}^{-}$、Zn2+、Mg2+、Al3+、Ca2+)加入到探针T2的纯水溶液中, 紫外吸收波长无显著变化. 而加入1.0 equiv. ${\text{HSO}}_{3}^{-}$/ ${\text{SO}}_{3}^{2-}$后, 位于425 nm左右的吸收峰逐渐消失, 在372 nm处出现一个新的吸收峰.
图2 T2 (20 μmol/L)在纯水溶液中: 加入1.0 equiv.分析物后T2的(a)紫外吸收光谱变化和(b)荧光光谱变化; (c)在比值(A372/A425)下T2与${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的紫外-可见光谱竞争实验; (d)在比值(I515/I610)下T2与${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的荧光光谱竞争实验

Figure 2 T2 (20 μmol/L) in pure aqueous solution: (a) UV absorption spectral changes, and (b) fluorescence spectral changes of T2 upon addition of 1.0 equiv. analyte; (c) UV-Vis spectral competition experiment of T2 with ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$ at the ratio (A372/A425); (d) Fluorescence spectral competition experiment of T2 with ${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$ at the ratio (I515/I610)

1~22: probe, ${\text{PO}}_{4}^{3-}$, ${\text{HPO}}_{4}^{2-}$, ${\text{H}}_{2}{\text{PO}}_{4}^{-}$, ${\text{CO}}_{3}^{2-}$, ${\text{HCO}}_{3}^{-}$, ${\text{S}}_{2}{\text{O}}_{3}^{2-}$, ${\text{SO}}_{3}^{2-}$, ${\text{HSO}}_{3}^{-}$, ${\text{SO}}_{4}^{2-}$, F, Cl, Br, I, AcO, ${\text{BH}}_{4}^{-}$, SCN, ${\text{NO}}_{\text{2}}^{-}$, Zn2+, Mg2+, Al3+, Ca2+.

与此同时, 自然光下溶液颜色逐渐从浅黄色变成无色透明状、而在365 nm紫外光下溶液荧光由橙色荧光变为绿色荧光. 如图2b所示, 探针T2在610 nm处的荧光发射峰在加入1.0 equiv.的其他离子(${\text{PO}}_{4}^{3-}$${\text{HPO}}_{4}^{2-}$${\text{H}}_{2}{\text{PO}}_{4}^{-}$${\text{CO}}_{3}^{2-}$${\text{HCO}}_{3}^{-}$${\text{S}}_{2}{\text{O}}_{3}^{2-}$${\text{SO}}_{4}^{2-}$、F、Cl、Br、I、AcO${\text{BH}}_{4}^{-}$、SCN${\text{NO}}_{\text{2}}^{-}$、Zn2+、Mg2+、Al3+、Ca2+)后, 荧光光谱并未出现蓝移或者红移. 然而在加入${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$后, 荧光发射波长蓝移了100 nm, 发射强度也有了较大的提升, 表明探针T2${\text{HSO}}_{3}^{-}$/ ${\text{SO}}_{3}^{2-}$表现出优异的响应性和选择性.
接下来通过竞争实验进一步评估其他离子对探针T2检测${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的干扰. 在其他分析物共存下, 进行了紫外和荧光抗干扰实验. 如图2c紫外结果显示, 加入${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$后, 除I导致吸光度比(A372/A425)下降, 而其他阴离子影响不大; 荧光实验中(图2d), 除${\text{PO}}_{4}^{3-}$和I外, 其余竞争物的荧光强度比(I515/I610)与仅加${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$时基本一致, 表明探针T2${\text{HSO}}_{3}^{-}$/ ${\text{SO}}_{3}^{2-}$具有高选择性和抗干扰能力, 可以实现在复杂生物环境中对${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的特异性识别. 依据文献[10], 我们在后续实验中选取${\text{HSO}}_{3}^{-}$作为SO2衍生物的代表性物质.

1.3 探针T2$HS{O}_{3}^{-}$的敏感性的研究

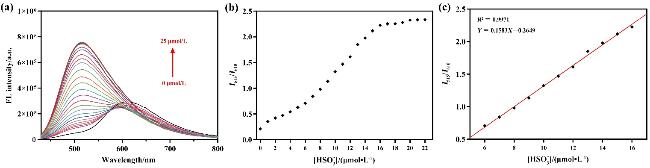
为了进一步考察探针T2${\text{HSO}}_{3}^{-}$的响应性能, 进行了荧光滴定实验. 结果如图3a所示, 在425 nm激发下, 探针T2在610 nm处显示出较强的红色荧光发射. 随着${\text{HSO}}_{3}^{-}$浓度从0 μmol/L增加至25 μmol/L, 610 nm处的荧光发射强度逐步降低, 而515 nm处逐渐出现并增强新的发射峰, 表明探针T2${\text{HSO}}_{3}^{-}$具有显著的比率型荧光响应. 随着${\text{HSO}}_{3}^{-}$浓度逐渐增加, 探针的荧光强度发生显著变化, 并在约16 μmol/L时趋于稳定, 如图3b和3c所示, 在6~16 μmol/L范围内, 荧光强度比值I515/I610${\text{HSO}}_{3}^{-}$浓度之间呈良好的线性关系. 线性拟合相关系数为R2=0.9971, 检测限(LOD)为3.96 μmol/L.
图3 (a) 0~25 μmol/L ${\text{HSO}}_{3}^{-}$处理后T2在水溶液中的荧光光谱变化; (b)在水溶液中探针T2 (20 μmol/L)与添加${\text{HSO}}_{3}^{-}$ (0~22 μmol/L)后的荧光强度比(I515/I610); (c)荧光强度比(I515/I610)与${\text{HSO}}_{3}^{-}$ (6~16 μmol/L)浓度的线性关系

Figure 3 (a) Fluorescence spectral changes of T2 in aqueous solution upon treatment with increasing concentrations of ${\text{HSO}}_{3}^{-}$ (0~25 μmol/L); (b) Plot of the fluorescence intensity ratio (I515/I610) of probe T2 (20 μmol/L) versus ${\text{HSO}}_{3}^{-}$ concentration (0~22 μmol/L) in aqueous solution; (c) Linear relationship between I515/I610 and ${\text{HSO}}_{3}^{-}$ concentration in the range of 6~16 μmol/L

1.4 相对荧光量子产率的测定及探针T2$HS{O}_{3}^{-}$的响应时间的研究

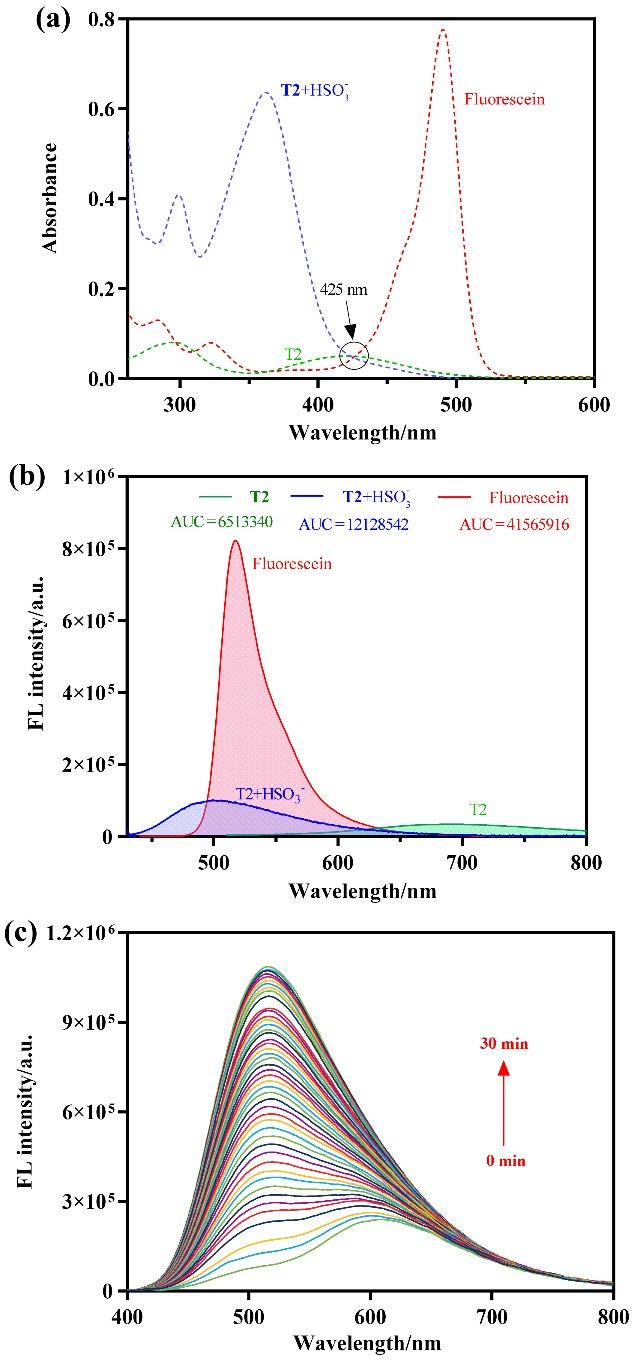
以荧光素(Φst=0.92)为参照, 测定了探针及其响应产物的相对荧光量子产率. 如图4a、4b所示, 首先在425 nm激发下, 测定各待测物的荧光发射光谱, 随后计算相对荧光量子产率(Φx), 结果如表1所示. 探针T2本身的相对荧光量子产率较低, 约为13.1%. 当与${\text{HSO}}_{3}^{-}$发生响应后, 响应后体系(T2-${\text{HSO}}_{3}^{-}$)的相对荧光量子产率显著提升至25.8%, 结合两个发射峰的强度比值变化, 进一步确认T2属于比率型荧光探针.
图4 (a) T2、T2-${\text{HSO}}_{3}^{-}$及参比物质荧光素(Fluorescein)在室温水溶液中的紫外-可见吸收光谱(虚线箭头标注为用于荧光测试的激发波长, 425 nm); (b)相同条件下各待测物在425 nm激发下的荧光发射光谱(荧光素溶于0.1 mol/L NaOH水溶液, T2和T2-${\text{HSO}}_{3}^{-}$溶于水, 图中标注为各光谱的积分面积, AUC); (c)加入1.0 equiv. ${\text{HSO}}_{3}^{-}$后探针T2溶液的荧光强度随时间变化光谱图(λex=425 nm)

Figure 4 (a) Ultraviolet-visible absorption spectra of T2, T2- ${\text{HSO}}_{3}^{-}$, and the reference substance fluorescein in aqueous solution at room temperature (The dashed arrows indicate the excitation wavelength, 425 nm) used for the fluorescence assay; (b) Fluorescence emission spectra of each analyte under the same conditions at 425 nm excitation (Fluorescein was dissolved in 0.1 mol/L NaOH aqueous solution, while T2 and T2-${\text{HSO}}_{3}^{-}$ were dissolved in water. The spectra were labeled with their respective integral areas, AUC); (c) Fluorescence intensity time-dependent spectrum of probe T2 solution after addition of 1.0 equiv. ${\text{HSO}}_{3}^{-}$ex=425 nm)

表1 探针T2及其亚硫酸氢盐加合物的相对荧光量子产率

Table 1 Relative fluorescence quantum yield of probe T2 and its bisulfite adduct

Sample Excitation wa-
velength/nm
Absorbance
(A425 nm)
Area under
the curve
Φx/%
Fluorescein 425 0.045675 41565916 92.0%
T2 425 0.050134 6513340 13.1%
T2${\text{HSO}}_{3}^{-}$ 425 0.047588 12128542 25.8%
此外, 为了考察探针T2${\text{HSO}}_{3}^{-}$的响应动力学, 进行了荧光响应时间实验. 结果表明, 在加入1.0 equiv. ${\text{HSO}}_{3}^{-}$后, 探针T2的荧光光谱随时间发生明显变化: 610 nm处的荧光发射峰逐渐被覆盖, 直至基本消失, 而515 nm处的荧光发射峰逐渐出现并增强, 最终在约30 min内达到稳定状态(图4). 结果表明, 探针T2${\text{HSO}}_{3}^{-}$具有较好的响应稳定性.

1.5 探针T2识别$HS{O}_{3}^{-}$的机理讨论

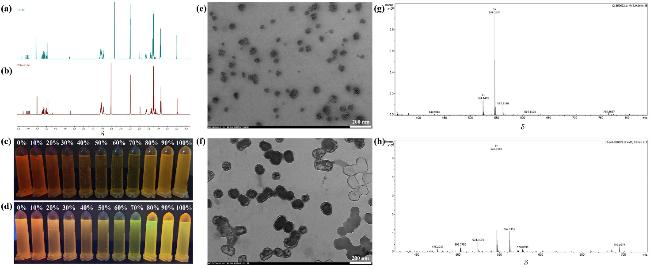
为探究探针T2识别SO2衍生物的作用机制, 首先对加入${\text{HSO}}_{3}^{-}$前后的T2进行了1H NMR和HRMS表征. 与探针分子T2相比, 加入${\text{HSO}}_{3}^{-}$后, 1H NMR和HRMS谱图均未出现明显的新信号或分子量变化(图5a, 5b, 5g, 5h), 表明T2${\text{HSO}}_{3}^{-}$的响应性与诱导形成的聚集体或非共价相互作用中间体有关, 而非形成稳定的化学反应产物.
图5 (a)探针T2的1H NMR (DMSO-d6); (b)探针T2响应${\text{HSO}}_{3}^{-}$后的1H NMR (DMSO-d6); (c) 365 nm紫外灯下T2 (10 μmol/L)在不同水分数(fw)的DMSO/H2O混合物中的荧光图; (d) 365 nm紫外灯下T2 (10 μmol/L)在添加${\text{HSO}}_{3}^{-}$(10 μmol/L)后在不同水分数(fw)的DMSO/H2O混合物中的荧光效应; (e)探针T2在水溶液中的TEM图; (f)探针T2与${\text{HSO}}_{3}^{-}$响应后水溶液的TEM图; (g)水相中探针T2的HRMS; (h)水相中探针T2响应${\text{HSO}}_{3}^{-}$后的HRMS

Figure 5 (a) 1H NMR spectrum of probe T2 in DMSO-d6; (b) 1H NMR spectrum of probe T2 after reaction with ${\text{HSO}}_{3}^{-}$ in DMSO-d6; (c) Fluorescence effect of T2 (10 μmol/L) in DMSO/H2O mixtures with different water fractions (fw) under a 365 nm UV lamp; (d) Fluorescence images of T2 (10 μmol/L) upon addition of ${\text{HSO}}_{3}^{-}$ (10 μmol/L) in DMSO/H2O mixtures with different water fractions (fw) under a 365 nm UV lamp; (e) TEM image of probe T2 in aqueous solution; (f) TEM image of the aqueous solution of probe T2 after reaction with ${\text{HSO}}_{3}^{-}$; (g) HRMS spectrum of probe T2 in water; (h) HRMS spectrum of probe T2 after reaction with ${\text{HSO}}_{3}^{-}$ in water

基于上述结果, 进一步考察了不同水分数条件下T2的聚集行为及荧光性质变化. 如图5c, 5d所示, 随着体系水的体积分数由0%增加至100%, 游离态T2的荧光颜色由深黄色逐渐变为浅黄色, 荧光强度整体减弱; 而加入${\text{HSO}}_{3}^{-}$后, 体系荧光颜色则由黄色逐渐转变为绿色, 并伴随着明显的荧光增强现象. 该结果进一步证实, ${\text{HSO}}_{3}^{-}$的存在改变了T2在溶液中的状态, 从而影响其发光行为.
为验证这一推测, 采用透射电子显微镜(TEM)对加入${\text{HSO}}_{3}^{-}$前后的T2聚集形貌进行了表征. 如图5e和5f所示, 水溶液中T2主要以较小粒径的纳米球簇形式存在; 而在加入${\text{HSO}}_{3}^{-}$后, 颗粒发生聚集形成100~150 nm左右的聚集体, 其尺寸和形貌均出现显著变化. TEM结果进一步证实${\text{HSO}}_{3}^{-}$能够调控T2的聚集行为. 上述结果表明, T2${\text{HSO}}_{3}^{-}$的响应是通过${\text{HSO}}_{3}^{-}$诱导探针分子聚集状态的改变实现.

1.6 探针T2安全性实验

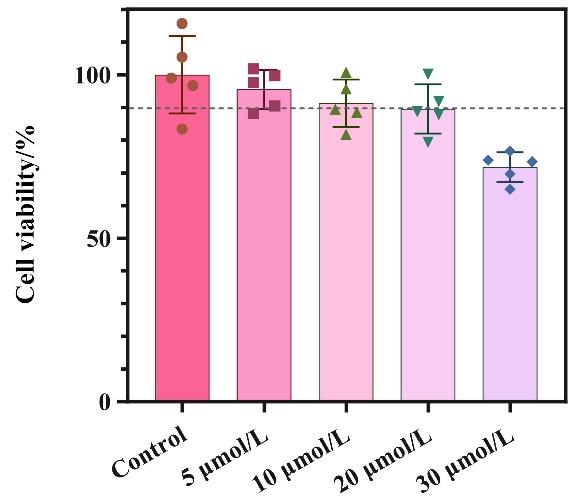
为评价探针T2在细胞成像中的应用安全性, 首先采用3-(4,5-二甲基噻唑-2)-2,5-二苯基四氮唑溴盐(MTT)法考察其对PANC-1细胞活力的影响. 如图6所示, 在20 μmol/L T2条件下与PANC-1细胞共孵育48 h, 细胞存活率仍高于90%, 说明探针T2对PANC-1细胞表现出较低的细胞毒性, 具有良好的生物安全性和生物相容性. 这一结果表明, 探针T2适用于后续活细胞荧光成像研究.
图6 胰腺癌细胞系PANC-1细胞在不同浓度的T2 (5, 10, 20和30 μmol/L)存在下培养48 h后的存活率

Figure 6 Survival rate of pancreatic cancer cell line PANC-1 after 48-hour culture in the presence of different concentrations of T2 (5, 10, 20 and 30 μmol/L)

1.7 探针T2对活细胞中$HS{O}_{3}^{-}$成像

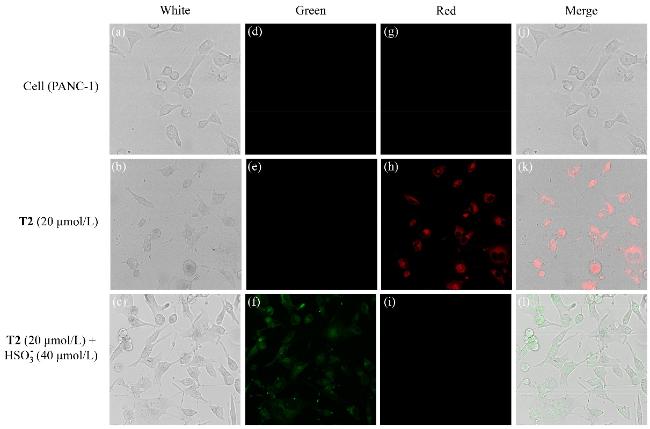
基于上述研究结果, 进一步探究了探针T2在活细胞内对${\text{HSO}}_{3}^{-}$的检测能力. 如图7所示, PANC-1细胞与20 μmol/L T2在37 ℃下孵育30 min后, 细胞在绿色通道中几乎不显示荧光, 而在红色通道中呈现出明显的红色荧光信号. 进一步加入40 μmol/L ${\text{HSO}}_{3}^{-}$并共孵育30 min后, 细胞在绿色通道中的荧光显著增强, 而红色通道中的荧光则明显减弱并趋于消失. 该荧光变化结果表明, 探针T2能够对细胞内${\text{HSO}}_{3}^{-}$产生明显响应, 具有良好的生物成像性能和细胞内检测应用潜力.
图7 PANC-1细胞在37 ℃下加入T2 (20 μmol/L)再加入${\text{HSO}}_{3}^{-}$ (40 μmol/L)孵育后的荧光图

Figure 7 Fluorescence images of PANC-1 cells incubated with T2 (20 μmol/L) at 37 ℃ followed by the addition of ${\text{HSO}}_{3}^{-}$ (40 μmol/L)

Bright field (a, b, c), green channel (d, e, f), red channel (g, h, i), and merged images (j, k, l)

1.8 探针T2在植物的成像的研究

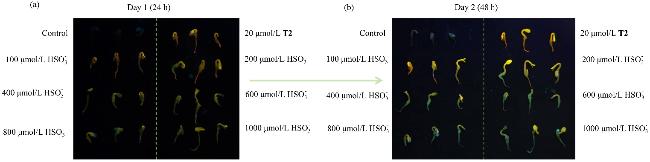
含二氧化硫(SO2)的熏蒸剂或保鲜剂可以延长食用植物以及中药的保质期, 其违规使用会导致SO2及其衍生物等有害物质的残留[21-22]. 以芝麻幼苗为研究对象考察T2是否能对植物中二氧化硫衍生物成分进行成像检测. 如图8所示, 首先芝麻幼苗在使用20 μmol/L的T2处理后, 在365 nm紫外灯下都观察通体显黄色荧光. 而当幼苗先经不同浓度(100、200、400、600、800和1000 μmol/L)的NaHSO3处理30 min, 再用T2 (20 μmol/L)培养时, 随着NaHSO3浓度的升高, 幼苗从黄色荧光转变为绿色荧光, 且荧光剂量依赖性地从根部逐渐向叶子逐渐扩展. 值得注意的是, 与处理后第1天相比, 第2天幼苗的绿色荧光明显增强, 表明植物体内${\text{HSO}}_{3}^{-}$T2的聚集响应具有时间依赖性, 并且在根部吸收${\text{HSO}}_{3}^{-}$后即发生聚集. 同时, 持续增强的荧光信号说明T2对植物体内二氧化硫衍生物具有良好的成像稳定性和持续检测能力.
图8 用探针T2 (20 μmol/L)和不同浓度的NaHSO3溶液处理的芝麻幼苗: (a)处理24 h后365 nm紫外灯下的图像; (b)处理48 h后365 nm紫外灯下的图像

Figure 8 Sesame seedlings treated with probe T2 (20 μmol/L) and different concentrations of NaHSO3 solution: (a) Images under 365 nm UV lamp after 24-hour treatment; (b) Images under 365 nm UV lamp after 48-hour treatment

1.9 基于T2的试纸条及其水检测应用

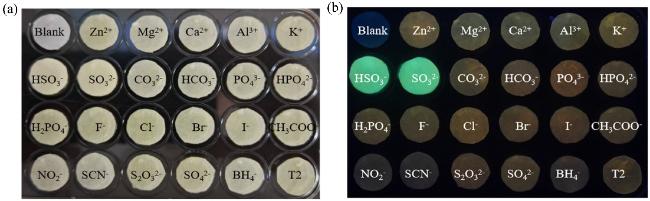
为了直观检测${\text{HSO}}_{3}^{-}$, 开发一种便携式检测${\text{HSO}}_{3}^{-}$的方法, 制备了基于${\text{HSO}}_{3}^{-}$的检测试纸条, 将滤纸浸泡在不同的分析物(${\text{PO}}_{4}^{3-}$${\text{HPO}}_{4}^{2-}$${\text{H}}_{2}{\text{PO}}_{4}^{-}$${\text{CO}}_{3}^{2-}$${\text{HCO}}_{3}^{-}$${\text{S}}_{2}{\text{O}}_{3}^{2-}$${\text{SO}}_{3}^{2-}$${\text{HSO}}_{3}^{-}$${\text{SO}}_{4}^{2-}$、F、Cl、Br、I、AcO${\text{BH}}_{4}^{-}$、SCN${\text{NO}}_{\text{2}}^{-}$、Zn2+、Mg2+、Al3+、Ca2+、K)中30 min, 然后, 将试纸浸入T2水溶液中约8 h进行处理并干燥. 如图9a, 9b所示, 在365 nm紫外光下, 用${\text{HSO}}_{3}^{-}$处理的试纸的荧光颜色迅速从橙色变为浅绿色, 而用其他分析物处理的试纸没有产生明显的变化. 因此, 使用试纸比色法检测${\text{HSO}}_{3}^{-}$具有潜在的应用.
图9 探针T2试纸条在浸入不同分析物后在(a)日光下(b) 365 nm紫外光下的拍摄照片

Figure 9 Photographs of probe T2 test strips after immersion in different analytes under (a) daylight and (b) 365 nm ultraviolet light

2 结论

设计并合成了一种新型吩噻嗪衍生物比率型检测${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的荧光探针T2, 探针T2在纯水溶液中表现出较大Stokes位移(190 nm), 对${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$表现出响应快速、灵敏度高和选择性优异的荧光传感效果, 对${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的荧光强度比(I515/I610)增强了62.2倍, 荧光明显变为绿色, 检测限低至3.96 μmol/ L; 同时, 该探针具有良好的生物相容性, 应用于活细胞中及芝麻幼苗根部对${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$的检测. 此外该探针实现了在试纸中对${\text{HSO}}_{3}^{-}$的检测, 试纸的荧光颜色从淡黄色变为绿色. 因此, 探针在实际环境检测中与生物医学领域提供了新型高效分析工具.

3 实验部分

3.1 仪器与试剂

核磁共振氢谱(1H)和碳谱(13C)谱图使用德国Bruker AM-400FT-NMR型号仪器进行采集; 紫外-可见光吸收光谱用岛津UV-2700紫外-可见光光谱仪测定; 荧光发射光谱采用爱丁堡FS5型荧光光谱仪测定; MTT法测定细胞毒性实验通过i3x型酶标仪获取; 细胞图像数据采集使用德国徕卡DMi3000荧光倒置显微镜和NikonA1R MP激光共聚焦扫描显微镜完成. 本实验所用主要试剂包括溶剂等均购于天津大茂、毕得医药、伊诺凯试剂等公司; MTT试剂盒购于武汉赛维尔技术有限公司, 高糖培养基DMEM(含葡萄糖4.5 g/L)及特级胎牛血清购于普诺赛生物有限公司, 胰腺癌细胞系PANC-1细胞及其专用培养基均购于武汉尚恩生物技术有限公司, 磷酸盐缓冲液(PBS)和胰酶消化液均购于solarbio, 蛋白酶抑制剂购于碧云天. 除非特别注明, 所有材料均购自供应商, 且未经进一步纯化直接使用.

3.2 实验方法

3.2.1 10-丁基-10H-吩噻嗪-3-甲醛(C1)的合成

取50 mL Schlenk瓶, 加入10H-吩噻嗪(A1, 4 g, 20 mmol), 抽换氮气三次, 加入20 mL无水DMF溶解. 将反应液降至0 ℃, 加入氢化钠(1.6 g, 40 mmol, 60%在煤油中), 反应1 h. 在0 ℃下加入溴代正丁烷(2.4 mL, 22 mmol), 60 ℃反应1 h. 冷却至室温, 将反应液倒入100 mL冰水中, 用二氯甲烷萃取(20 mL×3), 有机相用饱和食盐水洗(20 mL×2), 无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化[V(PE)∶ V(DCM)=5∶1], 最终得到4.6 g 10-丁基-10H-吩噻嗪(B1), 收率90%[18].
取50 mL Schlenk瓶, 抽换氮气三次, 加入10 mL无水DMF, 在0 ℃下滴加三氯氧磷(5 mL, 54 mmol), 反应1 h. 然后滴加化合物B1 (4.6 g, 18 mmol)的10 mL无水DMF溶液, 60 ℃反应8 h. 冷却至室温, 将反应液倒入100 mL冰水中, 用二氯甲烷萃取(20 mL×3), 有机相用饱和食盐水洗(20 mL×2), 用无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化[V(PE)∶V(EA)=15∶1], 最终得到3.8 g 10-丁基-10H-吩噻嗪-3-甲醛(C1), 收率75%[19]. 1H NMR (300 MHz, CDCl3) δ: 9.79 (s, 1H), 7.64 (dd, J=8.4, 1.9 Hz, 1H), 7.58 (d, J=1.9 Hz, 1H), 7.21~7.09 (m, 2H), 6.97 (t, J=7.4 Hz, 1H), 6.90 (dd, J=8.3, 4.2 Hz, 2H), 3.97~3.80 (m, 2H), 1.88~1.73 (m, 2H), 1.55~1.38 (m, 2H), 0.96 (t, J=7.3 Hz, 3H).

3.2.2 10-丁基-2-甲氧基-10H-吩噻嗪-3-甲醛(C2)的合成

取50 mL Schlenk瓶, 加入2-甲氧基-10H-吩噻嗪(A2, 4.6 g, 20 mmol), 抽换氮气三次, 加入20 mL无水DMF溶解. 将反应液降至0 ℃, 加入氢化钠(1.6 g, 40 mmol, 60%在煤油中), 反应1 h. 在0 ℃下加入溴代正丁烷(2.4 mL, 22 mmol), 60 ℃反应1 h. 冷却至室温, 将反应液倒入100 mL冰水中, 用二氯甲烷萃取(20 mL×3), 有机相用饱和食盐水洗(20 mL×2), 无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化[V(PE)∶V(DCM)=5∶1], 最终得到5.3 g 10-丁基-2-甲氧基-10H-吩噻嗪(B2), 收率92%[16]. 1H NMR (300 MHz, CDCl3) δ: 7.16~7.08 (m, 2H), 7.04~6.94 (m, 1H), 6.92~6.80 (m, 2H), 6.52~6.39 (m, 2H), 3.81 (t, J=7.1 Hz, 2H), 3.76 (s, 3H), 1.86~1.70 (m, 2H), 1.52~1.35 (m, 2H), 0.93 (t, J=7.3 Hz, 3H); 13C NMR (75 MHz, CDCl3) δ: 159.7, 146.8, 145.1, 127.6, 127.4, 127.1, 125.4, 122.4, 115.9, 115.5, 106.5, 103.3, 55.5, 47.2, 29.0, 20.2, 13.9.
取50 mL Schlenk瓶, 抽换氮气三次, 加入10 mL无水DMF, 在0 ℃下滴加三氯氧磷(5.1 mL, 55.2 mmol),反应1 h. 然后滴加化合物B2 (5.3 g, 18.4 mmol)的10 mL无水DMF溶液, 60 ℃反应8 h. 冷却至室温, 将反应液倒入100 mL冰水中, 用二氯甲烷萃取(20 mL×3), 有机相用饱和食盐水洗(20 mL×2), 无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化[V(PE)∶V(EA)=15∶1], 最终得到4.6 g 10-丁基-2-甲氧基-10H-吩噻嗪-3-甲醛(C2), 收率80%[16]. 1H NMR (300 MHz, CDCl3) δ: 10.18 (s, 1H), 7.50 (s, 1H), 7.19~7.03 (m, 2H), 7.00~6.81 (m, 2H), 6.34 (s, 1H), 3.95~3.83 (m, 5H), 1.87~1.71 (m, 2H), 1.55~1.38 (m, 2H), 0.95 (t, J=7.3 Hz, 3H); 13C NMR (75 MHz, CDCl3) δ: 187.2, 162.6, 152.4, 142.9, 127.5, 127.3, 126.7, 124.5, 123.5, 119.5, 116.1, 115.7, 98.6, 55.7, 47.8, 28.9, 20.1, 13.8.

3.2.3 10-丁基-2-羟基-10H-吩噻嗪-3-甲醛(C3)的合成

取50 mL Schlenk瓶, 抽换氮气三次, 加入三氯化铝(5.6 g, 4.2 mmol), 20 mL无水二氯甲烷, 在0 ℃下滴加10 mL化合物C2 (4.4 g, 14 mmol)的二氯甲烷溶液, 室温反应12 h. 真空旋蒸除去二氯甲烷, 缓慢加入40 mL乙酸乙酯, 然后用水(30 mL×3)萃取, 无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化[V(PE)∶V(EA)=15∶1], 最终得到2.3 g 10-丁基-2-羟基-10H-吩噻嗪-3-甲醛(C3), 收率55%[16]. 1H NMR (300 MHz, CDCl3) δ: 11.39 (s, 1H), 9.61 (s, 1H), 7.21~7.09 (m, 3H), 6.97 (t, J=7.5 Hz, 1H), 6.91 (d, J=8.2 Hz, 1H), 6.39 (s, 1H), 3.86 (t, J=7.2 Hz, 2H), 1.90~1.74 (m, 2H), 1.53~1.39 (m, 2H), 0.96 (t, J=7.3 Hz, 3H).

3.2.4 探针四乙基[2-(10-丁基-10H-吩噻嗪-3-基)乙烯-1,1-二基]双膦酸酯(T1)的合成

取25 mL Schlenk瓶, 抽换氮气三次, 加入四氯化钛(220 μL, 2.0 mmol)和1.0 mL四氯化碳. 随后缓慢滴加5 mL无水四氢呋喃, 形成亮黄色沉淀. 接着加入化合物C1 (340 mg, 1.2 mmol)和化合物3 (250 μL, 1.0 mmol); 反应液转移至冰水浴, 缓慢滴加化合物4 (330 μL, 3 mmol)的无水四氢呋喃(5.0 mL)的溶液. 室温反应12 h. 反应完成后用水淬灭, 乙酸乙酯(25 mL×3)萃取. 有机相经饱和食盐水(25 mL×3)洗涤、无水硫酸钠干燥后, 减压浓缩并通过柱层析分离, 得到四乙基[2-(10-丁基-10H-吩噻嗪-3-基)乙烯-1,1-二基]双膦酸酯(T1), 黄棕色粘稠油状物, 收率60%. 1H NMR (300 MHz, CDCl3) δ: 8.12 (dd, J=47.8, 29.3 Hz, 1H), 7.73 (d, J=8.7 Hz, 1H), 7.60 (s, 1H), 7.18~7.04 (m, 2H), 6.92 (t, J=7.5 Hz, 1H), 6.83 (t, J=9.0 Hz, 2H), 4.27~4.02 (m, 8H), 3.85 (t, J=7.1 Hz, 2H), 1.87~1.70 (m, 2H), 1.52~1.38 (m, 2H), 1.37 (t, J=7.0 Hz, 6H), 1.24 (t, J=7.1 Hz, 6H), 0.93 (t, J=7.2 Hz, 3H); 13C NMR (75 MHz, CDCl3) δ: 160.2 (d, JC-P=2.6 Hz), 147.7, 143.9, 131.5, 130.4, 128.1 (dd, JC-P=22.4, 8.6 Hz), 127.4, 127.3, 123.9, 123.8, 123.0, 116.0 (dd, JC-P=171.2, 167.0 Hz), 115.5, 114.4, 62.5 (d, JC-P=6.0 Hz), 62.4 (d, JC-P=6.6 Hz), 47.4, 28.7, 20.0, 16.3 (d, JC-P=6.7 Hz), 16.2 (d, JC-P=6.5 Hz), 13.7; 31P NMR (121 MHz, CDCl3) δ: 19.8 (d, JP-P=50.7 Hz), 14.3 (d, JP-P=49.8 Hz); HRMS (ESI) calcd for C32H38NO6P2S [M+H] 626.1890, found 626.1896.

3.2.5 探针(11-丁基-2-乙氧基-2-氧代-11H-[1,2]氧杂膦杂苯并[6,5-b]吩噻嗪-3-基)膦酸二乙酯(T2)的合成

取25 mL Schlenk瓶, 抽换氮气三次, 加入化合物3 (250 μL, 1.0 mmol), 10 mL无水二氯甲烷溶解. 将反应液降至0 ℃, 加入三乙胺(390 μL, 2.8 mmol), 然后滴加四氯化钛(165 μL, 1.5 mmol), 滴加完后, 室温反应15 min. 再次将反应液降至0 ℃, 加入化合物C3 (330 mg, 1.1 mmol), 室温反应12 h. 再次加入三乙胺(195 μL, 1.4 mmol), 室温反应1 h. 加入10 mL 1 mol/L稀盐酸溶液淬灭, 用二氯甲烷(30 mL×3)萃取, 合并有机相, 用无水硫酸镁干燥, 然后通过硅胶柱色谱[展开剂: V(二氯甲烷)∶V(甲醇)=1∶30]提纯分离, 得到(11-丁基-2-乙氧基-2-氧代-11H-[1,2]氧杂膦杂苯并[6,5-b]吩噻嗪-3-基)膦酸二乙酯(T2), 黄色粘稠油状物, 产率42%. 1H NMR (300 MHz, CDCl3) δ: 7.94 (dd, J=40.0, 23.9 Hz, 1H), 7.18 (t, J=7.6 Hz, 1H), 7.10 (d, J=7.4 Hz, 1H), 7.02~6.85 (m, 3H), 6.55 (s, 1H), 4.39~4.15 (m, 6H), 3.83 (t, J=7.0 Hz, 2H), 1.85~1.69 (m, 2H), 1.53~1.31 (m, 11H), 0.95 (t, J=7.3 Hz, 3H); 13C NMR (75 MHz, CDCl3) δ: 153.8, 153.4 (dd, JC-P=8.3, 1.6 Hz), 150.0, 142.8, 128.4, 127.6, 127.5, 123.7, 123.5, 119.5, 116.0, 114.3 (dd, JC-P=19.3, 17.0 Hz), 110.7 (dd, JC-P=179.8, 159.6 Hz), 105.0 (d, JC-P=7.7 Hz), 64.2 (d, JC-P=6.6 Hz), 63.0 (d, JC-P=5.3 Hz), 62.6 (d, JC-P=5.6 Hz), 47.7, 28.6, 20.0, 16.3 (d, JC-P=7.3 Hz), 16.3 (d, JC-P=6.8 Hz), 16.2 (d, JC-P=7.2 Hz), 13.7; 31P NMR (121 MHz, CDCl3) δ: 15.3 (d, JP-P=44.5 Hz), 7.3 (d, JP-P=44.0 Hz); HRMS (ESI) calcd for C24H32NO6P2S [M+H] 524.1420, found 524.1417.

3.2.6 5-[4-(二苯氨基)苯基]噻吩-2-甲醛(S2)的合成

取50 mL Schlenk瓶, 抽换氮气三次, 加入N,N-二苯基-4-(噻吩-2-基)苯胺(S1, 3.3 g, 10 mmol), 20 mL无水四氢呋喃溶解. 将反应液降至-78 ℃, 滴加1.6 mol/L正丁基锂的正己烷溶液(7.5 mL, 12 mmol), 滴加完后, -78 ℃反应1 h. 在-78 ℃下加入DMF (930 μL, 12 mmol), 反应30 min. 缓慢恢复至室温, 反应30 min. 加入50 mL水淬灭, 乙酸乙酯萃取(20 mL×3). 合并有机相, 用无水硫酸镁干燥, 过滤后真空旋蒸浓缩. 粗产物通过硅胶柱层析纯化(二氯甲烷作为洗脱剂), 最终获得2.8 g 5-[4-(二苯氨基)苯基]噻吩-2-甲醛(S2), 收率80%[20]. 1H NMR (300 MHz, CDCl3) δ: 9.85 (s, 1H), 7.71 (d, J=4.0 Hz, 1H), 7.52 (d, J=8.8 Hz, 2H), 7.33~7.25 (m, 5H), 7.19~7.02 (m, 8H).

3.2.7 探针(E)-2-(二乙氧基磷酰基)-3-[5-(4-(二苯氨基)苯基)噻吩-2-基]丙烯酸乙酯(T3)的合成

取25 mL Schlenk瓶, 抽换氮气三次, 加入2-(二乙氧基磷酰基)乙酸乙酯(2, 200 μL, 1.0 mmol), 10 mL无水二氯甲烷溶解. 将反应液降至0 ℃, 加入三乙胺(390 μL, 2.8 mmol), 然后滴加四氯化钛(165 μL, 1.5 mmol), 滴加完后, 室温反应15 min. 再次将反应液降至0 ℃, 加入S2 (330 mg, 1.1 mmol), 室温反应12 h. 加入10 mL 1 mol/L稀盐酸溶液淬灭, 用二氯甲烷(30 mL×3)萃取, 合并有机相, 用无水硫酸镁干燥, 然后通过硅胶柱色谱[展开剂: V(二氯甲烷)∶V(甲醇)=1∶30]提纯分离, 收率68%, 棕色粘稠油状物. 1H NMR (300 MHz, CDCl3) δ: 7.93 (d, J=23.6 Hz, 1H), 7.50 (d, J=8.6 Hz, 2H), 7.41 (d, J=3.9 Hz, 1H), 7.27 (t, J=7.8 Hz, 4H), 7.19 (d, J=3.9 Hz, 1H), 7.16~7.00 (m, 8H), 4.38 (q, J=7.1 Hz, 2H), 4.24~4.09 (m, 4H), 1.42~1.30 (m, 9H); 13C NMR (75 MHz, CDCl3) δ: 165.7 (d, JC-P=12.4 Hz), 152.8, 148.6, 147.1, 145.0 (d, JC-P=9.6 Hz), 139.4, 134.8 (d, JC-P=22.4 Hz), 129.4, 127.1, 126.8, 125.0, 123.7, 122.7, 122.2, 114.9 (d, JC-P=184.6 Hz), 62.5 (d, JC-P=5.3 Hz), 61.5, 16.3 (d, JC-P=6.8 Hz), 14.2; 31P NMR (121 MHz, CDCl3) δ: 16.59, 13.06; HRMS (ESI) calcd for C31H33NO5PS [M+H] 562.1812, found 562.1812.

3.2.8 探针2-[5-(4-(二苯氨基)苯基)噻吩-2-基]乙烯- 1,1-二膦酸四乙酯(T4)的合成

取25 mL Schlenk瓶, 抽换氮气三次, 加入四氯化钛(220 μL, 2.0 mmol)和1.0 mL四氯化碳. 随后缓慢滴加5 mL无水四氢呋喃, 形成亮黄色沉淀. 接着加入化合物S2 (427 mg, 1.2 mmol)和3 (250 μL, 1.0 mmol). 反应液转移至冰水浴, 缓慢滴加化合物4 (330 μL, 3 mmol)的无水四氢呋喃(5.0 mL)溶液. 室温反应12 h. 反应完后用水(15 mL)淬灭, 乙酸乙酯(25 mL)萃取. 有机相经饱和食盐水(30 mL)洗涤, 无水硫酸钠干燥, 减压浓缩, 并通过柱层析[展开剂: V(二氯甲烷)∶V(甲醇)=1∶30]分离, 得到2-[5-(4-(二苯氨基)苯基)噻吩-2-基]乙烯- 1,1-二膦酸四乙酯(T4), 收率65%, 黄棕色粘稠油状物. 1H NMR (300 MHz, CDCl3) δ: 8.29 (dd, J=45.8, 29.0 Hz, 1H), 7.74 (d, J=3.5 Hz, 1H), 7.52 (d, J=8.2 Hz, 2H), 7.30~7.22 (m, 5H), 7.17~7.00 (m, 8H), 4.30~4.09 (m, 8H), 1.42~1.28 (m, 12H); 13C NMR (75 MHz, CDCl3) δ: 153.9, 152.3 (d, JC-P=4.5 Hz), 148.6, 147.1, 139.7, 135.1 (dd, JC-P=25.3, 10.3 Hz), 129.4, 127.1, 126. 8, 125.0, 123.6, 122.7, 110.64 (dd, JC-P=172.2, 171.3 Hz), 62.5 (d, JC-P=1.1 Hz), 62.4 (d, JC-P=1.6 Hz), 16.4 (d, JC-P=5.2 Hz), 16.3 (d, JC-P=4.8 Hz); 31P NMR (121 MHz, CDCl3) δ: 19.3 (d, JP-P=46.1 Hz), 13.4 (d, JP-P=46.3 Hz); HRMS (ESI) calcd for C26H38NO6P2S [M+H] 554.1890, found 554.1895.

3.3 光谱测量程序

3.3.1 探针储备液的配制

称取0.01 mmol探针, 用色谱级二甲基亚砜(DMSO)溶解, 转入10 mL容量瓶中, 用DMSO定容, 配制成1.0×10⁻³ mol/L探针储备液[23]. 将多种阴离子分析物(${\text{PO}}_{4}^{3-}$${\text{HPO}}_{4}^{2-}$${\text{H}}_{2}{\text{PO}}_{4}^{-}$${\text{CO}}_{3}^{2-}$${\text{HCO}}_{3}^{-}$${\text{S}}_{2}{\text{O}}_{3}^{2-}$${\text{SO}}_{3}^{2-}$${\text{HSO}}_{3}^{-}$${\text{SO}}_{4}^{2-}$、F、Cl、Br、I、CH3COO${\text{BH}}_{4}^{-}$、SCN${\text{NO}}_{\text{2}}^{-}$)的钠盐及多种阳离子分析物(Zn2+、Mg2+、Al3+、Ca2+、K)的硫酸盐溶解于娃哈哈超纯水中, 制备成1.0×10⁻² mol/L分析物储备液溶液.

3.3.2 光谱试验方法

将探针T2储备液稀释至2 mL H2O溶液中, 配置成2.0×10⁻⁵ mol/L的待测液. 每次向光程为1 cm的石英光学元件中充入2 mL稀释后的待测探针溶液(2.0×10⁻⁵ mol/L), 然后将分析物储备液加入石英光学元件中[24]. 在吸收光谱的测试中, 首先用空白样品(不加探针和分析物)对仪器基线进行校正, 然后在2 mL的H2O溶液中加入20 μL的T2探针溶液和不同体积的NaHSO3, 充分摇匀后室温下反应30 min, 再进行吸光度测试. 在荧光光谱的测试中, 选择探针的激发波长为372 nm, 激发狭缝为2 nm, 发射狭缝宽度为1 nm.
检测限计算公式如下: LOD=3σ/k. 其中σ为探针自身荧光强度连续检测10次计算得到的标准偏差; k代表灵敏度, 为指定波长下不同浓度与其对应荧光强度拟合所得线性方程的斜率.
相对荧光量子产率(ΦF)的测定[25]: 以0.1 mol/L NaOH水溶液中的荧光素(Fluorescein)为标准参照物 (Φst=0.92)进行测定, 所有测试均在室温下进行. 为消除内滤效应(Inner filter effect), 所有待测样品溶液在激发波长(425 nm)处的紫外-可见吸光度均通过稀释调节至0.05左右(<0.1). 荧光光谱的积分面积通过仪器配套软件在相同波长范围内进行积分获得. 相对荧光量子产率根据以下公式计算:
${\Phi }_{x}={\Phi }_{{}^{\mathrm{st}}}\times \left(\frac{{F}_{x}}{{F}_{\mathrm{st}}}\right)\times \left(\frac{{A}_{\mathrm{st}}}{{A}_{x}}\right)\times {\left(\frac{{n}_{x}}{{n}_{\mathrm{st}}}\right)}^{2}$
其中, AstAx分别为标准物和样品在激发波长(425 nm)处的吸光度; FstFx分别为标准物和样品的荧光发射光谱积分面积. 由于所有测定均在相同溶剂体系中进行, 折射率项(nx/nst)2的差异忽略不计.

3.4 细胞实验

3.4.1 细胞培养和细胞毒性实验

胰腺癌细胞PANC-1在添加了体积分数为10%的胎牛血清和体积分数为1%的青霉素-链霉素的杜尔贝科改良伊格尔培养基(DMEM)中培养, 于37 ℃下在含体积分数为5%的CO2的培养箱中进行[26]. 细胞毒性通过3-(4,5-二甲基噻唑-2)-2,5-二苯基四氮唑溴盐(MTT)试验检测. 将细胞接种到96孔板中培养24 h, 然后与不同浓度(0~100 μmol/L)的T2孵育48 h, 最后每孔加入10 μL MTT溶液和100 μL新鲜培养液孵育4 h, 使用酶标仪在570 nm波长处测量吸光度, 计算出细胞存活率.

3.4.2 细胞成像实验

外源性${\text{HSO}}_{3}^{-}$成像实验: 将生长状态良好的PANC- 1细胞与${\text{HSO}}_{3}^{-}$(40 μmol/L)共同孵育30 min, 随后将液体吸出, 使用PBS溶液冲洗细胞三遍, 将探针T2 (20 μmol/L)处理细胞30 min, 结束后再次用PBS缓冲溶液冲洗3遍, 滴加体积分数为4%的多聚甲醛固定细胞20 min, 封片后将载玻片移至激光共聚焦显微镜下进行观察, 进行成像分析[8].

3.5 芝麻种子的培养与芝麻幼苗根茎成像实验

3.5.1 芝麻种子培养实验

将芝麻种子用体积分数为75%的乙醇消毒, 再用娃哈哈超纯水清洗3遍, 随后将其放进种子培养箱里, 于黑夜在水里浸泡过夜, 选择状态良好的芝麻种子, 置于铺上绵柔纸的培养皿里, 在25 ℃的培养箱里进行黑夜交替2~3 d, 挑选根部生长良好的芝麻移至盛有营养液的24孔板中, 以备成像使用[23].

3.5.2 芝麻根茎成像实验

外源${\text{HSO}}_{3}^{-}$实验中, 用不同浓度(100、200、400、600、800和1000 μmol/L)的NaHSO3培养芝麻幼苗30 min, 用蒸馏水清洗, 然后用T2 (20 μmol/L)培养2和48 h. 在365 nm紫外灯下对芝麻幼苗根茎观察芝麻幼苗根茎荧光变化.

3.6 基于T2的试纸条检测实验

为了直观检测${\text{HSO}}_{3}^{-}$/${\text{SO}}_{3}^{2-}$, 将滤纸浸泡在探针T2的水溶液中(体积分数为1%的DMSO), 然后分别用不同的分析物(${\text{PO}}_{4}^{3-}$${\text{HPO}}_{4}^{2-}$${\text{H}}_{2}{\text{PO}}_{4}^{-}$${\text{CO}}_{3}^{2-}$${\text{HCO}}_{3}^{-}$${\text{S}}_{2}{\text{O}}_{3}^{2-}$${\text{SO}}_{3}^{2-}$${\text{HSO}}_{3}^{-}$${\text{SO}}_{4}^{2-}$、F、Cl、Br、I、AcO${\text{BH}}_{4}^{-}$、SCN${\text{NO}}_{\text{2}}^{-}$、Zn2+、Mg2+、Al3+、Ca2+)处理, 最后将试纸条进行干燥[27].
辅助材料(Supporting Information) 化合物B1、B2、C1~C3、S2、T1~T4的表征数据, T2的细胞毒性数据等. 这些材料可以免费从本刊网站(http://sioc-journal. cn/)上下载.
(Cheng, F.)
[1]
Liu, F. T.; Liu, X. F.; Jin, Z.; Zhao, B. X.; Lin, Z. M. Anal. Chim. Acta 2025, 1373, 344488.

[2]
Yang, B.; Xu, J.; Zhu, H. L. Free Radical Biol. Med. 2019, 145, 42.

[3]
Wang, L.; Zhao, L.; Xu, Z.; Ma, Y.; Wang, X.; Sun, Q.; Liu, H. Microchem. J. 2021, 160, 105703.

[4]
Wu, Y.; Huang, Y. Anal. Methods 2025, 17, 7233.

[5]
Liu, Y.; Wang, L.; Dong, Y.; Peng, W.; Fu, Y.; Li, Q.; Fan, Q.; Wang, Y.; Wang, Z. Chem. Eng. J. 2021, 416, 4375.

[6]
Zhou, F.; Sultanbawa, Y.; Feng, H.; Wang, Y.-L.; Meng, Q.; Wang, Y.; Zhang, Z.; Zhang, R. J. Agric. Food Chem. 2019, 67, 4375.

[7]
Zheng, D.; Zhang, T.; Huang, J.; Wang, M.; Cao, Z.; Huang, Y.; Yang, Z.; Deng, Y.; Fang, Y. Dyes Pigm. 2022, 198, 109973.

[8]
Zhao, H.; Jiang, Z.; Ju, Y.; Lu, J. Spectrochim. Acta, Part A 2024, 305, 123494.

[9]
Zhang, X.; Tan, Z.; Zhang, J.; Liu, X.; Ding, H.; Zeng, Y.; Fan, C.; Liu, G.; Pu, S. J. Food Compos. Anal. 2025, 146, 107840.

[10]
Liu, L.; Zhou, L.; Liang, T.; Zhong, K.; Yan, X.; Tang, L. Chin. J. Org. Chem. 2026, 46, 866 (in Chinese).

(刘琳, 周璐璐, 梁天宇, 钟克利, 燕小梅, 汤立军, 有机化学, 2026, 46, 866.)

[11]
Feng, H.; Liu, J.; Qaitoon, A.; Meng, Q.; Sultanbawa, Y.; Zhang, Z.; Xu, Z. P.; Zhang, R. TrAC, Trends Anal. Chem. 2021, 136, 116199.

[12]
Yao, X.; Li, Y.; Guo, Y.; Zhong, K.; Tang, L.; Yan, X. J. Photochem. Photobiol., A 2024, 446, 115116.

[13]
Feng, G. L.; Liu, Y. C.; Ji, Y. M.; Zhou, W.; Li, X. F.; Hou, M.; Gao, J. L.; Zhang, Y.; Xing, G. W. Chem. Commun. (Cambridge, U. K.) 2022, 58, 6618.

[14]
Zhang, D.; Wang, M.; Li, M.; Liu, L.; Duan, R.; Xue, N.; Chen, H.; Shang, L.; Wang, T.; Wu, X.; Zhang, J. Food Chem 2023, 437, 137838.

[15]
Zhang, X.; Su, S.-Y.; Chen, X.-T.; Shen, L.-Y.; Zhang, Q.-L.; Ni, X.-L.; Xu, H.; Wang, Z.-Y.; Redshaw, C. Molecules 2022, 27, 2378.

[16]
Chen, W.; Zhu, L.; Hao, Y.; Yue, X.; Gai, J.; Xiao, Q.; Huang, S.; Sheng, J.; Song, X. Tetrahedron 2017, 73, 4529.

[17]
Zhang, T.; Zhu, L.; Ma, Y.; Lin, W. Analyst 2020, 145, 1910.

[18]
Zhao, S.; Kang, J.; Du, Y.; Kang, J.; Zhao, X.; Xu, Y.; Chen, R.; Wang, Q.; Shi, X. J. Heterocycl. Chem. 2013, 51, 683.

[19]
Zhao, Y.; Yang, H.; Ma, H.; Li, Y.; Qian, L.; Yu, T.; Su, W. Synth. Met. 2020, 265, 116406.

[20]
Skhunov, M.; Solodukhin, A. N.; Giannakou, P.; Askew, L.; Luponosov, Y. N.; Balakirev, D. O.; Kalinichenko, N. K.; Marko, I. P.; Sweeney, S. J.; Ponomarenko, S. A. J. Mater. Chem. C 2021, 9, 5858.

[21]
Wang, H.; Li, L. Food Res. Int. 2025, 219, 117004.

[22]
Li, J.; Yan, X.; Wang, Y.; Shen, T.; Tian, M.; Liang, T.; Tang, L.; Li, Y.; Zhong, K. Talanta 2026, 296, 128430.

[23]
Wu, M.; Wu, K.; Feng, S.; Xu, L.; Lei, M.; Chen, J.; Li, S.; Qin, M.; Liu, D.; Feng, G. Chin. Chem. Lett. 2026, 37, 110979.

[24]
Yan, Y.-H.; Wu, Q.-R.; Che, Q.-L.; Ding, M.-M.; Xu, M.; Miao, J.-Y.; Zhao, B.-X.; Lin, Z.-M. Analyst 2020, 145, 2937.

[25]
Kuperman, M. V.; Snihirova, Y. V.; Kryvorotenko, D. V.; Losytskyy, M. Y.; Kovalska, V. B.; Yarmoluk, S. M. Biopolym. Cell 2018, 34, 374.

[26]
Xi, G.; Liu, M.; Zhou, P.; Yu, C.; Zhang, F.; Zhang, Z.; Zhang, W.; Luan, T. Chem.-Asian J. 2024, 19, e202400716.

[27]
Lou, W.; Liu, Y.; Wang, R.; Zhou, W.; Li, B.; Su, T.; Gong, Y.-J. Sens. Actuators, B 2025, 429, 137276.

Outlines

/