研究通讯

电化学芳基乙烯硫羟基化反应合成β-羟基硫醚及其抗菌活性

  • 韩中艳 ,
  • 陈梅梅 ,
  • 张驰 ,
  • 薛伟 ,
  • 谷利军 , *
展开
  • 贵州大学 绿色农药全国重点实验室 精细化工研究开发中心 贵阳 550025

收稿日期: 2025-12-08

  网络出版日期: 2026-01-21

基金资助

贵州省科技计划项目(黔科合基础-ZK-[2024]一般086)

贵州大学科研启动项目((2023)5)

Electrochemistry-Enabled Hydroxysulfurization of Aryl Alkenes for the Synthesis of β-Hydroxysulfides and Their Antifungal Activities

  • Han Zhongyan ,
  • Chen Meimei ,
  • Zhang Chi ,
  • Xue Wei ,
  • Gu Lijun , *
Expand
  • State Key Laboratory of Green Pesticide, Center for R&D of Fine Chemicals of Guizhou University, Guiyang 550025, China
*E-mail: ; Tel.: 0851-83620521; Fax: 0851-83622211

Received date: 2025-12-08

  Online published: 2026-01-21

Supported by

Guizhou Provincial Basic Research Program (Natural Science)(QianKeHeJiChuZK [2024]YiBan086)

starting grant of Guizhou University((2023)5)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

β-羟基硫醚是许多药物及天然产物分子的重要结构单元. 该类化合物具有抗菌、抗炎、抗肿瘤及抗-HIV等活性, 还是一种重要的有机合成中间体, 发展高效、绿色的合成方法构建β-羟基硫醚具有重要意义. 以廉价易得的芳基乙烯和三甲基硅基硫醚为原料, 镁棒和碳棒做阳极及阴极, 在无分隔电解瓶中, 电催化条件下, 室温下一步实现芳基乙烯的硫羟基化反应, 高收率地合成了系列β-羟基硫醚. 该反应条件温和, 原子经济性高, 底物范围广, 避免了氧化剂、过渡金属催化剂及恶臭硫酚的使用. 在合成的基础上, 采用菌丝生长速率法测试了目标化合物β-羟基硫醚的体外抗真菌活性. 部分化合物在浓度为100 μg/mL时, 对水稻纹枯病菌、蓝莓灰霉病菌表现出较好的体外抑制活性, 优于对照药剂嘧菌酯.

本文引用格式

韩中艳 , 陈梅梅 , 张驰 , 薛伟 , 谷利军 . 电化学芳基乙烯硫羟基化反应合成β-羟基硫醚及其抗菌活性[J]. 化学学报, 2026 , 84(3) : 280 -286 . DOI: 10.6023/A25120401

Abstract

As the core skeleton structure of many drugs and natural products, β-hydroxysulfides exhibit a variety of biological activities, including anti-fungal, anti-tumor, anti-inflammatory, and anti-HIV properties. They are also used as synthetic building blocks. Complementary catalytic methods that facilitate the efficient synthesis of structurally diverse β-hydroxysulfides are highly sought after. Herein, a mild and efficient electricity-driven strategy has been developed for the synthesis of β-hydroxysulfides from aryl alkenes and trimethylsilyl sulfides in an undivided cell with Mg anode and graphite cathode, while exhibiting mild conditions, high atom-economy, and excellent functional group tolerance. The reaction avoids the use of transition-metal catalysts, peroxide reagents, and malodorous thiols. A representative procedure is described as follows. A mixture of styrene (20.8 mg, 0.2 mmol), (phenylthio)trimethylsilane (54.7 mg, 0.3 mmol), and nBu4NBF4 (65.8 mg, 0.2 mmol) in acetonitrile (8 mL) and acetic acid (1 mL) was added to a three-necked flask (10 mL). The electrolysis was performed in an undivided cell equipped with a Mg rod anode (Ø=6 mm) and a graphite rod cathode (Ø=6 mm) under a constant current of 16 mA (≈20.4 mA/cm²) at room temperature for 4 h. After completion, the mixture was extracted with ethyl acetate. The combined organic layers were washed with brine, dried over anhydrous Na2SO4, filtered, and concentrated. The crude product was purified by silica gel column chromatography to afford the target compound. Based on the synthesis, the antifungal activities of the target compounds, β-hydroxysulfides, was tested using the mycelial growth rate method in vitro. With the commercial fungicide Azoxystrobin (Azo) as the positive control, the antifungal activities of the target compounds against two plant pathogenic fungi, Rhizoctonia solani (R.s.) and Botrytis cinerea (B.c.), were determined at a concentration of 100  μg/mL. Notably, some compounds showed higher inhibition rates against the tested fungi than the control agent Azoxystrobin. Among them, at a concentration of 100 μg/mL, compound (3ae) exhibited inhibition rates of 90% and 97% against R.s. and B.c., respectively, which were superior to those of the control agent Azoxystrobin (72% and 74%, respectively). Finally, a preliminary exploration was conducted on the relationship between the antifungal activities of the target compounds and their molecular structures, providing valuable insights for the future development of more efficient agricultural antifungal agents.

1 引言

烯烃是一类来自石油和生物质的大宗化学品, 在医药、农药及材料等领域有广泛应用, 其含有的碳碳双键是有机反应中一种非常理想的反应活性位点[1]. 烯烃含有的π键, 既可以为自由基受体, 也可以通过氧化或还原成为自由基离子参与有机反应, 为其官能团化提供了更多可能性[2], 所参与的反应在有机合成中具有极其重要的地位, 发展新的烯烃官能团化反应是十分必要的. 烯烃的双官能团化是指在烯烃分子上一次引入两个官能团, 该转化通过一步反应构建多个化学键, 具有高原子和步骤经济性, 是合成复杂和有价值分子的最直接和最有效的方法之一[3].
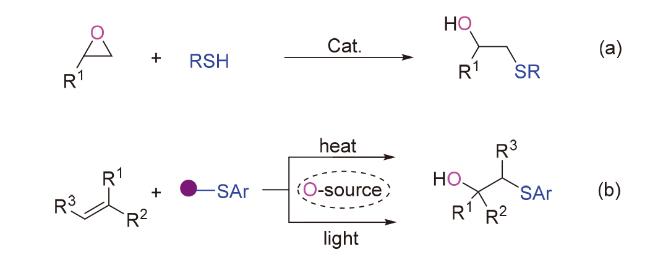
含硫有机化合物是生物体的重要组成部分之一, 广泛存在于天然产物、医药农药及染料中[4]. β-羟基硫醚, 分子结构中包含羟基和硫醚键, 是许多药物及天然产物分子的重要结构单元[5]. 研究表明该类化合物具有抗菌、抗炎、抗肿瘤及抗-HIV等活性[6]. 此外, β-羟基硫醚还是有机化学中重要的合成砌块[7]. 近年来, 经过合成化学家的不懈努力, 许多β-羟基硫醚的合成方法相继报道. 所报道的方法主要有: (1)环氧化合物和硫醇、硫酚的开环反应(图式1a)[8]; (2)热化学条件或光催化的烯烃硫羟基化反应(图式1b)[9]. 然而, 已有的合成β-羟基硫醚的方法存在许多不足, 如: 恶臭硫醇、硫酚的使用, 催化剂、氧化剂的使用以及底物普适性差等. 因此, 发展一种绿色环保、廉价高效的合成方法构建β-羟基硫醚具有重要的研究意义.
图式1 已报道的β-羟基硫醚的合成方法

Scheme 1 The reported methods for synthesis of β-hydroxysulfides

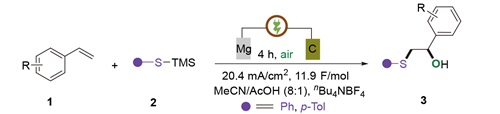
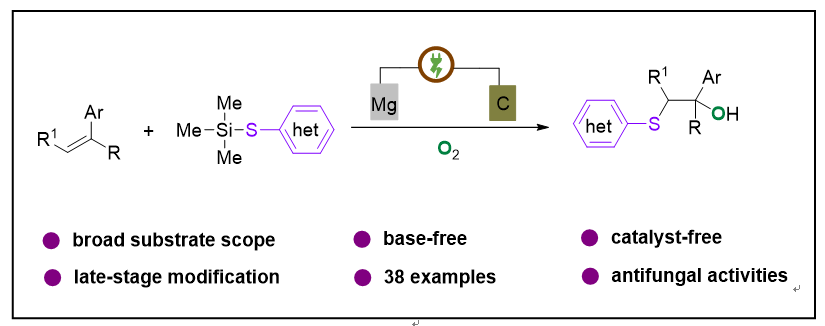
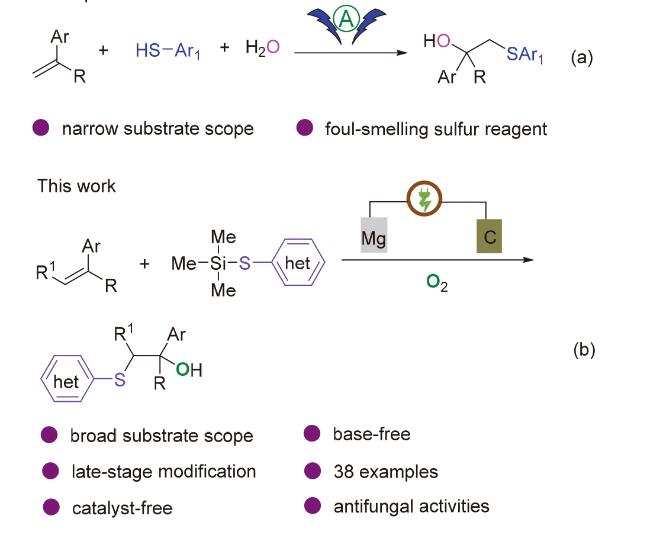
电化学有机合成利用电子作为清洁的试剂, 通过电极表面得失电子的过程来实现氧化还原反应, 避免了使用昂贵、有毒或有危险的传统氧化剂和还原剂, 反应条件温和, 具有绿色可持续、高效率以及高选择性等优 点[10]. 近年来, 电化学促进的烯烃双官能团化反应迅速发展, 已成为当前有机电合成的研究热点之一[11]. 2018年, 潘毅课题组以硫酚为硫化试剂, 利用电化学促进的芳基乙烯硫羟基化反应合成了系列β-羟基硫醚(图式2a)[12]. 然而, 需要用到恶臭硫酚, 芳基乙烯仅局限于端烯, 没有实现内烯、含多个双键的烯烃底物如: 1-苯基- 1,3-丁二烯及对二乙烯苯的选择性硫羟基化. 因此, 需要发展一种高效、绿色的方法合成β-羟基硫醚. 鉴于β-羟基硫醚类化合物具有重要的生物活性, 结合我们在有机电化学合成方面积累的初步经验[13], 本工作以廉价易得的苯乙烯及(苯硫基)三甲基硅烷衍生物为原料, 在电催化条件下, 一步实现苯乙烯的硫羟基化反应, 高收率地合成了系列β-羟基硫醚, 并对其进行抗菌活性测试. 反应无需使用催化剂, 官能团兼容性好, 对氨基苯乙烯、1-苯基-1,3-丁二烯及对二乙烯苯等底物均能顺利得到β-羟基硫醚(图式2b).
图式2 电化学烯烃硫羟基化反应合成β-羟基硫醚

Scheme 2 Electrochemistry-enabled hydroxysulfurization of alkenes for the synthesis of β-hydroxysulfides

2 结果与讨论

2.1 芳基乙烯的硫羟基化反应

2.1.1 条件优化

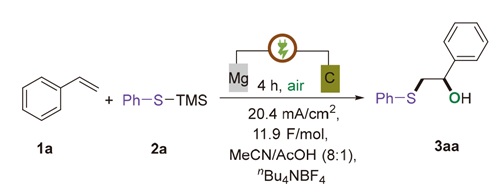
反应以苯乙烯(1a)和(苯硫基)三甲基硅烷(2a)为模板底物, 在未分隔的电解池中, 镁棒为阳极, 碳棒为阴极, 对反应条件进行优化. 具体的条件筛选如表1所示. 以nBu4NBF4为电解质, 乙腈(MeCN)为反应溶剂, 醋酸为辅助溶剂, 在16 mA恒电流条件下进行电解, 初始电压为3.5 V, 反应过程中电压缓慢上升, 0.5 h后电压达到5 V并趋于稳定, 室温下反应4 h后, 苯乙烯的硫羟基化产物的分离产率可达88% (Entry 1). 将镁阳极更换为其他材料电极, 如锌、镍等, 或者将碳阴极更换为其他材料电极, 如铂、石墨毡(GF)电极等, 苯乙烯的硫羟基化反应效率大幅降低(Entries 2~5). 电解质的筛选结果表明: nBu4NI, nBu4NCl, nBu4NOAc为电解质时, 均能获得目标产物(3aa), 但效果不如nBu4NBF4 (Entry 6). 当用LiClO4做电解质时, 仅检测到痕量的目标产物(3aa). 接下来筛选反应溶剂发现, N,N-二甲基甲酰胺(DMF)、四氢呋喃(THF)或甲醇(MeOH)为反应溶剂时, 目标产物(3aa)的收率分别为: 33%, 52%及71%. 甲酸(HCO2H)或水为辅助溶剂时的反应效果均不理想. 反应溶剂MeCN和辅助溶剂醋酸(CH3CO2H)的最优体积比为8∶1. 保持总电量不变, 增大或减少电流不利于苯乙烯的硫羟基化反应(Entries 10, 11). 当反应不通电或在氮气氛中进行时, 均没有检测到目标产物(3aa). 将反应放大至10 mmol的反应量, 目标产物(3aa)的收率为75% (Entry 14).
表1 反应条件优化a

Table 1 Optimization of reaction conditionsa

Entry Variations from the standard condition Yieldb/%
1 None 88
2 Zn (+) | C (−) instead of Mg (+) | C (−) 53
3 Ni (+) | C (−) instead of Mg (+) | C (−) 31
4 Mg (+) | Pt (−) instead of Mg (+) | C (−) Trace
5 Mg (+) | GF (−) instead of Mg (+) | C (−) 66
6 nBu4NI, nBu4NCl, nBu4NOAc instead of nBu4NBF4 26, 38, 51
7 LiClO4 instead of nBu4NBF4 Trace
8 DMF, THF, MeOH instead of MeCN 33, 52, 71
9 HCO2H, H2O instead of CH3CO2H 68, 45
10 8 mA, 4 h instead of 16 mA, 4 h 72
11 20 mA, 1.5 h instead of 16 mA, 4 h 71
12 Without electricity N.R.
13 Under N2 N.R.
14 10 mmol scale reaction 75

a Conditions: undivided cell, Mg rod anode (Ø=6 mm), Graphie rod cathode (Ø=6 mm), constant current=16 mA, 1a (0.2 mmol), 2a (0.3 mmol), CH3CN (8 mL), CH3CO2H (1 mL), nBu4NBF4 (0.2 mmol), r.t., 4 h.; b Isolated yield. N.R.=no reaction.

2.1.2 底物芳基乙烯的拓展

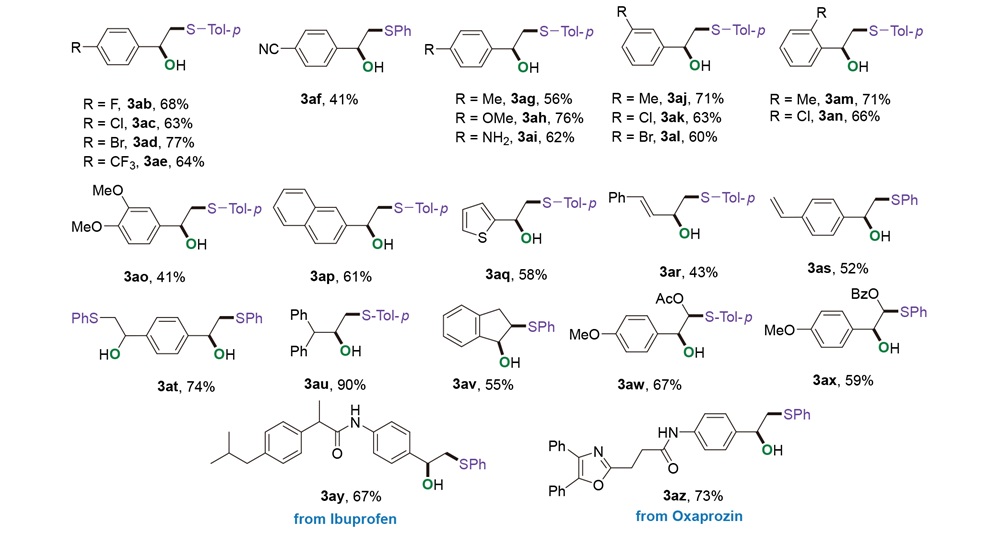
在优化反应条件下, 作者先对苯乙烯底物1的普适性进行了考察(表2). 表2中数据表明: 底物1中苯环对位上的取代基, 如弱吸电子基: 氟、氯、溴, 再如强吸电子基三氟甲基、腈基, 都能顺利发生硫羟基化反应(3ab~3af). 给电子的取代基, 如: 甲基、甲氧基(3ag, 3ah), 其β-羟基硫醚产率分别为56%及76%. 值得注意的是, 无保护的氨基也能顺利发生转化(3ai). 空间位阻比较大的间位、邻位及多取代的苯乙烯衍生物均能顺利发生反应得到相应的产物(3aj~3ao). 此外, 萘、噻吩取代的乙烯衍生物(3ap, 3aq), 其双官能团化产率分别为61%和58%. 有趣的是, (E)-丁-1,3-二烯-1-基苯也能获得43%的β-羟基硫醚. 底物对二乙烯苯, 以乙腈和水做溶剂时, 其单硫羟基化反应产率为52% (3as); 以乙腈和醋酸做溶剂时, 其双硫羟基化反应产率可达74% (3at). 1,1-二苯乙烯的β-羟基硫醚产率为90% (3au). 此外, 底物内烯, 如: 茚、(E)-乙酸肉桂酯及(E)-苯甲酸肉桂酯均能顺利转化(3av~3ax). 该电化学双官能团化反应对含有布洛芬、奥沙吡嗪药物活性分子官能团的底物也具有普适性(3ay, 3az). 非活化烯环己烯则不能发生硫羟基化反应.
表2 芳基乙烯底物范围a,b

Table 2 Scope of aryl alkenesa,b

a Conditions: undivided cell, Mg rod anode (Ø=6 mm), Graphie rod cathode (Ø=6 mm), constant current=16 mA, 1a (0.2 mmol), 2a (0.3 mmol), CH3CN (8 mL), CH3CO2H (1 mL), nBu4NBF4 (0.2 mmol), r.t., 4 h.; b Isolated yield.

2.1.3 底物三甲基硅基硫醚的拓展

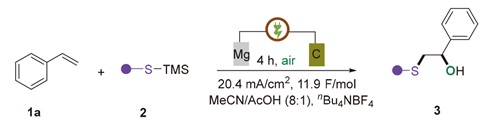
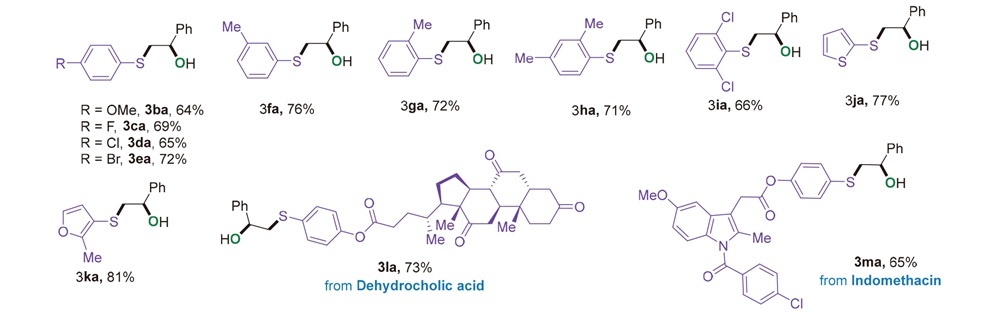
随后考察三甲基硅硫醚底物2的普适性. 如表3所示, 底物2取代基的位置, 如: 对位、间位、邻位取代, 以及取代基的电子性质, 对硫羟基化反应产率的影响较小, 表现出很好的兼容性, 以64%~76%的产率得到相应的产物3ba~3ga. 多取代的三甲基硅硫醚也能顺利进行(3ha, 3ia). 值得注意的是, 含噻吩、呋喃杂环的三甲基硅硫醚都能高产率地生成相应目标化合物(3ja, 3ka). 该方法可用于药物分子和天然产物分子的后期修饰, 如从吲哚美辛和去氢胆酸直接合成β-羟基硫醚衍生物(3la, 3ma).
表3 三甲基硅基硫醚底物范围a,b

Table 3 Scope of trimethylsilylsulfidesa,b

a Conditions: undivided cell, Mg rod anode (Ø=6 mm), Graphie rod cathode (Ø=6 mm), constant current=16 mA, 1a (0.2 mmol), 2a (0.3 mmol), CH3CN (8 mL), CH3CO2H (1 mL), nBu4NBF4 (0.2 mmol), r.t., 4 h.; b Isolated yield.

2.2 控制实验

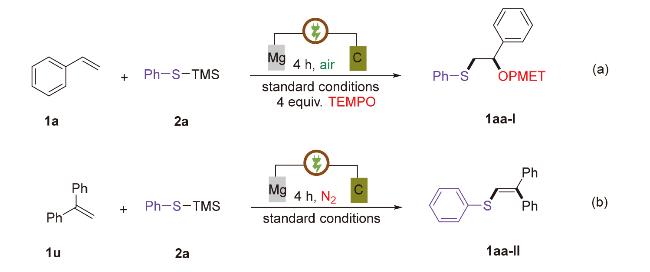
探究反应机理, 作者进行了如下控制实验. 首先, 在优化条件下, 向反应体系中加入4 equiv.的自由基捕捉剂2,2,6,6-四甲基哌啶氧化物(TEMPO), 反应完全受到抑制, 无目标产物3aa生成. 用高分辨质谱可以检测到TEMPO捕获的硫醚自由基和苯乙烯1a的加成产物(图式3a); 氮气氛中, 苯基硫自由基可用1,1-二苯基乙烯捕获(图式3b). 其次, 当反应在氮气氛中进行时, 没有检测到目标产物β-羟基硫醚3aa, 可以证实β-羟基硫醚3aa的羟基氧原子来源于空气中的氧气(Table 1, Entry 13). 分室电解实验仅能在阴极检测到产物3aa. 再次, 在优化条件下, 用高分辨质谱检测反应副产物的成分, 可以检测到乙酰基三甲基硅烷、六甲基二硅烷、苯硫酚及三甲基硅烷等成分. 最后, 对循环伏安实验进行了探讨. 苯乙烯在-2.59 V (vs. SCE)处有明显的还原峰(支持信息, Figure S8). (苯硫基)三甲基硅烷(2a)有两个还原峰, 一个在-0.75 V (vs. SCE)处, 另一个在-1.37 V (vs. SCE)处, 说明硅烷(2a)优先在阴极被还原. 随后测定了(苯硫基)三甲基硅烷(2a)的氧化电位. 循环伏安法图显示三甲基硅烷(2a)的氧化电位是1.83 V (vs. SCE). 采用镁棒作阳极, 可以避免其在阳极氧化(支持信息, Figure S9, S10).
图式3 控制实验

Scheme 3 Control experiments

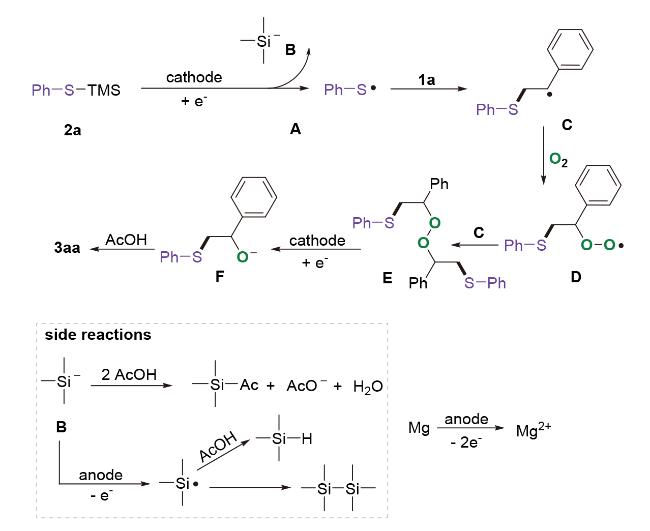
基于上述机理实验结果, 作者提出该反应的可能反应机理(图式4). (苯硫基)三甲基硅烷(2a)在阴极单电子还原为苯硫自由基A和三甲基硅基阴离子B(结合分室电解实验结果, 可以排除阳极氧化三甲基硅烷(2a)驱动的反应途径), 随后苯硫自由基A和苯乙烯加成的中间体C, 其和空气中的氧气反应得中间体D. CD偶联得中间体E, 接着E在阴极被还原为F, 随后的质子化得β-羟基硫醚3aa. 分析高分辨质谱结果, 作者提出一些副反应发生机理, 如: 三甲硅基阴离子和醋酸反应生成乙酰基三甲基硅, 双三甲硅烷的形成等.
图式4 可能的反应机理

Scheme 4 Proposed mechanism

2.3 部分目标化合物抗真菌活性测试

根据作者已报道的方法[14], 采用菌丝生长速率法, 以商品药嘧菌酯(Azoxystrobin, Azo)为阳性对照, 目标化合物及对照药品供试浓度为100 μg/mL, 测定了目标化合物对2种植物源真菌水稻纹枯病菌(Rhizoctonia solani, R.s.)和蓝莓灰霉病菌(Botrytis cinerea, B.c.)的体外抗真菌活性, 测试结果如表4. 大多数化合物对供试病原菌表现出不同程度的抑制效果, 部分化合物对受试真菌的抑制率高于对照药剂嘧菌酯(72%和74%). 在100 μg/mL浓度下, 化合物3ab3ac3ad3ae3am3an3fa对水稻纹枯病菌的抑制率分别为85%、97%、95%、90%、90%、88%和85%, 优于嘧菌酯(72%); 化合物3ab3ac3ae3ah3aj3ak3an3fa对蓝莓灰霉病菌的抑制率分别为85%、97%、97%、97%、97%、94%、97%和96%, 优于嘧菌酯(74%).
表4 目标化合物在100 µg/mL浓度下的抗真菌活性

Table 4 Antifungal activities of target compounds at 100 µg/mL

Compds. Inhibition ratea/% Compds. Inhibition ratea/%
R.s. B.c. R.s. B.c.
3ab 85.93±2.07 85.93±2.07 3at 48.89±2.19 7.84±2.07
3ac 97.78±0.00 97.65±0.00 3au 48.89±1.26 46.67±3.17
3ad 95.93±1.51 63.14±1.09 3av 44.07±1.51 16.86±4.14
3ae 90.37±1.63 97.65±0.00 3aw 54.44±3.52 17.65±1.33
3af 64.44±1.26 61.18±2.21 3ax 22.96±2.07 25.88±3.71
3ag 83.33±1.67 71.76±1.33 3ay 60.74±1.03 70.98±1.09
3ah 76.30±1.03 97.65±0.00 3az 65.19±1.03 69.41±1.88
3ai 57.78±1.26 68.24±2.21 3ba 21.48±2.07 15.69±2.07
3aj 78.15±1.51 97.65±0.00 3ca 64.81±1.51 75.69±1.72
3ak 80.37±1.51 94.51±1.72 3da 60.37±0.82 28.24±1.76
3al 74.81±1.63 59.22±1.09 3ea 43.33±1.67 19.61±1.58
3am 90.37±1.03 54.12±1.15 3fa 85.93±2.07 96.08±1.72
3an 88.89±0.00 97.65±0.00 3ga 57.04±2.42 70.98±2.88
3ao 50.00±1.10 36.08±3.63 3ha 57.41±3.88 58.82±2.21
3ap 11.85±1.03 21.57±5.10 3ia 65.19±2.42 60.39±2.80
3aq 32.59±1.03 38.82±1.33 3ja 64.44±2.53 32.55±1.72
3ar 77.04±1.03 70.59±1.76 3ka 51.11±1.79
3as 71.11±1.26 58.04±1.58 3la 40.74±1.63 53.73±1.09
Azob 72.96±0.82 74.90±5.44 3ma 50.74±1.51 60.39±3.10

a The average of three trials; b The commercial agrofungicide Azoxystrobin was used as a positive control.

构效关系和数据分析揭示, 与羟基相邻的芳香环, 其取代基的电子效应对活性影响较大. 当芳香环上的取代基为吸电子基时, 目标化合物的抗真菌活性要明显优于含给电子取代基, 且给电子基团越多抗真菌活性相对越低[(3ab, 3ac, 3ad, 3ae) vs. (3ag, 3ah, 3ai, 3ao)]. β-羟基硫醚和羟基相邻的芳香环为萘环(3ap)或杂环噻吩(3aq)时, 其活性显著下降. 内烯底物的硫羟基化产物活性均不理想. 随后分析目标化合物中和硫原子相连的芳香环, 其取代基的电子效应对活性的影响. 总体而言, 芳香环上无论吸电子还是给电子基团对化合物活性的影响较小(3ba~3ma), 并且化合物的活性往往会出现不同程度的下降. 当苯环间位取代基为甲基时(3fa), 对供试菌种(R.s.)和(B.c.)的抑制活性分别是85%和96%, 优于对照药剂嘧菌酯.

3 结论

以廉价易得的芳基乙烯和三甲基硅硫醚为原料, 在电催化条件下, 室温下一步实现芳基乙烯的硫羟基化反应, 以41%~90%的收率合成了38个β-羟基硫醚. 该反应条件温和, 避免了氧化剂、过渡金属催化剂及恶臭硫酚的使用. 在合成的基础上, 采用菌丝生长速率法测试了目标化合物β-羟基硫醚的体外抗真菌活性, 在浓度为100 μg/mL时, 化合物(3ae)对水稻纹枯病菌和蓝莓灰霉病菌的抑制率分别为90%和97%, 优于对照药剂嘧菌酯(72%和74%). 最后, 对目标化合物的抗真菌活性与其分子结构之间的相互关系进行了初步探讨, 为今后开发更高效的农用抗真菌剂提供有价值的借鉴.
(Cheng, B.)
[1]
(a) Luo M.-J.; Xiao Q.; Li J.-H. Chem. Soc. Rev. 2022, 51, 7206.

DOI

(b) Yin G.; Mu X.; Liu G. Acc. Chem. Res. 2016, 49, 2413.

DOI

(c) Wang Y.; Bao Z.-P.; Mao X.-D.; Hou M.; Wu X.-F. Chem. Soc. Rev. 2025, 54, 9530.

DOI

(d) Deng S.; Peng C.; Niu Y.; Xu Y.; Zhang Y.; Chen X.; Wang H.; Liu S.; Shen X. Acta Chim. Sinica 2024, 82, 119 (in Chinese).

DOI

(邓沈娜, 彭常春, 牛云宏, 许云, 张云霄, 陈祥, 王红敏, 刘珊珊, 沈晓, 化学学报, 2024, 82, 119).

DOI

(e) Fu X.; Zhao W. Chin. J. Org. Chem. 2019, 39, 625 (in Chinese).

DOI

(付晓飞, 赵文献, 有机化学, 2019, 39, 625).

DOI

(f) Zuo H.; Hu Y.; Qiao X.; Zhang Y.; Wang S. Acta Chim. Sinica 2025, 83, 981 (in Chinese).

DOI

(左恒昕宇, 虎亚光, 乔霞, 张野, 王少华, 化学学报, 2025, 83, 981).

DOI

(g) Zhou L.; Ma L.; Xu B.; Zhang Z.-M.; Zhang J. Chin. J. Chem. 2024, 42, 2466.

DOI

[2]
(a) Li X.; Tao P.; Cheng Y.; Hu Q.; Huang W.; Li Y.; Luo Z.; Huang G. Chin. J. Org. Chem. 2022, 42, 4169 (in Chinese).

DOI

(李秀英, 陶萍芳, 程泳渝, 胡琼, 黄伟娟, 李芸, 罗志辉, 黄国保, 有机化学, 2022, 42, 4169).

DOI

(b) Zhu Y.; Wang Q.; Cornwall R. G.; Shi Y. Chem. Rev. 2014, 114, 8199.

DOI

(c) Yan D.; He W. Chin. J. Org. Chem. 2025, 45, 1781 (in Chinese).

DOI

(鄢东, 何卫民, 有机化学, 2025, 45, 1781).

DOI

(d) Liu Z.; Peng L.; Huang H. Chem. Commun. 2025, 61, 14490.

DOI

(e) Patel M.; Desai B.; Sheth A.; Dholakiya B. Z.; Naveen T. Asian J. Org. Chem. 2021, 10, 3201.

DOI

(f) Wu Z.; Hu M.; Li J.; Wu W.; Jiang H. Org. Biomol. Chem. 2021, 19, 3036.

DOI

(g) Guo Q.; Shen X.; Lu Z. Chin. J. Chem. 2024, 42, 760.

DOI

(h) Ye F.; Xu Y.; Zheng S.; Huang G.; Yuan W. Chin. J. Chem. 2025, 43, 1862.

DOI

[3]
(a) Wang X.; Studer A. Acc. Chem. Res. 2017, 50, 1712.

DOI

(b) Cheng J.; Cheng Y.; Xie J.; Zhu C. Org. Lett. 2017, 19, 6452.

DOI PMID

(c) Zhou Z.-L.; Zhang Y.; Cui P.-Z.; Li J.-H. Chem. Eur. J. 2024, 30, e202402458.

(d) Jiang H.; Studer A. Chem. Soc. Rev. 2020, 49, 1790.

DOI PMID

(e) Gui Q.-W.; Teng F.; Yang H.; Xun C.; Huang W.-J.; Lu Z.-Q.; Zhu M.-X.; Ouyang W.-T.; He W.-M. Chem. Asian J. 2022, 17, e202101139.

[4]
(a) Feng M.; Tang B.; Liang S.-H.; Jiang X. Curr. Top. Med. Chem. 2016, 16, 1200.

DOI

(b) Yang D.; Yan Q.; Zhu E.; Lv J.; He W.-M. Chin. Chem. Lett. 2022, 33, 1798.

DOI

(c) Zhuang S.; You X.; Jin W. Chin. J. Org. Chem. 2025, 45, 3701 (in Chinese).

DOI

(庄诗怡, 尤晓琴, 金伟伟, 有机化学, 2025, 45, 3701).

[5]
(a) Scott K. A.; Njardarson J. T. Top. Curr. Chem. 2018, 376, 5.

(b) Guruswamy B.; Arul R. Phosphorus, Sulfur, and Silicon and the Related Elements. 2013, 188, 1205.

DOI

(c) Viola F.; Balliano G.; Milla P.; Cattel L.; Rocco F.; Ceruti M. Bioorg. Med. Chem. 2000, 8, 223.

DOI

(d) Meng L.-H.; Wang C.-Y.; Mándi A.; Li X.-M.; Hu X.-Y.; Kassack M. U.; Kurtán T. ; Wang,B. -G. Org. Lett. 2016, 18, 5304.

DOI

(e) Castro M. V.; Ióca L. P.; Williams D. E.; Costa B. Z.; Mizuno C. M.; Santos M. F.; Jesus K.; Ferreira É L.; Seleghim M. H.; Sette L. D.; Pereira Filho E. R.; Ferreira A. G.; Gonçalves N. S.; Santos R. A.; Patrick B. O.; Andersen R. J.; Berlinck R. G. J. Nat. Prod. 2016, 79, 1668.

DOI

(f) O'Connor S. E.;Grosset, A.; Janiak, P. Fundam. Clin. Pharmacol. 1999, 13, 145.

DOI

(g) Wang Z.; Gausmann M.; Dickoff J.-H.; Christmann M. Green Chem. 2024, 26, 2546.

DOI

[6]
(a) Nowrouzi N.; Abbasi M.; Shahidzadeh E. S. Appl. Organomet. Chem. 2023, 37, e6941.

(b) Marakalala M. B.; Mmutlane E. M.; Kinfe H. H. Beilstein J. Org. Chem. 2018, 14, 1668.

DOI PMID

(c) Surendra K.; Krishnaveni N. S.; Sridhar R.; Rao K. R. J. Org. Chem. 2006, 71, 5819.

PMID

(d) Azizi B.; Heravi M. R. P.; Hossaini Z.; Ebadi A.; Vessally E. RSC. Adv. 2021, 11, 13138.

DOI

(e) Luly J. R.; Yi N.; Soderquist J.; Stein H.; Cohen J.; Rerun T. J.; Plattner J. J. J. Med. Chem. 1987, 30, 1609.

PMID

[7]
(a) Song Y.; Zou Y.; Chen T.; Zhang Z.; Zhang W. Angew. Chem. Int. Ed. 2025, 64, e202504159.

(b) Liang R.-B.; Zhu C.-M.; Song P.-Q.; Zhao L.-M.; Tong Q.-X.; Zhong J.-J. Org. Chem. Front. 2022, 9, 4536.

DOI

(c) Adams H.; Bell R.; Cheung Y.-Y.; Jones D. N.; Tomkinson N. C. O. Tetrahedron. Asymmetry 1999, 10, 4129.

DOI

(d) Gelebe A. C.; Kaye P. T.; Benzodiazepine A. Synth. Commun. 1996, 26, 4459.

DOI

[8]
(a) Dowsland J.; McKerlie F.; Procter D. J. Tetrahedron Lett. 2000, 41, 4923.

DOI

(b) Lanke S. R.; Bhanage B. M. Catal. Commun. 2013, 41, 29.

DOI

(c) Ganesh V.; Chandrasekaran S. Synthesis 2009, 19, 3267.

(d) Tanini D.; Pecchi T.; Ignat′ev N. V.; Capperucci A. Catalysts 2022, 12, 1259.

DOI

[9]
(a) Yu E.; Li J.; Wang Y.; Chen Y.; Xiao F.; Deng G. J. Org. Chem. 2024, 89, 9287.

DOI

(b) Zhang J.; Su R.; Zhou P.; Chen C.; Liu W. J. Org. Chem. 2025, 90, 217.

DOI

(c) Choudhuri K.; Mandal A.; Mal P. Chem. Commun. 2018, 54, 3759.

DOI

(d) Shen Q.; Peng X.; Sui J.; Peng M.; Liu X.; Jiang H.; Tan R.; Zhou M. Chin. J. Chem. 2024, 42, 3129.

DOI

(e) Das A.; Thomas K. R. J. ACS Omega 2023, 8, 18275.

DOI

(f) Hong J. E.; Jung Y.; Min D.; Jang M.; Kim S.; Park J.; Park Y. J. Org. Chem. 2022, 87, 7378.

DOI PMID

[10]
(a) Cheng X.; Lei A.; Mei T.-S.; Xu H.-C.; Xu K.; Zeng C. CCS Chemistry 2022, 4, 1120.

DOI

(b) Ma C.; Fang P.; Liu Z.-R.; Xu S.-S.; Xu K.; Cheng X.; Lei A.; Xu H.-C.; Zeng C.; Mei T.-S. Sci Bull. 2021, 66, 2412.

DOI

(c) Gao R.; Wen L.; Guo W. Chin. J. Org. Chem. 2024, 44, 892 (in Chinese).

DOI

(高瑞林, 文丽荣, 郭维斯, 有机化学, 2024, 44, 892).

DOI

(d) Wen Y.-C.; Zhu L.-J.; Yi R.-N.; Shen C.; Zhu H.-T.; Wang Z.-L.; He W.-M. Acta Chim. Sinica 2025, 83, 1124 (in Chinese).

DOI

(文延萃, 朱丽君, 易荣楠, 沈超, 祝海涛, 王祖利, 何卫民, 化学学报, 2025, 83, 1124).

DOI

(e) Huang Y.-D.; Zhang Y.-Y.; Zhou Y.-J.; Xue R.; Wang G.-A.; Cui F.-H.; Meng X.-J.; Wang M.-R.; Pan Y.-M.; Tang H.-T. Org. Lett. 2025, 27, 2764.

DOI

(f) Xiong P.; Xu H.-C. Acc. Chem. Res. 2019, 52, 3339.

DOI

(g) Yuan Y.; Lei A. Acc. Chem. Res. 2019, 52, 3309.

DOI

(h) Jiang Y.-Y.; Dou G.-Y.; Xu K.; Zeng C.-C. Org. Chem. Front. 2018, 5, 2573.

DOI

(i) Zeng W.; Wang Y.; Peng C.; Qiu Y. Chem. Soc. Rev. 2025, 54, 4468.

DOI

(j) Zhuang S.; Zhou F.; Gao X.; Liu C.; Jin W. Chin. J. Chem. 2025, 43, 2722.

DOI

(k) Li S.; Lu J.; Liu J.; Jiang L.; Yi W. Acta Chim. Sinica 2024, 82, 110 (in Chinese).

DOI

(李珊, 路俊欣, 刘杰, 蒋绿齐, 易文斌, 化学学报, 2024, 82, 110).

DOI

[11]
(a) Sauer G. S.; Lin S. ACS Catal. 2018, 8, 5175.

(b) Tan Y.-F.; Zhao Y.-N.; Yang D.; Lv J.-F.; Guan Z.; He Y.-H. J. Org. Chem. 2023, 88, 5161.

DOI

(c) Yang J.; Lei Y.; Li Y.; Duan M.; Zhang Y.; Yang S.; Tian G.; Zhao Y.; Duan R.; Li J.; Song W.; Chen C.; Zhao J. Sci. China Chem. 2025, 68, 3770.

DOI

(d) Zhang C.; Yang M.; Qiu Y.; Song M.; Wang H.; Yang M.; Xie W.; Wu J.; Ye S. Chem. Sci. 2022, 13, 11785.

DOI PMID

(e) Qi C.; Laktsevich-Iskryk M.; Mazzarella D. Chem. Commun. 2025, 61, 4265.

DOI

(f) Martins G. M.; Shirinfar B.; Hardeick T.; Ahmed N. ChemElectroChem 2019, 6, 1300.

DOI

[12]
Wang Y.; Deng L.; Mei H.; Du B.; Han J.; Pan Y. Green Chem. 2018, 20, 3444.

DOI

[13]
(a) Zeng L.; Li J.; Gao J.; Huang X.; Wang W.; Zheng X.; Gu L.; Li G.; Zhang S.; He Y. Green Chem. 2020, 22, 3416.

DOI

(b) Zhang C.; Zhou Y.; Zhao Z.; Xue W.; Gu L. Chem. Commun. 2022, 58, 13951.

DOI

(c) Zhao Z.; Yan H.; Zhou Y.; Xue W.; Gu L.; Zhang S. Chin. J. Chem. 2024, 42, 2049.

DOI

(d) Zhao Z.; Zhang H.; Yan H.; Yu X.; Gu L.; Zhang S. Org. Lett. 2024, 26, 6114.

DOI

(e) Ding S.; Zhang C.; Zhao Z.; He L.; Li X.; Li G.; Gu L. Tetrahedron 2024, 163, 134131.

DOI

(f) Zhao Z.; Zhang H.; Gu L. Chem. Commun. 2025, 61, 3868.

DOI

(g) Zhang C.; Han Z.; Zhao Z.; Zhou Y.; Gu L. Org. Lett. 2025, 27, 9121.

DOI

(h) Zhou Y.; Lei J.; Chen M.; Zhang C.; Zhao Z.; Gu L. Chem. Commun. 2026, 62, 247.

DOI

[14]
(a) Zou H.; Wang Y.; Pu H.; Fu H.; Cheng Z.; Tian F.; Gu L.; Xue W. J. Agric. Food Chem. 2025, 73, 27363.

DOI

(b) Liu Y.; Xin H.; Wang Y.; Zhou Q.; Tian J.; Hu C.; Luo X.; Pu H.; Xue W. Mol. Divers. 2025, 29, 2192.

(c) Meng K.; Deng T.; Liu M.; Pu H.; Zhang Y.; Zou H.; Xing Y.; Xue W. Bioorg. Chem. 2024, 153, 107965.

DOI

文章导航

/