综述

胺-硼烷自由基的产生及其在有机合成中的应用

  • 廖文权 a ,
  • 丁秋平 , a, * ,
  • 张俊 , b, * ,
  • 吴劼 , b, c, *
展开
  • a 江西师范大学 化学与材料学院 南昌 330022
  • b 台州学院 医药化工学院&高等研究院 台州 318000
  • c 中国科学院上海有机化学研究所 金属有机化学国家重点实验室 上海 200032

廖文权, 男, 江西师范大学化学与材料学院2024级研究生, 研究方向为: 金属催化的自由基反应.

丁秋平, 教授、博士生导师. 于2009年6月获得复旦大学博士学位, 之后分别曾在中科院理化所以及美国斯克利普斯研究所从事博士后、访问学者工作.任职于江西师范大学化学与材料学院, 研究方向为: 基于绿色合成方法(多组分串联法、碳氢键活化法)合成具有潜在生物活性的功能有机小分子. 目前, 在J. Am. Chem. Soc.; Chem. Soc. Rev.; ACS Catal.; Green Chem.; Org. Lett.; Green Synth. Catal.; Chem. Commun.; J. Org. Chem.等国际核心期刊发表SCI论文130余篇, 授权专利10项.

张俊, 副教授, 本科毕业于河南大学; 博士毕业于复旦大学(导师: 吴劼 教授); 2021年7月入职台州学院高等研究院, 主要从事自由基反应研究.

吴劼, 教授、博士生导师. 于2000年6月获得中科院上海有机化学研究所博士学位, 之后分别先后在哈佛大学、洛克菲勒大学艾伦·戴蒙德艾滋病研究中心、VivoQuest, Inc. (纽约)从事博士后、访问学者、研究员工作. 2004年回国进入复旦大学化学系担任副教授, 2006年晋升为教授, 博士生导师. 2019年加入台州学院医药化工学院, 主要从事有机合成、药物化学及相关研究工作. 独立工作以来已在Nat. Commun.; J. Am. Chem. Soc.; Angew. Chem. Int. Ed.; Chem. Soc. Rev.等国际核心期刊发表SCI论文400余篇, 参与编写专著四本, 独立撰写专著一本, 获得美国发明专利2项, 中国发明专利30余项.

收稿日期: 2025-12-23

  网络出版日期: 2026-01-28

基金资助

项目受国家自然科学基金(22201200)

浙江省自然科学基金(LZ23B020001)

Amine-Ligated Boryl Radicals: Generation and Synthetic Applications

  • Liao Wenquan a ,
  • Ding Qiuping , a, * ,
  • Zhang Jun , b, * ,
  • Wu Jie , b, c, *
Expand
  • a College of Chemistry and Materials, Jiangxi Normal University, Nanchang 330022, China
  • b School of Pharmaceutical and Chemical Engineering & Institute for Advanced Studies, Taizhou University, Taizhou 318000, China
  • c State Key Laboratory of Organometallic Chemistry, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032, China

Received date: 2025-12-23

  Online published: 2026-01-28

Supported by

National Natural Science Foundation of China(22201200)

Natural Science Foundation of Zhejiang Province(LZ23B020001)

摘要

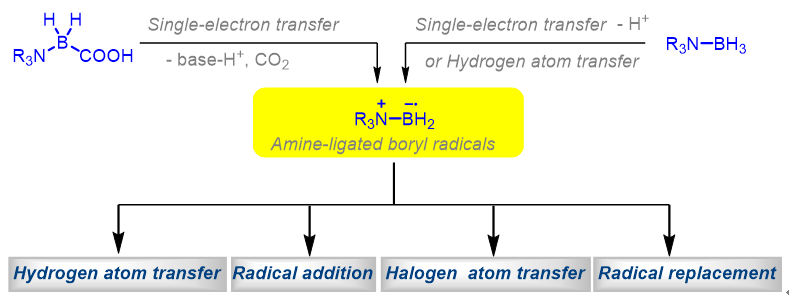
根据电子结构特征, 硼自由基主要分为中性硼自由基与路易斯碱配位的硼自由基两类. 后者通过配位策略显著提高了硼自由基的稳定性与可控性, 是当前有机硼化学领域的研究热点. 其中, 胺配位的物种电子结构独特: 自旋密度主要定域于硼, 亲核性突出, 在合成转化中具有独特的应用潜力. 然而, 胺-硼烷自由基在早期因产生方法有限, 其应用受到了很大限制. 近五年, 得益于自由基化学的快速发展, 胺-硼烷自由基的产生方式和应用取得重要突破. 本文聚焦于胺-硼烷自由基, 内容分为四个部分, 依次介绍其参与的: (1)氢原子转移反应; (2)自由基加成反应; (3)卤原子转移反应; (4)自由基取代反应. 最后, 本文对该方向的未来发展前景进行了简要展望.

本文引用格式

廖文权 , 丁秋平 , 张俊 , 吴劼 . 胺-硼烷自由基的产生及其在有机合成中的应用[J]. 化学学报, 2026 , 84(3) : 385 -408 . DOI: 10.6023/A25120413

Abstract

While radical chemistry has achieved significant progress over the past few decades, the development of boron-centered radical chemistry remains relatively delayed. Generally, boron radicals can be classified into two main categories based on their electronic structures: neutral boron radicals and Lewis base-ligated boryl radicals. Neutral boron radicals feature only five valence electrons, making them highly electron-deficient and extremely unstable species. This high electron deficiency and instability pose significant challenges to their direct application. In contrast, Lewis base-ligated boryl radicals (with seven electrons) exhibit markedly enhanced stability and more controllable reactivity, which has made them a current focus in boron chemistry. To date, numerous synthetic transformations have been developed using boryl radicals ligated by various Lewis bases such as N-heterocyclic carbenes, organophosphines, pyridines, alcohols, and amines. The generation and reactivity of these radicals are significantly influenced by the electronic and steric properties of their Lewis base ligands. Among them, amine-ligated boryl radicals, in which spin density is predominantly localized on the boron center, exhibit strong nucleophilic character and thus demonstrate unique reactivity. However, the early reliance on methods such as UV photolysis of peroxides or thermal decomposition of azo compounds to generate alkoxyl radicals, which subsequently promoted the formation of amine-ligated boryl radicals, posed a constraint on their widespread applications. In the past five years, the emergence of new theories and technologies in radical chemistry has enabled the expansion of methods for generating amine-ligated boryl radicals. These include novel catalytic systems (e.g., visible-light photocatalysis, visible-light-metal cooperative catalysis, photoelectrocatalysis) and new boryl radical precursors (e.g., amine-carboxyborane). This progress has vigorously promoted their widespread application in diverse synthetic transformations. This manuscript reviews advances in the generation of amine-ligated boryl radicals and summarizes their synthetic applications. It is divided into four sections according to the distinct reaction mechanisms involved: (1) hydrogen atom transfer; (2) radical addition reactions; (3) halogen atom transfer; (4) radical replacement. Finally, a brief outlook on future developments is provided.

1 引言

凭借独特的电子结构和反应性质, 自由基化学在过去几十年间取得了长足发展, 并在合成化学中占据了重要地位. 其中, 基于碳[1]、氮[2]、氧[3]、硫[4]等主族元素的自由基转化研究成果丰硕, 体系日趋成熟. 但与之相比, 硼自由基化学的研究则进展相对迟缓, 这可能主要源于硼自由基本身的产生方法有限, 且其反应活性难以调控. 硼自由基根据其电子结构特性, 主要分为两类: 中性硼自由基以及路易斯碱配位的硼自由基(也称硼自由基阴离子). 中性硼自由基价电子层仅含5个电子, 属于高度缺电子物种, 因而极不稳定, 这对其直接的合成应用带来了巨大挑战. 当路易斯碱配位到硼自由基上, 硼自由基可享7个电子, 其稳定性与可控性得到显著提高(图式1A). 因此, 该配位策略是当前硼自由基化学领域的研究热点之一. 目前, 路易斯碱配位策略的应用主要体现在以下三方面: (a)瞬态中性硼自由基的原位稳定与转化: 依赖反应体系中的路易斯碱(如溶剂或底物)实现. 该策略对反应体系的匹配性要求很高, 如近年来发展的二芳基硼自由基[5]. (b)使用路易斯碱活化联硼酸酯, 促使强B—B键在光照/加热条件下发生均裂, 释放硼自由基参与合成转化[6]. (c)使用预先合成、结构明确的路易斯碱-硼烷配合物, 例如N-杂环卡宾(NHC)-硼烷、胺-硼烷、胺-羧基硼烷、吡啶-硼烷及膦-硼烷等, 在热或光催化条件下产生配位的硼自由基(图式1B).
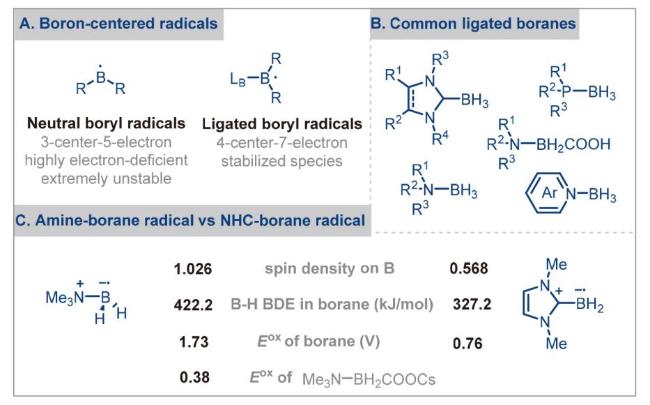
图式1 硼中心自由基以及路易斯碱配位的硼烷

Scheme 1 Boron-centered radicals and Lewis base-ligated boranes

值得注意的是, 路易斯碱的电子性质和空间结构会极大影响硼自由基的产生以及其反应性质[7]. 例如, 在NHC配位的硼自由基物种中, 自旋密度离域于整个配体的π体系. 这使NHC-硼烷表现出较低的氧化还原电位和B—H键解离能, 因而易于被活化, 从而得以在自由基硼化、卤原子转移及不对称催化等领域获得较为广泛的应用[8]. 然而, 叔胺配位的硼自由基则截然不同, 其电子自旋密度主要定域于硼原子, 这导致硼中心富电子性显著增强, 从而表现出更强的亲核性(图式1C)[9]. 此外, 其所形成的B—H键及B—X键键能也更强. 这些特性使其在自由基加成、惰性C—H键活化及碳-卤键的选择性转化中展现出独特优势. 虽然早在1980s, Roberts课题组[10a-10c]已对胺-硼烷自由基开展了系列开创性研究, 但其合成潜力一直未受关注. 近年来, 可见光催化技术的突破与自由基反应理论的成熟, 为胺-硼烷自由基的温和、高效产生提供了关键契机, 从而推动了该领域在近五年的复兴. 本文聚焦胺-硼烷自由基, 系统综述其参与的重要合成反应, 重点阐述该类自由基的生成机制、反应特性与底物适用范围. 全文分为以下四个部分: (1)胺-硼烷自由基介导的氢原子转移反应; (2)胺-硼烷自由基参与的加成反应; (3)胺-硼烷自由基介导的卤原子转移反应; (4)胺-硼烷自由基参与的自由基取代反应.

2 胺-硼烷自由基参与的合成转化

2.1 胺-硼烷自由基介导的氢原子转移反应(HAT)

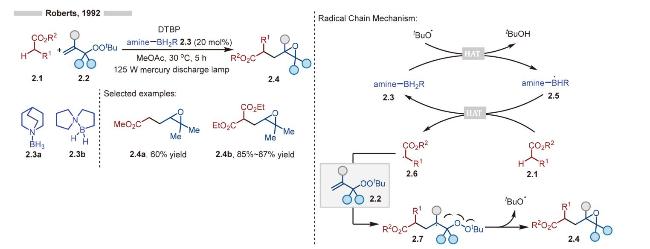
在1992年, Roberts课题组[10d]利用强亲核性的胺-硼烷自由基, 实现了对缺电子底物的选择性HAT反应, 高选择性合成了系列取代环氧丙烷化合物(图式2). 在HAT反应中, tBuO•对富电子与缺电子C—H键的区分度不高, 因此难以实现缺电子C—H键的高选择性攫取. 为解决这一问题, 该作者创新性地引入胺-硼烷络合物作为极性反转催化剂, 设计了如图式2所示的催化机理: 紫外光裂解烯丙基过氧化物或外加过氧化物引发剂产生亲电的tBuO•; 该自由基并不利于进攻缺电子底物酯, 而是选择性从富电子胺-硼烷催化剂2.3上夺取一个氢原子, 继而释放亲核性的胺-硼烷自由基2.5; 随后, 2.5高选择性地从酯的α位夺取氢原子, 生成关键的碳中心自由基2.6, 同时再生胺-硼烷催化剂; 碳自由基2.6进而加成到烯丙基过氧化物的双键上, 经分子内O—O键断裂后, 生成目标环氧丙烷产物, 并同时再生tBuO•, 完成下一步催化循环. 通过多种胺-硼烷的筛选, 2.3a2.3b具有较高的催化效率.
图式2 胺-硼烷催化合成环氧丙烷化合物

Scheme 2 Synthesis of propylene oxide compounds using amine-boranes

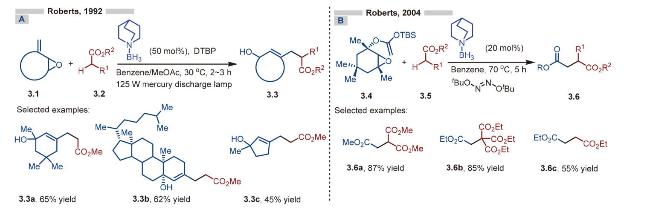
基于上述胺-硼烷、烷氧自由基与缺电子酯之间的极性反转HAT机制, 该课题组进一步将这一策略拓展至其他链式自由基反应. 1992年, 他们通过缺电子碳自由基对乙烯基环氧化物的加成启动开环反应, 以中等至良好产率实现酯α位官能化, 高效合成烯丙醇类产物3.3 (图式3A)[10e]. 2004年, 该课题组又设计合成了O-环氧丙基O-硅烷基乙烯酮缩醛底物3.4 (图式3B)[10f]. 该底物中富电子的双键可被体系中原位生成的缺电子碳自由基加成, 进而触发快速的C—O键断裂, 从而以中等至优秀的产率获得多酯基取代的产物3.6.
图式3 胺-硼烷催化合成取代的烯丙醇类产物以及多酯基化产物

Scheme 3 Synthesis of substituted allylic alcohols and multi-ester functionalized products using amine-boranes

以上研究表明, 胺-硼烷自由基的强亲核性赋予其对缺电子底物优异的HAT催化活性和区域选择性. 然而, 胺-硼烷自身较高的B—H键能, 导致其产生硼自由基的条件较为苛刻: 通常需依赖化学计量的有机过氧化物或偶氮化物, 并辅以紫外光照或加热. 这些条件限制了其早期的广泛应用以及反应的官能团兼容性. 而近年来, 可见光催化技术的蓬勃发展, 为胺-硼烷的温和活化与精准应用提供了新的契机.
2021年, 叶俊涛课题组[11]开发了一种可见光驱动的双HAT催化体系. 该体系以Ir[dF(Me)ppy]2(dtbbpy)-BArF4为光催化剂, 胺-硼烷与芳基硫醇为HAT催化剂, 成功实现了未活化烯烃与缺电子烷烃的氢烷基化反应, 从而拓展了经典Giese反应的应用范围(图式4A). 该反应具有条件温和、原子经济性好、反应选择性高等优点. 在底物适用性方面, 含羟基(如4.4a)、酯基、酰胺基、硅基等基团的烯烃、多取代烯烃(如4.4b4.4c)以及药物分子、天然产物衍生物(4.4d~4.4f)均可顺利反应; 缺电子烷烃可拓展至1,3-二酯、β-酮酯、氰基乙酸酯、丙二腈等多种类型; 值得注意的是, 单酯基取代的底物是不能发生反应的. 基于实验结果和理论计算作者提出机理为: 在蓝光照射下, 芳基二硫醚均裂释放ArS4.5 (参考苯基硫自由基还原电位: E1/2PhS/PhS=+0.16 V vs. SCE), 该自由基可被激发态光催化剂IrIII* (E1/2IrIV/IrIII*=-0.92 V vs. SCE)单电子还原, 生成ArS4.6和氧化态光催化剂IrIV; IrIV催化剂(E1/2IrIV/IrIII=+1.51 V vs. SCE)随后通过单电子氧化/去质子化或协同的氧化性质子耦合电子转移过程, 将胺-硼烷4.3a (Ep/2ox=+1.27 V vs. SCE)氧化生成亲核性硼中心自由基4.7; 该硼自由基通过极性匹配的HAT攫取底物中缺电子C—H键的氢, 形成亲电性碳自由基4.8. 最后, 碳自由基4.8与体系中生成的芳基硫醇4.10发生极性匹配的HAT, 生成氢烷基化产物4.4, 完成双HAT催化循环. 在优化胺-硼烷催化剂的过程中, 作者发现羟基对提高反应效率至关重要, 并结合理论计算提出: 该羟基通过与双羰基底物形成氢键加合物4.11, 大幅降低胺-硼烷的氧化能垒(约降低20.5 kJ/mol), 促进形成硼自由基, 从而提高反应效率.
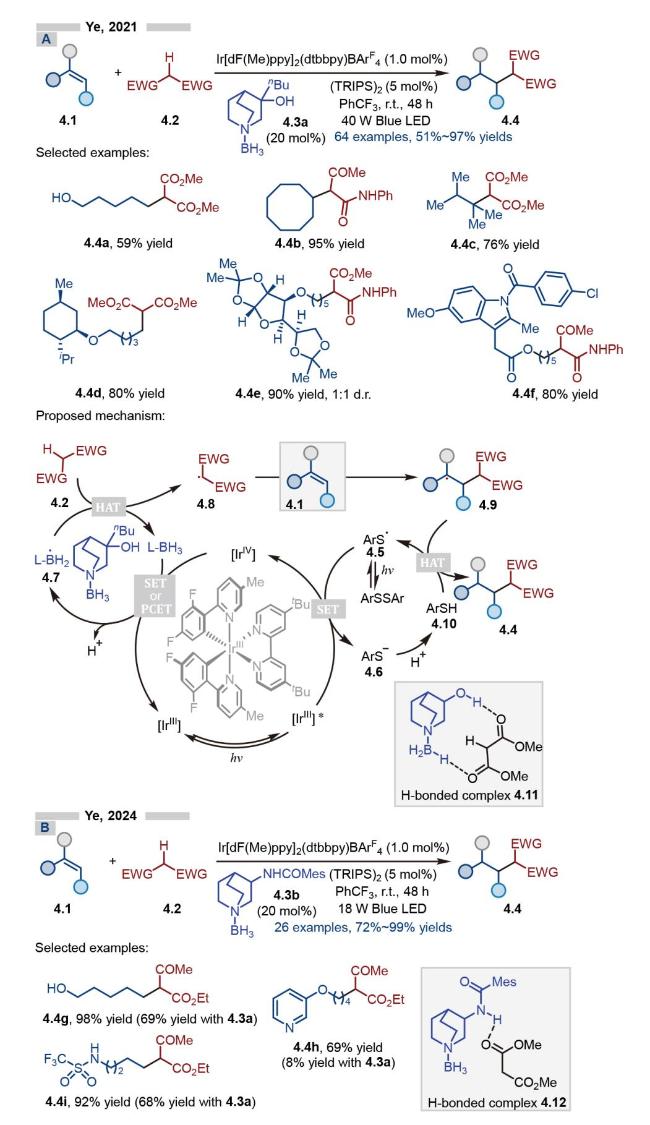
图式4 胺-硼烷催化实现未活化烯烃氢烷基化

Scheme 4 Hydroalkylation of unactivated alkenes enabled by amine-boranes

2024年, 该课题组[12]对含羟基的奎宁环-硼烷4.3a进行了结构优化, 发现将羟基替换为酰胺基团(得到4.3b)后, 催化剂可与底物形成更强的NH···O=C氢键, 从而显著提升催化效率与底物普适性(图式4B). 例如, 对含醇羟基的烯烃底物, 4.3a催化下收率为69%, 而使用4.3b则可将其提升至98%(4.4g). 对于含邻苯二甲酰亚胺、氯、吡啶、磺酰胺等易形成氢键的烯烃, 4.3a催化收率普遍偏低(8%~38%), 而4.3b可将其提高至69%~91%. 氢键结合常数Kₐ的测量表明, 奎宁环-硼烷催化剂与丙二酸二甲酯的结合强度虽整体较弱, 但反应产率与结合常数呈显著正相关, 即: 结合常数越大, 产物4.4的收率越高.

2.2 胺-硼烷自由基参与的加成反应

2021年, Leonori课题组[13]基于胺-硼烷自由基的强亲核性, 实现了光催化下缺电子氮杂芳环的选择性硼基化反应(图式5). 作者曾尝试使用其他配位硼基自由基前体(如Ph3P-BH3和NHC-BH3)进行相同反应, 但均未成功. 作者认为, 这可能由于Me3N基团赋予了硼自由基更高的亲核特性. 该反应适用于多种氮杂芳环(如喹啉、吡啶、嘧啶、苯并噻唑等), 且对羟基、氨基等多种官能团具有良好的耐受性(5.3a~5.3e); 此外, 还成功实现了对复杂含氮杂环的药物分子(如5.3f5.3g)的后期硼化修饰. 与NHC-硼烷参与的硼基化相比, 胺-硼烷所得硼基化产物稳定性更好、易于分离, 其C(sp2)—B键可便捷地通过氧化转化为C—O键, 或经过渡金属催化转化(如Suzuki‑Miyaura或Chan‑Lam偶联)构建C—C或C-杂键, 显示出较高的合成应用价值. 该反应的详细机理为: 有机光催化剂4CzIPN在光照条件下生成激发态光催化剂4CzIPN*; 经过激发态光催化单电子还原过硫酸盐, 生成相应的硫酸根自由基阴离子5.4; 该自由基通过极性匹配的HAT过程攫取硼烷中的氢原子(B—H键能约422.6 kJ/mol), 生成硼基自由基中间体5.5; 这一强亲核自由基被质子化的氮杂环5.1-H+捕获, 形成C2硼基化中间体5.6; 最后, 中间体5.6去质子化并被光催化剂单电子氧化(或者直接与另一分子过硫酸盐发生单电子转移), 生成最终产物5.2-H+.
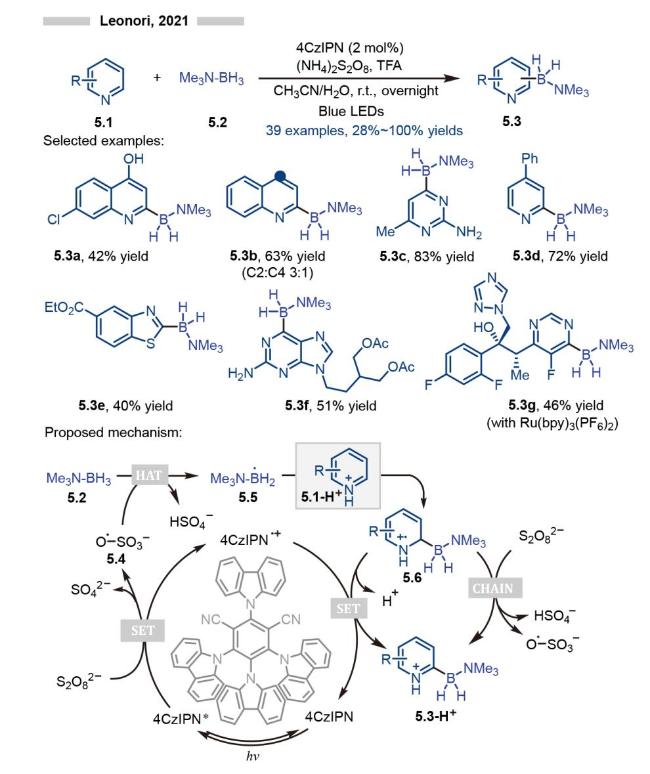
图式5 光催化三甲基胺-硼烷参与的氮杂环的选择性硼基化反应

Scheme 5 Photocatalytic regioselective borylation of azines enabled by trimethylamine-borane

2024年, 陈刚课题组[14]基于胺-硼烷自由基的强亲核性, 发展了一种在光催化或热活化条件下, 直接对未保护的腺苷、腺嘌呤核苷酸及其类似物进行C2硼基化的方法(图式6). 该反应展现出优异的C2位点选择性, 并能良好兼容底物中的游离氨基、羟基等多种官能团(如6.3a~6.3b); 除了常规三甲基胺-硼烷, 含炔基的奎宁环-硼烷以及二甲胺-硼烷等多种硼烷均可以有效转化(6.3d6.3e). 所得C2硼基化产物中的C(sp2)—B键可进一步转化, 例如氧化为C—O键、通过脱硼氘代引入氘原子、或经Suzuki-Miyaura偶联引入芳基等, 显示出较高的合成价值. 理论计算为反应的高选择性提供了依据: 对C2和C8位Fukui函数的计算表明(6.4), C2位具有更高的f⁺值, 因而更易受亲核硼自由基进攻; 添加剂Mg2+或Li+离子通过与腺苷的N3原子及呋喃氧原子配位, 能够进一步降低C2位自由基加成的能垒(6.56.6), 从而强化反应选择性. 该方法在药物化学、化学生物学及核酸修饰领域具有重要的应用潜力.
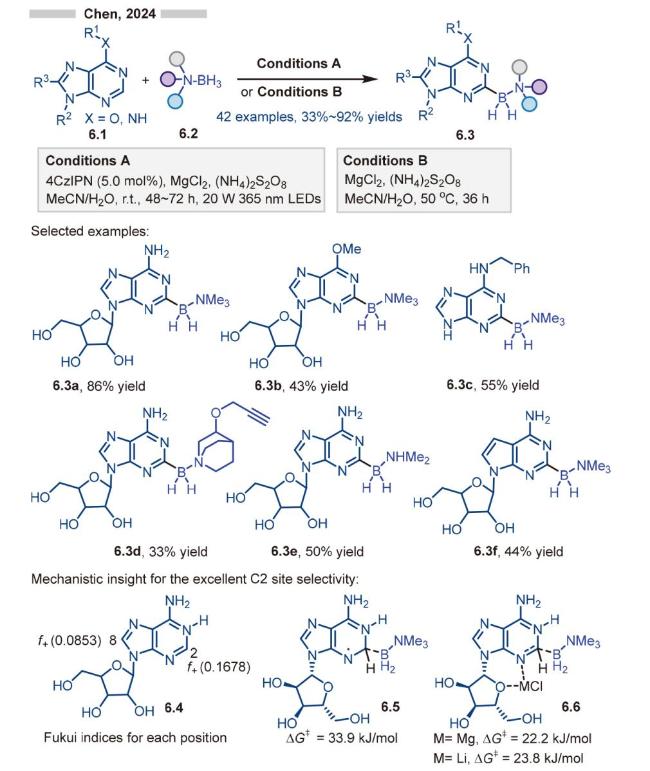
图式6 胺-硼烷参与的腺苷及腺嘌呤衍生物的区域选择性硼基化

Scheme 6 Regioselective borylation of adenosine and adenine derivatives using amine-boranes

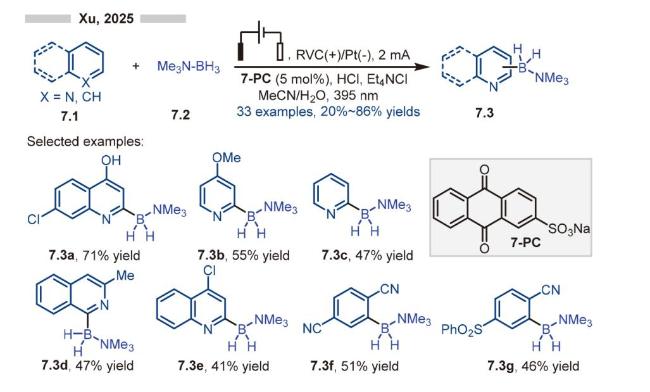
2025年, 徐海超课题组[15]报道了一种光/电共催化策略, 实现了缺电子(杂)芳环的选择性C—H硼化反应 (图式7). 与前述Leonori、陈等发展的体系不同, 该体系是利用阳极的单电子氧化过程驱动反应, 无需外加化学计量氧化剂. 该策略不仅适用于喹啉、异喹啉、吡啶等杂芳环的C2选择性硼基化(7.3a~7.3e), 对缺电子苯环底物也能以中等产率获得目标产物(7.3f7.3g). 作者提出的反应机理涉及激发态蒽醌类光敏剂7-PC对胺-硼烷的直接氢攫取, 生成胺-硼烷自由基参与后续Minisci类型的加成转化; 同时, 依靠阳极的单电子氧化实现光敏剂的催化循环再生.
图式7 光/电催化三甲基胺-硼烷参与的缺电子(杂)芳环的选择性硼基化

Scheme 7 Photoelectrocatalytic regioselective borylation of electron-deficient (hetero)arenes using trimethylamine-borane

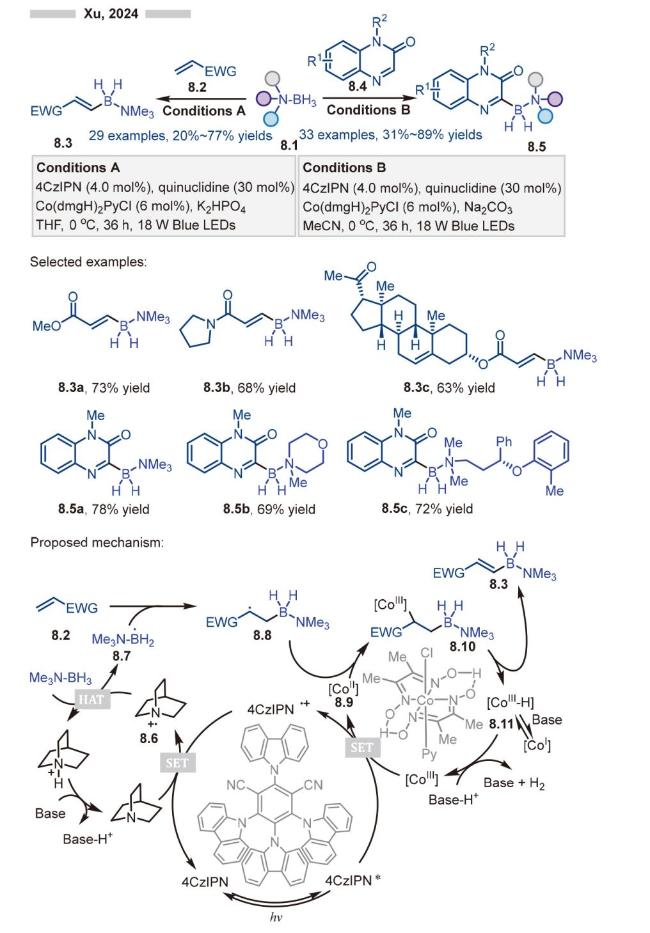
2024年, 许鹏飞课题组[16]报道了一种光/HAT/钴协同催化的缺电子烯烃和芳香氮杂环的脱氢硼化反应(图式8). 该反应无需外加氢受体, 仅释放氢气为副产物, 条件温和且化学选择性高. 在底物适用性方面, 丙烯酸酯、丙烯酰胺及复杂甾体衍生的烯烃均能顺利反应(8.3a~8.3c); 不同的三级胺-硼烷(包括源自胺类药物的硼烷衍生物)均能高效参与芳香氮杂环的脱氢硼化, 得到相应硼化产物(8.5a~8.5c), 二级胺-硼烷则无法转化.
图式8 光/HAT/钴协同催化胺-硼烷参与的脱氢硼基化反应

Scheme 8 Photo/HAT/Cobalt cooperative catalysis for dehydrogenative borylation using amine-boranes

所得烯基硼产物可进一步用于经典的Suzuki偶联和Chan-Lam偶联, 以合成其他功能化烯基化合物. 作者提出的光/HAT/钴协同催化机理过程为: 首先, CoIII催化剂(E1/2CoIII/CoII=-0.68 V vs. SCE)被激发态光催化剂4CzIPN*(E1/2PC+•/PC*=-1.18 V vs. SCE)单电子还原, 生成活性的CoII物种8.9; 然后, 奎宁环(E1/2HAT+•/HAT=+1.10 V vs. SCE)被氧化态光催化剂4CzIPN+• (E1/2PC+•/PC=+1.49 V vs. SCE)单电子氧化, 生成自由基阳离子8.6; 该阳离子8.6从胺-硼烷中攫取氢原子生成硼自由基8.7, 自身则转化成质子化的奎宁环阳离子, 后者在碱的作用下脱质子再生, 完成HAT催化循环; 另一方面, 亲核性硼自由基8.7加成到缺电子烯烃双键上, 形成碳自由基中间体8.8; 该碳自由基8.8被CoII物种8.9捕获, 形成CoIII物种8.10; 最后, 8.10通过β-氢消除生成硼化产物8.3, 并释放CoIII-H物种8.11; 该CoIII—H物种随即与另外一分子质子反应放出氢气, 同时再生CoIII催化剂, 从而完成钴催化循环.
以上工作均是基于亲核性胺-硼烷自由基对(杂)芳环或烯烃的加成反应来实现C(sp2)—B键的构建. 2024年, Leonori课题组[17]报道了胺-硼烷自由基参与的烯烃/亚胺的氢化硼基化, 为C(sp3)—B键的构建提供了新的方案(图式9). 该策略的核心是应用了一种新型硼自由基前体, 为三甲基胺-羧基硼烷9.1. 该化合物稳定性好, 其形成的铯盐(Ep/2ox=+0.38 V vs. SCE)氧化电位较低, 可在光催化条件下高效发生单电子氧化脱羧, 释放出 胺-硼烷自由基. 该过程不涉及HAT过程, 反应体系更简单. 基于此前体, 作者设计了还原淬灭光催化循环, 成功实现贫电子芳基烯烃以及亚胺的氢化硼基化, 高效合成系列烷基取代的有机硼化合物(如9.3a~9.3b9.5a). 值得注意的是, 此类有机硼化合物相较于常规的烷基硼试剂(如烷基硼酸)稳定性显著提升. 它们可以高效参与Suzuki-Miyaura偶联反应, 底物适用性非常广泛, 包括大位阻、芳香杂环以及结构复杂的药物分子在内的多种芳基卤代物均可以顺利偶联, 实现Csp3—Csp2键构建(如9.6a9.7a~9.7b). 作者设计的反应机理过程为: 胺-羧基硼烷9.1在去质子化后, 被激发态光催化剂IrIII*单电子氧化, 随后释放一分子二氧化碳, 生成胺-硼烷自由基9.8, 同时光催化剂被还原成IrII; 该亲核性胺-硼烷自由基9.8对缺电子芳基烯烃9.2进行加成, 形成苄基碳自由基中间体9.9; 然后, 该自由基被还原态光催化剂IrII单电子还原, 生成苄基碳负离子9.10, 并再生基态光催化剂IrIII; 最后, 苄基碳负离子9.10经质子化得到目标烷基胺-硼烷产物9.3.
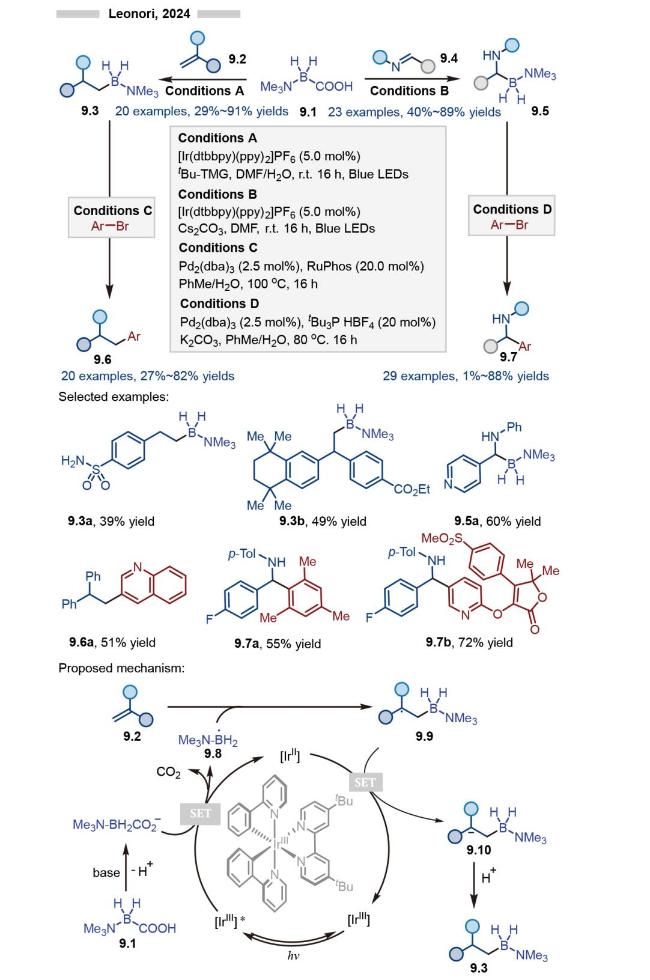
图式9 光催化三甲基胺-羧基硼烷参与C(sp3)—B键的构建(Leonori’s work)

Scheme 9 Photocatalytic C(sp3)—B bond formation with trimethylamine-carboxyborane (Leonori’s work)

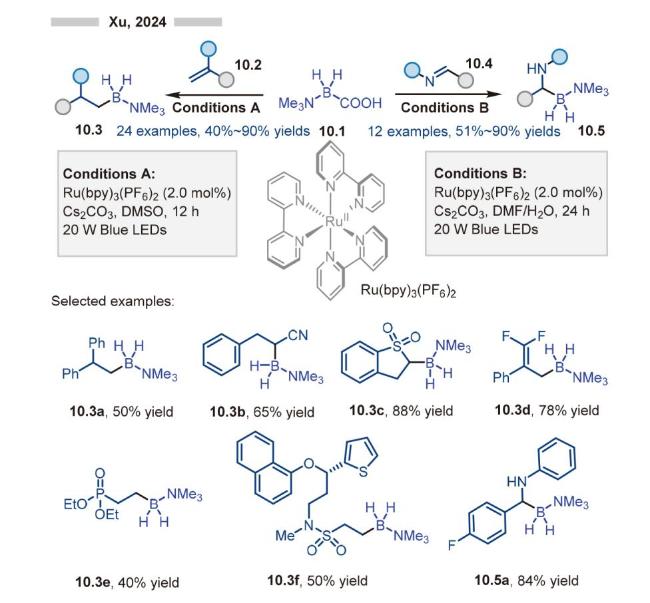
几乎同时, 许鹏飞课题组[18]以三甲基胺-羧基硼烷作为硼自由基前体, 分别实现了光催化缺电子烯烃与亚胺的硼基化反应(图式10). 该反应采用Ru(bpy)3(PF6)2作为光敏剂, 底物适用性广泛: 适用于1,1-二取代芳基烯烃、1,2-二取代芳基烯烃, 生成相应的氢化硼基化产物(10.3a~10.3c); 对于α-三氟甲基苯乙烯, 则发生脱氟反应生成偕二氟产物(10.3d); 强吸电子基团(如膦酰基、磺酰基)取代的烯烃也能顺利转化(10.3e~10.3f); 此外, 亚胺类底物同样能以较高产率得到α-氨基硼类产物(10.5a).
图式10 光催化三甲基胺-羧基硼烷参与C(sp3)—B键的构建(Xu’s work)

Scheme 10 Photocatalytic C(sp3)—B bond formation with trimethylamine-carboxyborane (Xu’s work)

Buettner课题组[19]同期报道了与许课题组类似的工作, 利用有机光敏剂3DPA2FBN催化实现了α-三氟甲基苯乙烯的脱氟硼基化反应(图式11). 底物适用性方面, 无论是带有给电子基团还是吸电子基团的α-三氟甲基苯乙烯均能顺利反应(如11.3a11.3b); 吲哚等杂环取代的烯烃也具有良好的兼容性(如11.3c). 此外, 所得的二氟甲基取代有机硼试剂稳定性良好, 可与多种芳基溴化物进行Suzuki-Miyaura交叉偶联, 高效构建二氟甲基取代的双芳基化烯烃(如11.5a11.5b). 该反应的机理与先前报道类似: 在碱的作用下, 光催化氧化原位生成的胺-硼烷羧酸盐脱羧, 生成胺-硼烷自由基; 该自由基加成至烯烃双键, 形成苄位自由基; 随后被光催化剂单电子还原, 触发脱氟过程, 最终得到目标产物11.3.
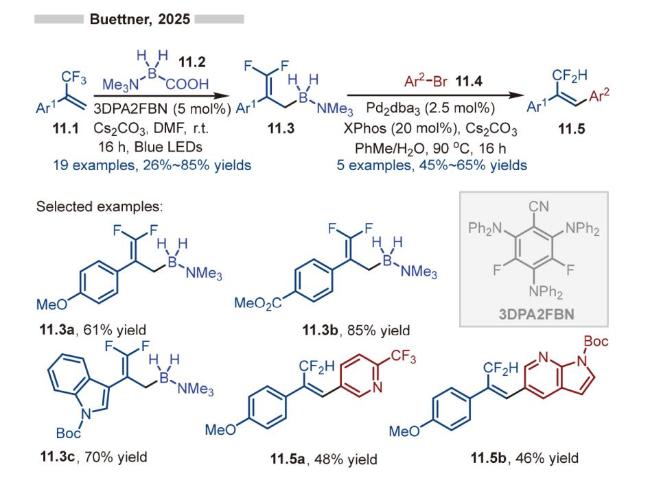
图式11 光催化三甲基胺-羧基硼烷参与的脱氟硼基化反应

Scheme 11 Photocatalytic defluorinative borylation using trimethylamine-carboxyborane

2025年, Corpas课题组[20]以三甲基胺-羧基硼烷作为硼自由基前体, 在光催化下, 利用原位产生的亲核性胺-硼烷自由基对炔基砜的自由基加成反应, 实现C(sp)—B的有效构建(图式12). 该反应条件温和, 反应选择性良好, 未观察到竞争性的氢硼化副产物. 底物适用性方面, 芳基炔砜、烷基炔砜以及复杂分子衍生的炔砜均可顺利转化(如12.3a~12.3c). 所得炔基胺-硼烷稳定性良好, 能进一步参与镍催化的Tsuji-Trost型的炔基化反应、氧化反应以及Suzuki-Miyaura交叉偶联反应, 用于合成其他功能性有机分子. 作者通过理论计算, 提出了胺-硼烷自由基对炔基砜进行α-位选择性加成的机理, 具体过程为: 在碱存在下, 激发态光敏剂4CzIPN*会与胺-羧基硼烷12.2发生单电子氧化, 后者脱去一分子二氧化碳后, 转变成硼自由基12.4; 该自由基选择性加成到炔砜的α-位, 形成较为稳定自由基中间体12.5(其自由基可离域到整个π体系); 然后, 磺酰基自由基12.6离去, 得到目标产物12.3; 最后, 还原态的光敏剂4CzIPN−•通过单电子还原将磺酰基自由基转成磺酰基负离子12.7, 同时其再生为基态, 从而完成催化循环.
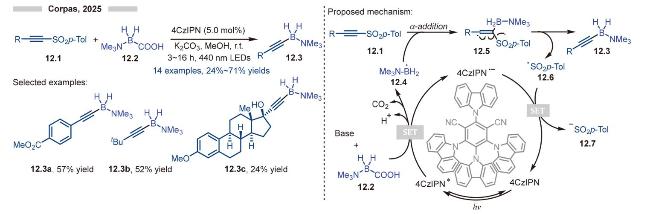
图式12 光催化三甲基胺-羧基硼烷参与C(sp)—B键的构建

Scheme 12 Photocatalytic C(sp)—B bond formation with trimethylamine-carboxyborane

最近, Nakamura课题组[21]以三甲基胺-羧基硼烷作为硼自由基前体, 在光催化下实现了对氟芳烃C—F键的直接硼基化反应(图式13). 与已报道的NHC-硼自由基促进的C—F键硼基化反应相比[22], 该胺-硼烷参与的体系具有显著优势: 所得胺-硼烷取代的多氟芳烃13.3稳定性更好, 可有效避免常见多氟芳基硼试剂(如硼酸、硼酸酯、NHC—BH2等)遇到的质子脱硼过程, 进而能实现其与芳基溴化物的高效Suzuki-Miyaura交叉偶联. 在底物拓展方面, 无论是六氟苯(13.3a)、杂环取代的五氟苯(13.3b13.3c)还是四氟苯(13.3d), 都能很好地适用于该反应并展现出良好的区域选择性; 所得到的胺-硼烷取代的产物在简单的偶联条件下, 可实现与不同电子性质的芳基溴代物以及杂环溴代物高效偶联(如13.5a~13.5d). 关于关键的硼基化机理, 实验以及理论计算结果共同支持均裂芳香取代(SHAr)机制(path a)而不是自由基交叉偶联的机理过程(path b). 具体过程为: 在碱存在下, 激发态光敏剂IrIII*对胺-羧基硼烷13.2发生单电子氧化, 后者脱去一分子二氧化碳后, 转化为硼自由基13.6; 该硼自由基对多氟芳烃13.1进行加成, 生成环己二烯型的自由基中间体13.7; 随后, 该中间体与还原态光催化剂IrII发生单电子转移, 形成阴离子中间体13.8, 并再生基态光敏剂; 最后, 该中间体经氟离子消除恢复芳香性, 得到目标产物13.3.
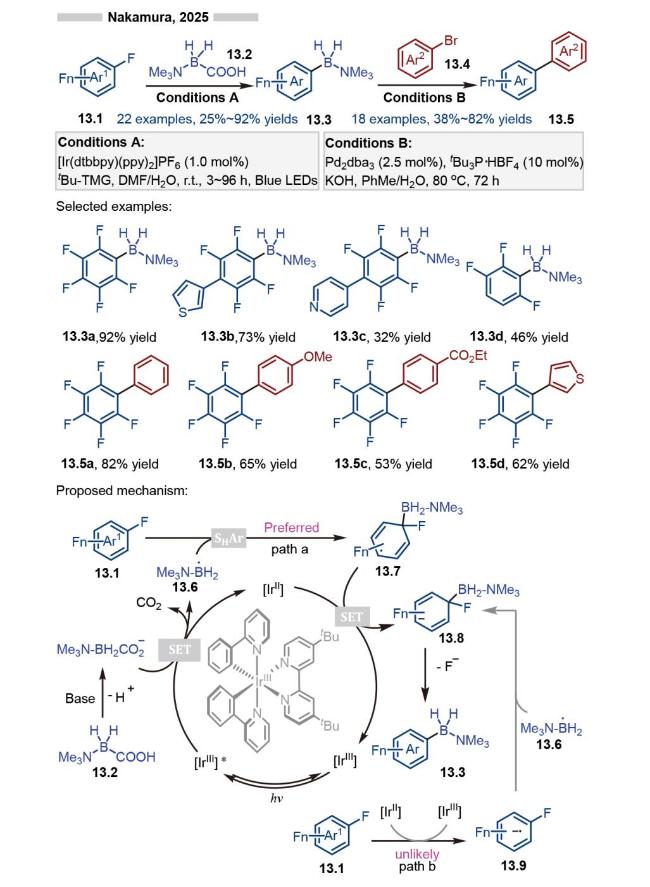
图式13 光催化三甲基胺-羧基硼烷参与的多氟芳烃的C—F键硼基化

Scheme 13 Photocatalytic C—F bond borylation of polyfluoroarenes with trimethylamine-carboxyborane

在1988年, Roberts课题组[9b]就发现强亲核性胺-硼烷自由基可与烷基腈的氰基加成, 随后通过β-裂解同时释放烷基自由基和氰基取代的胺-硼烷络合物. 2025年, Yasukawa课题组[23]巧妙利用胺-硼烷自由基的这一特性, 发展了光催化的脱氰基化反应. 该反应以D2O为氘源, 成功制备了一系列α-氘代的腈、酰胺以及酯类化合物(图式14). 在底物适用性上, 双烷基、苄基以及苯基取代的丙二腈都能顺利转化(如14.3a~14.3f). 值得注意的是, 当丙二腈底物中有乙基氯片段时, 在无氘代水的条件下, 会发生分子内环化, 生成三元环的单氰基产物(如14.3g). 作者提出了基于胺-硼烷自由基的氰基转移机理(CGT): 光催化作用下, 原位生成的胺-硼烷羧酸盐经脱羧产生胺-硼烷自由基14.4; 该自由基对腈的氰基进行亲核加成, 随后发生β-裂解, 释放出胺-硼烷-氰基络合物14.7, 并生成碳自由基中间体14.6; 后者在还原态光催化剂作用下经单电子还原, 形成碳负离子14.8. 最终, 14.8与氘水反应, 得到α-氘代产物14.3. 区别于已报道的HAT驱动的CGT链式机理[24], 这一自由基-极性交叉过程可产生关键碳负离子14.8, 从而实现高选择性的氘代反应.
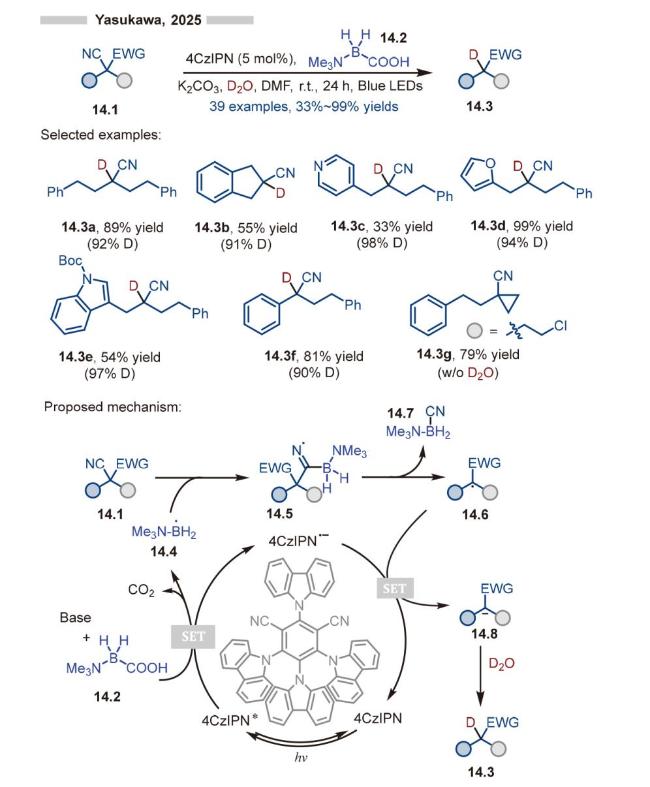
图式14 光催化三甲基胺-羧基硼烷参与的脱氰氘代

Scheme 14 Photocatalytic decyanative deuteration with trimethylamine-carboxyborane

随后, 该课题组[25]通过胺-硼烷自由基促进的CGT, 使α-杂原子取代乙腈发生脱氰基反应生成碳自由基, 进而实现了烯烃的氢官能团化(图式15). 在底物适用性方面, α-氟、酯、酰胺等基团取代的乙腈均可高效转化, 得到相应的自由基加成产物(如15.4a~15.4e), 且反应体系能很好兼容炔基、联烯等不饱和键. 此外, 当烯烃α-位上连有OTs取代的乙基片段时, 可发生分子内环化得到环丙烷衍生物(如15.4f); 当其为α-三氟甲基取代时, 则可发生脱氟反应, 生成偕二氟烯烃类产物(如15.4g). 反应机理与上文脱氰基氘代类似. 作者通过密度泛函理论(DFT)计算证明, 胺-硼烷自由基由于其强亲核性, 在进攻氰基的步骤中, 比常见的NHC-硼烷自由基在动力学上能垒更低, 热力学上放热更显著, 因此反应更具优势.
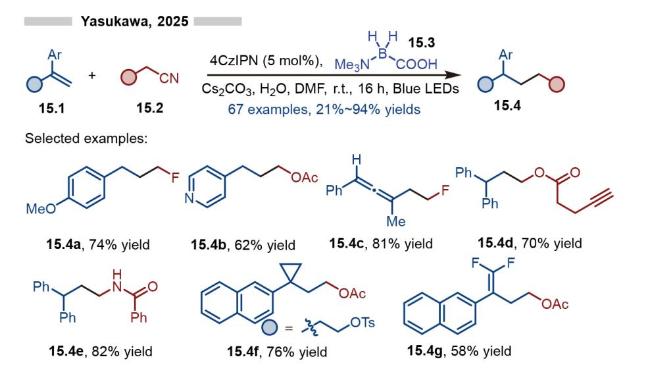
图式15 光催化三甲基胺-羧基硼烷参与的脱氰基自由基加成

Scheme 15 Photocatalytic decyanative radical addition with trimethylamine-carboxyborane

2.3 胺-硼烷自由基介导的卤原子转移反应(XAT)

2022年, 吴杰课题组[26]开发了一种基于胺-硼烷自由基促进XAT的协同催化体系. 该体系由三甲基胺-硼烷、光敏剂4CzIPN和芳基硫醇构成, 成功利用廉价易得的工业原料氯二氟甲烷(氟利昂-22), 通过直接活化其C—Cl键, 实现了非活化烯烃的高效氢化二氟甲基化, 构建了一系列高价值的二氟甲基化产物(图式16). 该反应条件温和, 具有优异的底物普适性与官能团兼容性: 单取代、二取代及三取代的非活化烯烃(如16.3a~16.3g), 以及复杂天然产物(如16.3f)均能顺利转化; 羟基(如16.3a)、羧基(如16.3b)、酰胺、酯基及硅烷基等官能团也能良好兼容. DFT计算从机理上揭示了胺-硼烷自由基优先进行XAT路径活化氯二氟甲烷C—Cl键的原因, 主要体现在两方面: 动力学上, XAT的活化能垒比HAT路径低8.4 kJ/mol; 热力学上, XAT是强放热过程(-132.6 kJ/mol), 形成更强的B—Cl键, 而HAT则略微吸热. 作者提出的反应机理为: 首先, 苯基二硫醚光解均裂产生苯基硫自由基16.4; 后者被激发态4CzIPN*单电子还原, 生成硫负离子16.5; 然后, 胺-硼烷被氧化态光催化剂4CzIPN+•通过SET/去质子化或协同的质子耦合电子转移(PCET)转化为胺-硼烷自由基16.7; 此硼自由基与氯二氟甲烷发生快速的XAT过程, 生成瞬态二氟甲基自由基16.8; 该自由基继而与烯烃发生加成, 得到碳自由基中间体16.9; 最终, 该碳自由基与硫酚发生HAT, 生成目标产物16.3, 并再生硫自由基.
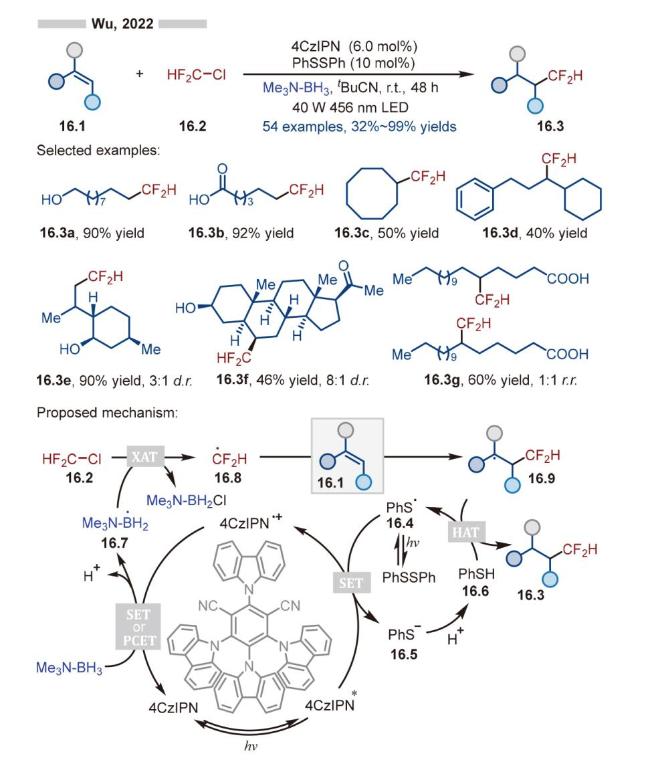
图式16 三甲基胺-硼烷参与的烯烃的二氟甲基化氢化反应

Scheme 16 Hydrodifluoromethylation of alkenes enabled by trimethylamine-borane

2023年, 该课题组[27]又以廉价易得的试剂氯二氟甲基亚磺酸钠(ClCF2SO2Na)作为二氟亚甲基来源, 通过两步连续的光催化自由基反应, 将两个不同的烯烃片段通过一个CF2单元连接起来, 制备了一系列结构多样的二氟甲基化的烷烃化合物(图式17). 该反应第一步是光催化ClCF2SO2Na脱二氧化硫产生氯二氟甲基自由基, 其对烯烃17.1加成后氢化, 得到氯二氟甲基化的产物17.3; 第二步, 通过原位产生的胺-硼烷自由基选择性活化C—Cl键, 生成二氟烷基自由基, 进而与另一烯烃加成并氢化, 得到目标产物17.5. 第二步机理跟上一个工作类似. 该两步串联反应均具有广泛的底物适用性. 第一步适用于多种烯烃, 包括芳基烯烃、烷基烯烃、端位或非端位取代的烯烃. 第二步则适用于各类烷基烯烃(包括端位及非端位取代). 此外, 两步反应均展现出优异的官能团兼容性, 酰胺(如17.5a)、羟基(如17.5b)、酯基、硅基等官能团均可兼容. 该策略还成功实现了两个复杂生物活性分子烯烃的后期连接, 如奥沙普秦和L-薄荷醇(17.5d).
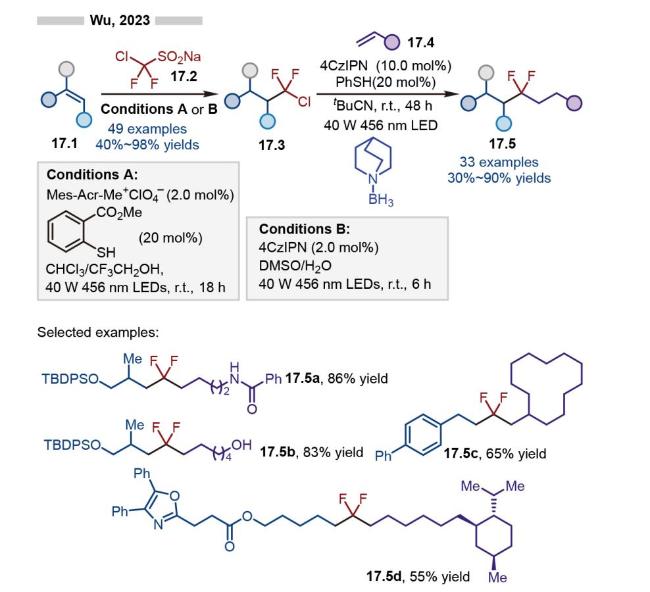
图式17 奎宁环-硼烷参与的烯烃二氟烷基化氢化反应

Scheme 17 Hydrodifluoroalkylation of alkenes enabled by quinuclidine-borane

2024年, 李怀峰课题组[28]利用胺-硼烷自由基促进的XAT过程来活化磺酰氯, 制备了一系列包含肟结构的烷基磺酰胺/砜(图式18). 其中, 亚硝酸叔丁酯在该反应中体现出双重作用, 其既是肟片段的来源, 又同时释放叔丁氧自由基; 该自由基通过HAT过程活化三甲基胺-硼烷, 原位生成胺-硼烷自由基以引发XAT过程, 从而实现了无外加光催化剂的S(O)2—Cl键的活化. 在底物适用性方面, 多种苯乙烯(如18.4a18.4b)、杂芳基烯烃(如18.4c18.4d)、缺电子烯烃(如18.4f)以及复杂分子衍生的烯烃(如18.4g)都能很好地反应; 不同取代的胺基磺酰氯和苯磺酰氯也都可以顺利转化. 作者提出的具体机理过程为: tBuONO经紫外光照裂解, 生成tBuO•和稳定性自由基NO•; 在 tBuO•发生β-裂解生成丙酮和甲基自由基之前, 其优先与胺-硼烷发生快速的HAT, 形成关键的胺-硼烷自由基18.5; 继而, 该硼烷 自由基与磺酰氯发生选择性的XAT, 生成磺酰基自由基; 后者对烯烃加成, 形成碳自由基中间体18.6, 同时产生副产物Me3N-BH2Cl; 随后, 碳自由基18.6被稳定性自由基NO•捕获, 经异构化得到目标产物18.4.
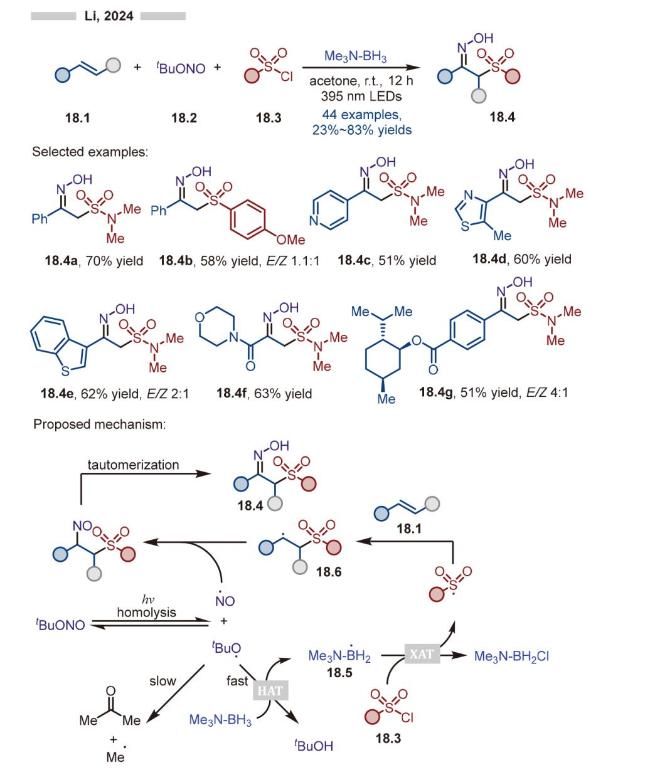
图式18 三甲基胺-硼烷参与的烯烃磺酰化肟化

Scheme 18 Sulfamoyl-oximation of alkenes enabled by trimethylamine-borane

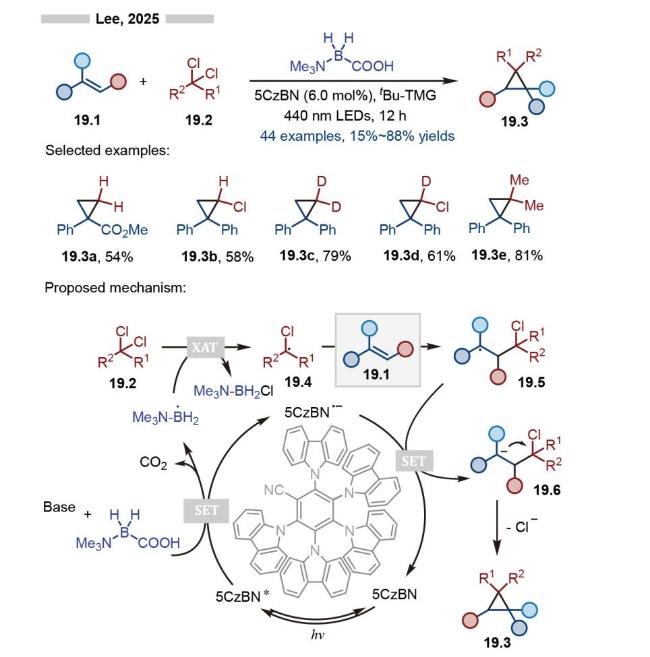
最近, Lee课题组[29]利用胺-硼烷自由基促进的XAT过程, 成功以简单易得的多氯代烷烃作为C1合成子, 实现了环丙烷化合物的构建(图式19). 该反应对多种C1合成子均表现出良好的适用性, 包括二氯甲烷(19.3a)、氯仿(19.3b)、氘代二氯甲烷(19.3c)、氘代氯仿(19.3d)以及烷基取代的二氯烷烃(19.3e). 其光催化机理主要为: 首先光催化产生的胺-硼烷自由基通过XAT过程活化氯代烷烃, 生成氯代烷基自由基19.4; 该自由基对烯烃进行加成后, 被还原态的光敏剂单电子还原, 形成碳负离子中间体19.6; 最终, 该中间体经历分子内环化, 得到环丙烷化产物19.3.
图式19 三甲基胺-羧基硼烷参与的环丙烷化反应

Scheme 19 Cyclopropanation reactions with trimethylamine-carboxyboranes

以上工作可以看出, 胺-硼烷自由基介导的XAT机制, 能够有效实现较高活性氯代物(如二氟取代、磺酰基取代氯代物及二氯甲烷类化合物)的转化. 此外, 对于非活化的芳基/烷基溴/碘代物, 由于其C—Br与C—I键能较低, 该XAT机制同样适用.
2025年, Nakamura课题组[30a]以三甲基胺-羧基硼烷为硼自由基来源, 实现了光催化下烷基溴与芳基溴对烯烃的氢烷基化/芳基化反应(图式20A). 该反应条件温和, 底物适用范围广泛: 一级、二级以及三级溴代烷烃均可以高效转化(20.3a~20.3c); 不同电子性质取代的芳基溴代物以及吡啶杂环溴代物也能顺利参与(20.3g20.3h); 苯乙烯类以及缺电子烯烃均可发生加成氢化(20.3c20.3d). 基于自由基-极性交叉机制, 该策略还可拓展至α-三氟甲基苯乙烯的脱氟过程以合成偕二氟苯乙烯类化合物(如20.3e), 以及α-位含乙基OTs片段底物的分子内亲核环化构建环丙烷产物(如20.3f). 作者提出的机理过程为: 在碱存在下, 激发态光敏剂 4CzIPN*氧化胺-羧基硼烷, 使其脱羧生成胺-硼烷自由基20.4; 随后, 该自由基通过XAT过程从烷基/芳基溴底物中攫取溴原子, 产生碳自由基20.5; 后者与烯烃发生加成, 形成苄基自由基20.6; 该苄基自由基被还原态光催化剂4CzIPN−•还原为碳负离子, 最终经质子化得到目标产物20.3.
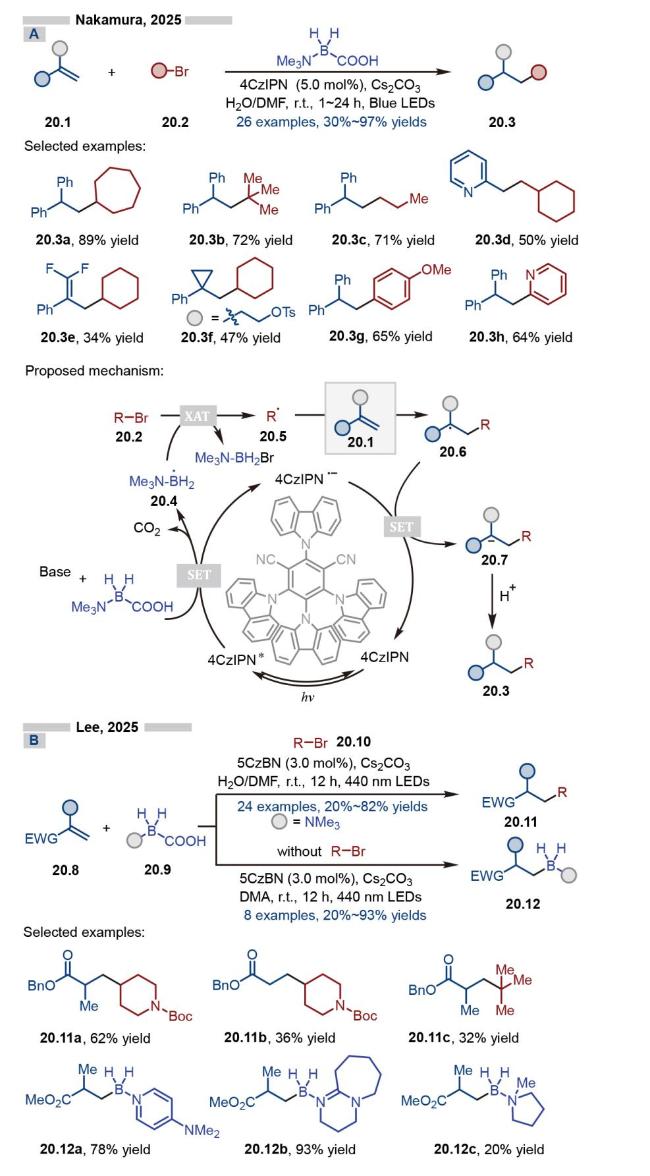
图式20 三甲基胺-羧基硼烷介导的烯烃的氢化官能团化

Scheme 20 Hydrofunctionalization of alkenes enabled by trimethylamine-carboxyborane

随后, Lee课题组[30b]基于相同的胺-硼烷自由基介导的XAT策略, 报道了烷基溴与缺电子烯烃的Giese反应 (图式20B). 相比于Nakamura工作中仅展示的几种Giese受体(乙烯基吡啶、马来酸二甲酯和丙烯酸苄酯, 产率30%~50%), 该研究系统拓展了Giese受体的范围, 包括多种丙烯酸酯、丙烯酰胺、丙烯腈、乙烯基砜及烯酮等, 产率20%~82%. 其中, 羰基α-位带有甲基的底物通常表现出更高的反应效率(20.11a20.11b). 在烷基溴方面, 一级、二级及三级烷基溴均可转化, 但三级烷基溴的产率明显偏低(20.11c). 此外, 作者还考察了不同三级胺-羧基硼烷参与的烯烃的氢硼基化反应, 发现三级胺-羧基硼烷(20.12c)的反应性低于4-二甲氨基吡啶(DMAP)-羧基硼烷(20.12a)和1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)-羧基硼烷(20.12b).
2024年, Leonori课题组[31]基于胺-硼烷自由基促进的XAT过程实现了光催化烷基卤代物与炔基砜的Sonogashira类型的偶联反应(图式21). 该反应具有良好的底物适用性: 无论是一级(如21.3c)、二级(如21.3a)、三级烷基卤化物(碘代物或溴代物) (如21.3d), 还是结构复杂的烷基碘代物(如21.3e~21.3g), 均能以良好至优秀的收率得到目标产物. 此外, 反应对氨基、羟基、烯烃等多种官能团也表现出良好的兼容性(21.3a~21.4c). 反应采用蒽醌作为光敏剂, 其在光照下活化胺-硼烷生成胺配位的硼自由基. 该硼自由基倾向于通过XAT活化烷基卤化物, 生成相应的烷基自由基, 而非发生Corpas课题组[20]此前报道的硼自由基对不饱和键的直接加成途径.
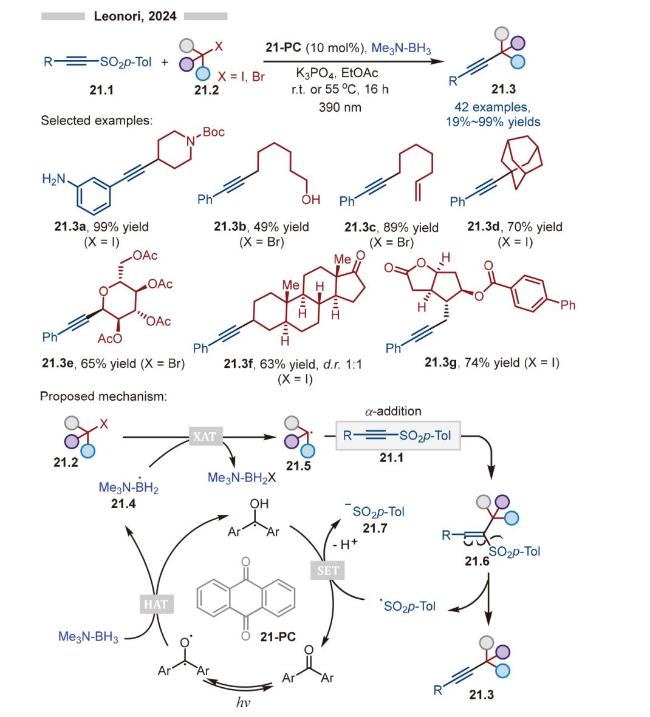
图式21 三甲基胺-硼烷介导的烷基卤代物的炔基化

Scheme 21 Alkynylation of alkyl halides enabled by trimethylamine-borane

2024年, 刘培均课题组[32]利用胺-硼烷自由基促进的XAT过程活化芳基溴/碘化物, 实现非活化芳烃的分子内脱芳构化1,4-双官能团化, 构建结构多样的螺环骨架 (图式22). 该策略通过调控反应条件, 合成了三种不同取代的螺环骨架: 在H2O存在下, 发生氢芳基化合成1,4-环己二烯类的螺环结构(如22.2a22.2b); 在O2存在下, 发生氧芳基化制备螺环酮类结构(如22.3a); 使用tBuONO作为氮氧源, 得到芳基肟化的螺环结构(22.4a). 作者提出的机理为: 在光照下, 激发态光催化剂4CzIPN*与HAT催化剂奎宁环发生单电子转移, 生成奎宁环的自由基阳离子22.5, 其随即与胺-硼烷发生HAT, 生成关键的胺-硼烷自由基22.6; 该硼自由基通过XAT转移活化C(sp2)—Br键, 生成芳基自由基中间体22.7和副产物Me3N-BH2Br; 该芳基自由基进行分子内ipso-加成, 形成螺环自由基中间体22.8, 继而被还原态光催化剂4CzIPN−•单电子还原为阴离子中间体22.9; 最后, 中间体22.9质子化得到氢芳基化产物22.2, 同时基态光催化剂得以再生, 完成催化循环.
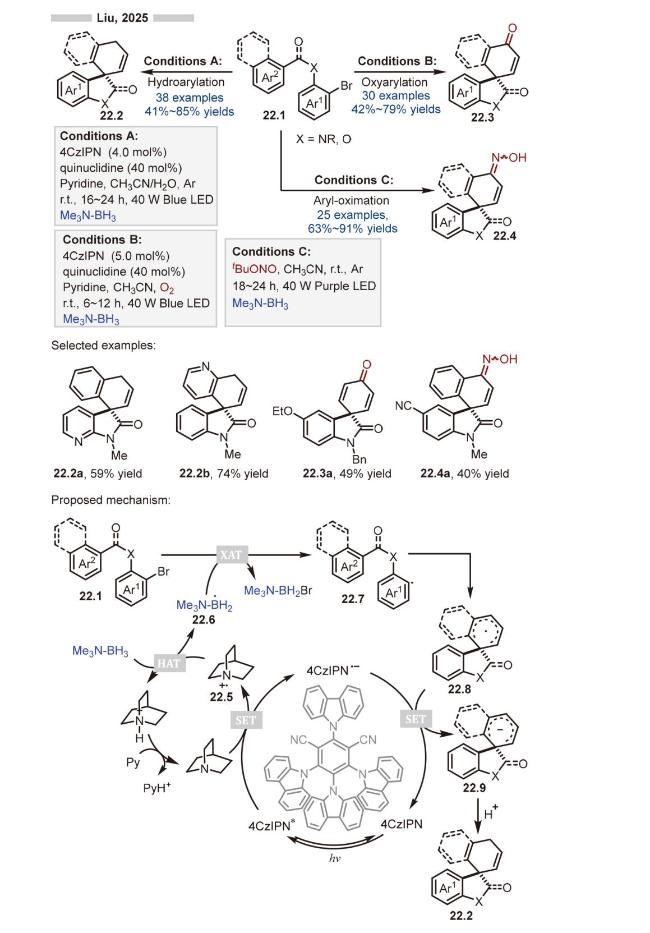
图式22 三甲基胺-硼烷促进的C(sp2)—Br的活化

Scheme 22 Activation of C(sp2)—Br bonds enabled by trimethylamine-borane

除上述自由基加成反应外, 胺-硼烷自由基介导的XAT过程也可与金属催化融合, 用于各类偶联反应. 2024年, Leonori课题组[33]基于胺-硼烷自由基促进的XAT策略, 发展了金属催化烷基卤代物与芳基溴代物以及芳基硼酸的交叉偶联反应(图式23). 该方法为C(sp2)—C(sp3)键的构建提供了两种高效、经济且具有良好普适性的催化体系. 当与亲电性芳基溴代物偶联时, 该体系采用二芳基酮类光催化剂驱动胺-硼烷自由基的产生, 随后在镍催化下实现偶联, 该反应能兼容多种杂环溴代芳烃(23.3a23.3b)、一级/二级溴代烷烃以及复杂天然产物衍生的溴代烷烃(23.3c); 当与亲核性芳基硼酸偶联时, 则采用过氧化物驱动胺-硼烷自由基的产生, 并通过铜催化实现偶联, 该催化体系不仅适用多种杂环硼酸(23.5a)以及复杂的卤代烷烃(23.5b), 对具有挑战性的三级烷基卤代物也能顺利转化(23.5c23.5d) (尽管叔丁基参与时产率会降低). 以光/镍协同催化的偶联为例, 作者提出的主要机理过程为: 二芳基酮类光催化剂23-PC在光照下转化成三重激发态23.6, 其作为强亲电性HAT催化剂与三甲基胺-硼烷反应, 生成亲核性胺-硼自由基23.7; 该硼自由基通过XAT高效活化烷基碘/溴化物, 产生烷基自由基23.8; 同时, 体系中Ni0与芳基溴化物氧化加成形成的NiII—Ar物种23.9; 烷基自由基23.8与NiII—Ar物种23.9结合, 后经还原消除得到目标偶联产物23.3并生成NiI; 最后, 还原态光敏剂23.10与NiI之间发生SET, 在碱协助下同时完成光催化循环与镍催化循环的再生.
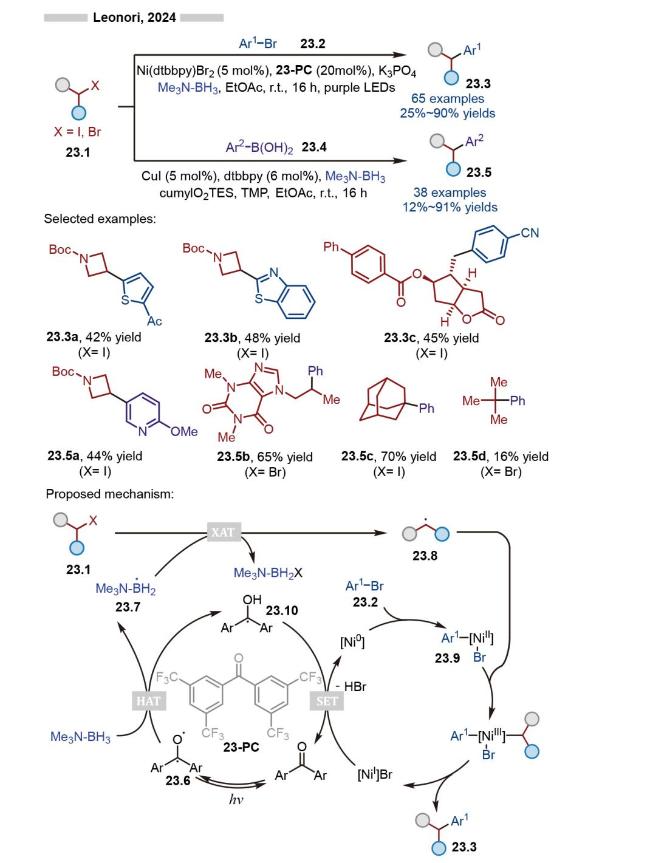
图式23 三甲基胺-硼烷介导的烷基卤化物的芳基化

Scheme 23 Arylation of alkyl halides enabled by trimethylamine-borane

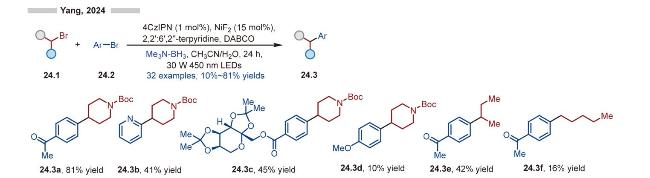
紧接着, 阳华课题组[34]也报道了类似的工作, 通过光/镍共催化实现了芳基溴与烷基溴代物的交叉偶联(图式24). 与Leonori课题组开发的体系不同, 该反应采用光敏剂4CzIPN和1,4-二氮杂二环[2.2.2]辛烷(DABCO)协同催化, 驱动胺-硼烷自由基的产生. 该方法在底物适用范围上也与之类似, 一级以及二级烷基溴代烷烃均可以反应(24.3e24.3f); 芳基溴代物方面, 主要适用于含缺电子基团的底物(如酯基、酮、氰基、磺酰基等)(24.3a~24.3c), 而供电子取代的底物(24.3d)产率则显著下降.
图式24 三甲基胺-硼烷介导的烷基溴代物与芳基溴的交叉偶联

Scheme 24 Cross-coupling of alkyl bromides with aryl bromides mediated by trimethylamine-borane

2024年, Leonori课题组[35]基于胺-硼烷自由基促进的XAT策略, 发展了铜催化酰胺与卤代烷烃的直接偶联反应(图式25). 该自由基策略无需强碱、条件温和, 且具有广泛的底物适用性. 一级酰胺(可兼容苯基、杂环、烷基以及三氟甲基), 以及二级酰胺都可以实现N-烷基化(25.3a~25.3d). 一级、二级以及三级卤代烷烃都能反应, 特别值得一提的是, 传统上具有挑战性的二级环状、三级环状乃至其他结构复杂的烷基卤代物, 在该体系下也能实现高效偶联(25.3e~25.3g). 其详细的反应机理为: CuI物种通过单电子还原过氧化物, 生成亲电性增强的CuII物种和强亲电性的烷基氧自由基25.4. 随后, CuII物种选择与酰胺配位形成CuII物种25.7; 而烷基氧自由基则与三甲基胺-硼烷之间发生HAT, 生成胺-硼烷自由基25.5. 该硼自由基继而与烷基碘化物或溴化物发生XAT, 得到烷基自由基25.6. 最后, 该烷基自由基捕获CuII物种25.7, 生成CuIII物种25.8, 其经快速还原消除过程, 得到目标产物25.3并再生具有催化活性的CuI.
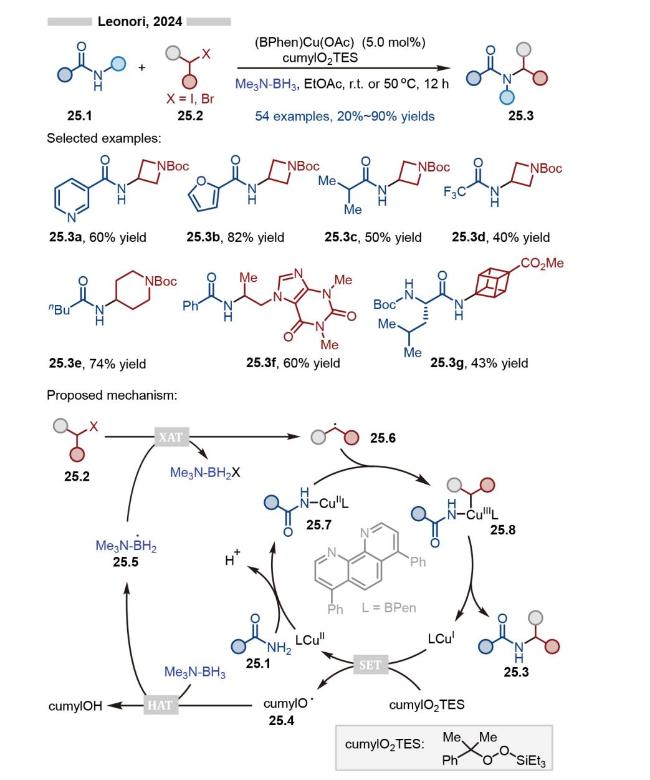
图式25 三甲基胺-硼烷介导的卤代烷烃与酰胺的偶联

Scheme 25 Cross-coupling of alkyl halides with amides mediated by trimethylamine-borane

2.4 胺-硼烷自由基参与的自由基取代反应

从2.3节可以看出, 胺-硼烷自由基可通过XAT机理有效活化烷基碘代物、溴代物、芳基溴代物及部分活化的氯代物, 生成烷基/芳基自由基. 然而, 非活化的单氯代烷烃因其C—Cl键能较高, 通过胺-硼烷自由基介导的XAT过程活化颇具挑战. 2024年, 陈祥雨课题组[36]创新性地提出了胺-硼烷自由基促进的自由基取代机制, 实现了单氯代烷烃的C—Cl键活化, 完成了烯烃的氢化烷基化反应(图式26). 该反应是使用10-苯基-10H-吩噻嗪(26-PC)作为光敏剂, N-杂环氮宾(26-Cat)为光还原催化剂, 三乙基胺-硼烷为胺-硼烷自由基前体, K3PO4为碱. 该反应底物适用性良好: 一级烷基氯、苄基氯、二氯甲烷、1,2-二氯乙烷等多种氯代烷烃均可参与转化(26.3a~26.3d); 芳基氯虽能转化, 但产率偏低(26.3e); 对于N-芳基丙烯酰胺(26.3a)、烯胺、苯乙烯以及α-三氟甲基取代的烯烃(26.3f)等底物, 均可发生烷基自由基加成. 然而, 其后续转化路径因底物结构而异: 部分底物主要发生脱氢过程, 而另一部分则倾向于生成氢化或脱氟产物; 该体系同样适用于复杂药物分子的后期修饰(如26.3g).
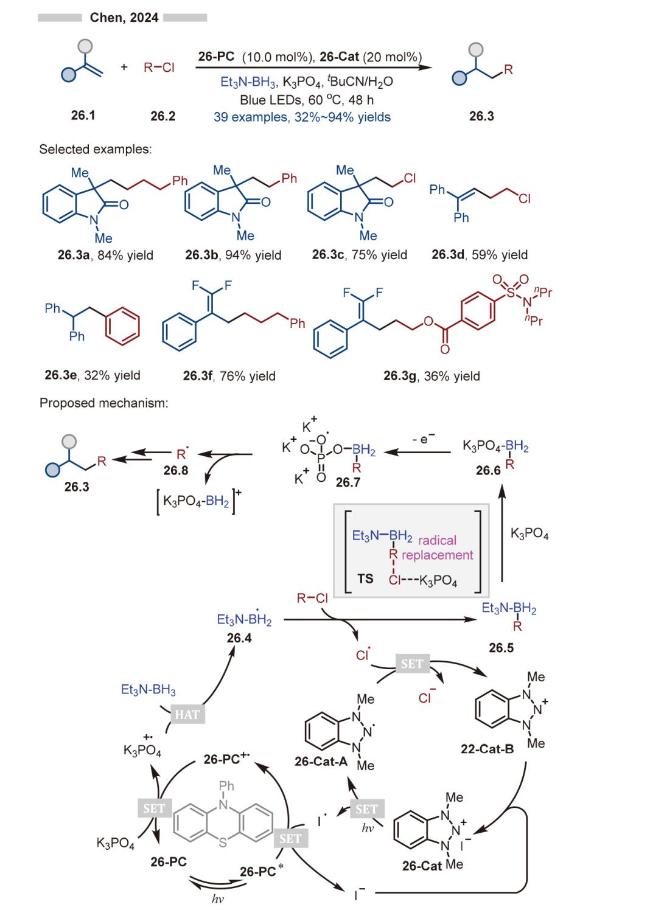
图式26 三乙基胺-硼烷促进的C(sp3)—Cl键的活化

Scheme 26 Activation of alkyl chlorides enabled by triethylamine-borane

作者进行了系统的机理验证实验: 11B NMR谱中未出现XAT路径应有的B—Cl键的信号峰, 而是观察到了归属烷基取代硼烷物种Et3N-BH2-alkyl的信号(δ 1.58). 后续进一步的实验证实该烷基取代硼烷物种可经单电子氧化释放烷基自由基. 以上结果支持了胺-硼烷自由基对烷基氯的自由基置换机理. DFT计算结果进一步阐明了该机理: 在无K3PO4时, XAT路径在动力学和热力学上均比自由基置换更有利. 然而, 在加入K3PO4后, K3PO4、胺-硼烷以及氯代物三者相互作用, 使自由基置换路径的过渡态能垒最低, 分别比XAT和HAT低4.2和32.6 kJ/mol, 其中K3PO4通过与氯原子相互作用, 稳定了过渡态, 逆转了反应的动力学和热力学, 使自由基置换成为主要路径. 基于实验和计算的结果, 作者提出的机理过程为: 在蓝光激发下, N-杂环氮宾盐(26‑cat)发生分子内SET, 生成氮自由基物种26‑cat‑A与碘自由基; 该碘自由基与激发态吩噻嗪光敏剂26‑PC*发生二次SET, 得到氧化态吩噻嗪26‑PC+•; 随后, 氧化态吩噻嗪26‑PC+•氧化K3PO4产生K3PO4+•, 后者与三乙基胺-硼烷发生HAT, 生成胺-硼自由基26.4; 该硼自由基在K3PO4的促进下经自由基取代过程活化烷基氯, 离去氯自由基同时形成烷基硼烷加合物26.5; 该中间体与K3PO4络合后, 经单电子氧化后分解释放烷基自由基26.8; 最后, 烷基自由基对烯烃进行加成, 触发后续的氧化还原中性自由基串联环化或自由基极性反转氢化, 从而得到目标产物26.3.

3 总结与展望

胺-硼烷自由基的产生方式已从最初依赖过氧化物, 发展得日趋多元化. 目前主要有以下三种途径: (1)胺-硼烷的直接活化: 通过光催化SET/去质子化, 或协同的质子耦合电子转移过程实现; (2) HAT试剂介导胺-硼烷的活化: 使用二芳基酮类光敏剂或有机胺等HAT试剂, 从胺-硼烷中攫取氢原子; (3)光催化胺-羧基硼烷的脱羧: 在碱的作用下形成相应羧酸盐, 由光催化SET过程触发脱羧. 其中, 胺-羧基硼烷易在碱的作用下形成相应的羧酸盐, 该盐较低的氧化电位可使胺-硼烷自由基的生成相对容易, 这将丰富和拓展胺-硼烷自由基的转化应用. 目前, 基于胺-硼烷自由基的强亲核性, 以及可形成热力学稳定的B—H键和B—卤键的驱动力, 主要发展出了以下四种转化模式: 其一, 用其强亲核性及B—H键的高键能, 用于缺电子C—H键的选择性HAT反应; 其二, 利用其亲核性, 实现缺电子不饱和键的加成硼基化反应; 其三, 借助形成稳定B—卤键的热力学驱动力以及亲核性, 参与XAT反应; 其四, 发生自由基置换反应. 整体而言, 这些胺-硼烷自由基促进的反应具有条件温和, 底物适用性广泛, 官能团兼容性好, 反应选择性高, 硼基化产物结构稳定等优点, 具有广阔的合成应用前景.
尽管胺-硼烷自由基的生成和转化已取得了突破性进展, 但新型转化仍有待进一步开发: (1)有机胺-硼烷产物具有稳定性优势, 易于进行后续衍生化. 通过开发胺-硼烷自由基参与的新型硼基化反应(如串联环化), 将有望为结构复杂以及药物分子的合成提供更加简便的路线; (2)胺-硼烷自由基在手性催化体系中的应用目前还是空白, 有待开发; (3)目前, 胺-硼烷自由基的胺类配体主要为三甲基胺、奎宁环等, 更多新型胺-硼烷的合成与性质表征, 将进一步促进胺-硼烷自由基化学的发展.
(Cheng, B.)
[1]
(a) Crespi S.; Fagnoni M. Chem. Rev. 2020, 120, 9790.

DOI

(b) Gu Q.-S.; Li Z.-L.; Liu X.-Y. Acc. Chem. Res. 2020, 53, 170.

DOI

(c) Jiang S.; Nan N.; He J.; Guo J.; Qin J.; Xie Y.; Ouyang X.; Song R. Chin. J. Org. Chem. 2022, 42, 3959 (in Chinese).

DOI

(姜松, 南宁, 何景昊, 郭嘉程, 秦景灏, 谢叶香, 欧阳旋慧, 宋仁杰, 有机化学, 2022, 42, 3959).

DOI

[2]
(a) Yu X.-Y.; Zhao Q.-Q.; Chen J.; Xiao W.-J.; Chen J.-R. Acc. Chem. Res. 2020, 53, 1066.

DOI

(b) Xiong T.; Zhang Q. Chem. Soc. Rev. 2016, 45, 3069.

DOI PMID

(c) Song H.; Liu X.; Qin Y. Acta Chim. Sinica 2017, 75, 1137 (in Chinese).

DOI

(宋颢, 刘小宇, 秦勇, 化学学报, 2017, 75, 1137).

DOI

[3]
(a) Chang L.; An Q.; Duan L.; Feng K.; Zuo Z. Chem. Rev. 2022, 122, 2429.

DOI

(b) Zhu Y.; Wang H.; Shu P.; Zhang K.; Wang Q. Chin. J. Org. Chem. 2024, 44, 1 (in Chinese).

(朱彦硕, 王红言, 舒朋华, 张克娜, 王琪琳, 有机化学, 2024, 44, 1).

DOI

(c) Shi J.-L.; Wang Z.; He Z.; Dou B.; Wang J. Chin. J. Chem. 2023, 41, 259.

DOI

[4]
(a) Xiao W.; Chen J.-Q.; Wu J. Chem. Soc. Rev. 2025, 54, 6832.

DOI PMID

(b) Zhang Z.; Wang X.; Sivaguru P.; Wang Z. Org. Chem. Front. 2022, 9, 6063.

DOI

(c) Zhao J.; Gan Q.; Yuan Y. Chin. J. Org. Chem. 2025, 45, 1206 (in Chinese).

DOI

(赵佳, 甘秋云, 袁耀锋, 有机化学, 2025, 45, 1206).

DOI

[5]
(a) Li W.-D.; Wu Y.; Li S.-J.; Jiang Y.-Q.; Li Y.-L.; Lan Y.; Xia J.-B. J. Am. Chem. Soc. 2022, 144, 8551.

DOI

(b) Zhang H.; Guan S.; Chen H.; Zhang G.; Chen Y. JACS Au 2025, 5, 1932.

DOI

(c) Pang Y.; Yan X.; Aman H.; Xu M.; Ye J. J. Am. Chem. Soc. 2025, 147, 25397.

DOI

(d) Pan Q.; Yu R.; Cai Z.; Chen Y. Angew. Chem. Int. Ed. 2025, 64, e202520148.

(e) Qin H.-N.; Jiang H.-W.; Zhao Y.; Qurban S.; Wang K.-C.; Xu P.-F. Chem. Sci. 2025, 16, 2837.

DOI

[6]
(a) Friese F. W.; Studer A. Chem. Sci. 2019, 10, 8503.

DOI

(b) Wang G.; Zhang H.; Zhao J.; Li W.; Cao J.; Zhu C.; Li S. Angew. Chem. Int. Ed. 2016, 55, 5985.

DOI

(c) Ding Z.; Liu Z.; Wang Z.; Yu T.; Xu M.; Wen J.; Yang K.; Zhang H.; Xu L.; Li P. J. Am. Chem. Soc. 2022, 144, 8870.

DOI

(d) Xu M.; Wang Z.; Sun Z.; Ouyang Y.; Ding Z.; Yu T.; Xu L.; Li P. Angew. Chem. Int. Ed. 2022, 61, e202214507.

(e) Yu T.; Yang J.; Wang Z.; Ding Z.; Xu M.; Wen J.; Xu L.; Li P. J. Am. Chem. Soc. 2023, 145, 4304.

DOI

(f) Liu Y.; Lin S.; Li Y.; Xue J.-H.; Li Q.; Wang H. ACS Catal. 2023, 13, 5096.

DOI

(g) Wen J.; Ding Z.; Li P. Org. Lett. 2024, 26, 7021.

DOI

(h) Chen C.; Ding Z.; Gao Y.; Jiang Y.; Luo Y.-A.; Ma X.; Chen X.; Li P.; Qiu Z.; Song Q.; Wang X.-Y.; Xie Z. Sci. China Chem. 2025, 68, 3927.

DOI

(i) Yu T.; Zhao X.; Nie Z.; Qin L.; Ding Z.; Xu L.; Li P. Angew. Chem. Int. Ed. 2025, 64, e202420831.

(j) Li X.; Wu L. Chin. J. Chem. 2024, 42, 3429.

DOI

(k) Lian C.; Zhang J.; Qiu D.; Mo F. Chin. J. Chem. 2025, 43, 104.

DOI

(l) Liu Q.; Zhang L.; Mo F. Acta Chim. Sinica 2020, 78, 1297 (in Chinese).

DOI

(刘谦益, 张雷, 莫凡洋, 化学学报, 2020, 78, 1297).

DOI

[7]
(a) Walton J. C. Angew. Chem. Int. Ed. 2009, 48, 1726.

DOI PMID

(b) Ueng S.-H.; Solovyev A.; Yuan X.; Geib S. J.; Fensterbank L.; Lacote E.; Malacria M.; Newcomb M.; Walton J. C.; Curran D. P. J. Am. Chem. Soc. 2009, 131, 11256.

DOI

(c) Gu Q.; Peng T.; Bo M.; Wang Y. Chin. J. Org. Chem. 2023, 43, 1832.

DOI

[8]
(a) Peng T.-Y.; Zhang F.-L.; Wang Y.-F. Acc. Chem. Res. 2023, 56, 169.

DOI

(b) Jin J.; Xia H.; Zhang F.; Wang Y. Chin. J. Org. Chem. 2020, 40, 2185 (in Chinese).

DOI

(靳继康, 夏慧敏, 张凤莲, 汪义丰, 有机化学, 2020, 40, 2185)

DOI

(c) Tian Y.-M.; Guo X.-N.; Braunschweig H.; Radius U.; Marder B. Chem. Rev. 2021, 121, 3561.

DOI

(d) Taniguchi T. Chem. Soc. Rev. 2021, 50, 8995.

DOI PMID

[9]
(a) Baban J. A.; Roberts B. P. J. Chem. Soc. Chem. Commun. 1983, 1224.

(b) Baban J. A.; Marti V. P. J.; Roberts B. P. J. Chem. Soc., Perkin Trans. 2 1985, 1723.

[10]
(a) Roberts B. P. Chem. Soc. Rev. 1999, 28, 25.

DOI

(b) Paul V.; Roberts B. P. J. Chem. Soc., Perkin Trans. 2 1988, 1183.

(c) Dang H.-S.; Roberts B. P. J. Chem. Soc., Perkin Trans. 1 1993, 891.

(d) Dang H.-S.; Roberts B. P. Tetrahedron Lett. 1992, 32, 4621.

(e) Dang H.-S.; Roberts B. P. Tetrahedron Lett. 1992, 41, 6169.

(f) Cai Y.; Dang H.-S.; Roberts B. P. Tetrahedron Lett. 2004, 45, 4405.

DOI

[11]
Lei G.; Xu M.; Chang R.; Funes-Ardoiz I.; Ye J. J. Am. Chem. Soc. 2021, 143, 11251.

DOI

[12]
Yang X.; Ma M.; Xu M.; Pang Y.; Zhao H.; Ye J. Chin. J. Chem. 2024, 42, 3227.

DOI

[13]
Kim1 J.; Constantin1 T.; Simonetti1 M.; Llaveria J.; Sheikh N.S.; Leonori D. Nature 2021, 595, 677.

DOI

[14]
Li Y.; Zhou Y.; Zhou D.; Jiang Y.; Butt M.; Yang H.; Que Y.; Li Z.; Chen G. J. Am. Chem. Soc. 2024, 146, 21428.

DOI

[15]
Song L.; Zhuang J.-L.; Xiong P.; Xu H.-C. Green Chem. 2025, 27, 10556.

DOI

[16]
Jiang H.-W.; Yu W.-L.; Wang D.; Xu P.-F. ACS Catal. 2024, 14, 8666.

DOI

[17]
Buettner C. S.; Stavagna C.; Tilby M. J.; Górski B.; Douglas J. J.; Yasukawa N.; Leonori D. J. Am. Chem. Soc. 2024, 146, 24042.

DOI

[18]
Jiang H.-W.; Qin H.-N.; Wang A.-L.; Zhang R.; Xu P.-F. Org. Lett. 2024, 26, 9282.

DOI

[19]
Stavagna C.; Buettner C. S. Synthesis 2025, 57, 2589.

DOI

[20]
Arpa E. M.; Rivera-Chao E.; Obradović L.; Corpas J. Synthesis 2025, 57, 2599.

DOI

[21]
Yasukawa N.; Okada W.; Fimm M.; Kawamura R.; Nomura R.; Takehara T.; Suzuki T.; Leonori D.; Nakamura S. Angew. Chem. Int. Ed. 2025, 64, e202514741.

[22]
(a) Xu W.; Jiang H.; Leng J.; Ong H.-W.; Wu J. Angew. Chem. Int. Ed. 2020, 59, 4009.

DOI

(b) Xia P.-J.; Ye Z.-P.; Hu Y.-Z.; Xiao J.-A.; Chen K.; Xiang H.-Y.; Chen X.-Q.; Yang H. Org. Lett. 2020, 22, 1742.

DOI

(c) Miao Y.-Q.; Pan Q.-J.; Kang J.-X.; Dai X.; Liu Z.; Chen X. Org. Chem. Front. 2024, 11, 1462.

DOI

(d) Takahashi K.; Shimoi M.; Watanabe T.; Maeda K.; Geib S. J.; Curran D. P.; Taniguchi T. Org. Lett. 2020, 22, 2054.

DOI PMID

(e) Walton J. C.; Brahmi M. M.; Fensterbank L.; Lacôte E.; Malacria M.; Chu Q.; Ueng S.-H.; Solovyev A.; Curran D. P. J. Am. Chem. Soc. 2010, 132, 2350.

DOI PMID

[23]
Yoshida Y.; Okada W.; Takada K.; Nakamura S.; Yasukawa N. Org. Lett. 2025, 27, 2542.

DOI

[24]
(a) Curran D. P.; Seong C. M. Synlett 1991, 1991, 107.

DOI

(b) Kawamoto T.; Geib S. J.; Curran D. P. J. Am. Chem. Soc. 2015, 137, 8617.

DOI PMID

[25]
Yoshida Y.; Okada W.; Takada K.; Nakamura S.; Yasukawa N. Org. Lett. 2025, 27, 7236.

DOI

[26]
Zhang Z.-Q.; Sang Y.-Q.; Wang C.-Q.; Dai P.; Xue X.-S.; Piper J. L.; Peng Z.-H.; Ma J.-A.; Zhang F.-G.; Wu J. J. Am. Chem. Soc. 2022, 144, 14288.

DOI

[27]
Zhang Z.-Q.; Wang C.-Q.; Li L.-J.; Piper J. L.; Peng Z.-H.; Ma J.-A.; Zhang F.-G.; Wu J. Chem. Sci. 2023, 14, 11546.

DOI

[28]
Li W.; Huang Z.; Zhong D.; Li H. Org. Lett. 2024, 26, 2062.

DOI

[29]
Park C.; Lee S. Org. Lett. 2025, 27, 13892.

DOI

[30]
(a) Yasukawa N.; Naito S.; Obata K.; Nakamura S. Synthesis 2025, 57, 2609.

DOI

(b) Park C.; Gi S.; Yoon S.; Kwon S.; Lee S. Org. Chem. Front. 2025, 12, 1874.

DOI

[31]
Corpas J.; Alonso M.; Leonori D. Chem. Sci. 2024, 15, 19113.

DOI

[32]
Deng C.; Wu H.; Li S.; Chen L.; Liu X.; Liu P. ACS Catal. 2025, 15, 1294.

DOI

[33]
Zhang Z.; Tilby M. J.; Leonori D. Nat. Synth. 2024, 3, 1221.

DOI

[34]
Li K.-R.; He X.-C.; Gao J.; Liu Y.-L.; Chen H.-B.; Xiang H.-Y.; Chen K.; Yang H. J. Org. Chem. 2024, 89, 12658.

DOI

[35]
Zhang Z.; Poletti L.; Leonori D. J. Am. Chem. Soc. 2024, 146, 22424.

DOI

[36]
Fang C.-Z.; Zhang B.-B.; Tu Y.-L.; Liu Q.; Wang Z.-X.; Chen X.-Y. J. Am. Chem. Soc. 2024, 146, 26574.

DOI

文章导航

/