研究论文

基于相转移催化的水相烯烃高效反马氏硫氢化反应

  • 王怡可 ,
  • 陈丽萍 ,
  • 舒敬利 ,
  • 朱雪华 , * ,
  • 汪洋 , *
展开
  • 苏州科技大学 化学与生命科学学院 苏州 215009

收稿日期: 2025-12-30

  网络出版日期: 2026-02-10

基金资助

江苏省高等学校基础科学(自然科学)研究面上项目(22KJB150012)

Efficient Anti-Markovnikov Hydrothiolation of Alkenes via Phase-Transfer Catalysis in Aqueous Phase

  • Wang Yike ,
  • Chen Liping ,
  • Shu Jingli ,
  • Zhu Xuehua , * ,
  • Wang Yang , *
Expand
  • School of Chemistry and Life Sciences, Suzhou University of Science and Technology, Suzhou 215009, China

These authors contributed equally to this work.

Received date: 2025-12-30

  Online published: 2026-02-10

Supported by

Natural Science Research of Jiangsu Higher Education Institutions of China(22KJB150012)

摘要

有机硫化合物是生物活性分子与功能材料的关键合成子, 高效高选择性构建C—S键为有机合成核心方向. 现有烯烃反马氏硫氢化方法常依赖昂贵催化剂、反应条件严苛, 且水相适用性差, 限制其绿色化应用. 本研究开发水相烯烃反马氏硫氢化新方法, 以四丁基醋酸铵(nBu₄NOAc)为最优相转移催化剂, 室温空气下反应2 h即可高产率获得产物, 无需金属、碱或惰性气保护. 该方法对多类取代硫酚及烯烃兼容性良好, 收率优良且卤素可保留. 克级反应收率良好, 具有一定的工业化潜力, 产物的后期拓展性强, 具备一定应用潜力. 机理推测存在氢键诱导与亲核加成两条路径, nBu₄NOAc起双重催化作用. 该方法条件温和、操作简便且环境友好, 为C—S键构建提供绿色新策略.

本文引用格式

王怡可 , 陈丽萍 , 舒敬利 , 朱雪华 , 汪洋 . 基于相转移催化的水相烯烃高效反马氏硫氢化反应[J]. 化学学报, 2026 , 84(3) : 299 -304 . DOI: 10.6023/A25120430

Abstract

Organosulfur compounds serve as pivotal synthons for bioactive molecules, pharmaceutical agents, and functional materials, making the efficient and highly selective construction of C—S bonds a central focus in organic synthesis. However, existing anti-Markovnikov hydrothiolation methods for alkenes suffer from limitations such as reliance on expensive metal catalysts, harsh reaction conditions, poor aqueous phase compatibility, and the need for inert gas protection, hindering their green and large-scale applications. Herein, we report a novel and environmentally benign strategy for the anti- Markovnikov hydrothiolation of alkenes in aqueous phase, using tetrabutylammonium acetate (nBu4NOAc) as the optimal phase-transfer catalyst (PTC). The reaction proceeds efficiently at room temperature under ambient air, requiring no metals, bases, or inert gas shielding, and achieves a high yield of 85% for the model reaction between atropic acid and p-methoxythiophenol. Catalyst screening confirms the superiority of nBu4NOAc over other PTCs (e.g., nBu4NBF4, TEBAC), with negligible product formation in the absence of a PTC. This method exhibits excellent substrate scope: various substituted thiophenols (electron-donating, electron-withdrawing, halogenated, ortho-substituted, and polyhalogenated derivatives) react smoothly with alkenes, affording desired products in good to excellent yields (up to 98%) while retaining halogen substituents for downstream derivatization. Alkenes including atropic acid esters, heteroaromatic alkenes, and substituted styrenes are also compatible, with electronic effects being the primary factor influencing yields. Gram-scale reaction (5 mmol) delivers a 75% yield (1.08 g), demonstrating promising industrial potential. Additionally, the resulting thioethers can be efficiently oxidized to sulfoxides (85% yield) and sulfones (89% yield) using m-chloroperoxybenzoic acid (m-CPBA). Mechanistic studies suggest dual catalytic pathways: hydrogen bond induction by acetate anions and nucleophilic addition via thiolate anions generated through ion exchange, with nBu₄NOAc playing a dual role. This protocol combines mild conditions, operational simplicity, environmental friendliness, and broad applicability, providing a green and practical alternative for C—S bond construction and advancing sustainable organic synthesis.

1 引言

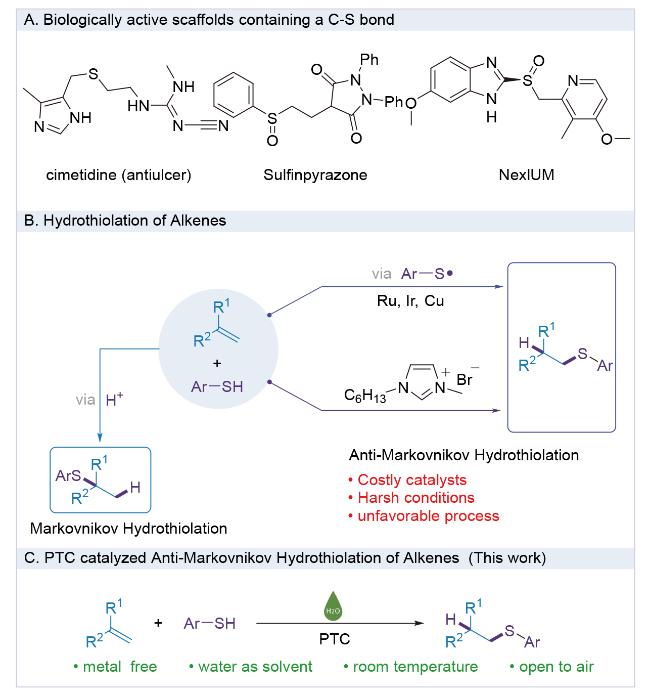
有机硫化物是有机合成领域的核心合成子, 广泛存在于生物活性天然产物(图式1A)[1-3]、临床药物[4-7]及功能导向材料中[8-9], 且为有机合成多步转化的关键中间体[10-11]. 鉴于其结构多样性与功能不可替代性, 碳-硫(C—S)键的高效、高选择性构建, 一直是有机合成方法学的核心研究热点. 近年来, 随着有机硫化合物在多领域的应用需求与研究关注度攀升, 科研人员正聚焦新型C—S键构建策略的探索, 以突破传统合成中高温依赖、有毒溶剂使用及反应条件苛刻等局限[12-15], 为相关领域合成效率提升与绿色化发展提供方法学支撑[16-18].
图式1 反应设计

Scheme 1 Reaction design

在众多构建C—S键的策略中, 硫醇与烯烃的硫氢化反应(Thiol-Ene Click, TEC)[19]兼具原子经济性高、合成步骤简洁、废物排放量少等“点击化学”的核心特征, 已成为现代合成化学中的经典转化之一, 并在纳米工程、聚合物科学和医学领域具有重要应用. 该反应可通过不同反应途径实现区域选择性调控: 亲电机理通常生成支链型马氏加成产物, 而自由基或亲核机理则倾向于生成直链型反马氏产物. 在这两种产物中, 研究较少的反马氏加成反应一般是在过渡金属/非金属配合物和碱的存在下进行的(图式1B). Gunnoe课题组[20]发展了单核铜催化的反马氏硫氢化反应. Yoon课题组[21]开展了Ru催化的反马氏硫氢化反应. Duñach课题组[22]开展了In催化的反马氏硫氢化反应. Lu课题组[23]实现了Co催化的区域选择性硫氢化反应. 然而, 这些金属催化剂不仅价格昂贵、合成流程繁琐, 还常导致产物分离困难与催化剂回收难题. 值得注意的是, Sinha及其同事[24]展示了由中性离子液体引发的烯烃的反马氏硫氢化反应, 避免了金属催化剂的影响. 其他如二氧化硅纳米颗粒催化等无金属方法也被报道[25-27], 但是许多方法仍需酸性介质[28]、紫外/蓝光照射[29-31]或连续流动设备[32-33]等苛刻反应条件, 且酸性条件易引发苯乙烯等底物聚合, 光驱动或流动体系则进一步提高了操作复杂度与设备成本. 此外, 多数方法还存在需要氮气等惰性气体保护以避免自由基淬灭的局限, 这些问题制约了其在大规模合成与绿色化学领域的应用.
随着可持续化学理念的深入, 开发环境友好、操作简便、普适性强的反马氏硫氢化方法已成为领域内的迫切需求. 水作为最绿色、廉价的溶剂, 在有机反应中的应用[34-38]可显著降低挥发性有机化合物(VOCs)的排放, 但水相体系中硫醇与烯烃的溶解度差异及反应活性调控难题, 使得水相C—S键构建存在许多挑战[39-42].
基于上述挑战, 本工作报道了一种全新的水相反马氏硫氢化策略: 以相转移催化剂实现硫醇与烯烃在水相中的相容性与反应活性调控, 在室温条件下即可高效进行反马氏加成, 无需额外添加金属催化剂或有机/无机碱, 且无需氮气氛围保护(图式1C).

2 结果与讨论

2.1 条件优化

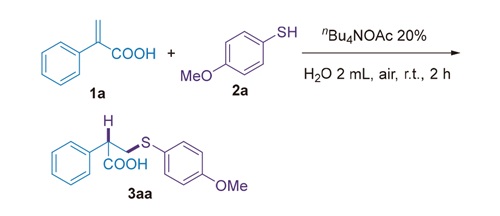
以阿托酸与对甲氧基苯硫酚为模板底物, 在溶剂为2 mL水、催化剂为四丁基乙酸铵(nBu₄NOAc)的反应体系中, 目标产物收率可达85%(表1, Entry 1). 为系统探究相转移催化剂对反应性能的影响, 进一步开展了催化剂筛选实验: 当选用四丁基四氟硼酸铵(nBu4NBF4)为催化剂时, 目标产物收率为65%(表1, Entry 2); 采用四丁基六氟磷酸铵(nBu4NPF6)时, 收率显著降至25%(表1, Entry 3); 以苄基三乙基氯化铵(TEBAC)为催化剂, 收率为55%(表1, Entry 4). 其余相转移催化剂的催化活性则明显更差, 其中以四丁基高氯酸铵(nBu4NClO4)为催化剂时, 反应完全未发生(表1, Entry 5); 使用四丁基碘化铵(nBu4NI)、四丁基溴化铵(nBu4NBr)及四丁基氯化铵(nBu4NCl)时, 仅能检测到痕量目标产物(表1, Entries 6~8); 使用冠醚作为催化剂时反应也不能发生(表1, Entry 9). 使用醋酸钾作为催化剂时可以获得31%的收率(表1, Entry 10); 使用碳酸钾和碳酸钠作为催化剂时反应不发生(表1, Entries 11, 12). 此外, 在未添加任何相转移催化剂的空白条件下, 反应无法进行(表1, Entry 13). 后续考察了温度与气体氛围对目标产物收率的影响. 实验结果显示, 将反应温度升高至40 ℃(表1, Entry 14), 或在氮气(N₂)保护氛围下进行反应(表1, Entry 15), 目标产物收率均未出现明显提升. 最后, 在无溶剂条件下对该反应进行了考察, 结果表明反应无法进行, 证实水是该反应的必要组分(表1, Entry 16).
表1 条件优化

Table 1 Conditions optimizationa

Entry Variation from the standard conditions Yieldb/%
1 none 85
2 nBu4NBF4 instead of nBu4NOAc 65
3 nBu4NPF6 instead of nBu4NOAc 25
4 TEBAC instead of nBu4NOAc 55
5 nBu4NClO4 instead of nBu4NOAc n.r.
6 nBu4NI instead of nBu4NOAc trace
7 nBu4NBr instead of nBu4NOAc trace
8 nBu4NCl instead of nBu4NOAc trace
9 18-Crown-6 instead of nBu4NOAc n.r.
10 KOAc instead of nBu4NOAc 31
11 K2CO3 instead of nBu4NOAc n.r.
12 Na2CO3 instead of nBu4NOAc n.r.
13 No PTC n.r.
14 40 ℃ 83
15 N2 85
16 Neat n.r.

a Reaction conditions: compound 1a (0.2 mmol), compound 2a (0.4 mmol), nBu4NOAc (0.04 mmol), H2O 2 mL, 2 h, room temperature, air condition, b Isolated yield. n.r.=no reaction.

2.2 底物拓展

在获得最优条件后, 我们使用各种硫酚衍生物(2)与阿托酸(1a)反应, 对底物范围进行了评估(图式2). 多种对位取代的硫酚均能高效反应, 以良好至优异的产率生成目标产物. 给电子基团(例如, 对甲氧基, 3aa, 产率84%)和吸电子基团(对溴, 3ab, 产率85%; 对氟, 3ac, 产率93%; 对三氟甲基, 3ad, 产率95%)均具有良好的耐受性. 重要的是, 卤素取代基(F、Br)保持完整, 这为潜在的下游衍生化提供了便利. 邻位取代的硫酚也被证明是可行的, 尽管产率略有降低(3ae: 邻甲氧基, 产率61%; 3af: 邻氯, 产率66%), 这可能是空间位阻限制造成的影响. 多卤代底物反应高效(3ai: 3,4-二氯, 产率85%; 3aj: 3-氯-4-氟, 产率82%; 3ak: 3,5-二氯, 产率81%). 相比之下, 脂肪族硫醇的兼容性有限, 环己硫醇仅生成微量产物(3al).
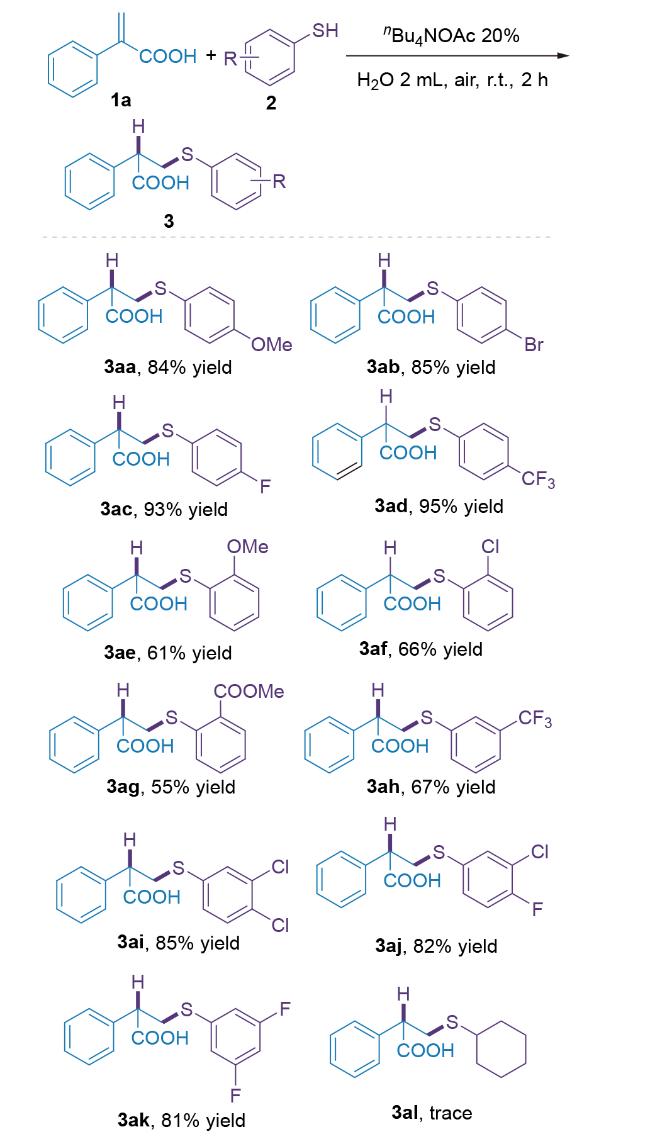
图式2 硫酚的底物范围

Scheme 2 Substrate scope of thiols

Reaction conditions: compound 1a (0.2 mmol), compound 2 (0.4 mmol), nBu4NAc (0.04 mmol), H2O 2 mL, room temperature, air, 2 h. Isolated yield.

在最优条件下, 我们使用4-溴硫酚(2b)对烯烃的适用范围进行了评估(图式3). 阿托酸酯衍生物反应高效, 吸电子取代基能带来良好至优异的产率(3bb: 4-氟, 产率57%; 3cb: 4-氯, 产率73%; 3db: 4-溴, 产率93%). 相比之下, 给电子甲基(3eb: 4-甲基, 产率26%)显著降低了产率, 推测是因为它降低了烯烃的极化程度. 4-苯基取代(3fb, 产率69%)、间溴(3gb, 产率90%)和邻氯(3hb, 产率93%)衍生物表现良好, 表明空间位阻影响极小, 电子效应是决定产率的主要因素. 杂芳族烯烃具有较强的反应性(2-乙烯基吡啶3ib: 产率83%; 4-乙烯基吡啶3jb: 产率98%). 相反, 3-乙烯基吡啶(3mb, 微量)表现不佳, 可能是由于烯烃位于富电子的吡啶间位. α-(三氟甲基)苯乙烯(3kb, 产率45%)显示出中等的兼容性, 而α-溴苯乙烯(3nb, 微量)反应性较低, 这可能是因为溴的弱吸电子能力. 我们对丙烯酸酯类底物也进行了考察. 其中, 丙烯酸苄酯(3lb)表现出良好的反应性, 以53%的收率得到目标产物; 然而, α-甲基丙烯酸丁酯(3ob)与N,N-二甲基丙烯酰胺(3pb)的反应效率显著降低. 这一现象可能归因于空间位阻效应与富电子取代基的协同影响.
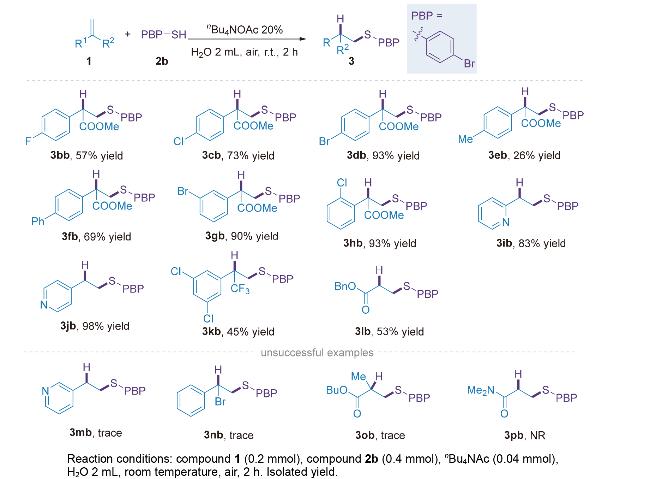
图式3 烯烃的底物范围

Scheme 3 Substrate scope of alkenes

Reaction conditions: compound 1 (0.2 mmol), compound 2b (0.4 mmol), nBu4NAc (0.04 mmol), H2O 2 mL, room temperature, air, 2 h. Isolated yield.

2.3 克级放大与衍生化

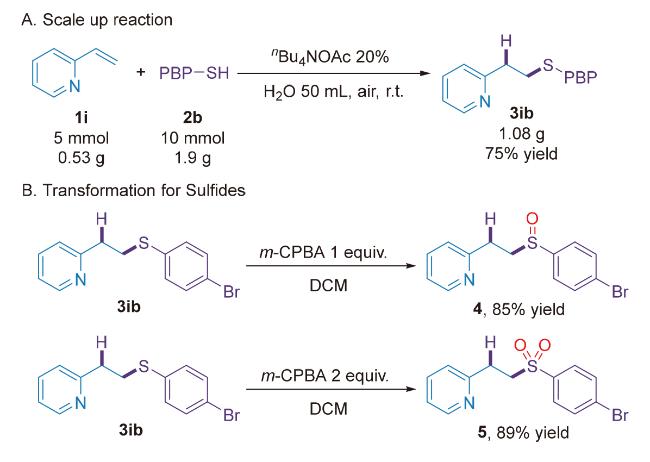
进一步的, 我们对该反应的后期应用做了一些探索. 首先, 验证了反应的放大潜力. 在5 mmol的规模下对反应进行放大, 并获得了75%的收率, 1.08 g的产物, 证明了反应未来具有一定的工业化潜力(图式4a). 通过m-CPBA的氧化, 可以分别以85%和89%的收率将硫醚转化为亚砜和砜(图式4b).
图式4 克级放大与衍生化

Scheme 4 Gram-scale up and derivatization

2.4 机理推测

为了深入了解反应进程, 我们做了两组对照实验. 根据早期文献报道, 反马氏硫氢化加成主要通过自由基历程进行, 因此我们首先进行了自由基捕获实验. 使用2,2,6,6-四甲基哌啶氧氮自由基(TEMPO)和二苯乙烯作为自由基捕获剂在标准实验条件下进行验证, 发现TEMPO和二苯乙烯均未能有效抑制反应, 说明该反应可能不是自由基反应(图式5A). 随后我们进行了氘代实验(图式5B), 使用D2O作为溶剂, 分别测试了2-乙烯吡啶和4-乙烯吡啶的产物氘代率, 发现产物6的氘代率有73%(推测为吡啶的氢键作用提高了水中氢离子的参与率), 而产物7的氘代率仅54%. 在反应条件优化过程中, 我们证实醋酸钾(KOAc)可有效催化该反应. 其催化活性可能源于醋酸钾兼具碱性与醋酸根配体提供氢键作用的双重功能(表1, Entry 10). 结合上述实验结果和已有的文献报道, 这里我们推测可能的原因是反应历程有两种: 其中路线A通过了醋酸根阴离子的氢键诱导形成了中间体A1, 随后加成为产物; 路线B通过离子交换形成硫负离子盐B1, 随后通过亲核加成中间体B2, 最后氢化为产物.
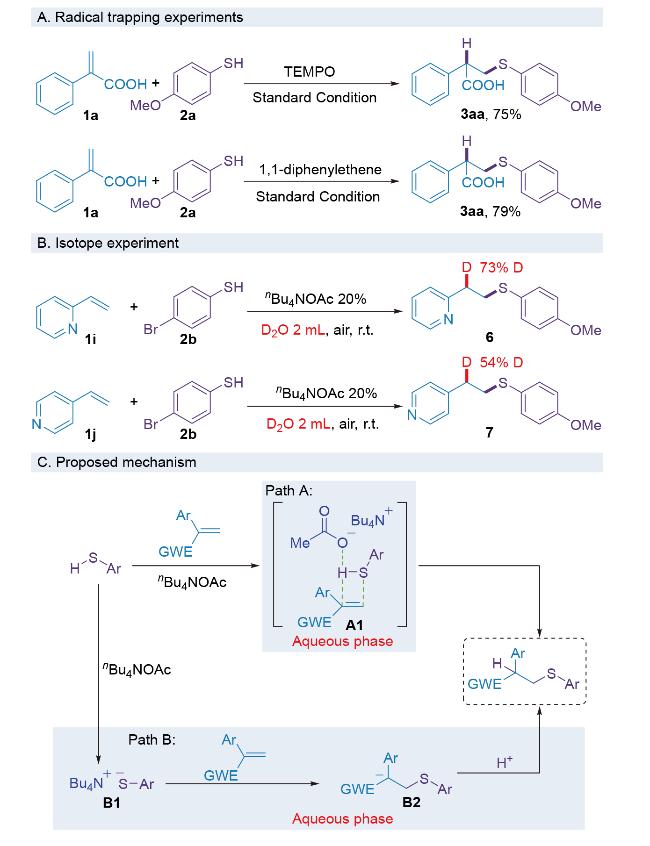
图式5 机理探究

Scheme 5 Mechanism exploration

3 结论

本研究开发了一种在水相中以四丁基醋酸铵为催化剂的烯烃反马氏硫氢化新方法. 该反应体系具备显著优势: 无需惰性气体保护与加热操作, 且规避了金属等昂贵催化剂的使用, 完美契合绿色化学理念. 同时, 反应展现出高效、条件温和、反应速率快的特点, 为实现烯烃反马氏硫氢化提供了简易便捷的技术路径. 此外, 通过机理研究深入阐明了四丁基醋酸铵在反应中所发挥的双重催化独特作用; 后续还通过克级放大与衍生化实验, 进一步验证并提升了该方法的实际应用潜力, 为其在相关有机合成领域的推广奠定了基础.

4 实验部分

4.1 标准反应条件

在一个装有磁子的反应管(10 mL)中, 加入烯烃(0.2 mmol)、芳基硫酚(0.4 mmol)、nBu4NOAc (0.04 mmol). 通过注射剂加入去离子水(2 mL), 将反应混合物在室温下搅拌2 h. 反应完成后, 使用乙酸乙酯萃取3次, 有机相合并后使用无水硫酸钠进行干燥, 用旋转蒸发仪浓缩, 混合物通过硅胶薄层色谱法纯化得到产物.

4.2 克级反应的标准条件

在一个装有磁子的反应管(50 mL)中, 加入2-乙烯基吡啶(5 mmol)、4-溴硫酚(10 mmol)、nBu4NOAc (1 mmol). 通过注射剂加入去离子水(30 mL), 将反应混合物在室温下搅拌2 h. 反应完成后, 使用乙酸乙酯萃取3次, 有机相合并后使用无水硫酸钠进行干燥, 用旋转蒸发仪浓缩, 混合物通过硅胶薄层色谱法纯化得到产物.

4.3 硫醚氧化标准条件

条件A: 在一个装有磁子的反应管(10 mL)中, 加入2-{2-[(4-溴苯基)硫基]乙基}吡啶(3ib) (0.2 mmol)、间氯过氧苯甲酸(0.2 mmol). 随后加入二氯甲烷(2 mL), 反应混合物在0 ℃下搅拌2 h. 反应完成后, 用旋转蒸发仪浓缩有机液体, 混合物通过硅胶薄层色谱法纯化得到产物.
条件B: 在一个装有磁子的反应管(10 mL)中, 加入2-{2-[(4-溴苯基)硫基]乙基}吡啶(3ib) (0.2 mmol)、间氯过氧苯甲酸(0.4 mmol). 随后加入二氯甲烷(2 mL), 反应混合物在0 ℃下搅拌2 h. 反应完成后, 用旋转蒸发仪浓缩有机液体, 混合物通过硅胶薄层色谱法纯化得到产物.
(Cheng, B.)
[1]
Wang N.; Saidhareddy P.; Jiang X. Nat. Prod. Rep. 2020, 37, 246.

DOI

[2]
Dunbar K. L.; Scharf D. H.; Litomska A.; Hertweck C. Chem. Rev. 2017, 117, 5521.

DOI PMID

[3]
Jacob C. Nat. Prod. Rep. 2006, 23, 851.

DOI

[4]
Feng M.; Tang B.; Liang S. H.; Jiang X. Curr. Top. Med. Chem. 2016, 16, 1200.

DOI

[5]
Scott K. A.; Njardarson J. T. Top. Curr. Chem. 2018, 376, 5.

[6]
Zhao C.; Rakesh K. P.; Ravidar L.; Fang W.-Y.; Qin H.-L. Eur. J. Med. Chem. 2019, 162, 679.

DOI

[7]
Devendar P.; Yang G.-F. Top. Curr. Chem. 2017, 375, 82.

[8]
Guo W.; Wang D.; Chen Q.; Fu Y. Adv. Sci. 2022, 9, 2103989.

DOI

[9]
Zhang Q.; Ma Q.; Wang R.; Liu Z.; Zhai Y.; Pang Y.; Tang Y.; Wang Q.; Wu K.; Wu H.; Zhang Y.; Zhang L.; Zhang C.; Fu L.; Eliseeva S.; Kondratiev V.; Wu Y. Mater. Today 2023, 65, 100.

DOI

[10]
Sharma D.; Arora A.; Oswal P.; Bahuguna A.; Datta A.; Kumar A. Dalton Trans. 2022, 51, 8103.

DOI

[11]
Wu Z.; Pratt D. A. Nat. Rev. Chem. 2023, 7, 573.

DOI

[12]
Wang Y.; Deng L.; Mei H.; Du B.; Han J.; Pan Y. Green Chem. 2018, 20, 3444.

DOI

[13]
Zhang F.; Wang Y.; Wang Y.; Pan Y. Org. Lett. 2021, 23, 7524.

DOI

[14]
Wang Y.; Zhang F.; Wang Y.; Pan Y. Eur. J. Org. Chem. 2022, 2022, e202101462.

[15]
Wang Y.; Deng L.; Wang X.; Wu Z.; Wang Y.; Pan Y. ACS Catal. 2019, 9, 1630.

DOI

[16]
Padma Priya V. R.; Natarajan K.; Nandi G. C. Tetrahedron 2022, 111, 132711.

DOI

[17]
Lanfranco A.; Moro R.; Azzi E.; Deagostino A.; Renzi P. Org. Biomol. Chem. 2021, 19, 6926.

DOI PMID

[18]
Wang M.; Jiang X. ACS Sustain. Chem. Eng. 2022, 10, 671.

DOI

[19]
Sinha A. K.; Equbal D. Asian J. Org. Chem. 2019, 8, 32.

DOI

[20]
Munro-Leighton C.; Delp S. A.; Alsop N. M.; Blue E. D.; Gunnoe T. B. Chem. Commun. 2008, 1, 111.

[21]
Tyson E. L.; Ament M. S.; Yoon T. P. J. Org. Chem. 2013, 78, 2046.

DOI

[22]
Weïwer M.; Coulombel L.; Duñach E. Chem. Commun. 2006, 3, 332.

[23]
Ying J.; Tan Y.; Lu Z. Nat. Commun. 2024, 15, 8057.

DOI

[24]
Kumar R.; Saima; Shard A.; Andhare N. H.; Richa; Sinha A. K. Angew. Chem. Int. Ed. 2015, 54, 828.

DOI

[25]
Ziyaei Halimehjani A.; Dağalan Z.; Marjani Z.; Gündüz F.; Daştan A.; Nişancı B. J. Org. Chem. 2024, 89, 5353.

DOI PMID

[26]
Ranu B. C.; Dey S. S.; Hajra A. Tetrahedron 2003, 59, 2417.

DOI

[27]
Choudhuri K.; Pramanik M.; Mandal A.; Mal P. Asian J. Org. Chem. 2018, 7, 1849.

DOI

[28]
Upadhyay R.; Rana R.; Sood A.; Maurya S. K. ACS Omega 2019, 4, 15101.

DOI PMID

[29]
Renzi P.; Rusconi M.; Ghigo G.; Deagostino A. Adv. Synth. Catal. 2023, 365, 4623.

DOI

[30]
Tucker-Schwartz A. K.; Farrell R. A.; Garrell R. L. J. Am. Chem. Soc. 2011, 133, 11026.

DOI PMID

[31]
Kelemen V.; Csávás M.; Hotzi J.; Herczeg M.; Poonam; Rathi B.; Herczegh P.; Jain N.; Borbás A. Chem.-Asian J. 2020, 15, 876.

DOI

[32]
Janssens P.; Debrouwer W.; Van Aken K.; Huvaere K. ChemPhotoChem 2018, 2, 884.

DOI

[33]
Konan K. E.; Abollé A.; Felpin F.-X. Eur. J. Org. Chem. 2023, 26, e202201055.

[34]
Wang W.; Zhang Z.; Zhang X.; Yu H.; Luo H.; Huo D.; Xu Y.; Zhao X. Chin. J. Org. Chem. 2023, 43, 742 (in Chinese).

DOI

(王维, 张哲宇, 张雪, 于海丰, 罗辉, 霍东月, 徐玉澎, 赵晓波, 有机化学, 2023, 43, 742.)

[35]
Hu X.; Yu H.; Wang W.; Jiang S.; Liu Q.; He J. Chin. J. Org. Chem. 2019, 39, 3183 (in Chinese).

DOI

(胡小宇, 于海丰, 王文举, 姜思傲, 刘奇, 何洁, 有机化学, 2019, 39, 3183.)

DOI

[36]
Wang W.; Lv M.; Zhao L.; Zhang Y.; Li B.; Li B. Chin. J. Org. Chem. 2018, 38, 883 (in Chinese).

DOI

(王伟, 吕梦娇, 赵利霞, 张娅玲, 李本浩, 李宝林, 有机化学, 2018, 38, 883.)

[37]
Yang X.; Liu Y.; Chen X.; Zhou X.; Wang A.; Liu H. Acta Chim. Sinica 2025, 83, 354 (in Chinese).

DOI

(杨雪, 刘妍伶, 陈霞, 周晓玉, 王爱玲, 刘海龙, 化学学报, 2025, 83, 354.)

DOI

[38]
Zhou F.; Li C.-J. Chem. Sci. 2018, 10, 34.

DOI

[39]
Ren J.-X.; Zhou M.; Feng X.-T.; Zhao H.-Y.; Fu X.-P.; Zhang X. Chem. Sci. 2024, 15, 10002.

DOI

[40]
Zhang G.-L.; Gadi M. R.; Cui X.; Liu D.; Zhang J.; Saikam V.; Gibbons C.; Wang P. G.; Li L. Green Chem. 2021, 23, 2907.

DOI

[41]
Xie P.; Wang J.; Liu Y.; Fan J.; Wo X.; Fu W.; Sun Z.; Loh T.-P. Nat. Commun. 2018, 9, 1321.

DOI

[42]
Park S. J.; Hwang I.-S.; Chang Y. J.; Song C. E. J. Am. Chem. Soc. 2021, 143, 2552.

DOI

文章导航

/