研究论文

生物质衍生炭载镍铁磷化物催化剂用于含氮污染物电催化合成氨

  • 雷晨 a ,
  • 赵鑫 a ,
  • 董婧 a ,
  • 林文军 a ,
  • 张蕊 a ,
  • 王传军 , a, * ,
  • 王国强 , b, *
展开
  • a 山东农业大学 化学与材料科学学院 泰安 271018
  • b 华北电力大学 新能源学院 北京 102206

收稿日期: 2025-12-02

  网络出版日期: 2026-02-27

基金资助

山东省自然科学基金(ZR2021QB096)

山东省“外专双百计划”项目资助

Biomass-derived Carbon-supported Nickel-iron Phosphide Catalyst for Electrocatalytic Synthesis of Ammonia from Nitrogen-containing Pollutants

  • Chen Lei a ,
  • Xin Zhao a ,
  • Jing Dong a ,
  • Wenjun Lin a ,
  • Rui Zhang a ,
  • Chuanjun Wang , a, * ,
  • Guoqiang Wang , b, *
Expand
  • a College of Chemistry and Material Science, Shandong Agricultural University, Tai’an 271018, Shandong, China
  • b College of New Energy, North China Electric Power University, Beijing 102206, China

Received date: 2025-12-02

  Online published: 2026-02-27

Supported by

Shandong Provincial Natural Science Foundation(ZR2021QB096)

Shandong Provincial “Double hundred foreign talents” program

摘要

氨在农业、工业生产上有着重要的用途, 传统的哈伯法将氢气和氮气直接转化为氨, 消耗大量能源的同时对环境造成严重污染. 而电催化具有反应条件温和、选择性高、绿色环保等优势成为研究的热点. 其中开发有效选择性合成氨的廉价催化剂是关键. 本研究以废弃玉米秸秆为炭源, 植酸为磷源, 采用一步煅烧法成功制备出镍铁双金属磷化物负载的生物质炭催化剂(NiFeP/PBC), 表现出优异的电催化亚硝酸盐还原(eNO2RR)合成氨性能, 在-0.2 V (vs. RHE) 电压下法拉第效率高达95.9%, 氨产率达到304.9 μmol•h−1•cm−2, 并具备良好的稳定性. 电化学原位红外研究表明, 催化剂在反应过程中生成NO、NH2和NH3等关键中间体, 且活性氢(*H)在还原过程中起重要作用. 该工作为废弃生物质的高值化利用和绿色电合成氨提供了新策略, 具有显著的环境和能源意义.

本文引用格式

雷晨 , 赵鑫 , 董婧 , 林文军 , 张蕊 , 王传军 , 王国强 . 生物质衍生炭载镍铁磷化物催化剂用于含氮污染物电催化合成氨[J]. 化学学报, 2026 , 84(4) : 490 -497 . DOI: 10.6023/A25120391

Abstract

Ammonia holds crucial and widespread applications in modern agriculture and various industrial production sectors. The traditional Haber process directly converts hydrogen and nitrogen gases into ammonia, which consumes an enormous amount of energy while bringing about serious environmental pollution. In contrast, electrocatalysis boasts prominent advantages such as mild reaction conditions, high selectivity, and environmental friendliness, thus making it a major research hotspot in the field. Among them, the rational development of low-cost catalysts for the efficient and highly selective synthesis of ammonia remains the core key to this technology. In this study, waste corn stalks were used as a carbon source and phytic acid as a phosphorus source to successfully prepare a biomass carbon-supported iron-nickel bimetallic phosphide catalyst (NiFeP/PBC) using a one-step calcination method. The catalyst exhibited excellent electrocatalytic nitrite reduction reaction (eNO2RR) performance for ammonia synthesis, at a voltage of -0.2 V (vs. RHE), the faradaic efficiency reaches as high as 95.9%, the ammonia yield achieves 304.9 μmol•h−1•cm−2, and the catalyst exhibits excellent stability (over 15 cycling tests). Electrochemical in-situ infrared studies indicated that key intermediates such as NO, NH2, and NH3 were generated during the reaction, and active hydrogen (*H) played an important role in the reduction process. Both X-ray diffraction and scanning electron microscope characterizations demonstrated that the morphology of the catalyst did not change significantly after the reaction, and ¹⁵N isotope labeling experiments confirmed that all nitrogen in the solution originated from the electrolyte rather than the environment. Meanwhile, the tests revealed that the catalyst possessed a larger electrochemical active surface area and more prominent ammonia production performance in the presence of a phosphorus source, confirming that the introduction of phosphorus can optimize the water dissociation process and hydrogen adsorption energy. This study offers a new strategy for waste biomass valorization and green electrochemical ammonia synthesis, with great scientific significance and application potential for developing high-efficiency, low-cost electrocatalysts and preparing carbon-supported metal materials from renewable energy production.

1 引言

氨作为一种重要的化学物质, 在工业、农业生产上扮演着重要角色[1]. 然而传统的工业制氨过程涉及高温、高压和腐蚀等严酷环境, 消耗大量能源的同时对环境造成了不可逆的破坏[2], 严重违背新质生产力的发展方向[3-4]. 近些年电催化技术在合成氨领域展现出巨大潜力[5]. 亚硝酸盐(NO2)作为经典的含氮污染物, 对生物体和环境具有极大的危害[6], 广泛存在于农业肥料径流、工业废水和自然氮循环过程. 利用电化学技术在常温常压下, 将含氮氧化物转化为氨, 具有双重优势: 一方面显著降低能耗和碳排放, 另一方面实现废水中的亚硝酸盐污染治理与资源化利用[7]. 然而该过程涉及复杂的6电子, 7质子转移过程, 并很容易受到竞争性氢气析出反应(HER)的限制, 因此需要开发有效的催化剂实现高选择性和高效率的氨合成[8-10].
玉米作为全球三大粮食作物之一, 是种植范围最广、单产最高的谷类作物, 也是第一大饲料原料, 由于需求量大, 如何处理废弃生物质成为了很大的难题[11]. 生物质热处理后生成的生物炭[12]凭借自身多孔的结构和独特的表面官能团, 已经被广泛运用于吸附水中或空气中的污染物、作为催化剂的载体提升催化效率、改良受损土壤的理化性质, 以及储存能量等领域[13]. 生物质衍生炭具有以下多种优势: 生物质前驱体(如秸秆、果壳、藻类)热解后形成丰富的微孔网络, 能够提供大量的金属负载位点, 促进反应物扩散和产物脱附; 具有高比表面积和多孔结构, 利于催化剂的制备, 可控的表面官能团有利于金属颗粒的锚定与电子调控[14-16]; 表面官能团与孔道结构可针对不同反应需求进行二次修饰, 实现对催化位点的精细调控, 易于后期功能化.
近年来, 科研人员开发了多种生物炭活化技术, 调控表面活性位点提升对特定污染物的吸附选择性、磁化处理便于后续磁分离回收, 以及水热合成可精准调控孔隙结构等, 有效拓展了生物炭的功能化场景, 展现出巨大应用潜力[17-18]. Liu等[19]利用菠菜, 衍生出多孔炭纳米片作为氧化还原反应的高性能催化剂, Ge等[20]将KOH活化后的竹炭作为吸附剂用来去除亚甲基蓝, Ma等[21]将废弃菠萝叶多孔炭与ZnCo-MOF复合材料制作超级电容器. Ribeiro等[22]通过多相催化将可再生生物质木质素转化为多元醇这些化合物, 提供了一种安全且可持续的途径. 使用生物质衍生炭作为载体, 在优化底物吸附和促进转化方面具有独特优势.
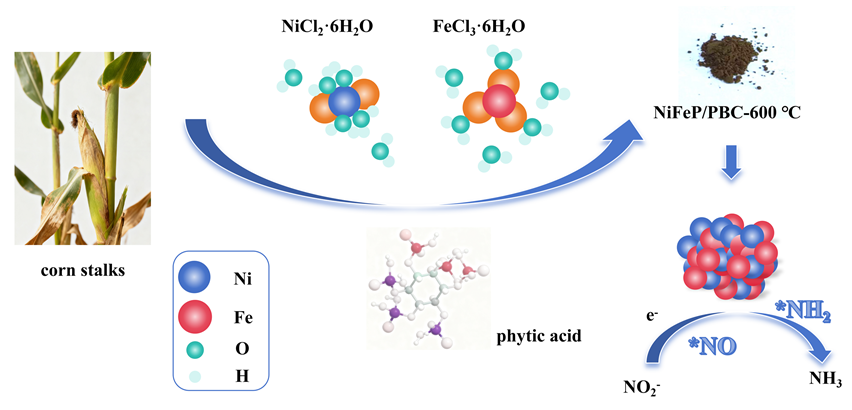
本研究利用废弃生物质玉米秸秆(BC)作为炭载体材料, 与植酸热解发生交联作用, 生成有机碳骨架, 增强稳定性, 在掺杂磷的同时强效螯合镍铁离子, 合成出镍铁双金属磷化物负载玉米秸秆衍生炭催化剂(NiFeP/PBC). NiFeP/PBC催化表现出优异的eNO2RR性能, 在-0.2 V (vs. RHE)电压下法拉第效率(FE)高达95.9%, 氨产率达304.9 μmol•h−1•cm−2, 该催化剂的制备方法为电催化合成氨领域的新方法, 极大地节省了能源消耗、减少了有害试剂及有害溶液的应用, 磷的掺杂提升了催化剂生成活性氢的能力, 相对于纯金属催化剂来讲, 提高了产氨效率和法拉第效率.

2 结果与讨论

2.1 NiFeP/PBC表征

2.1.1 扫描电子显微镜(SEM)
SEM图像由Hitachi SU-8100获得. 通过SEM对催化剂NiFeP/PBC的形貌进行表征.
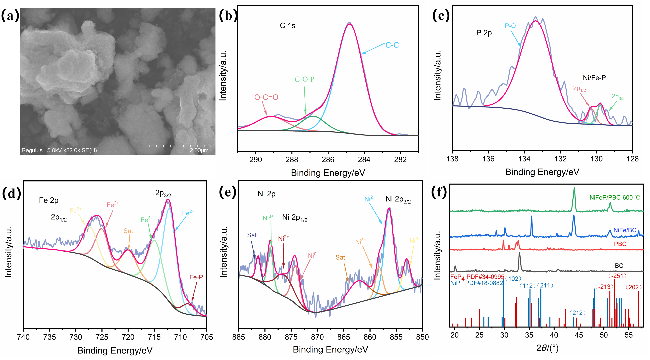
SEM结果如图1(a)显示, 在600 ℃下制备的NiFeP/PBC催化剂呈现层状堆积, 大小约300~400 nm. 支持信息图S1元素映射分布图可以看出C、P、Ni、Fe元素在催化剂表面均匀分布. 同时通过改变温度, 制备了500 ℃(支持信息图S2)、700 ℃(支持信息图S3)和800 ℃(支持信息图S4)的NiFeP/PBC催化剂, 可以看出与600 ℃有着类似结构, 且都具有较大的比表面积. 作为对照, 在600 ℃下合成出NiFe/BC和PBC, 分别展现出不同大小的片状结构(支持信息图S5和图S6).
图1 (a) NiFeP/PBC-600 ℃的SEM; NiFeP/PBC-600 ℃的XPS图: (b) C 1s, (c) P 2p, (d) Fe 2p, (e) Ni 2p; (f) NiFeP/PBC-600 ℃, NiFe/BC、PBC和BC的XRD图

Figure 1 (a) SEM of NiFeP/PBC-600 ℃; XPS spectra of NiFeP/PBC-600 ℃: (b) C 1s, (c) P 2p, (d) Fe 2p, (e) Ni 2p; (f) XRD of NiFeP/PBC-600 ℃, NiFe/BC, PBC and BC

最后, 相同原料在600 ℃下运用两步法: 提前烧制生物炭后与金属和植酸结合再次煅烧制备催化剂, 并对其进行SEM表征(支持信息图S7), 可以看出同样的条件下利用两步法制备的催化剂堆积严重, 颗粒更大. 我们还收集了长期运行后的NiFeP/PBC-600 ℃催化剂, 测试了它的SEM(支持信息图S8)可以看出, 经过电解之后的催化剂依旧保持原有的层状堆积, 与电解之前的SEM保持一致, 证明了电解前后NiFeP/PBC-600 ℃结构稳定不存在形貌坍塌的情况.

2.1.2 X射线光电子能谱(XPS)

利用XPS对NiFeP/PBC-600 ℃材料表面进行分析. 图1(b)中C 1s精细谱图在约288.48、286.66和284.8 eV可以拟合出三种峰, 分别对应O—C=O、C—O—P、 C—C三种化学键, P以化学键形式与碳的结合, 表明植酸作为磷源对炭基底有掺杂作用, 形成结构缺陷. P 2p精细谱图(图1c)在133.66、130.69和130.12 eV处出现三种峰, 分别对应P—O键和Ni/Fe—P键的2p1/2、2p3/2峰. Fe 2p轨道精细谱图呈现了Fe元素不同价态的电子结合能特征, 图1(d)共包含六个可识别的峰, Fe以Fe2+、Fe3+两种化学态共存: Fe2+的2p3/2 (≈712.2 eV)和2p1/2 (≈725.2 eV)峰强度显著; Fe3+的2p3/2 (≈715.1 eV)和2p1/2 (≈727.5 eV)峰也有明显贡献; 卫星峰(≈719.9 eV)可明显识别. 在约708.6 eV附近还有一处峰为金属-磷化物(Fe—P)峰, 可以证明金属磷化物的成功形成及其电子调控作用, 与P元素XPS的金属-磷化物峰相对应. Fe2+、Fe3+以磷化物、氧化物或与Ni形成的化合物形式存在, 可调节电子结构、促进电荷转移, 或作为辅助活性位点稳定反应中间体, 由于Fe3+的d轨道电子数少, 电子激发过程中卫星峰更明显, 卫星峰的存在进一步佐证了Fe3+的存在, 而Fe2+的峰则对应低价态铁的贡献. Ni 2p轨道精细谱图图1(e)呈现了Ni元素不同价态的电子结合能特征, 共包含八个可识别的峰, Ni0的2p3/2 (≈852.5 eV)和2p1/2 (≈870.0 eV)峰可识别; Ni2+的2p3/2 (≈855.0 eV)和2p1/2 (≈873.0 eV)峰强度显著; Ni3+的 2p3/2 (≈856.5 eV)和2p1/2 (≈874.5 eV)峰也有明确贡献. 图中在约865 eV (2p3/2)和约880 eV (2p1/2)处的卫星峰, 进一步佐证了Ni2+、Ni3+的存在. Ni0具有较强的电子传递能力和催化活性, Ni2+、Ni3+以氧化物、磷化物或与Fe形成的合金化合物形式存在, 可调节电子结构、促进电荷转移, 或作为辅助活性位点稳定反应中间体.
同时, 我们测试了对比样NiFe/BC的XPS图(支持信息图S9), 可以明显看出Fe(图S9(b))在约709 eV附近并没有相对应的金属-磷化物峰, 可以证明P的引入改变了Ni/Fe的电子结构, Fe—P键的形成不仅稳定了高价 Fe3+, 还通过电子效应调控了Fe的d带中心. 不含P的样品中Fe—P峰消失, Fe2+比例升高, d带中心上移, 这会导致*H吸附过强或水的解离动力学变慢, 从而降低催化活性. Ni(图S9(c))部分峰的峰强和位置也发生了变化, 证明了P的掺杂对金属的影响, 在不含P的样品中, Ni0峰较弱, Ni2+峰占主导, 说明表面Ni更易被氧化, 且电子结构未得到优化, 会导致*H吸附过强或水的解离动力学变慢. 含P样品中, Ni0的稳定和Ni3+的生成, 共同优化了水的解离与*H吸附能, 从而提升了催化HER的活性.

2.1.3 X射线衍射(XRD)

通过XRD测试对比了600 ℃下BC、PBC、NiFe/BC和NiFeP/PBC-600 ℃的晶格结构如图1(f), XRD结果显示NiFeP/PBC-600 ℃催化剂在44°出现的峰对应于NiP的(212)晶面(PDF#18-0882), 在51.2°的特征峰对应于FeP4的(-213)晶面(PDF#34-0995). 此外, NiFe/BC的XRD图(支持信息图S10)显示出与NiFe2O4 (PDF#10-0325)的(220)、(311)、(511)、(400)晶面的特征峰, 证明在未加入磷源时, Ni、Fe金属会发生氧化反应, 产生大量氧化物.
同时, 我们测试了NiFeP/PBC-600 ℃催化剂在电催化反应前后的XRD对比图(支持信息图S11), 可以看到44.1°和51°的两个峰都没有明显变化, 证明反应前后的催化剂在长时间运行后的结构依旧稳定.

2.1.4 比表面积测试

支持信息图S12分别为NiFeP/PBC-600 ℃(图S12(a))和NiFe/BC(图S12(b))的BET测试图, 从图中可以得到NiFeP/PBC-600 ℃催化剂的比表面积为116.780 m2•g−1, NiFe/BC催化剂的比表面积为88.248 m2•g−1, 证明了NiFeP/PBC-600 ℃拥有较大的比表面积, 高比表面积可为催化剂活性中心提供更多锚定位点, 增加催化剂的活性.

2.2 NiFeP/PBC电催化性能测试

所有电化学测试均在室温条件下使用三电极系统进行, 并由电化学工作站(CHI760E, 上海辰华仪器有限公司)记录结果. 本实验采用H型电解池, 由Nafion 117膜隔开, 磁力搅拌速度为300 r•min−1. 工作电极为负载在玻碳电极上的催化剂, 参比电极为饱和Ag/AgCl电极, 对电极是碳棒. 此外, 阴极室溶液为含有0.1 mol•L−1 NaNO2的50 mL 1.0 mol•L−1 NaOH溶液, 阳极室为50 mL 1.0 mol•L−1 NaOH.
在测试之前, 所有催化剂首先在1.0 mol•L−1 NaOH 溶液中以0.5~-1.0 V (vs. RHE)电压下电化学还原60 s, 以活化电极. 在pH=14.0的1.0 mol•L−1 NaOH电解液中, 以1 mV•s−1的扫描速率, 采用线性扫描伏安法极化曲线进行电化学亚硝酸盐还原合成氨测量. 其中电解液选用0.1 mol•L−1 NaNO2 (pH=14)是因为大量存在的Na+因水合半径适宜, 可快速迁移至电极/电解液双电层区域, 与催化剂表面的含氧等官能团形成稳定的氢键网络, 加速NO2RR过程中所需的质子传输效率, 还可有效抑制*H中间体的吸附与耦合团聚, 进而显著降低HER副反应的发生概率[23].
所有电位均按以下公式(1)校准为RHE:
E (V vs. RHE)=E (V vs. Ag/AgCl)+0.0592×pH+0.197
未补偿电位(iRS)由三电极体系中的欧姆损耗产生, 其成因主要为工作电极(WE)与参比电极(RE)之间的电解液中存在离子电流的传导过程, 实际测试中, 为精准获取施加于催化剂表面的真实电化学电位, 需依据相关公式对原始极化测试数据进行iR补偿校正(公式2), 其中EiRS修正电位, ERHE为测试电位的可逆氢电极电势, i为测试电流, RS为未补偿电阻[24].
E=ERHEiRS
本文所涉及到的电位均已进行iR补偿.

2.2.1 线性扫描伏安(LSV)测试

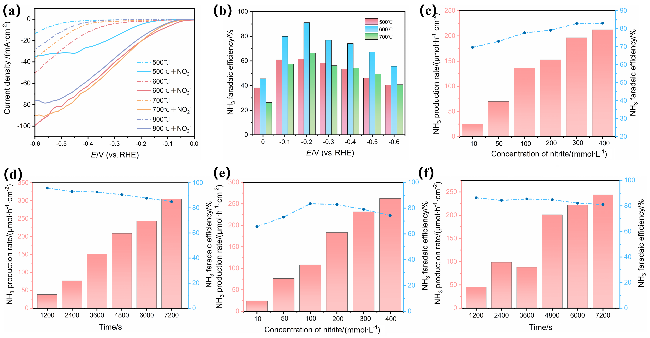
LSV曲线显示 NiFeP/PBC具有显著的亚硝酸盐催化还原活性. 进一步改变磷盐(植酸)的量来确定最佳的比例. 通过LSV(支持信息图S13)可以看出当生物质/六水合氯化铁/六水合氯化镍/植酸的质量比为1∶0.81∶0.48∶2.5时催化效果最好. 并与两步法制备的样品进行对比, 支持信息图S14表明一步原位合成NiFeP/PBC表现出更佳的效果, 这归因于它高度暴露和高度分散的活性点位, 一步法允许NiFeP纳米颗粒可以更均匀地分散在多孔生物炭(PBC)基底上, 从而最大限度地提高催化位点的利用率, 防止团聚[25]. 同时, 原位合成可能促进NiFeP与生物炭载体之间的强相互作用, 这可以进一步稳定纳米颗粒并促进电荷转移, 从而提高催化活性和稳定性[26]. 图2(a)为在不同煅烧温度下制备NiFeP/PBC催化剂的LSV图, 在0~-0.6 V (vs. RHE)电位范围下, 不同温度样品的电流密度较为接近, 但是600 ℃的反应起始电压更低, 低电压下电流密度更大, 表明高温煅烧更有利于提高反应活性, 这与上述原位合成的优势直接相关, 适宜温度下NiFeP纳米颗粒分散更均匀、载体相互作用更强, 进一步强化了催化效果. 500 ℃下效果不理想, 主要原因是高温煅烧不充分, 没有形成良好结晶碳材料. 但当温度升高至800 ℃时, 电流密度反而下降, 原因主要有两点: 一是生物炭载体的孔结构在高温下易发生坍塌, 限制了反应物的扩散[27]; 二是过高温度可能导致NiFeP或类似氧化铁负载在泡沫铁等催化剂上(FeOx/IF)发生结构破坏[28], 降低催化活性. 综合以上分析, 后续测试选用600 ℃下合成的NiFeP/PBC催化剂.
图2 (a)不同煅烧温度下合成NiFeP/PBC催化剂的LSV, (b)不同煅烧温度下合成NiFeP/PBC催化剂的法拉第效率; NiFeP/PBC-600 ℃催化剂在(c)不同电解质浓度和(d)随时间的氨产率和法拉第效率; NiFe/BC催化剂在(e)不同电解质浓度和(f)随时间的氨产率和法拉第效率

Figure 2 (a) LSV of NiFeP/PBC catalysts synthesized at different calcination temperatures, (b) Faradaic efficiency of NiFeP/PBC catalysts synthesized at different calcination temperatures; Ammonia yield and Faradaic efficiency of NiFeP/PBC-600 ℃ catalyst at (c) different electrolyte concentrations and (d) over time; Ammonia yield and Faradaic efficiency of NiFe/BC catalyst at (e) different electrolyte concentrations and (f) over time

2.2.2 电催化亚硝酸盐还原性能测试

所有电解测试均用紫外-可见分光光度法检测氨: 在50 mL的1 mol•L−1 NaOH+0.1 mol•L−1 NaNO2溶液中, 在最适电位-0.2 V下进行1 h电解测试, 以此表征催化剂的催化稳定性. 取每一小时的1 mL电解液加入到25 mL比色管中, 用1 mol•L−1 NaOH溶液稀释到25 mL, 依次滴加酒石酸钾钠溶液和碘化汞钾溶液(纳氏试剂分光光度法), 静置15 min后, 用紫外-可见吸收光谱仪检测在波长420 nm处吸光度. 依据国标纳氏试剂分光光度法测试获得每个小时的电催化体系氨产率和法拉第效率, 其中酒石酸钾钠溶液为掩蔽剂, 可以与干扰阳离子形成稳定的可溶性络合物保证水样显色后体系澄清, 碘化汞钾溶液碱性条件下, 能与NH3反应生成淡红棕色的碘化汞铵络合物, 该络合物在水中形成胶体溶液, 在420 nm左右特征波长下有强吸光度, 且吸光度与氨氮浓度在一定范围内符合朗伯-比尔定律. 同时还设计了核磁共振氢谱进行校准验证(支持信息图S15), 以确保准确性.
在电解池的阴极室溶液为含有0.1 mol•L−1 NaNO2 的50 mL 1.0 mol•L−1 NaOH溶液, 阳极室为50 mL 1.0 mol•L−1 NaOH, 在0~-0.6 V (vs. RHE)电位范围内通过一小时电解测试来确定最佳的反应点位. 如图2(b)所示, 在-0.2 V (vs. RHE)电压下, NiFeP/PBC-600 ℃表现出更高的91.2%法拉第效率, 氨产率可达166.5 μmol•h−1•cm−2 (支持信息图S16). 支持信息图S17在 -0.2 V (vs. RHE)的测试电压下, 对不同温度条件制备的催化剂开展稳定性评估. 数据显示, NiFeP/PBC-600 ℃催化剂表现出更出色的稳定性, 其稳定工作时长可达15 h.
随后, 测试了NiFeP/PBC-600 ℃在含有不同NO2浓度的1 mol•L−1 NaOH电解质中的氨产率和法拉第效率(从10 mmol•L−1到400 mmol•L−1), 图2(c)表明随着浓度不断增加, 法拉第效率和氨产率都逐步升高, 氨产率在400 mmol•L−1可达212.2 μmol•h−1•cm−2. 同时测了 NiFeP/PBC-600 ℃的法拉第效率和产率随时间的变化, 图2(d)表明在1200 s时法拉第效率最高为95.9%, 随着时间不断增加, 氨产率也不断增加, 在7200 s时可达304.9 μmol•h−1•cm−2. 远高于NiFe/BC在不同时间和不同浓度下的电化学性能(图2(e), 2(f)), 这表明磷掺杂可以有效提高eNO2RR活性, 且提高了合成氨的选择性.

2.2.3 电化学阻抗(IMP)

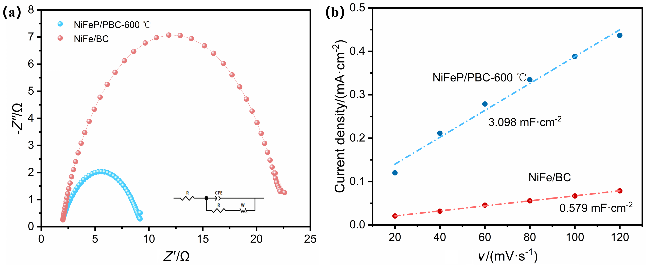
测试了NiFeP/PBC-600 ℃和NiFe/BC在-0.2 V (vs. RHE)电位下亚硝酸盐转化的电化学阻抗, 图3(a)观察到的半圆主要归因于电极-电解质界面处的电荷转移电阻. NiFeP/PBC-600 ℃的半径要远小于 NiFe/BC 半径, 并且通过拟合得出NiFeP/PBC-600 ℃的Rct数值为7.478, NiFe/BC的Rct数值为20.59, 这表明磷掺杂后的材料在含有NaNO2的电解质溶液中提供了卓越的电子转移动力学, 增强了电子传递能力.

2.2.4 电化学活性面积

利用循环伏安法(CV)测催化剂NiFeP/PBC-600 ℃ 和对比样NiFe/BC的电化学活性面积. 不同扫速下的CV(支持信息图S18), 展示了催化剂的电化学活性面积(图3(b)). 经计算, NiFeP/PBC-600 ℃的双电层电容为51.636 mF•cm−2, 电催化活性面积为860.6, NiFe/BC双电层电容为9.650 mF•cm−2, 电催化活性面积为160.83, 这为eNO2RR提供更多反应接触位点, 让电化学反应更易发生, 与电化学阻抗图结果一致.
图3 (a) NiFeP/PBC-600 ℃和NiFe/BC的电化学阻抗; (b) NiFeP/PBC-600 ℃和NiFe/BC的电化学活性面积

Figure 3 (a) Electrochemical impedance of NiFeP/PBC-600 ℃ and NiFe/BC; (b) electrochemical active area of NiFeP/PBC-600 ℃ and NiFe/BC

2.3 NiFeP/PBC合成氨机理分析

2.3.1 傅里叶变换原位红外光谱测试(In situ IR)
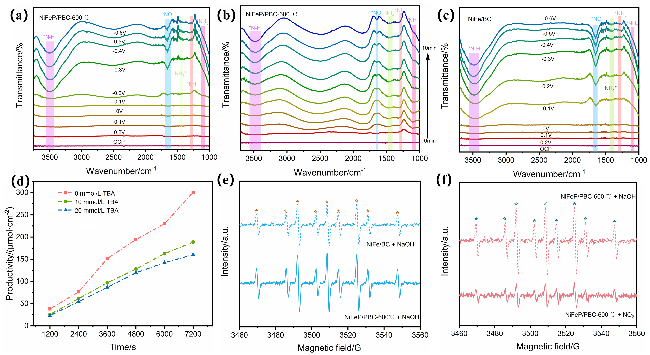
利用傅里叶变换原位红外光谱仪(In situ IR)分别测试不同电压和不同时间下NiFeP/PBC-600 ℃和NiFe/BC的原位红外光谱图. 图4(a)显示 NiFeP/PBC-600 ℃的eNO2RR随电位的变化, 在1100 cm−1观察到有*NH3相关的振动峰, 在1284 cm−1观察到了与*NH2相关的振动峰, 在1444 cm−1观察到了NH4+的峰, 在1610 cm−1处观察到了*NO的振动峰, 在3500 cm−1处观察到了*NH2和*NH3的不对称N—H伸缩振动峰, 并且峰值随着电位的不断增大而增大, 证明含吸附态N—H的中间物种在催化剂表面大量生成. 原位红外可以表明反应中产生了*NO、*NH2和*NH3的活性中间体, 说明亚硝酸盐的电催化还原反应被激活, 中间物种转化与氨的生成量随电压负移而显著提高.
图4 NiFeP/PBC-600 ℃在(a)不同电压和(b)不同时间的原位红外图; (c) NiFe/BC不同电压的原位红外图; (d) NiFeP/PBC-600 ℃催化剂在含不同浓度TBA电解液中的电化学性能图; (e) NiFeP/PBC-600 ℃和NiFe/BC在相同溶液中EPR测试; (f) NiFeP/PBC-600 ℃在不同溶液中的EPR测试

Figure 4 In situ infrared images of NiFeP/PBC-600 ℃ (a) at different voltages and (b) at different times; (c) In-situ FTIR spectra of NiFe/BC at different voltages; (d) Electrochemical performance plot of NiFeP/PBC-600 ℃ catalyst in electrolytes containing different concentrations of TBA; (e) EPR tests of NiFeP/PBC-600 ℃ and NiFe/BC in the same solution; (f) EPR test of NiFeP/PBC-600 ℃ in different solutions

图4(b)显示NiFeP/PBC-600 ℃的eNO2RR随时间的变化, 可以明显看出, 初始阶段(0 min附近)*NH峰相对较弱, 1500~1000 cm−1区间内与产物NH3相关的峰较弱, 证明反应尚未大量进行. 随着时间的增加, *NH的峰逐渐增强, 表明吸附态*NH中间物种在催化剂表面不断生成并积累, 是亚硝酸盐转化成氨的关键步骤, 1500~1000 cm−1区间内, 与NH3相关的特征峰逐渐增强, 说明目标产物氨的生产量随时间增加, 电催化还原亚硝酸盐的反应持续进行并不断产氨. 图4(c)显示NiFe/BC的eNO2RR随电位的变化, 与NiFeP/PBC- 600 ℃基本相似, 随着电压的负移, 相关特征峰逐渐增强. 支持信息图S19显示NiFe/BC的eNO2RR 随时间的变化, 可以明显看出, 反应进行时间对比NiFeP/PBC-600 ℃较晚, 证明掺磷元素有助于促进反应正向发生.

2.3.2 自由基淬灭实验

叔丁醇(TBA)是一种常用*H自由基淬灭试剂, 可以与*H发生反应, 从而减少了参与亚硝酸盐还原为氨的*H数量, 因此使用TBA来检测催化剂NiFeP/ PBC-600 ℃合成氨中*H的贡献. 在电解池阴极室分别加入0 mmol TBA、10 mmol TBA和20 mmol TBA, 测试在-0.2 V电位下氨产率随时间的变化. 从图4(d)中可以得出加入TBA后的电化学氨产率有明显下降, 当TBA浓度分别为10 mmol和20 mmol时, 氨产率分别下降37.28%和46.74%. 电催化还原亚硝酸盐生成氨的过程涉及到质子耦合电子转移, 活性氢(*H)是关键的反应中间体, 当*H的浓度降低时, 亚硝酸盐还原为氨的反应速率就会减慢, 进而导致氨产量下降, 加速了H2O或H+向*H的转变, 从而增强了间接还原NO2的能力.

2.3.3 电子顺磁共振(EPR)实验

以5,5-二甲基-1-吡咯啉-N-氧化物(DMPO)作为自由基捕获剂进行测试. 在纯1 mol•L−1 NaOH中, NiFeP/PBC-600 ℃和NiFe/BC的EPR光谱(图4(e))都可以观察到9个典型的强峰, 这些峰归属于5,5-二甲基-1-吡咯啉-N-氧化物(DMPO)捕获氢自由基•H后形成的相对稳定的顺磁性产物. 其中600 ℃煅烧形成的NiFeP/PBC催化剂的信号强度更强, 表明NiFeP/PBC催化剂具有很强的生成*H的能力, 并且植酸对于亚硝酸盐还原具有促进作用. 当电解液中加入0.1 mol•L−1 NaNO2时(图4(f)), 在NiFeP/PBC-600 ℃上观察到微弱的DMPO-H信号, 说明水分解产生的*H被大量消耗, 用于eNO2RR中间体的加氢反应并且有效抑制了HER, 这与TBA测试结果一致.

2.3.4 同位素标记实验

为了证明生成氨的N全部来自电解液亚硝酸钠而不是环境污染等其他含氮化合物, 本实验采取N同位素标记实验: 将Na14NO2溶液换成Na15NO2溶液, 从支持信息图S20中明显看出当使用15N体系时, 核磁共振氢谱存在双重峰, 而使用14N体系则显示三重峰. 这证明了电催化NaNO2产生的氨的N只能来自实验中加入的NO2, 而非环境中引入的N污染物, 这就彻底排除了环境污染对氨氮来源的干扰.

3 结论

本工作针对废弃生物质利用和新型电催化剂合成的核心问题, 制备了一种生物质基炭载镍铁双金属磷化物催化剂. NiFeP/PBC-600 ℃在-0.2 V (vs. RHE)电压下, 氨产率达到了304.9 μmol•h−1•cm−2, 法拉第效率达到了95.9%, 具有良好的稳定性能, 且电解时间和氨产率成正比关系, 在目前所报道的催化剂中最适电压和法拉第效率都有较好的性能, 如表1. 机理研究显示, 催化剂产氨过程中产生了*NO、*NH3、*NH2等反应中间体, 并优化*H和含N中间体的微妙平衡, 有效提高了eNO2RR性能. 本工作在开发高效、低成本的电催化剂, 提高生产效率、降低生产成本, 尤其是利用可再生生物质制备的炭载金属材料, 具有重要的科学意义和应用前景.
表1 催化剂用于电化学氨合成

Table 1 Catalysts for electrochemical ammonia synthesis

催化剂 电解质 氨产率 法拉第效率/% 电压a 参考文献
Cu@Cu2O MSs 0.1 mol•L−1 Na2SO4 0.3 mol•h−1•g−1 80.6 -1.10 V [29]
Cu/Ti3C2 0.1 mol•L−1 KOH 3.0 μmol•h−1•cm−2 7.3 -0.50 V [30]
NiFe-LDH 0.25 mol•L−1 Li2SO4 0.1 mmol•h−1•cm−2 82 -0.70 V [31]
Cu10Fe1 纳米合金 0.5 mol•L−1 Na2SO4 0.2 mmol•h−1•cm−2 93.7 -0.35 V [32]
CoP 0.2 mol•L−1 Na2SO4 47.2 μmol•h−1•cm−2 88.3 -0.20 V [33]
CoS1-x 0.2 mol•L−1 Na2SO4 44.7 μmol•h−1•cm−2 53.6 -0.40 V [34]
NiCoP 0.1 mol•L−1 Na2SO4 5553.4 mg•h−1•cm−2 91.3 -1.20 V [35]
竹笋NC-800 0.1 mol•L−1 HCl 16.28 μg•h−1•mg−1 27.5 -0.35 V [36]
木棉纤维O-KFCNTs 0.1 mol•L−1 HCl 25.12 μg•h−1•mg−1 9.1 -0.80 V [37]
NiFeP/PBC-600 ℃ 0.1 mol•L−1 NaNO2 304.9 μmol•h−1•cm−2 95.9 -0.20 V 本工作

a The potential is based on the reversible hydrogen electrode.

4 实验部分

玉米秸秆生物质材料预处理: 将玉米秸秆粉末用去离子水清洗, 后用1 mol•L−1 HCl浸泡5~6 h以去除杂质. 将浸泡后的玉米秸秆粉末放置于80 ℃的烘箱中烘8~12 h.
NiFeP/PBC-600 ℃催化剂的制备: 取1 g烘干后的玉米秸秆粉末置于烧杯中, 加入0.81 g 六水合氯化铁、0.48 g六水合氯化镍和2.5 g植酸. 向烧杯中加入15 mL去离子水, 在磁力搅拌器上搅拌6 h至烧杯内混合物均匀分散. 向烧杯中逐步滴加3 mol•L−1 NaOH溶液至混合物pH值为3~5, 将烧杯放入80 ℃烘箱烘干, 得到生物质前驱体.
称量烘干后的生物质前驱体的质量, 按生物质前驱体质量的2倍称取KOH固体, 将二者混合后充分研磨至粉末状, 放入瓷舟并置于管式炉内, 通入氩气, 以5 ℃•min−1的升温速度升至600 ℃并反应2 h. 降温冷却后取出将样品用去离子水和无水乙醇清洗至中性, 在80 ℃烘箱烘12 h至烘干, 得到NiFeP/PBC-600 ℃样品.
相同工艺条件下, 制备不添加植酸、三氯化铁和氯化镍的样品(BC)、只添加植酸的样品(PBC)和不添加植酸的样品(NiFe/BC), 以及煅烧温度在500 ℃和700 ℃下NiFeP/PBC-500 ℃和NiFeP/PBC-700 ℃的催化剂.
两步法制备样品NiFeP/PBC-2: 将预处理后的玉米秸秆生物质放置于管式炉中, 通入氩气, 以5 ℃•min−1的升温速度升温至800 ℃保温2 h, 烧制成生物炭, 将冷却后的生物炭分别用去离子水和无水乙醇洗涤三次, 放入80 ℃烘箱中干燥12 h. 干燥好的生物炭再与六水合氯化铁、六水合氯化镍和植酸按照1∶0.81∶0.48∶2.5的质量比加入到烧杯中, 加入15 mL去离子水混合, 在磁力搅拌器上搅拌6 h至均匀后逐步滴加3 mol•L−1 NaOH溶液至pH值为3~5, 将烧杯放入80 ℃烘箱烘干, 得到干燥后的前驱体, 将前驱体放入管式炉中按照5 ℃•min−1的升温速度升至600 ℃保温2 h, 降温冷却取出并分别用去离子水和无水乙醇清洗至中性, 放置80 ℃烘箱烘12 h 至烘干, 得到利用两步法制备的NiFeP/PBC-2.
(Cheng, B.)
[1]
Elishav, O.; Mosevitzky Lis, B.; Miller, E. M.; Arent, D. J.; Valera- Medina, A.; Grinberg Dana, A.; Shter, G. E.; Grader, G. S. Chem. Rev. 2020, 120, 5352.

DOI PMID

[2]
Wan, J. Y.; Zheng, J. G.; Zhang, H.; Wu, A. J.; Li, X. D. Catal. Sci. Technol. 2022, 12, 14.

[3]
Zhou, H. R.; Chen, Z. W.; Meng, W. L.; Yang, S. Y. J. Environ. Chem. Eng. 2024, 12, 112892.

DOI

[4]
Wei, M.; Li, S.; Wang, X.; Zuo, G.; Wang, H.; Meng, X.; Wang, J. Adv. Energ. Sust. Res. 2024, 5, 2300173.

[5]
Zhao, Y.; Shen, J.; Yuan, J.; Mao, H.; Cheng, X.; Xu, Z.; Bian, Z. Nano Energy 2024, 124, 109499.

DOI

[6]
Jiang, S. F.; Tang, Y.; Zheng, X. Y.; Zhao, M. Environ. Chem. Lett. 2025, 23, 1247.

DOI

[7]
Theerthagiri, J.; Park, J.; Das, H. T.; Rahamathulla, N.; Cardoso, E. S. F.; Murthy, A. P.; Maia, G.; Vo, D.-V. N.; Choi, M. Y. Environ. Chem. Lett. 2022, 20, 5479.

[8]
Guo, C. F.; Su, J. Z.; Guo, L. J. Acta Chim. Sinica 2025, 83, 716 (in Chinese).

DOI

(郭超凡, 苏进展, 郭烈锦, 化学学报, 2025, 83, 716.)

DOI

[9]
Deng, X. H.; Yang, Y. P.; Wang, L.; Fu, X. Z.; Luo, J. L. Adv. Sci. 2021, 8, 2000452.

[10]
Li, Z.; Zhang, Y.; Li, X.; Liang, R.; Tian, Y.; Chu, K. J. Energy Chem. 2025, 102, 302.

DOI

[11]
Wang, Z.; Lei, T.; Yang, M.; Li, Z.; Qi, T.; Xin, X.; He, X.; Ajayebi, A.; Yan, X. Appl. Energy 2017, 192, 83.

DOI

[12]
Xia, D.; Yu, H.; Li, H.; Huang, P.; Li, Q.; Wang, Y. Environ. Chem. Lett. 2022, 20, 1719.

DOI

[13]
Li, Y.; Xing, B.; Wang, X.; Wang, K.; Zhu, L.; Wang, S. Energy Fuels 2019, 33, 12459.

DOI

[14]
Jiang, T.; Zhang, Y.; Olayiwola, S.; Lau, C. K.; Fan, M.; Ng, K.; Tan, G. Mater. Today Energy 2022, 23, 100905.

[15]
Gokce, E. C.; Calisir, M. D.; Selcuk, S.; Gungor, M.; Acma, M. E. Mater. Chem. Phys. 2024, 317, 129165.

DOI

[16]
Zhao, H.; Cheng, Y.; Liu, W.; Yang, L.; Zhang, B.; Wang, L. P.; Ji, G.; Xu, Z. J. Nano-Micro Lett. 2019, 11, 24.

[17]
Malode, S. J.; Shanbhag, M. M.; Kumari, R.; Dkhar, D. S.; Chandra, P.; Shetti, N. P. J. Pharmaceut. Biomed. Anal. 2023, 222, 115102.

DOI

[18]
Zhang, L.; Li, M.; Wang, H. Waste Biomass Valoriz. 2021, 12, 1699.

DOI

[19]
Liu, X.; Culhane, C.; Li, W.; Zou, S. ACS Omega 2020, 5, 24367.

DOI

[20]
Ge, Q.; Li, P.; Liu, M.; Xiao, G. M.; Xiao, Z. Q.; Mao, J. W.; Gai, X. Q. Bioresour. Bioprocess. 2023, 10, 51.

DOI

[21]
Ma, X. X.; Bai, Y. F.; Chen, S. L.; He, Z. X.; Wu, P. P.; Qi, Y. B.; Zhang, S. J. Phys. Chem. C 2024, 26, 28746.

[22]
Ribeiro, L. S.; Órfão, J. J. M.; Pereira, M. F. R. Mater. Today Sustain. 2021, 11-12, 100058.

[23]
Li, X. Y.; Zhang, Z. M.; Zhuang, X. X.; Jia, Z. T.; Wang, T. Chin. J. Chem. 2024, 42, 3533.

DOI

[24]
Sun, S. F.; Sun, G. P.; Cheng, P. F.; Liu, R. Q.; Zhang, C. F. Mater. Today Energy 2023, 32, 101246.

[25]
Qian, Y.; Zhang, F.; Zhao, S.; Bian, C.; Mao, H.; Kang, D. J.; Pang, H. Nano Energy 2023, 111, 108415.

DOI

[26]
Shen, T.; Gong, M.; Xiao, D.; Shang, T.; Zhao, X.; Zhang, J.; Wang, D. Adv. Funct. Mater. 2022, 32, 2203921.

DOI

[27]
Shi, C.; Guo, D.; Liu, B.; Wang, Y.; Liu, Y.; Liu, G.; Wang, B.; Qiu, D.; Ma, Y.; Lu, C.; Niu, B. J. Eur. Ceram. Soc. 2024, 44, 986.

DOI

[28]
Wang, J.; Xue, H.; Wang, Y. Rare Met. 2021, 40, 616.

DOI

[29]
Jiang, M.; Zhu, Q.; Song, X.; Gu, Y.; Zhang, P.; Li, C.; Cui, J.; Ma, J.; Tie, Z.; Jin, Z. Environ. Sci. Technol. Lett. 2022, 56, 10299.

[30]
Liu, A.; Liang, X.; Yang, Q.; Ren, X.; Gao, M.; Yang, Y.; Ma, T. ChemPlusChem 2021, 86, 166.

DOI

[31]
Meng, G.; Wei, T.; Liu, W.; Li, W.; Zhang, S.; Liu, W.; Liu, Q.; Bao, H.; Luo, J.; Liu, X. Chem. Commun. 2022, 58, 8097.

DOI

[32]
Liu, Y.; Ma, J.; Huang, S.; Niu, S.; Gao, S. Nano Energy 2023, 117, 108840.

DOI

[33]
Liang, J.; Hu, W. F.; Song, B.; Mou, T.; Zhang, L.; Luo, Y.; Liu, Q.; Alshehri, A. A.; Hamdy, M. S.; Yang, L. M. Inorg. Chem. Front. 2022, 9, 1366.

DOI

[34]
Zhang, L.; Zhou, Q.; Liang, J.; Yue, L.; Li, T.; Luo, Y.; Liu, Q.; Li, N.; Tang, B.; Gong, F. Inorg. Chem. 2022, 61, 8096.

DOI

[35]
Zhao, D. N.; Mao, Z. X.; Zhang, S. B.; Liu, M.; Hu, K.; Li, D. P.; Qu, Z. G.; Zhou, L.; Shi, T. F. RSC Adv. 2025, 15, 10390.

DOI

[36]
Li, Q. L.; Chen, X. F.; Yang, Y. Catalysts 2020, 10, 353.

DOI

[37]
Wu, T. T.; Li, P. P.; Wang, H. B.; Zhao, R. B.; Zhou, Q.; Kong, W. H.; Liu, M. L.; Zhang, Y. Y.; Sun, X. P.; Gong, F. F. Chem. Commun. 2019, 55, 1.

DOI

文章导航

/