研究论文

锌阳极的三维ZnO层修饰实现超长循环寿命的水系锌离子电容器

  • 周平凡 ,
  • 邓玉雪 ,
  • 黄鹏 ,
  • 马洪芳 ,
  • 吴岭 ,
  • 曲会鑫 ,
  • 申来法 , * ,
  • 许真铭 , * ,
  • 张校刚 , * ,
  • 佟浩 , *
展开
  • 南京航空航天大学 材料与科学技术学院 江苏省高效电化学储能技术重点实验室 南京 211106

收稿日期: 2025-12-05

  网络出版日期: 2026-02-27

基金资助

项目受国家自然科学基金(22579085)

项目受国家自然科学基金(22075142)

教育部智能纳米材料与器件重点实验室和中央高校基础研究基金(NJ2024001)

3D ZnO Layer-Modified Zinc Anodes with Ultra-Long Cycle Life in Aqueous Zinc-Ion Capacitors

  • Zhou Pingfan ,
  • Deng Yuxue ,
  • Huang Peng ,
  • Ma Hongfang ,
  • Wu Ling ,
  • Qu Huixin ,
  • Shen Laifa , * ,
  • Xu Zhenming , * ,
  • Zhang Xiaogang , * ,
  • Tong Hao , *
Expand
  • School of Materials and Science and Technology, Nanjing University of Aeronautics and Astronautics, Jiangsu Key Laboratory of Electrochemical Energy Storage Technologies, Nanjing 211106, China
*E-mail: ;

Received date: 2025-12-05

  Online published: 2026-02-27

Supported by

National Natural Science Foundation of China(22579085)

National Natural Science Foundation of China(22075142)

MOE Key Laboratory for Intelligent Nano Materials and Devices, and the Fundamental Research Funds for the Central Universities(NJ2024001)

摘要

电化学储能技术因其高能效、模块化和环境友好性, 已成为新型储能体系研究的重点方向. 相比于成本高、安全性差的锂离子电池, 水系锌离子电池(ZIBs)因其高安全性、低成本及绿色可持续性, 被视为大规模储能的理想候选. 然而, 锌阳极在长期循环过程中易发生枝晶生长和副反应, 导致循环稳定性差与库仑效率低, 严重制约了其应用发展. 针对上述问题, 本研究通过过硫酸铵(APS)处理在锌电极表面构建多孔三维结构ZnO层的简便策略, 制备新型APS@Zn电极. 所得ZnO层兼具晶态结构的稳定性与非晶态相的高离子扩散特性, 可在锌沉积过程中诱导均匀成核, 优化电场与浓度分布, 有效抑制枝晶生长及副反应的发生. 电化学测试结果表明, APS@Zn对称电池在5 mA•cm−2、1 mAh•cm−2条件下可稳定循环4500 h. 该研究通过构建三维多孔ZnO界面层, 实现了锌负极界面调控与结构稳定性的协同优化, 为高稳定性水系锌离子电池的设计提供了一种简便、可扩展的新思路.

本文引用格式

周平凡 , 邓玉雪 , 黄鹏 , 马洪芳 , 吴岭 , 曲会鑫 , 申来法 , 许真铭 , 张校刚 , 佟浩 . 锌阳极的三维ZnO层修饰实现超长循环寿命的水系锌离子电容器[J]. 化学学报, 2026 , 84(3) : 324 -332 . DOI: 10.6023/A25120395

Abstract

Electrochemical energy storage technology has emerged as a crucial research focus in the development of advanced energy storage systems, owing to its high energy conversion efficiency, flexible modular design, and environmental benignity. In recent years, the growing demand for large-scale energy storage in renewable energy integration and smart grids has further accelerated research in this field. Compared with conventional lithium-ion batteries, which are constrained by high production costs, limited lithium resources, and potential safety risks associated with flammable organic electrolytes, aqueous zinc-ion capacitors (ZICs) have attracted considerable attention as promising alternatives for large-scale energy storage applications. This advantage mainly stems from the intrinsic merits of zinc metal anodes, including high theoretical capacity, low redox potential, natural abundance, low cost, and excellent safety when operated in aqueous electrolytes. Despite these advantages, the practical application of zinc ion batteries (ZIBs) is still severely restricted by the intrinsic challenges associated with zinc metal anodes. During repeated zinc plating/stripping processes, non-uniform Zn deposition tends to occur, leading to the formation of zinc dendrites. Meanwhile, unavoidable side reactions such as hydrogen evolution, corrosion, and by-product formation further deteriorate the anode surface and electrolyte environment. These issues collectively result in rapid capacity decay, poor cycling stability, and low Coulombic efficiency, ultimately impacting the long-term reliability and commercial viability of aqueous zinc-ion batteries. In order to solve the above problems, this study proposed a zinc electrode (APS@Zn) strategy to construct a compact three-dimensional ZnO layer by ammonium persulfate (APS) treatment. The method is simple and controllable, and the dense ZnO layer formed can not only effectively regulate the nucleation behavior of Zn2+, inhibit dendrite growth and side reactions, but also significantly improve ion transport kinetics and cycle reversibility, and realize uniform electroplating and stripping of zinc. Therefore, APS@Zn electrode shows better electrochemical performance than bare zinc electrode. The assembled symmetrical battery can be stably cycled for 4500 h under the conditions of 5 mA•cm−2 and 1 mAh•cm−2, and can still run stably for 1800 h even under the high current density of 20 mA•cm−2 and 0.5 mAh•cm−2. The zinc ion capacitor paired with active carbon anode can be stably cycled for more than 40000 cycles under the condition of 2 A•g−1. It can be seen that the three-dimensional porous compact ZnO layer formed by APS treatment not only effectively improves the stability and reversibility of the electrode, but also makes the battery show higher and more stable specific capacity.

1 引言

电化学储能(如二次电池)因其高能效、模块化、易维护、环境足迹较低以及对基础设施依赖性小等优点, 已成为当前能源研究的重点方向. 锂离子电池凭借高能量密度已实现商业化应用[1-4]. 然而, 锂资源分布不均、成本高昂以及安全性较差等问题严重制约了其在大规模储能领域的进一步发展. 相比之下, 可充水系锌离子电池(Zinc-ion Batteries, ZIBs)因其高安全性、低成本和环境友好等优势, 被认为是极具竞争力的大规模储能候选体系. 然而, ZIBs仍面临能量密度较低和循环寿命有限等关键挑战, 亟需在基础研究与技术开发方面进一步突破[5].
为应对上述问题, 研究者们广泛探索了通过对锌负极表面进行改性以改善其电化学性能的策略[5-6]. 其中, 采用表面镀膜是一种常见手段. 电解液中的Zn2+离子可穿透具有离子传导性的惰性镀层, 到达锌箔表面进行电沉积. 然而, 反复的镀锌/剥离过程易导致镀层与锌基体之间的界面退化, 影响循环稳定性[7]. 另一方面, 通过对阳极集流体进行结构设计也可有效提升锌阳极的利用率与放电深度[8-9]. 传统二维(2D)锌阳极因比表面积有限, 电极/电解液接触面积不足, 导致活性位点较少、电化学反应动力学缓慢, 并且在高电流密度下易形成枝晶[10]. 同时, 电极表面电流密度分布不均还会造成局部致密化沉积, 进一步加剧枝晶生长[11]. 近年来, 三维(3D)锌电极设计受到广泛关注[12-13]. 3D结构可显著增加比表面积, 降低局部电流密度, 并延长枝晶形成的Sand’s时间(τ), 从而有效推迟枝晶的生成[14-15]. 此外, 3D多孔结构提供了更多的沉积位点和更大的电极/电解液界面, 有利于实现高稳定循环与深度充放电特性[16-17]. 多孔框架还可缓冲体积变化、降低内应力, 提高电极的安全性与结构稳定性[1,18]. 尽管前人在锌负极改性方面已取得显著进展, 如通过构建保护层、设计三维导电骨架或调控电解液组分等策略在抑制枝晶生长和副反应方面取得了良好效果, 但仍存在不足. 例如, 一些涂层材料与锌基体间结合力较弱, 易在长期循环中剥离; 部分三维结构制备工艺复杂、成本较高, 不利于规模化应用; 而部分调控策略在高面容量或高电流密度条件下仍难以实现均匀沉积与稳定循环.
针对上述问题, 本研究提出了一种通过过硫酸铵(APS)处理构建表面致密三维晶体/非晶ZnO层的锌电极(APS@Zn)策略. 该方法工艺简便、可控性强, 所形成的致密晶态/非晶ZnO层(ZnO)不仅可有效调节Zn2+成核行为、抑制枝晶生长及副反应, 还能显著提升离子传输动力学与循环可逆性[19], 实现锌的均匀电镀与剥离[20]. 因此, APS@Zn电极表现出优于裸锌电极的电化学性能. 组装的对称电池在5 mA•cm−2、1 mAh•cm−2的条件下可稳定循环4500 h, 即使在20 mA•cm−2、0.5 mAh•cm−2的高电流密度下仍可稳定运行1800 h. 进一步地, 与活性碳配对构建的锌离子电容器在2 A•g−1的电流密度下可稳定循环40000圈. 由此可见, APS处理形成的三维多孔致密ZnO层不仅有效提升了电极稳定性与可逆性, 还使电池表现出更高且更稳定的比容量.

2 结果与讨论

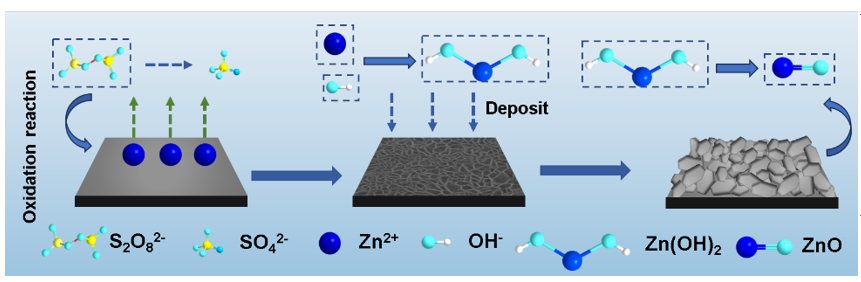
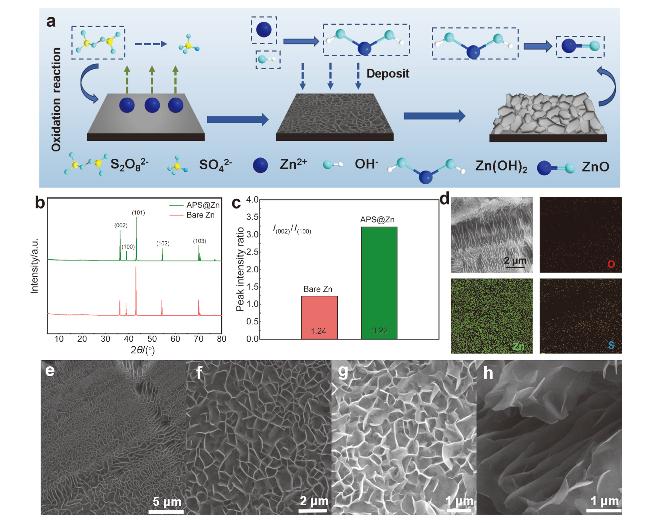
利用过硫酸铵(APS)与锌电极反应, 通过简单的腐蚀改变锌金属表面的形貌, 使锌电极表面获得致密多孔的片状锌化物层. 图1a为反应过程示意图. 钝化层的片状结构可以部分植入并牢固地附着在锌箔上, 在反复的锌沉积/溶解过程中, 钝化层可以有效地作为保护层, 抑制电解液腐蚀并调控Zn2+的沉积动力学.
图1 (a) APS对锌箔的氧化机制示意图; (b) APS@Zn与Bare Zn的XRD对比图; (c) APS@Zn与Bare Zn的I(002)/I(100)比值; (d) APS@Zn的SEM mapping图; (e~h)不同放大倍率下的APS@Zn的SEM图

Figure 1 (a) Schematic diagram of the oxidation mechanism of APS on zinc foil; (b) XRD comparison of APS@Zn and Bare Zn; (c) I(002)/I(100) ratio of APS@Zn and Bare Zn; (d) SEM mapping of APS@Zn; (e~h) SEM images of APS@Zn at different magnifications

通过图1bAPS@Zn与裸锌的X射线衍射(XRD)图谱对比验证了经过APS处理后的Zn电极表面未检测到锌化物的峰, 表明锌化合物的结晶性较差. 但经过APS处理后的Zn电极表面优先暴露更多的(002)晶面[21]; 比较(002)与(100)的峰强度比(I(002)/I(100)). 如图1c所示, 对比未经过APS处理的锌箔, 其I(002)/I(100)的强度比值仅为1.24, 而经过APS处理后的锌箔的晶面强度比提升至3.22, 表明(002)晶面在沉积过程中表现出更强的择优取向. 这一变化说明APS处理锌箔能有效地调节晶体织构, 使得Zn沉积更倾向于沿(002)晶面定向堆积. 通常情况下, Zn沿(002)晶面生长具有更低的表面能和更均匀的离子扩散动力学, 有助于抑制枝晶的无序生长和副反应的发生[19]. 通过SEM图1e~1h观察显示, 经过APS处理的Zn电极(APS@Zn)表面形成片状多孔结构, 表面均匀覆盖片状锌化物层, 层间存在大量孔隙, 有助于电解液的渗透和离子传输; 且锌化物层呈现均匀的层状片状结构, 边缘锯齿状, 这可能与不同晶面的选择性腐蚀有关. 这样的片状多孔结构能够有效改善Zn电极的循环稳定性, 使其在长期使用中表现出更优异的电化学性能, 元素映射图1d证实了Zn和O元素的均匀分布, 表明APS处理后Zn电极表面锌化物可能为ZnO.
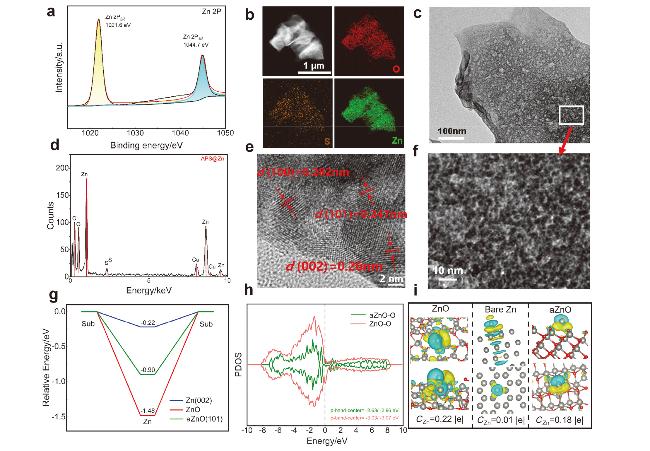
研究进一步探讨了APS处理后Zn表面锌化物的组成和结构特征. X射线光电子能谱(XPS)分析结果(图2a)显示, 在APS@Zn表面, Zn 2p2/3的特征峰位于1021.6 eV, 而1044.7 eV处的峰归属于Zn 2p1/2, 与ZnO的Zn 2p特征峰(Zn2+)非常匹配. 这表明, 在APS处理过程中, Zn主要发生了氧化反应在表面生成ZnO, 未检测到阴离子的氧化还原变化. 图2b显示了APS@Zn的元素映射. Zn、O的均匀分布验证了ZnO的均匀覆盖. 对刮取下来的锌化合物进行透射电子显微镜(TEM)分析后发现, APS@Zn表面形成了多孔晶态/非晶混合ZnO结构(图2c), 放大的TEM图像(图2f)进一步揭示了ZnO的纳米多孔结构, 孔径约为10 nm, 这些孔可作为Zn2+在电极反应过程中的传输通道.
图2 (a) APS@Zn的XPS图; (b) APS@Zn的TEM mapping图; (c) APS@Zn的TEM图; (d) APS@Zn的能量色散X射线光谱; (e) HRTEM照片; (f) APS@Zn的TEM放大图; (g) Zn吸附解吸能图; (h) aZnO和ZnO中O原子的投影态密度(PDOS)和p带中心(这两个值对应于自旋向上/自旋向下); (i)从正面和侧面计算了Zn在表面吸附的电荷密度差, 黄色和蓝色区域分别指电荷分布的增加和减少

Figure 2 (a) XPS spectra of APS@Zn; (b) TEM mapping of APS@Zn; (c) TEM image of APS@Zn; (d) Energy dispersive X-ray spectroscopy of APS@Zn; (e) HRTEM image; (f) Enlarged TEM image of APS@Zn; (g) Zn adsorption-desorption energy diagram; (h) Projected density of states (PDOS) and p-band centers of O atoms in aZnO and ZnO (these two values correspond to spin-up/spin-down); (i) Charge density difference of Zn adsorbed on the surface calculated from front and side views, Yellow and blue regions indicate areas of increased and decreased charge distribution, respectively

此外, 元素分布图验证了Zn和O的均匀分布, Zn与O的原子比为1∶1(图2d), 与ZnO的化学计量比接近, 表明APS处理促进了ZnO的形成, 并且ZnO可能处于部分缺陷状态. HRTEM图像(图2e)显示了清晰的晶格条纹, 并标注了不同晶面的晶面间距, 其中d(100)=0.282 nm、d(101)=0.247 nm和d(002)=0.260 nm, 与六方纤锌矿结构ZnO的标准晶面间距高度匹配, 验证了Zn电极表面锌化物含有晶态ZnO; 这一结构的形成可能来源于图1a所示的氧化机制. 在APS处理Zn表面的过程中, ZnO的形成经历了一系列氧化、溶解、再沉积和自组装过程, 最终生成稳定的多孔ZnO结构. 其形成机理如下: Zn浸泡在APS中后, S2O82−作为强氧化剂, 会与Zn发生氧化还原反应: 在该过程中, Zn失去电子被氧化为Zn2+, 进入溶液, 而S2O82−被还原为SO42−. 由于Zn2+的浓度在Zn表面局部升高, 溶液中的OH⁻离子可能会与Zn2+发生反应, 生成Zn(OH)2, Zn(OH)2是ZnO的前驱体, 在温度升高或一定pH条件下脱水, 进一步转化为ZnO, 化学反应式如下:
Zn(s)+S2O82−+2OH→ZnO(s)+H2O+2SO42−
这一过程中, ZnO可能以纳米颗粒或片层的形式沉积在Zn表面.
由于APS具有较强的氧化性, 其氧化反应可能导致Zn表面发生不均匀腐蚀, 形成凹凸不平的微结构. 同时, ZnO在生长过程中可能经历Ostwald熟化效应, 即较小的ZnO颗粒溶解, 而较大的ZnO颗粒继续生长, 导致ZnO层内形成纳米孔隙(约10 nm). 此外, ZnO可能与NH₄+形成弱络合物, 在后续的溶解过程中产生缺陷, 进一步促进孔隙的形成; 随着反应的持续进行, ZnO的沉积逐渐趋于稳定, 最终在Zn表面形成一层均匀且多孔的ZnO层. 这些孔隙提供了有效的Zn2+传输通道, 提高了Zn电极的电化学性能, 同时ZnO层还能起到保护作用, 减少Zn的不均匀沉积, 提高Zn电极的循环稳定性.
在APS处理过程中, Zn先被氧化溶解为Zn2+, 随后发生Zn(OH)2的沉积和ZnO生成, 并在Ostwald熟化效应[22]和络合物溶解作用下形成多孔结构. 而过硫酸铵溶液中的S2O82−可分解生成高氧化电位的SO4自由基, 能够快速对锌表面进行氧化生成ZnO. 在这一过程中, 剧烈的表面氧化动力学促使部分ZnO以非晶态形式沉积, 而受基底晶格取向诱导的局部区域则会形成有序晶态ZnO, 因而最终得到晶/非晶混合的表面结构. 为了进一步研究Zn2+在不同体系中的迁移动力学, 我们在三种不同体系下即晶态Zn、晶态ZnO、晶态/非晶混合ZnO(aZnO)进行自旋极化密度泛函理论(DFT)计算, 如图2g~2i系统展示了不同体系的能量剖面、电荷差分密度及O原子投影态密度(PDOS), 以揭示晶态ZnO与晶/非晶混合 aZnO对Zn界面电子结构的调控作用. 从能量剖面图2g可以看出, Zn在不同基底上的相对稳定性存在显著差异. 与裸Zn(002)表面相比, ZnO基底能够显著降低相对能量, 而aZnO(101)基底的能量谷底进一步加深, 表明晶/非晶混合相对Zn沉积具有更强的热力学稳定性, 有助于缓解Zn的枝晶生长. 图2i为电荷差分密度图, 进一步揭示了界面电荷转移情况. 裸Zn表面几乎不发生明显电荷重分布, 而在ZnO和aZnO界面处均出现明显的电子富集(黄色)和电子亏损(蓝色)区域, 说明Zn与氧化物基底之间发生了强烈的电荷转移. 相比ZnO, aZnO表面显示出更均匀且更广泛的电荷重分布, 这与其含有非晶相所导致的无序配位和缺陷态密切相关, 从而有利于提升界面的电子调控能力. 图2h的O-PDOS结果则印证了上述分析. 对于纯晶态ZnO, O-p带中心位于-3.03/-3.07 eV, 而在aZnO中则上移至 -2.63/-2.66 eV, 更加接近费米能级. 这一上移表明O-p态电子结合能降低, 费米能级附近的电子活性增强, 从而促进了电荷转移与表面反应动力学, 使锌金属化/剥离形貌更加均匀[23].
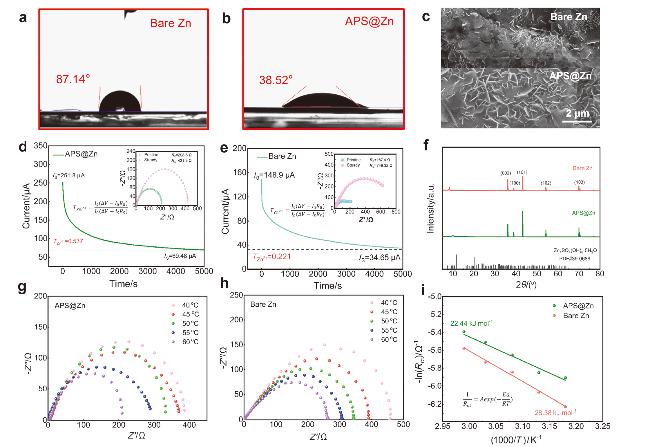
锌电极与电解液的润湿性受到锌化合物层的调控, 具体体现在接触角的大小. 未处理的锌箔接触角为87.14°(图3a), 而APS@Zn箔的接触角为38.52°(图3b), 这种润湿性的提升可归因于锌化合物层对Zn2+亲和性以及多孔结构的毛细管效应, 促使电解液更均匀地浸润Zn电极表面. 更优异的润湿性能够降低Zn阳极与电解液界面的自由能, 从而促进Zn金属的均匀形核和电镀, 有助于提升Zn电极的电化学稳定性.
图3 (a, b) Bare Zn和APS@Zn的接触角测试图; (c) Bare Zn和APS@Zn在2 mol•L−1 ZnSO4溶液中浸泡7 d后的SEM图; (d, e) APS@Zn和Bare Zn的离子迁移数测试图; (f) Bare Zn和APS@Zn在2 mol•L−1 ZnSO4溶液中浸泡7 d后的XRD图; (g, h) APS@Zn和Bare Zn的变温阻抗图; (i) APS@Zn和Bare Zn的活化能测试图

Figure 3 (a, b) Contact angle test images of Bare Zn and APS@Zn; (c) SEM images of Bare Zn and APS@Zn after soaking in 2 mol•L−1 ZnSO4 solution for 7 d; (d, e) Ion migration number test images of APS@Zn and Bare Zn; (f) XRD patterns of Bare Zn and APS@Zn after soaking in 2 mol•L−1 ZnSO4 solution for 7 d; (g, h) Variable-temperature impedance plots of APS@Zn and Bare Zn; (i) Activation energy test images of APS@Zn and Bare Zn

为了进一步研究锌离子的迁移动力学, 对 APS@Zn和Bare Zn组装对称电池, 并进行阻抗测试(EIS)、恒电流极化(IT)测试及二次阻抗测试, 根据Eq. 1计算锌离子迁移数TZn2+:
$ T_{\mathrm{Zn}^{2+}}=\frac{I_{\mathrm{s}}\left(\Delta V-I_{0} R_{0}\right)}{I_{0}\left(\Delta V-I_{\mathrm{s}} R_{\mathrm{s}}\right)}$
其中∆V是施加电压(5 mV), IsRs分别是稳态电流和稳态电阻, I0R0分别是初始电流和初始电阻.
图3d、3e结果表明, APS@Zn的锌离子迁移数为0.537, 显著高于Bare Zn的0.221, 表明APS处理能够显著提升Zn2+的迁移动力学. 这一现象主要归因于APS处理后形成的多孔ZnO结构. 多孔ZnO具备较高的比表面积和丰富的离子传输通道, 使Zn2+迁移路径更加均匀, 减少界面阻抗, 提升离子扩散速率. 同时, ZnO具有较强的Zn2+亲和性, 能够加速Zn2+的去溶剂化过程, 进一步优化Zn2+在界面处的传输. APS@Zn表面的ZnO层同时能够抑制Zn2+的不均匀沉积, 从而减少枝晶生长, 提高电极的循环稳定性. 因此, APS处理通过构建稳定的ZnO层和多孔结构, 有效降低了Zn2+迁移的阻力, 提高离子传输速率, 从而优化Zn电极的电化学性能, 并提升电池的稳定性.
将APS@Zn电极与裸Zn电极在2 mol•L−1 ZnSO4水系电解液中浸泡后进行了对比研究. 如图3c所示, 在浸泡5 d后, 裸Zn电极表面可以看到明显的枝晶状结构, 表面粗糙且不均匀, 锌枝晶较为稠密且方向杂乱, 这说明了Zn电极表面的明显非均匀沉积; 而APS@Zn电极沉积后表面形貌更加均一, 锌沉积在表面呈现均匀分布且锌枝晶数量明显减少、尺寸也更小. 图3f中的XRD图谱表明, 这些覆盖物主要由水合硫酸锌(Zn4SO4(OH)6•5H2O)组成. 疏松堆积的腐蚀产物无法有效保护Zn电极免受进一步腐蚀. 相比之下, APS@Zn保持了其表面形貌, 仅显示出弱的副产物XRD峰, 表明表面形成了稳定且致密的保护层. 该保护层有效抑制了电解液对表面的腐蚀. 此外, APS@Zn的防腐性能还与(002)Zn的择优织构有关, 由于其表面能最低, 电化学活性较低, 从而减少了进一步腐蚀的可能性. 这表明, APS@Zn表面形成的保护层在调控Zn2+沉积行为上起到了良好的作用, 能够有效促进锌的均匀成核和沉积, 从而抑制枝晶的无序生长. 同时将APS@Zn电极与Zn电极分别组装对称电池, 通过电化学阻抗谱(EIS)测试了不同温度下的对称电池的电荷转移电阻(Rct), 如图3g, 3h所示, 测试结果表明APS@Zn电极的电荷转移电阻远低于Zn电极, 这说明APS@Zn电极表面致密多孔的锌化物层的存在能为锌离子的传输提供通道, 从而有效加速离子转移速率, 降低离子转移能垒. 为证明该结论, 利用所得到的不同温度下的电荷转移电阻, 通过阿伦尼乌斯方程计算不同电极的活化能(Ea).
$ \frac{1}{R_{\mathrm{ct}}}=A \exp \left(-\frac{E_{\mathrm{a}}}{R T}\right)$
其中Rct是电荷转移电阻, A是前向因子, Ea是活化能, R是气体常数, T是温度.
图3i所示, APS@Zn的活化能为22.4 kJ•mol−1, 小于Zn电极的活化能(28.38 kJ•mol−1), 这说明电极表面致密多孔的aZnO层的存在可以有效改善锌箔表面的沉积动力学, 加速Zn2+的转移.
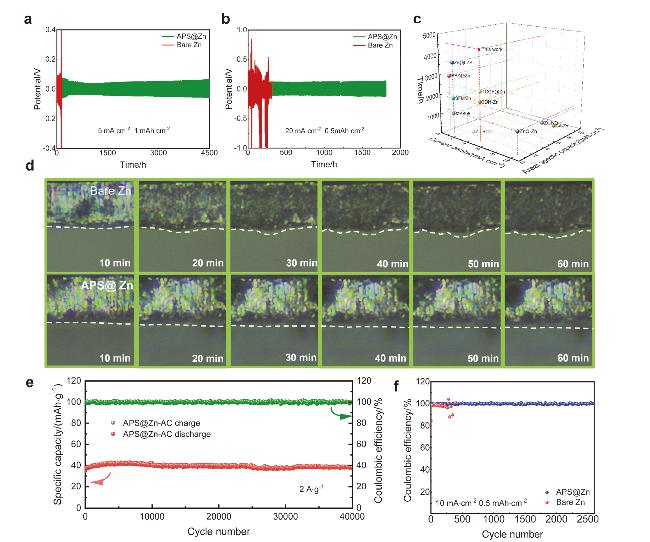
本文进一步研究了在5 mA•cm−2电流密度和1 mAh•cm−2面容量下, 采用纯Zn或APS@Zn作为电极的对称Zn‖Zn电池的电化学循环性能(图4a). 原始的Zn‖Zn对称电池在约200 h时发生短路, 这主要归因于低电导率界面副产物的生成以及Zn枝晶的生长和渗透. 相比之下, APS@Zn‖APS@Zn对称电池展现出超过4500 h 的优异循环稳定性. 当电流密度提高至20 mA•cm−2和0.5 mAh•cm−2时, 原始Zn‖Zn对称电池在300 h内即发生短路, 并伴随异常的电压波动(图4b). 而APS@Zn对称电池由于APS层对锌枝晶的有效抑制作用, 依然能够维持超过1800 h的稳定超长循环寿命, 为原始Zn对称电池(300 h)的6倍. 相应的极化曲线表明, APS处理锌箔的成核过电位低于裸锌箔. 此外, 锌表面附着锌化合物层后, APS@Zn在稳态时的沉积过电位也显著降低, 进一步证明了Zn在APS处理后的电极上能更稳定均匀的成核与生长. 与最近报道的关于锌负极改性的工作相比[24-33], APS@Zn电极在工作电流密度和寿命方面都表现出优异的循环寿命和稳定性(图4c), APS@Zn在较高电流密度下仍可保持显著提升的面积比容量(≈4.4 Ah•cm−2)和超长循环寿命(>4500 h), 其整体性能明显优于大多数已报道的改性Zn负极, 体现出优异的综合竞争力. 在机理层面, 我们进一步讨论了APS@Zn与其他改性策略的本质差异: 与无机/有机单一包覆层不同, APS@Zn表面构建了一种致密且稳定的界面调控层, 能够同时实现Zn2+通量均匀化与副反应抑制. 进一步通过原位光学显微镜观察Zn电极与APS@Zn电极的沉积过程(图4d), 可以清晰地看出两种电极在不同沉积时间下的界面演变. 对于Zn电极, 从10 min开始界面就出现明显的起伏现象, 随 着沉积时间的增加, 沉积厚度逐渐变得不均匀, 并在30~60 min阶段出现枝晶优先生长的特征, 界面逐渐变得粗糙不平. 而在APS@Zn电极中, 沉积初期整个过程电极表面保持平整, 尽管沉积层逐渐增厚, 但形貌始终较为均一, 未见明显枝晶的形成. 这一结果表明, ZnO修饰层能有效均匀电场分布, 促进Zn2+的均匀成核, 显著抑制枝晶的无序生长. 图4e展示了APS@Zn电极与活性碳匹配组装锌离子电容器在2 A•g−1的电流密度下进行长循环测试, 可以看出, 该电极在长达40000次循环过程中仍保持高度稳定的充放电行为; 从比容量曲线上看, APS@Zn-AC电容器的容量在长达40000圈的循环过程中始终稳定保持在40 mAh•g−1附近, 且在整个循环过程中容量几乎无衰减, 库伦效率几乎稳定在100%, 进一步的, 我们分别将APS@Zn电极与Bare Zn电极分别组装Zn||Cu不对称电池在10 mA•cm−2, 0.5 mAh•cm−2的条件下进行测试(图4f), 通过比较, 可以看出APS@Zn非对称电池在超过2500次循环过程中始终保持接近99%~100%的稳定库伦效率, 且波动极小, 表现出优异的可逆性和电化学稳定性. 相比之下, 采用Bare Zn负极的器件在初期即表现出明显的库伦效率波动, 反映出严重的副反应与沉积/剥离不稳定问题. 说明APS@Zn体系在长期高倍率充放电过程中, 电极体系中的副反应被有效抑制, 电化学反应的可逆性高. 这一结果充分证明了APS@Zn电极在高倍率条件下仍具有长循环寿命, 其优异的循环稳定性可归因于aZnO修饰层对Zn在沉积/剥离过程中的枝晶生长和体积效应的有效缓解, 从而促进Zn2+的均匀沉积, 显著提升电极在长循环下的可逆性.
图4 (a) Bare Zn和APS@Zn在5 mA•cm−2下长循环性能, 面积容量为1 mAh•cm−2; (b) Bare Zn和APS@Zn在20 mA•cm−2下长循环性能, 面积容量为0.5 mAh•cm−2; (c)对称电池长循环性能比较; (d) Bare Zn和APS@Zn的原位光学沉积图; (e) APS@Zn与活性碳匹配组装锌离子电容器在2 A•g−1的电流密度下长循环侧视图; (f) APS@Zn电极与Bare Zn电极所组装Zn||Cu不对称电池在10 mA•cm−2和0.5 mAh•cm−2的条件下的库伦效率对比图

Figure 4 (a) Long-term cycling performance of bare Zn and APS@Zn at 5 mA•cm−2 with an areal capacity of 1 mAh•cm−2; (b) Long-term cycling performance of bare Zn and APS@Zn at 20 mA•cm−2 with an areal capacity of 0.5 mAh•cm−2; (c) Comparison of long-term cycling performance of symmetric cells; (d) In situ optical deposition images of bare Zn and APS@Zn; (e) Side view of long-term cycling of a zinc-ion capacitor assembled with APS@Zn and activated carbon at a current density of 2 A•g−1; (f) Comparison of Coulombic efficiency between Zn||Cu asymmetric batteries assembled with APS@Zn electrodes and Bare Zn electrodes under the conditions of 10 mA•cm−2 and 0.5 mAh•cm−2

3 结论

本工作通过使用过硫酸铵(APS)处理锌箔的方法来修饰锌金属电极, 通过调控表面具有更多择优取向的(002)晶面, 并覆盖一层致密多孔的晶体/非晶混合的aZnO界面层. 所获得的界面层有以下优点: (1)选择性暴露更多(002)晶面可以确保电极具有更好的耐腐蚀性和更均匀的锌沉积; (2)多孔且致密的非晶/晶体混合ZnO层具有良好的Zn亲和性, 可以增强Zn2+离子动力学, 调节Zn的沉积/溶解行为. 因此, 与裸锌电极相比, APS@Zn表现出超高的循环稳定性及更优异的电化学性能.

4 实验部分

4.1 APS@Zn电极的制备

依次用600号和3000号砂纸对锌箔(厚度: 0.1 mm)进行抛光, 去除表面钝化层. 抛光箔随后被切割成直径1 cm的圆盘. 获得的锌盘在无水乙醇中进行了三次超声清洗, 每次10 min, 以去除表面残留物. 最后, 清洗后的样品被密封并储存在无水乙醇中, 准备继续使用. 清洗后的锌箔在0.1 mol•L−1过硫酸铵(APS)溶液中浸泡5 min, 同时在整个过程中保持溶液温度为30 ℃.

4.2 阴极材料的制备

活性碳、导电碳黑和聚二氟乙烯(PVDF)以8∶1∶1的质量比混合, 使用N-甲基-2-吡咯烷酮(NMP)作为溶剂, 获得均相浆液. 浆料均匀涂覆在碳纸上, 然后在真空烤箱中以60 ℃干燥12 h, 以制备阴极材料(记为AC). 活性材料载荷通过测量覆膜前后碳纸的质量差来确定, 平均每个电极负载约为2 mg.

4.3 物相表征

使用日立S-4800 SEM设备拍摄了样品的形态学和EDS图像. AXSD8 XRD衍射仪的衍射峰谱被用于分析电活性材料的晶体结构和晶体表面信息. X射线光电子能谱(XPS)采用配备Al-Kα (1486.6 eV)的PHI 550光谱仪作为X射线源进行表征. 使用高功率透射电子显微镜(HRTEM, JEOL JEM-2100)观察材料的微观结构并获取晶体表面的信息. 使用椭圆光谱仪(HORIBA法国SAS)测量表面材料的厚度. 接触角计通过表征锌箔接触角(θ)的大小, 以探究电极与电解液之间的穿透程度.

4.4 电化学测试

电化学性能, 包括线性扫描伏安法(LSV)、塔费尔法和电化学阻抗谱(EIS), 均通过CHI760e电化学工作站进行测量. LSV测试在1 mol•L−1 Na2SO4水溶液电解质中进行, 参考电极为Hg/Hg2Cl2, 对电极为Pt箔, 工作电极为裸锌. 电位范围设定在-2至1 V, 扫描速率为1 mV, 用于评估三电极构型中的氢的演化行为. 同样, 塔费尔测量在相同扫描速率下, 电势范围为-2至1 V. EIS测量在0.01至1×10⁵ Hz的频率范围内进行, 振幅为5 mV. 离子迁移数(TZn2+)通过EIS和计时电流法(CA)工艺测量, 计算方法如Eq. 1.
活化能计算: 组装后的对称电池首先在40、45、50、55和60 ℃下测试电化学阻抗(EIS), 然后通过阿伦尼乌斯方程(Eq. 2)计算.

4.5 计算方法与模型

自旋极化密度泛函理论(DFT)计算[34-35]基于平面波基组和投影仪增强波方法在仿真软件包(VASP)中完 成[36-37]. 交换-关联势通过使用带有Perdew-Burke- Ernzerhof (PBE)参数化的广义梯度近似(GGA)处理[38]. 为了避免相邻图像之间的相互作用, 施加了约1.5 nm的真空区域. 能量截止被设定为450 eV. 布里渊区积分采用了以Γ为中心的Monkhorst-Pack网格(2×2×1)进行采样. 结构被完全弛豫, 直到每个原子施加的最大力小于0.3 eV/nm, 能量收敛标准为10−5 eV. 不同的电荷密度可以定义为:
Δρ=ρ*Mρ*ρM
其中ρ*M, ρ*ρM分别是吸附的M分子、隔离表面和孤立M分子表面的电子密度. 吸附能Eads可以定义为:
Eads=E*ME*EM
其中, E*M代表吸附了M分子的单分子层的能量, E*是表面的能量, EM是M分子在真空下的能量. 晶体结构和电荷密度的可视化是基于VESTA代码.
(Cheng, B.)

本工作得到了南京航空航天大学高性能计算平台的支持.

[1]
Gong Y.; Wang B.; Ren H.; Li D.; Wang D.; Liu H.; Dou S. Nano-micro Lett. 2023, 15, 208.

[2]
Li B.; Zhao Y.; Gao X.; Sun Y.-H.; Zhao B.-Y.; Luo Q.-M.; Fan X.-Y. Acta Chim. Sinica 2025, 83, 237 (in Chinese).

DOI

(李奔, 赵宇, 高欣, 孙雨涵, 赵宝雁, 罗巧梅, 樊小勇, 化学学报, 2025, 83, 237.)

DOI

[3]
Ji H.-M.; Xie C.-L.; Zhang Q. Acta Chim. Sinica 2023, 81, 29 (in Chinese).

DOI

(姬慧敏, 谢春霖, 张旗, 化学学报, 2023, 81, 29.)

DOI

[4]
Zhang L.; Wang W. F.; Zhang H.-M. Acta Chim. Sinica 2021, 79, 158 (in Chinese).

DOI

(张璐, 王文凤, 张洪明, 化学学报, 2021, 79, 158.)

DOI

[5]
Li H.; Yu Y.; Wang T.; You J.; Hu F.; Zhu K. J. Power Sources 2024, 610, 234638.

DOI

[6]
Zhou L.; Yang Y.; Yang J.; Ye P.; Ali T.; Wang H.; Hu Y. Appl. Surf. Sci. 2022, 604, 154526.

DOI

[7]
Li L.; Liu W.; Dong H.; Gui Q.; Hu Z.; Li Y.; Liu J. Adv. Mater. 2021, 33, 2004959.

DOI

[8]
Nie C.; Wang G.; Wang D.; Wang M.; Gao X.; Bai Z.; Dou S. Adv. Energy Mater. 2023, 13, 2300606.

DOI

[9]
Yi Z.; Chen G.; Hou F.; Wang L.; Liang J. Adv. Energy Mater. 2021, 11, 2003065.

DOI

[10]
Zhou W.; Wan Z.; Feng J.; Hao Z. Nano Today 2024, 58, 102461.

DOI

[11]
Wu T. H.; Zhang Y.; Althouse Z. D.; Liu N. Mater. Today Nano 2019, 6, 100032.

[12]
Zhou G.; Paek E.; Hwang G.; Manthiram A. Nat. Commun. 2015, 6, 7760.

DOI

[13]
Zhou G.; Yang A.; Gao G.; Yu X.; Xu J.; Liu C.; Cui Y. Sci. Adv. 2020, 6, eaay5098.

[14]
Li J.; Lou Y.; Zhou S.; Chen X.; Lin L.; Han C.; Su Z.; Pan A. Angew. Chem. Int. Ed. 2024, 136, e202406906.

[15]
Chang S.; Fang J.; Liu K.; Shen Z.; Zhu L.; Jin X.; Li A. D. Adv. Energy Mater. 2023, 13, 2204002.

DOI

[16]
Caldeira V.; Thiel J.; Lacoste F. R.; Dubau L.; Chatenet M. J. Power Sources 2020, 450, 227668.

DOI

[17]
Bai Y.; Lv Q.; Wu Z.; Sun W.; Liang W.; Zhang H.; Li C. M. Adv. Funct. Mater. 2025, 35, 2418511.

DOI

[18]
Li Y.; Fu J.; Zhong C.; Wu T.; Chen Z.; Hu W.; Lu J. Adv. Energy Mater. 2019, 9, 1802605.

DOI

[19]
Wang X.; Meng J.; Lin X.; Yang Y.; Zhou S.; Wang Y.; Pan A. Adv. Funct. Mater. 2021, 31, 2106114.

DOI

[20]
Zeng X.; Mao J.; Hao J.; Liu J.; Liu S.; Wang Z.; Guo Z. Adv. Mater. 2021, 33, 2007416.

DOI

[21]
Wang Y.; Mo L. E.; Zhang X.; Ren Y.; Wei T.; He Y.; Hu L. Adv. Energy Mater. 2024, 14, 2402041.

DOI

[22]
Liu Q.; Fang Y.; Xiong X.; Xu W.; Cui J. Angew. Chem. Int. Ed. 2024, 136, e202320095.

[23]
Lu W.; Jiang H.; Wei Z.; Chen N.; Wang Y.; Zhang D.; Du F. Nano Lett. 2024, 24, 2337.

DOI

[24]
Wu P.; Xu L.; Xiao X.; Ye X.; Meng Y.; Liu S. Adv. Mater. 2024, 36, 2306601.

DOI

[25]
Cheng X.; Zuo Y.; Zhang Y.; Zhao X.; Jia L.; Zhang J.; Lin H. Adv. Sci. 2024, 11, 2401629.

DOI

[26]
Wu T.; Hu C.; Zhang Q.; Yang Z.; Jin G.; Li Y.; Wang H. Adv. Funct. Mater. 2024, 34, 2315716.

DOI

[27]
Liu K.; Sun M.; Yang S.; Gan G.; Bu S.; Zhu A.; Zhang W. Adv. Energy Mater. 2024, 14, 2401479.

DOI

[28]
Meng D.; Liang X.; Liu Q.; Chen X.; Huang R.; Peng L.; Yin S. Adv. Funct. Mater. 2024, 34, 2411047.

DOI

[29]
Zhou W.; Chen Z.; Zhao S.; Chen S. Adv. Funct. Mater. 2024, 34, 2409520.

DOI

[30]
Ren Q.; Tang X.; He K.; Zhang C.; Wang W.; Guo Y.; Yuan Y. Adv. Funct. Mater. 2024, 34, 2312220.

DOI

[31]
Tong H.; Wu C.; Deng Y.; Li L.; Guan C.; Tao Z.; Shen L. Adv. Funct. Mater. 2024, 34, 2405318.

DOI

[32]
Sui B. B.; Song W. J.; Sha L.; Wang P. F.; Gong Z.; Zhang Y. H.; Shi F. N. Solid State Ionics 2024, 405, 116437.

DOI

[33]
Wang Y.; Liu Y.; Wang H.; Dou S.; Gan W.; Ci L.; Yuan Q. J. Mater. Chem. A 2022, 10, 4366.

DOI

[34]
Zhang L.; Lin Y.; Shi Z.; Zhou H.; Wang H.; Wu F.; Chong F. Electrochim. Acta 2025, 514, 145685.

DOI

[35]
Kohn W.; Sham L. J. Phys. Rev. Lett. 1965, 140, A1133.

[36]
Kresse G.; Furthmüller J. Phys. Rev. B 1996, 54, 11169.

DOI PMID

[37]
Blochl P. E. Phys. Rev. B 1994, 50, 17953.

DOI

[38]
Perdew J. P. Phys. Rev. Lett. 1997, 77, 3868.

文章导航

/