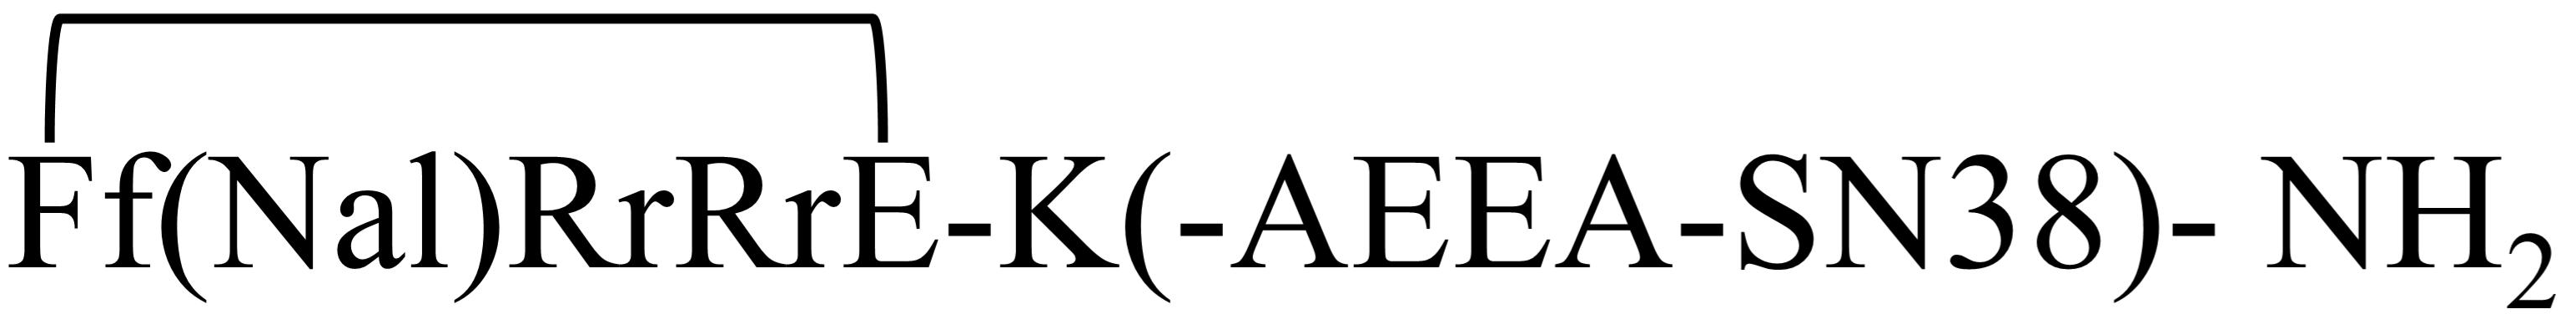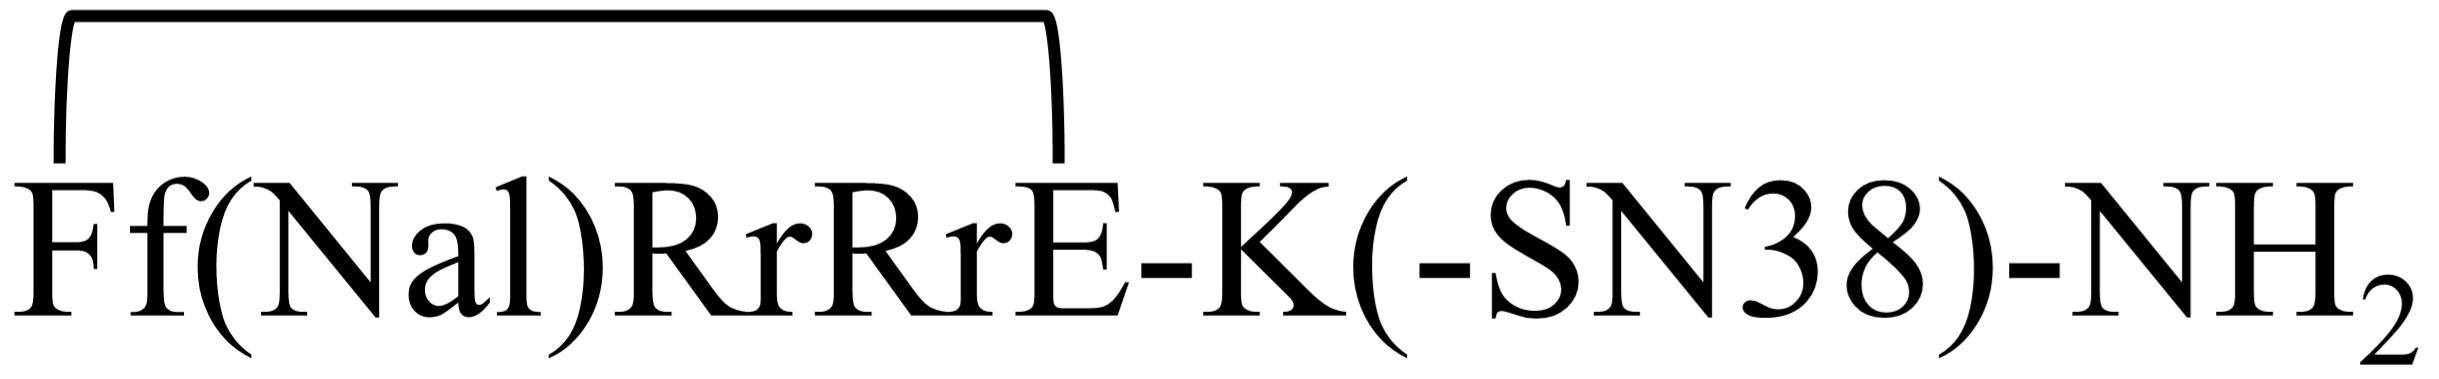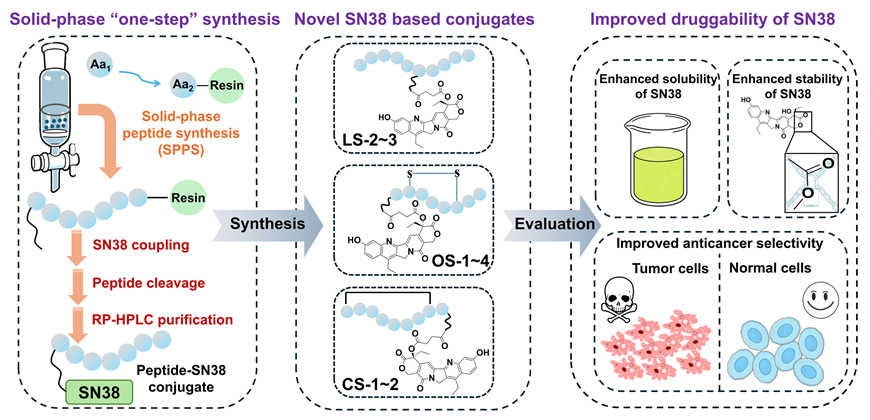
研究论文

固相“一步法”合成基于肿瘤靶向肽/细胞穿透肽和SN38的多肽-药物偶联物(PDCs)

  • 房长波 a, b, ,
  • 许孜 a, ,
  • 朱舒芽 a ,
  • 孟铭 b ,
  • 张彬 c ,
  • 齐昀坤 , b, * ,
  • 杜姗姗 , a, *
展开
  • a 青岛科技大学 高性能有机光学聚合物与先进制造技术全国重点实验室 青岛 266042
  • b 青岛大学 药学院 青岛 266071
  • c 青岛心血管病医院 青岛 266034

同第一作者

收稿日期: 2026-01-27

  网络出版日期: 2026-04-23

基金资助

山东省泰山学者青年专家项目(tsqn202312168)

山东省自然科学基金(ZR2024YQ061)

国家自然科学基金(22177058)

Solid-phase “one-step” Synthesis of Peptide-Drug Conjugates (PDCs) based on Tumor-targeting Peptide/Cell-penetrating Peptide and SN38

  • Changbo Fang a, b ,
  • Zi Xu a ,
  • Shuya Zhu a ,
  • Ming Meng b ,
  • Bin Zhang c ,
  • Yunkun Qi , b, * ,
  • Shanshan Du , a, *
Expand
  • a State Key Laboratory of Advanced Optical Polymer and Manufacturing Technology, College of Chemical Engineering, Qingdao University of Science and Technology, Qingdao 266042, China
  • b School of Pharmacy, Qingdao University, Qingdao 266071, China
  • c Qingdao Cardiovascular Disease Hospital, Qingdao 266034, China
* E-mail: ;

These authors contributed equally to this work

Received date: 2026-01-27

  Online published: 2026-04-23

Supported by

Taishan Scholar Project of Shandong Province(tsqn202312168)

Natural Science Foundation of Shandong Province(ZR2024YQ061)

National Natural Science Foundation of China(22177058)

摘要

恶性肿瘤严重威胁人类健康, 发展新型抗肿瘤药物具有重要意义. 喜树碱衍生物7-乙基-10-羟基喜树碱(7-Ethyl-10-hydroxycamptothecin, SN38)是一种强效广谱的化疗药物, 但其水溶性差, 半衰期短, 肿瘤选择性低, 限制了其临床应用. 多肽-药物偶联物(Peptide-drug conjugates, PDCs)是一类新型的靶向抗肿瘤药物, 具有对肿瘤组织穿透性强, 免疫原性低, 易于合成及结构优化等优势. 将SN38与多肽偶联可以显著改善SN38的药学特性. 前人多采用“两步法”合成多肽-SN38偶联物, 即先合成多肽片段, 然后在液相中构建多肽-SN38偶联物, 合成路线繁琐且产率较低. 本研究开发了固相“一步法”合成策略, 在固相上一次性完成多肽构建和SN38偶联, 经切肽、纯化得到目标多肽- SN38偶联物. 本研究选取肿瘤靶向肽(LHRH和奥曲肽)和细胞穿透肽(CPP12), 设计合成了三个系列的多肽-SN38偶联物. 探索了不同的偶联方式和切肽条件对偶联物合成效率的影响, 实现了三个系列多肽-SN38偶联物的固相“一步法”高效合成, 得到8条结构明确的产物. 体外实验表明, LHRH-SN38和奥曲肽-SN38偶联物具有较强的抗肿瘤活性, 显著提高了SN38对肿瘤细胞的选择性. 三个系列的多肽-SN38偶联物均能显著提高SN38的水溶性和在肿瘤细胞中的摄取效率, 并能显著增强SN38抑制肿瘤细胞迁移的能力. 本研究采用固相“一步法”合成策略, 设计并成功合成了基于三类不同结构多肽(线性肽、二硫键构象锁定环肽、酰胺键构象锁定环肽)的SN38偶联物. 本研究系统探讨了多肽固相合成-药物原位偶联一体化策略, 为基于SN38和其它喜树碱类化疗药物的PDCs分子提供了高效稳健的合成方案, 为新型抗肿瘤分子的开发提供了借鉴.

本文引用格式

房长波 , 许孜 , 朱舒芽 , 孟铭 , 张彬 , 齐昀坤 , 杜姗姗 . 固相“一步法”合成基于肿瘤靶向肽/细胞穿透肽和SN38的多肽-药物偶联物(PDCs)[J]. 化学学报, 2026 , 84(6) : 916 -932 . DOI: 10.6023/A26010030

Abstract

Tumors, particularly drug-resistant malignant tumors, pose a severe threat to human health, underscoring the importance of developing novel antitumor therapeutics. 7-Ethyl-10-hydroxycamptothecin (SN38), a representative derivative of camptothecin (CPT), is a highly potent chemotherapeutic agent that exhibits broad-spectrum antitumor activity. Nevertheless, the clinical application of SN38 has been significantly limited by its poor water solubility, short half-life, and low tumor selectivity. Peptide-drug conjugates (PDCs) represent an emerging class of targeted antitumor therapeutics, offering distinct advantages including strong tumor tissue penetration, low immunogenicity and ease of synthesis and structural optimization. Conjugating SN38 with peptides could markedly improve its water solubility, tumor targeting capability, and antitumor potential. Conventional synthesis of peptide-SN38 based conjugates typically relies on a “two-step” strategy, involving solid-phase peptide synthesis (SPPS) to prepare the peptide segment, followed by solution-phase construction of peptide-SN38 conjugates. This approach is cumbersome, often leading to poor yields and a time-consuming workflow. In this study, we developed a streamlined solid-phase “one-step” synthesis strategy, wherein both peptide assembly and SN38 conjugation were performed sequentially on the solid support. The target peptide-SN38 conjugates could be readily obtained through direct peptide cleavage and purification. Utilizing different tumor-targeting peptides (LHRH and Octreotide) and cell-penetrating peptide (CPP12), three distinct series of peptide-SN38 conjugates were designed and efficiently synthesized. We systematically investigated the effects of different conjugation linkers and cleavage conditions on the synthetic efficiency, establishing the straightforward solid-phase “one-step” synthesis strategy. Ultimately, three conjugate series, LHRH-SN38, octreotide-SN38, and CPP12-SN38 were efficiently synthesized, yielding eight structurally well-defined peptide-SN38 conjugates. In vitro cytotoxicity assays indicated that both LHRH-SN38 and octreotide-SN38 conjugates exhibit potent antitumor activity, significantly enhancing SN38's selectivity toward tumor cells while reducing its toxicity to normal cells. Solubility and cellular uptake experiments demonstrated that all three series of peptide-SN38 conjugates substantially improved the aqueous solubility of SN38 and significantly enhanced SN38 uptake by tumor cells. Furthermore, wound-healing assays indicated that conjugation of SN38 to three kinds of peptides notably enhanced its inhibitory effect on tumor cell migration. By employing the “one-step” solid-phase synthesis strategy, this study systematically investigated the synthetic approaches for peptide-SN38 conjugates derived from diverse peptide architectures, including linear peptide (LHRH), disulfide-bridged cyclic peptide (Octreotide), and amide-bridged cyclic peptide (CPP12). This study not only provides the robust and efficient synthetic strategy for PDCs based on SN38 and other CPT-derived chemotherapeutics, but also offers valuable insights for the development of novel antitumor therapeutics.

1 引言

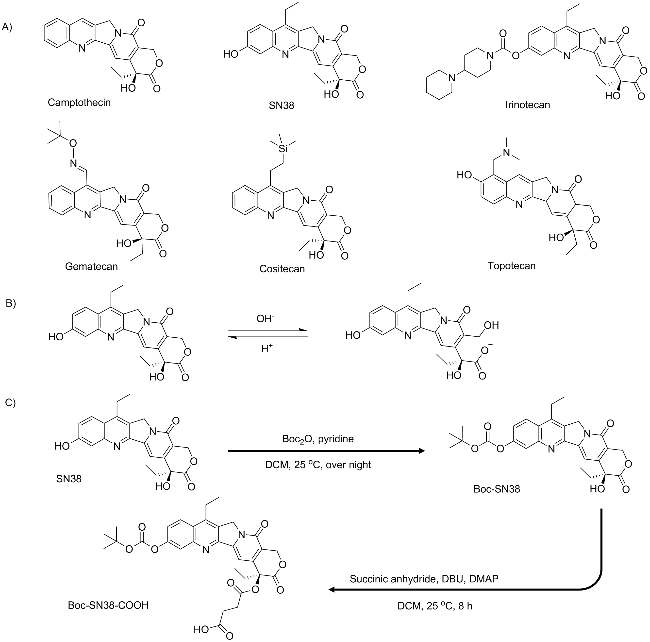
癌症是21世纪全球重大的公共卫生与社会经济挑战, 全球每年约六分之一的死亡与癌症相关[1-2]. 在众多治疗策略中, 化疗仍是疗效最显著的疗法之一, 尤其适用于晚期及转移性癌症[3-4]. 化疗药物通过干扰肿瘤细胞增殖与存活的关键通路, 在恶性肿瘤的治疗中发挥着基石性作用, 经典的化疗药物包括作用于DNA的铂类药物、影响微管功能的植物碱类(如紫杉醇), 以及通过抑制拓扑异构酶Ⅰ发挥细胞毒作用的喜树碱类药物, 它们共同构成了多种肿瘤的化疗方案基础[5-7]. 喜树碱 (Camptothecin, CPT) 是从喜树中分离出的天然化疗药物, 具有广谱抗癌活性, 被公认为继紫杉醇、长春花碱类药物之后, 最具发展前景的第三类广谱抗癌药物(如图1A)[8].
图1 (A)喜树碱及其衍生物结构式; (B) SN38 pH依赖性内酯型和羧酸型结构; (C) Boc-SN38-COOH的合成方法

Figure 1 (A) The structures of camptothecin and its derivatives; (B) Structures of pH-dependent lactone and carboxylate forms of SN38; (C) Method for the synthesis of Boc-SN38-COOH

目前有多种喜树碱衍生物被开发, 例如伊立替康(Irinotecan), 吉马替康(Gematecan), 可西替康(Cositecan), 以及拓扑替康(Topotecan)等(如图1A). 临床应用较多的是拓扑替康和伊立替康等. 拓扑替康已获批用于治疗小细胞肺癌和卵巢癌[9], 伊立替康被批准用于直肠癌的治疗[10]. 7-乙基-10-羟基喜树碱(7-Ethyl-10- hydroxycamptothecin, SN38)是伊立替康的活性代谢产物[11], 其活性是伊立替康的100~1000倍[12-13]. SN38作用机制与绝大多数喜树碱类化合物相同, 通过特异性抑制拓扑异构酶I, 引发DNA双链断裂, 导致DNA复制和转录受阻, 最终诱导肿瘤细胞凋亡[14-15]. SN38的抗肿瘤活性强且具有广谱抗癌作用, 对多种肿瘤细胞系(如结直肠癌、肺癌、乳腺癌、胰腺癌等)均表现出高效的细胞毒性, 其抑制肿瘤细胞生长的半数抑制浓度(IC50)通常在纳摩尔级别[16].
SN38是公认的拓扑异构酶I (Topo I)强效抑制剂, 然而, SN38自身的理化性质和药代动力学特征限制了其临床应用[17]. 首先, SN38有较强的疏水性, 水中溶解度较低, 导致其生物利用度差, 难以制备成临床可用的制剂[18]. 其次, SN38在体内的代谢速度快, 半衰期短, 且易被肝脏代谢降解, 需要频繁给药才能维持有效的血药浓度[14]. 第三, SN38缺乏肿瘤靶向性, 全身给药后会广泛分布于正常组织和器官, 引发严重的毒副作用, 如骨髓抑制、腹泻、黏膜炎症等, 其剂量依赖性毒性极大限制了临床应用中的给药剂量[19]. 另外, SN38属于喜树碱类化合物, 其分子骨架的核心是五环稠合的喜树碱母核, 其分子结构中的α,β-不饱和δ-内酯环是与Topo I-DNA复合物结合的关键位点, 内酯环的完整性直接决定了SN38的活性[20]. 在生理pH下内酯环会水解开环生成羧酸盐形式, 此时SN38对Topo I的抑制活性会显著下降甚至完全丧失(如图1B). 同时, 羧酸形式的SN38还会与血清蛋白结合, 使能够到达肿瘤部位的SN38数量减少[21].
多肽-药物偶联物(Peptide-drug conjugates, PDCs) 是一种新兴的靶向药物递送策略, 可以解决传统化疗药物的多种局限性[22]. PDCs由肿瘤归巢肽(肿瘤靶向肽和细胞穿透肽)、连接子和细胞毒性药物三部分通过共价键连接形成[23-24]. 与抗体-药物偶联物(Antibody-drug conjugates, ADCs)相比, PDCs具有独特的优势: 多肽分子质量小(通常由5~50个氨基酸组成), 更容易穿透肿瘤基质屏障进入肿瘤细胞内部[25]; 多肽生物相容性好、可生物降解, 不容易引发免疫原性反应[26]; 合成工艺简单、易于规模化生产和结构修饰[27]. 近年来, 固相多肽合成技术和固相缩合剂取得了进一步发展, 光催化固相多肽合成技术逐渐兴起, 例如, 王平等课题组开发的Picoc-SPPS和Fmoc/Pic SPPS等策略, 为合成具有挑战性的多肽提供了实用方法, 也为克服PDCs研发过程中面临的制备难题提供了有效解决方案[28-31]. 目前已有两款PDCs获批上市: 2018年FDA批准的Lutathera ([177Lu] Lu-DOTA-TATE), 用于治疗生长抑素受体阳性的胃肠胰神经内分泌肿瘤[32]. 2020年获批的Pepaxto (Melflufen), 用于治疗多发性骨髓瘤[22].
将SN38与多肽偶联构建PDCs, 是解决其水溶性差、半衰期短、以及缺乏靶向性等问题的有效策略. 本研究构建了三种基于SN38的PDC分子, 分别采用不同功能的多肽, 包括肿瘤靶向肽(LHRH和奥曲肽)和细胞穿透肽(CPP12). 促黄体生成激素释放激素(Luteinizing hormone releasing-hormone, LHRH)是下丘脑分泌的线性肽, 由10个氨基酸构成, 可以特异性靶向LHRH受体. LHRH常被用于构建多肽-药物偶联物, 实现对肿瘤细胞的精准杀伤[33]. 奥曲肽(Octreotide, OCT)是人工合成的生长抑素类似物, 是由一对分子内二硫键和8个氨基酸构成的环肽, 属于二硫键构象锁定环肽[34]. 奥曲肽能特异性靶向生长抑素受体2 (SSTR2), 在多种肿瘤的治疗和诊断中得到广泛应用. CPP12是一种新型的细胞穿透肽(CPP), 含有9个氨基酸, 属于酰胺键构象锁定环肽. CPP12通过内吞作用进入细胞, 且不破坏细胞膜完整性, 细胞摄取率分别为经典细胞穿透肽Tat和R9的21倍和19倍[35].
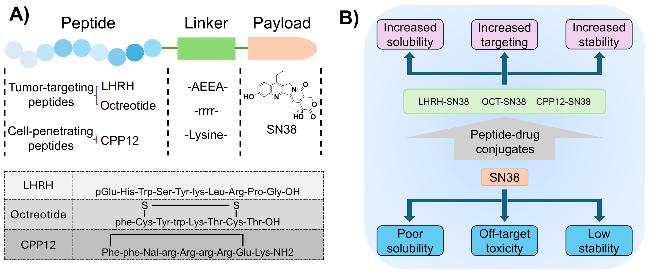
本研究探索了不同结构的多肽, 将线性肽(LHRH)、二硫键构象锁定环肽(奥曲肽)以及酰胺键构象锁定环肽(CPP12)分别与SN38偶联, 构建了三个系列的多肽- SN38偶联物, 显著提高了SN38的理化性质和成药性(如图2A). 多肽的亲水性可提高SN38的水溶性. 靶向肽能引导SN38特异性富集于肿瘤部位, 减少对正常组织的伤害, 降低毒副作用. 穿透肽能够促进SN38的肿瘤细胞摄取, 使SN38更快发挥作用. 此外, 通过20位羟基将SN38偶联在多肽上, 增强了SN38的稳定性, 使SN38在正常生理环境中不会开环, 延长SN38的血液半衰期, 使更多的SN38能够到达肿瘤部位(如图2B)[36-37].
图2 (A) SN38与LHRH、奥曲肽和CPP12偶联构建的PDCs; (B) SN38与多肽偶联之后理化性质得到改善

Figure 2 (A) PDCs constructed by conjugating SN38 with LHRH, Octreotide, and CPP12; (B) Physical and chemical property improvements of SN38 after conjugation with the polypeptide

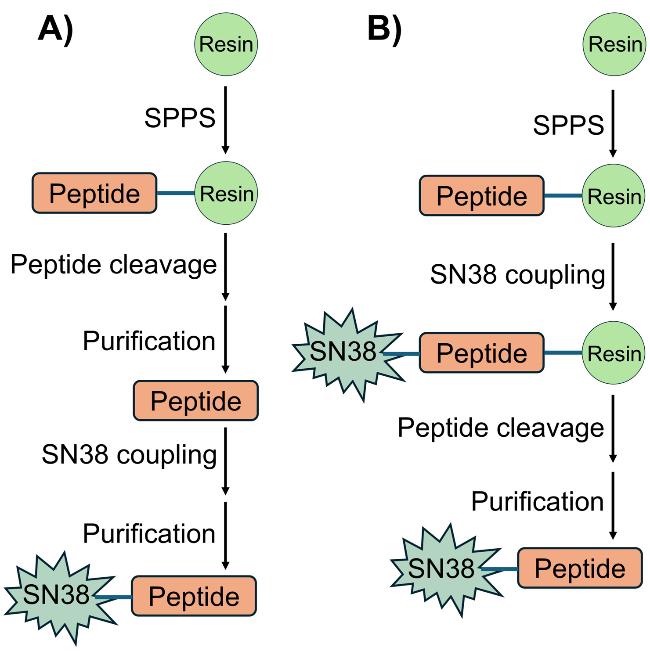
前人合成多肽-SN38偶联物时, 通常使用“两步法”策略: 先通过固相多肽合成技术制备多肽部分, 经过切肽和分离纯化后, 再将多肽部分与SN38在液相中偶联, 得到目标多肽-SN38偶联物(如图3A)[38-41]. “两步法”策略合成路线繁琐, 产率通常较低. 与之不同, 本研究尝试使用多肽固相合成-药物原位偶联一体化策略, 构建多肽-SN38偶联物. 首先对SN38进行双位点定向修饰: 第一步, 利用叔丁氧羰基(Boc)对SN38的10位羟基进行保护, 以规避该活性位点在后续反应中发生非特异性反应; 第二步, 在SN38的20位羟基上引入丁二酸基团, 构建可用于偶联反应的活性羧基, 得到SN38衍生物(如图1C). 同时, 进行多肽的固相合成, 完成目标多肽序列的组装后, 脱除目标偶联位点氨基的保护基团, 之后将SN38衍生物与树脂上裸露的氨基进行定点偶联; 偶联反应完成后, 将多肽-SN38偶联物从树脂上裂解下来, 经过分离纯化、冷冻干燥等得到目标产物(如图3B).
图3 (A)“两步法”合成多肽-SN38偶联物; (B)“一步法”合成多肽-SN38偶联物

Figure 3 (A) Two-step synthesis of peptide-SN38 conjugates; (B) One-step synthesis of peptide-SN38 conjugates

本研究系统探索了多肽固相合成-药物原位偶联一体化策略, 通过固相“一步法”将SN38分别与LHRH、奥曲肽和CPP12进行偶联, 得到了三个系列不同的多肽-SN38偶联物. 针对得到的8条多肽-SN38偶联物, 进行了体外抗肿瘤活性测定, 系统测定了偶联物对肿瘤细胞及正常细胞增殖的抑制作用. 此外, 测定了多肽-SN38偶联物的抗肿瘤细胞迁移能力、水溶性以及对肿瘤细胞的摄取. 特别地, 本研究建立的固相“一步法”合成策略, 可以实现三种不同结构类型(线性肽结构、二硫键构象锁定环肽结构以及酰胺键构象锁定环肽结构)的多肽-SN38偶联物的高效合成. 总之, 本研究不仅为基于SN38及其他喜树碱类化疗药物的多肽-药物偶联物提供了有效的合成策略参考, 也为新型肿瘤靶向药物的开发提供了有益启发.

2 结果与讨论

2.1 多肽-SN38偶联物的合成和分离纯化

为实现固相条件下SN38与多肽的高效偶联, 本研究设计并验证了四种连接子, 分别是2-(2-(2-氨基乙氧基)乙氧基)乙酸(AEEA)、四分子D-构型精氨酸(D-Arg, r)、乙酰化赖氨酸(Ac-Lys), 或采用SN38与多肽直接偶联的方式[42-43]. 在上述四种偶联策略的基础上, 进一步研究了三种不同的切肽体系对合成收率的影响. 切肽试剂中水和三异丙基硅烷(TIPS)的作用在于清除切肽过程中产生的碳正离子, 避免副反应发生. 有研究表明, TIPS可能会引起多肽中酯键的水解与碳氮双键的氢 化[44]. 此外, 水的存在会促进三氟乙酸(TFA)的H+的解离, 水在H+的催化下参与酯键的水解[45-46]. 因此, 除了常规的切肽体系a (TFA/TIPS/H2O), 本研究尝试了分别使用无水体系b (TFA/TIPS)和无TIPS体系c (TFA/H2O)的条件对多肽-SN38偶联物进行裂解. 最后, 为了探究SN38与不同类型多肽的偶联效率, 将线性肽(LHRH)、二硫键构象锁定环肽(奥曲肽)以及酰胺键构象锁定环肽(CPP12)分别与SN38偶联, 构建了三个系列的多肽-SN38偶联物. 所用试剂的化学结构式如支持信息图S1所示.

2.1.1 Boc-SN38-COOH的合成

首先合成了Boc-SN38-COOH, 合成流程如图1C所示, 利用叔丁氧羰基(Boc)对SN38的10位羟基进行保护, 之后在SN38的20位羟基上引入丁二酸基团结构. 经电喷雾电离质谱(ESI-MS)及核磁共振氢谱(1H NMR)表征验证, 相关谱图详见支持信息图S12.

2.1.2 LS-1~LS-3的合成与验证

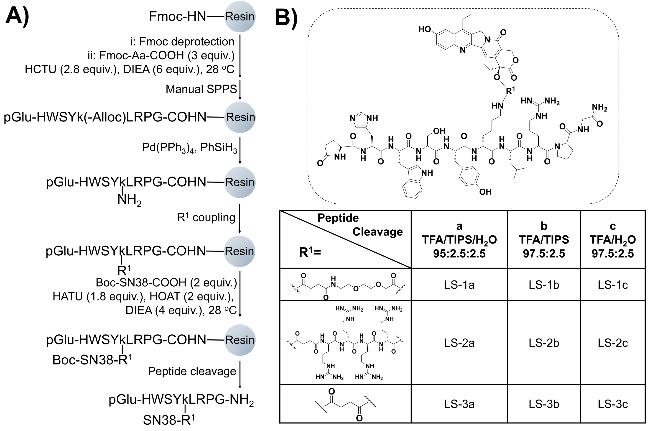
具体合成路线如图4A所示. 以Rink-Amide-MBHA树脂为固相载体, 于28 ℃条件下, 采用6-氯苯并三氮唑-1,1,3,3-四甲基脲六氟磷酸酯(HCTU)/N,N'-二异丙基乙胺(DIEA)为缩合体系, 按照9-芴甲氧羰基(Fmoc)-氨基酸/HCTU/DIEA的物质的量比3∶2.8∶6进行反应, 全程实施两次缩合. 除首个氨基酸缩合时间延长外, 其余氨基酸的首次缩合反应时长为30 min, 二次缩合反应时长为40~60 min. Fmoc保护基脱除两次, 首次脱除5 min, 二次脱除10 min[47-48]. 选用侧链含烯丙氧羰基(Alloc)保护基的D-Lys作为SN38的定点偶联位点.
图4 (A) LS-1a~LS-3c的多肽固相合成流程; (B) LS-1a~LS-3c的结构式

Figure 4 (A) The solid phase peptide synthesis process for LS-1a~LS-3c; (B) The structures of LS-1a~LS-3c

LS-1的合成流程为, 先脱除D-Lys侧链的Alloc保护基, 随后将Fmoc-AEEA-COOH偶联至侧链氨基, 脱除Fmoc保护基后, 再将Boc-SN38-COOH与AEEA的裸露氨基定点偶联. LS-2通过在D-Lys侧链氨基依次偶联四分子D-Arg后, 再与Boc-SN38-COOH定点偶联. LS-3则由Boc-SN38-COOH直接偶联于LHRH的侧链氨基获得. 采用三种切肽体系(a、b、c)将LS-1~LS-3从树脂上裂解, 经RP-HPLC分离纯化、冷冻干燥后, 获得目标偶联物LS-1a~LS-3c (如图4B).
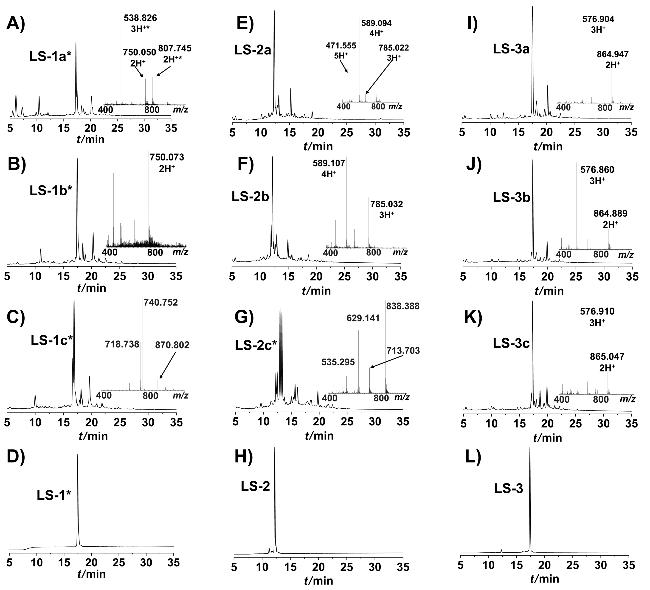
AEEA常作为小分子与多肽的连接子, 可有效改善偶联物的水溶性, 因此本研究首先选择AEEA作为连接子, 尝试合成LS-1. RP-HPLC与ESI-MS分析结果表明, 采用切肽体系a (TFA/TIPS/H2O, 95∶2.5∶2.5, V/V/V)进行裂解, 未检测到目标产物LS-1 (如支持信息图S2), 仅检测到SN38从多肽骨架上脱落的产物(LS-1a*, 如图5表1和支持信息图S3). 随后采用切肽体系b (TFA/TIPS, 97.5∶2.5, V/V)与体系c (TFA/H2O, 97.5∶2.5, V/V)进行切肽, 得到LS-1b*和LS-1c*, 均未获得目标产物(如图5表1). LS-1a*和LS-1b*的分析色谱共进样, 仅得到一个峰. 说明在多肽合成过程中, SN38从多肽骨架上发生脱落, 得到SN38缺失的副产物.
图5 (A) LS-1a*; (B) LS-1b*; (C) LS-1c*; (E) LS-2a; (F) LS-2b; (G) LS-2c*; (I) LS-3a; (J) LS-3b; (K) LS-3c的分析型RP-HPLC色谱图和ESI-MS质谱图. (D) LS-1a*和LS-1b*; (H) LS-2a和LS-2b; (L) LS-3a, LS-3b和LS-3c的共进样分析型RP-HPLC色谱图

Figure 5 Analytical RP-HPLC and ESI-MS spectra of the (A) LS-1a*; (B) LS-1b*; (C) LS-1c*; (E) LS-2a; (F) LS-2b; (G) LS-2c*; (I) LS-3a; (J) LS-3b; (K) LS-3c. Analytical RP-HPLC spectra for the co-injection of (D) LS-1a* and LS-1b*; (H) LS-2a and LS-2b; (L) LS-3a, LS-3b and LS-3c

表1 LS-1~LS-3的多肽序列、肽裂解条件、分子量及反相高效液相色谱纯度

Table 1 The peptide sequence, peptide cleavage conditions, molecular weight and RP-HPLC purity for peptide LS-1~LS-3

Peptides Peptide sequence Peptide
cleavage cocktails
ESI-MS RP-HPLC puritya/%
Calculated mass/Da Observed mass/Da
LS-1 LS-1a* pGlu-HWSYk(-AEEA-SN38)LRPG-NH2 TFA/TIPS/H2O 1873.090 1499.484
LS-1b* TFA/TIPS 1873.090 1498.146
LS-1c* TFA/H2O 1873.090
LS-2 LS-2a pGlu-HWSYk(-rrrr-SN38)LRPG-NH2 TFA/TIPS/H2O 2352.659 2352.505 32.4
LS-2b TFA/TIPS 2352.659 2352.454 26.7
LS-2c* TFA/H2O 2352.659
LS-3 LS-3a pGlu-HWSYk(-SN38)LRPG-NH2 TFA/TIPS/H2O 1727.903 1727.679 39.3
LS-3b TFA/TIPS 1727.903 1727.803 46.9
LS-3c TFA/H2O 1727.903 1727.412 26.9

a Analytical RP-HPLC purity (based on peak area ratios) of crude peptide.

我们尝试改变连接方式, 使用四分子D-Arg作为连接子构建LS-2 (如支持信息图S4), 以提升LHRH-SN38偶联物的水溶性. 前人研究表明, 与L-型氨基酸相比, D-型氨基酸具有更高的蛋白酶稳定性, 所以选择使用D-Arg作为新的连接子[49-50]. 为明确连接子类型对SN38脱落的影响, 同步合成了无连接子的直接偶联产物LS-3(如支持信息图S5). 采用三种切肽体系对LS-2与LS-3进行切肽, 结果如表1所示. LS-2经体系a与b裂解后成功获得目标产物(LS-2a和LS-2b), 粗肽色谱纯度分别为32.4%与26.7%. 而体系c裂解未得到目标产物(如图5表1). LS-3经三种切肽体系裂解均获得目标产物(LS-3a、LS-3b、LS-3c), 粗肽色谱纯度分别为39.3%、46.9%与26.9% (如表1). 上述结果表明, 连接子与切肽体系均会影响SN38与多肽的偶联稳定性. 综合考虑连接子和切肽条件, 以AEEA为连接子, 采用体系c切割较难得到目标产物, 与之相比, 通过四分子D-Arg连接和直接偶联, 采用体系a切割能更稳定地得到目标产物.

2.1.3 OS-1~OS-4的合成与验证

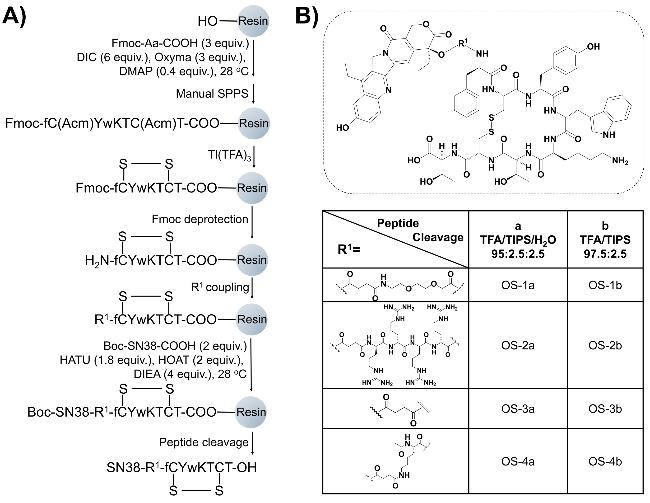
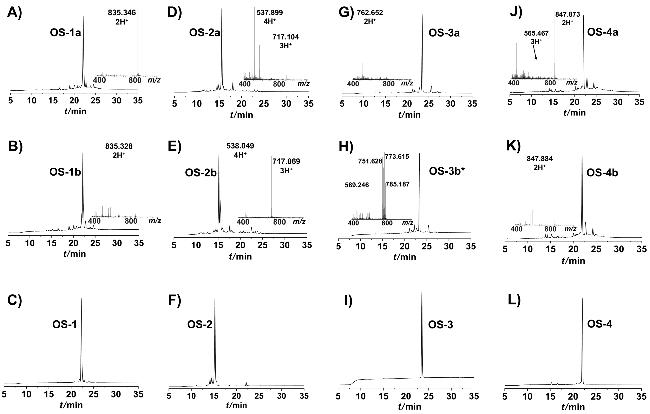
为探究多肽结构对SN38偶联效率的影响, 选用二硫键构象锁定环肽奥曲肽(Octreotide)与SN38进行偶联, 合成路线如图6A所示. 本部分合成以Wang树脂为固相载体, 除首个氨基酸的缩合体系及二硫键成环外, 其余实验操作和条件与2.1.2节一致. 在完成氨基酸序列的固相缩合后, 在树脂上构建二硫键, 然后在多肽的氨基端引入不同的连接子. 在上述三种连接子策略的基础上, 新增乙酰化赖氨酸(Ac-Lys)作为连接臂构建OS-4. 鉴于前期LHRH-SN38偶联物合成中, 体系c裂解LS-1与LS-2均未获得目标产物, 本部分仅采用体系a与b进行奥曲肽-SN38偶联物的切割, 产物经RP-HPLC与ESI-MS分析, 结果如图7表2所示.
图6 (A) OS-1a~OS-4b的多肽固相合成流程; (B) OS-1a~OS-4b的结构式

Figure 6 (A) The solid phase peptide synthesis process for OS-1a~OS-4b; (B) The structures of OS-1a~OS-4b

图7 (A) OS-1a; (B) OS-1b; (D) OS-2a; (E) OS-2b; (G) OS-3a; (H) OS-3b*; (J) OS-4a; (K) OS-4b的分析型RP-HPLC色谱图和ESI-MS质谱图. (C) OS-1a和OS-1b; (F) OS-2a和OS-2b; (I) OS-3a; (L) OS-4a和OS-4b的共进样分析型RP-HPLC色谱图

Figure 7 Analytical RP-HPLC and ESI-MS spectra of the (A) OS-1a; (B) OS-1b; (D) OS-2a; (E) OS-2b; (G) OS-3a; (H) OS-3b*; (J) OS-4a; (K) OS-4b. Analytical RP-HPLC spectra for the co-injection of (C) OS-1a and OS-1b; (F) OS-2a and OS-2b; (I) OS-3a; (L) OS-4a and OS-4b

表2 OS-1~OS-4的多肽序列、切肽条件、分子量及反相高效液相色谱纯度

Table 2 The peptide sequence, peptide cleavage condition, molecular weight and RP-HPLC purity for peptide OS-1~OS-4

Peptides Peptide sequence Peptide
cleavage cocktails
ESI-MS RP-HPLC
puritya/%
Calculated
mass/Da
Observed
mass/Da
OS-1 OS-1a TFA/TIPS/H2O 1669.398 1668.610 52.1
OS-1b TFA/TIPS 1669.398 1668.656 52.7
OS-2 OS-2a TFA/TIPS/H2O 2148.454 2147.980 50.2
OS-2b TFA/TIPS 2148.454 2148.236 26.5
OS-3 OS-3a TFA/TIPS/H2O 1523.698 1523.304 37.2
OS-3b* TFA/TIPS 1523.698
OS-4 OS-4a TFA/TIPS/H2O 1693.910 1693.574 31.7
OS-4b TFA/TIPS 1693.910 1693.768 30.0

a Analytical RP-HPLC purity (based on peak area ratios) of crude peptide.

OS-1 (AEEA连接, 如支持信息图S6)、OS-2 (四分子D-Arg连接, 如支持信息图S7)与OS-4 (Ac-Lys连接, 如支持信息图S9)经两种切肽体系裂解均成功获得目标偶联物, 且体系a裂解所得粗肽的色谱纯度(分别为52.1%、50.2%、31.7%)和体系b (分别为52.7%、26.5%、30.0%)相当. OS-3 (直接偶联, 如支持信息图S8)仅经体系a裂解获得目标产物(OS-3a), 粗肽色谱纯度为37.2%. 上述结果表明, 在相同多肽序列条件下, 切肽体系a可更稳定地获得多肽-SN38偶联物.

2.1.4 CS-1、CS-2的合成与验证

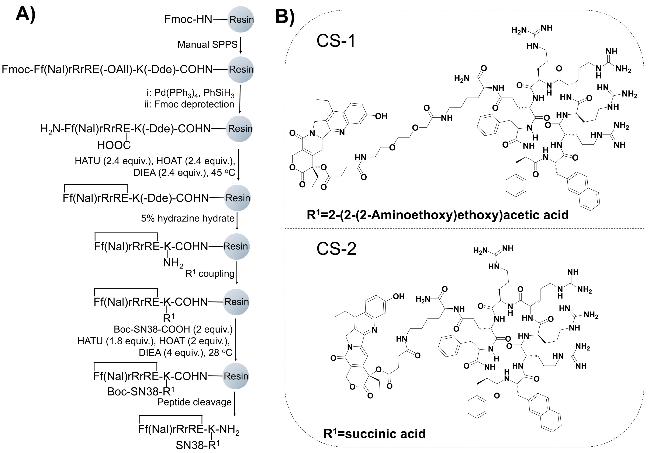
除了线性肽LHRH和二硫键构象锁定环肽, 本研究选取经典的酰胺键构象锁定环肽CPP12, 构建CPP12-SN38偶联物(如图8). 此外, CPP12是新型细胞穿透肽, 可以探索细胞穿透肽对SN38活性、水溶性、细胞摄取等的影响. 结合前期实验结果, 切肽体系a为最优选择, 故本部分仅采用体系a进行多肽裂解, 具体合成流程如图8A所示. 在完成多肽序列的固相缩合后, 分别脱除谷氨酸的主链羧基和末端苯丙氨酸的氨基保护基, 在树脂上构建酰胺键. 使用水合肼(2% N2H4•H2O)脱除第九位赖氨酸侧链的1-(4,4-二甲基-2,6-二氧代环己亚基)乙基(Dde)保护基, 然后引入不同的连接子[51-52].
图8 (A) CS-1和CS-2的多肽固相合成流程; (B) CS-1和CS-2的结构式

Figure 8 (A) The solid phase peptide synthesis of CS-1 and CS-2; (B) The structures of CS-1 and CS-2

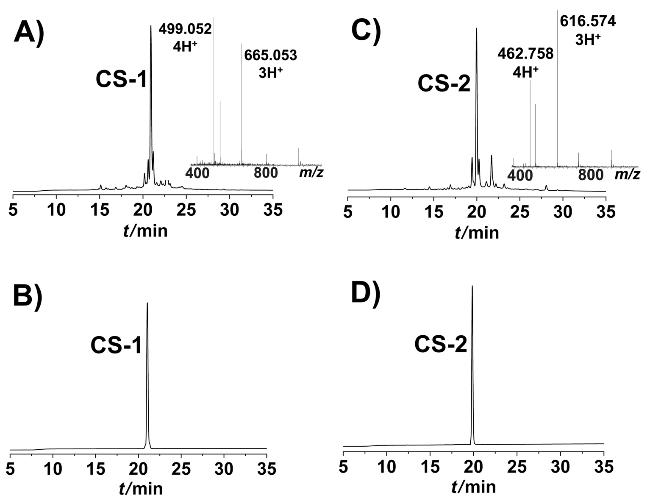
由于CPP12序列本身含四分子精氨酸, 且SN38偶联位点为赖氨酸侧链氨基, 因此仅采用AEEA连接与直接偶联两种策略构建CS-1与CS-2 (如图8B、支持信息图S10和图S11). 产物经RP-HPLC与ESI-MS分析, 结果如图9表3所示, CS-1与CS-2均成功合成, 粗肽色谱纯度分别为39.4%与38.2%.
图9 (A) CS-1和(C) CS-2的分析型RP-HPLC色谱图和ESI-MS质谱图. (B) CS-1和(D) CS-2分离纯化后的分析型RP-HPLC色谱图

Figure 9 Analytical RP-HPLC and ESI-MS spectra of the (A) CS-1 and (C) CS-2. Analytical RP-HPLC spectra of (B) purified CS-1 and (D) purified CS-2

表3 CS-1和CS-2的多肽序列、切肽条件、分子量及反相高效液相色谱纯度

Table 3 The peptide sequence, peptide cleavage conditions, molecular weight and RP-HPLC purity for peptide CS-1 and CS-2

Peptides Peptide sequence Peptide
cleavage cocktails
ESI-MS RP-HPLC puritya/%
Calculated mass/Da Observed mass/Da
CS-1 TFA/TIPS/H2O 1992.280 1992.184 39.4
CS-2 TFA/TIPS/H2O 1847.122 1846.877 38.2

a Analytical RP-HPLC purity (based on peak area ratios) of crude peptide.

综上, 本研究系统探讨了多肽固相合成-药物原位偶联一体化策略, 探索了不同的连接子和切肽条件对偶联物制备的影响. 此外, 探索了三种不同类型的多肽, 即线性肽(LHRH)、二硫键构象锁定环肽(奥曲肽)和酰胺键构象锁定环肽(CPP12)与SN38偶联的偶联路线. 实验结果表明, 体系a (TFA/TIPS/H2O)可稳定得到完整的多肽-SN38偶联物, 而体系b与c难以获得目标产物(如LS-2c、OS-3b). 这可能是由于, TFA切肽过程中产生的碳正离子易引起副反应, TIPS和H2O作为碳正离子淬灭剂, 可协同抑制副反应, 缺少TIPS或缺少H2O均会导致碳正离子清除不充分, 引起副反应的发生, 因此无法得到目标产物. 此外, 以线性肽LHRH为多肽载体、以AEEA为连接子时, SN38会从多肽骨架上脱落, 这可能与其构象柔性大、空间位阻小、酯键易酸解有关[53-54]. 而构象锁定的环肽(奥曲肽和CPP12)可通过空间位阻屏蔽保护连接键, 提升偶联物稳定性. 通过固相“一步法”合成策略, 本研究将肿瘤靶向肽(LHRH和奥曲肽)和细胞穿透肽(CPP12)分别与SN38进行偶联, 得到了三个系列(LHRH-SN38, 奥曲肽-SN38, CPP12-SN38)的多肽-SN38偶联物, 经过分离纯化和冷冻干燥, 得到8条结构明确的多肽-SN38偶联物. RP-HPLC和ESI-MS表明,纯肽的色谱纯度均高于95%, 一次合成可以得到10 mg以上的目标多肽. 本研究证实了固相“一步法”合成多肽-SN38偶联物的可行性. 与传统“两步法”相比, 固相“一步法”简化了多肽合成及分离纯化步骤, 显著提高了合成效率. 后续有待通过平行实验进一步比较固相“一步法”与传统“两步法”的产率差异.

2.2 SN38及其偶联物的抗肿瘤活性测定

SSTR2和LHRH受体在多种实体瘤中高表达, 这为将细胞毒性或放射性元素靶向递送至肿瘤组织提供了潜在靶点. SN38作为一种常用化疗药物, 由于其水溶性差且缺乏靶向能力, 本研究将其分别与肿瘤靶向肽(LHRH和奥曲肽)和细胞穿透肽(CPP12)进行偶联, 选择肿瘤细胞(MCF-7, HepG2, MDA-MB-231)和正常细胞(HUVEC, L929)对多肽-SN38的抗肿瘤活性和肿瘤细胞选择性进行评价. 其中, MCF-7为高表达SSRT2受体和LHRH受体的细胞系, HepG2细胞为SSRT2受体高表达, MDA-MB-231为LHRH受体高表达的细胞系, 正常细胞(HUVEC和L929)中SSRT2和LHRH受体的表达水平均较低[55-58]. 细胞抑制率通过IC50进行量化, 该值由三次独立测量确定. 为初步量化并比较SN38及其多肽偶联物的选择性细胞毒性, 选择性指数(SI)计算为正常细胞系(HUVEC和L929)的半抑制浓度值与癌细胞系(MCF-7)的半抑制浓度值之比. LHRH与SN38偶联物(LS-2 和LS-3)针对三种肿瘤细胞系, LS-2的IC50值均低于LS-3, 表明LS-2具有更强的抗肿瘤活性(如表4, 支持信息图S14).
LS-2活性的提升可能与其结构中引入的四个精氨酸残基有关, 该修饰可能通过增强分子溶解度进而改善其生物活性. 此外, 在LHRH高表达细胞系(MCF-7和MDA-MB-231)中, 偶联物的IC50值均低于LHRH低表达细胞系(HepG2), 说明偶联物对受体高表达肿瘤细胞具有更强的抑制作用. 与正常细胞相比, LHRH与SN38的偶联物对肿瘤细胞具有更强的杀伤效果, SIa和SIb值均大于20, 体现出显著的肿瘤选择性. 上述结果表明, 将SN38与LHRH靶向肽进行偶联, 能有效降低其对正常细胞的毒性, 并显著增强对特定肿瘤细胞的选择性. 同时, 精氨酸连接子的引入进一步增强了LHRH与SN38偶联物的抗肿瘤活性. 如表4所示, 奥曲肽-SN38偶联物OS-1, OS-2, OS-3和OS-4对高表达SSTR2的癌细胞系(MCF-7和HepG2)的活性要高于SSTR2非高表达的癌细胞(MDA-MB-231)和正常细胞. 特别的, OS-1, OS-2, OS-3和OS-4对肿瘤细胞MCF-7具有选择性的杀伤作用, 半抑制浓度分别为1.2 μmol•L−1, 0.3 μmol•L−1, 6.3 μmol•L−1和3.6 μmol•L−1. 与正常细胞相比, 奥曲肽-SN38偶联物对MCF-7细胞的选择性提高了40倍以上. 同时, SN38在48 h对各类细胞的IC50均低于0.3 μmol•L−1. 此外, 通过比较四条偶联肽在三种肿瘤细胞系(MDA-MB-231, MCF-7和HepG2)中的IC50, 发现连接四个精氨酸的OS-2抗肿瘤活性最强. 与OS-3相比, OS-2对上述三种细胞的抗肿瘤活性分别提高了约3倍, 20倍和5倍, 这可能是由于其溶解性改善从而促进了细胞摄取. 另一方面, 引入AEEA连接子的OS-1也显示出比OS-3略有提升的活性, 推测可能与增强的溶解性或结构稳定性有关.
本研究测定了SN38与穿透肽CPP12偶联物CS-1和CS-2的抗肿瘤活性. 从表4和支持信息图S14看, CS-1与CS-2表现出一定的抗肿瘤活性, 对三种肿瘤细胞的IC50在3 μmol•L−1到6 μmol•L−1之间. CS-1和CS-2的活性低于单独的SN38, 这可能是因为偶联物中的SN38释放量较低. CS-1和CS-2的SI值均小于2, 说明两个偶联物无法选择性杀伤肿瘤细胞, 推测是因为CPP12为细胞穿透肽, 对肿瘤细胞和正常细胞的选择性较差.
本研究构建的多肽-SN38偶联物, 体外抗肿瘤活性略低于游离SN38 (如表4)[39,59]. 该现象可能与偶联物中SN38的释放速率密切相关. 在相同孵育时间与药物浓度条件下, 多肽-SN38偶联物体系所释放的SN38浓度低于游离SN38. 尽管整体抗肿瘤活性有所下降, 但LHRH-SN38与奥曲肽-SN38相较于游离SN38, 对肿瘤细胞的靶向选择性均得到显著提升(如表4).

2.3 SN38及其偶联物的溶解度

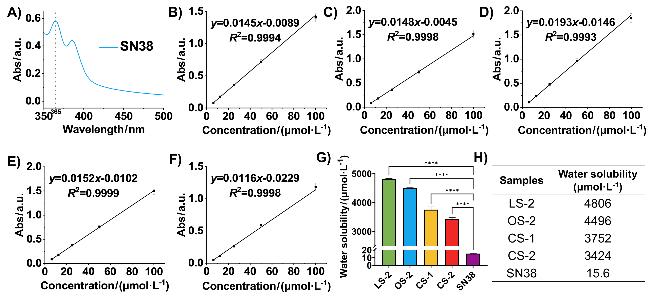
前人研究表明, SN38的溶解性较差, 这极大限制了其临床应用[18]. 在合成和溶解多肽-SN38偶联物的过程中, 作者发现偶联物的溶解性表现中等, 溶解性显著优于游离的SN38. 为进一步探究缀合多肽对SN38溶解性的影响, 本研究选取SN38, LS-2, OS-2, CS-1和CS-2 进行溶解度测定. 首先通过全波长扫描确定SN38的最大吸收波长, 结果显示其在365 nm处具有最高吸收峰(如图10A). 随后建立的标准曲线显示, SN38及四种偶联物的浓度-吸光度线性关系良好, 决定系数(R2)均大于0.99 (如图10B~10F).
表4 SN38及其多肽偶联物孵育48 h后的IC50值(μmol•L−1)

Table 4 IC50 values for SN38 and its peptide conjugates after 48 h of incubation

OS-1 OS-2 OS-3 OS-4 LS-2 LS-3 CS-1 CS-2 SN38
MDA-MB-231 6.1±0.5 3.7±0.3 10.1±0.9 8.9±0.9 2.7±0.2 4.7±0.4 3.6±0.3 5.4±0.6 <0.3
MCF-7 1.2±0.1 0.3±0.1 6.3±0.7 3.6±0.2 0.5±0.1 1.9±0.2 3.1±0.3 4.7±0.5 <0.3
HepG2 2.6±0.2 1.3±0.2 5.1±0.5 4.1±0.4 4.3±0.6 6.5±0.6 3.9±0.3 4.6±0.6 <0.3
HUVEC 64.4±4.6 26.3±2.2 >100 >100 26.9±2.7 73.7±5.3 4.0±0.4 5.4±0.5 <0.3
L929 40.6±3.7 20.8±2.3 >100 >100 16.6±1.2 47.1±4.0 4.9±0.3 6.7±0.7 <0.3
SIa 53.7 87.7 53.8 38.8 1.3 1.1
SIb 33.8 69.3 33.2 24.8 1.6 1.4

SIa=IC50(HUVEC)/IC50(MCF-7). SIb=IC50(L929)/IC50(MCF-7).

图10 (A) SN38的紫外-可见光谱. 不同浓度下(B) LS-2; (C) OS-2; (D) CS-1; (E) CS-2; (F) SN38的标准曲线. λ=365 nm, n=3, mean±SEM. (G)和(H) SN38及其多肽偶联物水溶性. n=3, mean±SEM, ****P<0.0001

Figure 10 (A) UV-vis spectrum of SN38. Standard curves for (B) LS-2; (C) OS-2; (D) CS-1; (E) CS-2; (F) SN38 at different concentrations. λ=365 nm, n=3, mean±SEM. (G) and (H) Water solubility of SN38 and its peptide conjugates. n=3, mean±SEM, ****P<0.0001

溶解度测定结果表明, 游离SN38在水中的溶解度为15.6 μmol•L−1, 与SN38相比, 偶联物LS-2, OS-2, CS-1和CS-2的溶解度分别提高了约308倍, 288倍, 240倍和219倍, 均超过3400 μmol•L−1 (如图10G). 溶解度测定表明, 偶联LHRH、奥曲肽或CPP12可以显著提高SN38的水溶性, 得到的LHRH-SN38、奥曲肽-SN38和CPP12-SN38偶联物具有中等的水溶性. 综上, 多肽偶联策略可显著改善SN38的溶解特性, 这为基于SN38的药物递送系统提供了参考.

2.4 SN38及其多肽偶联物的细胞摄取实验

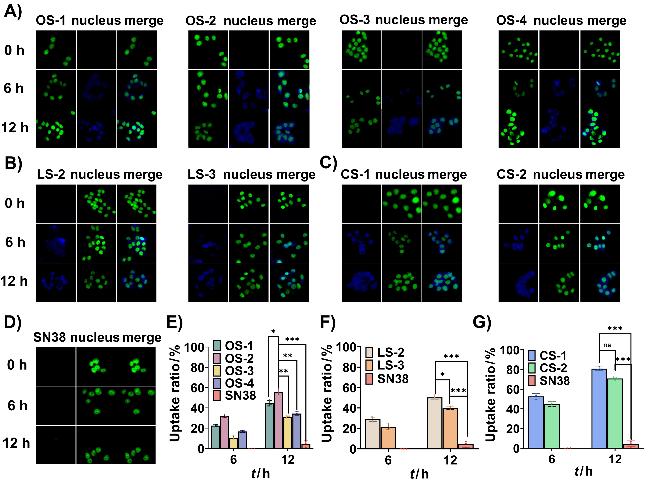
为探究基于SN38的PDCs的细胞摄取特性, 本研究选取SSTR2和LHRH受体均高表达的MCF-7, 开展活细胞成像分析(如图11A). 利用SN38固有的蓝色荧光(λex=365 nm, λem=434 nm, 如支持信息图S13), 可示踪游离SN38及其偶联物的亚细胞定位. 实验采用SYBR Green I (Solarbio)对细胞核进行染色, 将多肽OS-1~4, CS-1, CS-2, LS-2, LS-3以及SN38分别与MCF-7细胞共孵育后, 检测活细胞的荧光强度. 如图11C所示, 经12 h处理后, CPP12-SN38的偶联物CS-1与CS-2呈现较强的蓝色荧光信号, 其细胞摄取率分别为81%与71%, 二者无显著统计学差异. 该结果与此前获得的IC50趋势一致. 值得关注的是, 引入AEEA连接子的CS-1在12 h的细胞摄取率为80%, 是SN38 (5%)的16倍, 说明偶联细胞穿透肽可以显著增强SN38对肿瘤细胞的摄取. 在12 h, 多肽LS-2与LS-3的细胞摄取率分别为50%和40% (图11B), 均显著高于SN38 (图11D). 其中, 连接四个精氨酸的LS-2的摄取率约为SN38的11倍, 且显著高于LS-3. 在12 h, 多肽OS-1至OS-4的细胞摄取率(分别为44%、56%、31%和34%)均显著高于SN38 (图 11A). 其中, 连接四个精氨酸残基的OS-2摄取率尤为突出, 摄取率约为SN38的12倍, 表明该修饰可显著提升SN38的细胞内化效率. 此趋势与前期IC50结果一致, 进一步提示精氨酸修饰可能通过提高分子水溶性, 进而提高其细胞膜穿透能力和抗肿瘤活性. 以上结果表明, 偶联肿瘤靶向肽LHRH和奥曲肽可以显著提高SN38的细胞摄取效率, 引入四个精氨酸可以进一步提高偶联物的细胞摄取. 该策略为提高SN38及其他喜树碱衍生物在肿瘤细胞中的摄取效率提供了依据.

2.5 SN38及其偶联物的抗肿瘤细胞迁移实验

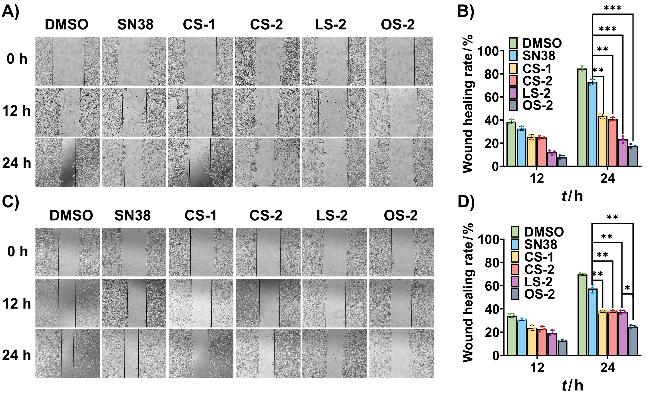
肿瘤细胞的迁移是癌症转移的核心步骤, 可直接导致癌细胞的扩散, 是造成癌症治疗失败和患者死亡率升高的主要原因之一[60-61]. 为评价多肽-SN38偶联物对肿瘤细胞迁移的抑制作用, 本研究针对MCF-7和HepG2细胞进行了划痕实验. 如图12A图12B所示, 在12 h和24 h, CS-1与CS-2表现出相当的抗肿瘤细胞迁移能力. 同时, LS-2与OS-2亦呈现相当水平的迁移抑制效果. 值得注意的是, CS-1, CS-2, LS-2及OS-2组在24 h时的相对迁移率分别为43%, 41%, 23%和17%, 对细胞迁移的抑制作用显著强于SN38组(73%)与DMSO对照组(85%). 需要注意的是, 由于MCF-7细胞高表达SSTR2与LHRH受体, 因此缀合相应靶向肽的OS-2与LS-2表现出更为显著的抗迁移效应, 抗迁移能力均高于基于细胞穿透肽的偶联物CS-1和CS-2.
图11 (A)多肽OS-1, OS-2, OS-3和OS-4与MCF-7细胞共孵育的细胞荧光图像; (B)多肽LS-2和LS-3与MCF-7细胞共孵育的细胞荧光图像; (C)多肽CS-1和CS-2与MCF-7细胞共孵育的细胞荧光图像; (D) SN38与MCF-7细胞共孵育的细胞荧光图像; (E) OS-1, OS-2, OS-3, OS-4和SN38摄取细胞数的定量统计图, n=3, mean±SD; (F) LS-2, LS-3和SN38摄取细胞数的定量统计图, n=3, mean±SD; (G) CS-1, CS-2和SN38摄取细胞数的定量统计图, n=3, mean±SD. ns: 无显著性差异, *P<0.05, **P<0.01, ***P<0.001

Figure 11 (A) Fluorescence images of MCF-7 cells treated with OS-1, OS-2, OS-3 and OS-4. (B) Fluorescence images of MCF-7 cells treated with LS-2 and LS-3. (C) Fluorescence images of MCF-7 cells treated with CS-1 and CS-2. (D) Fluorescence images of MCF-7 cells treated with SN38. (E) Quantification of uptake ratios for OS-1, OS-2, OS-3, OS-4 and SN38. n=3, mean±SD. (F) Quantification of uptake ratios for LS-2, LS-3 and SN38. n=3, mean±SD. (G) Quantification of uptake ratios for CS-1, CS-2 and SN38. n=3, mean±SD. ns: not significant, *P<0.05, **P<0.01, ***P<0.001

图12 SN38, CS-1, CS-2, LS-2和OS-2对MCF-7和HepG2细胞的抗迁移作用. (A)在0 h、12 h和24 h MCF-7细胞的迁移图像; (B) 12 h和24 h MCF-7细胞伤口愈合率的量化图, n=3, mean±SD; (C)在0 h、12 h和24 h的HepG2细胞迁移图像; (D) 12 h和24 h HepG2细胞伤口愈合率的量化图, n=3, mean±SD. *P<0.05, **P<0.01, ***P<0.001

Figure 12 Anti-migration effects of SN38, CS-1, CS-2, LS-2 and OS-2 against HepG2 cells. (A) Migration images of MCF-7 cells at 0, 12, and 24 h. (B) Quantification of wound healing rate of MCF-7 cells at 12 h and 24 h. n=3, mean±SD. (C) Migration images of HepG2 cells at 0, 12, and 24 h. (D) Quantification of wound healing rate of HepG2 cells at 12 h and 24 h. n=3, mean±SD. *P<0.05, **P<0.01, ***P<0.001

图12C图12D所示, 多肽-SN38偶联物可以显著抑制HepG2细胞的迁移. CS-1, CS-2, LS-2和OS-2在24 h时对细胞迁移的抑制效果(相对迁移率分别为39%, 38%, 37%和24%)高于SN38组(53%)及DMSO对照组(84%). 同时, 与其他偶联物相比, 缀合奥曲肽的OS-2在抑制肿瘤细胞迁移方面表现出更强的活性, 这可能是因为HepG2细胞高表达SSTR2, 使得OS-2能够更高效地靶向并进入肿瘤细胞内. 划痕实验表明, 缀合细胞穿透肽及靶向肽可以显著提高SN38的抗肿瘤细胞迁移能力, 且基于靶向肽的LS-2和OS-2具有更强的抗迁移活性.

2.6 多肽-SN38偶联物的血清稳定性

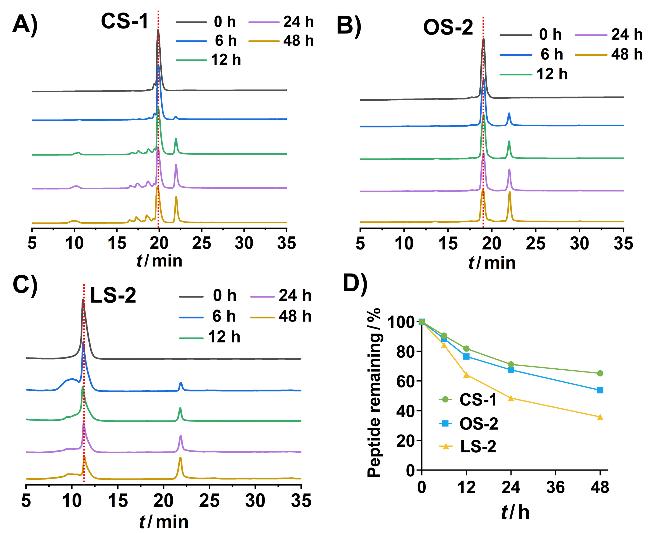
前人研究表明, 游离SN38在生理环境下内酯环会水解成羧酸盐的形式, 导致SN38失去活性[20]. SN38的过早释放或内酯环开环, 可能会削弱多肽-SN38偶联物的抗肿瘤药效. 为了探究多肽-SN38偶联物在循环过程中的稳定性, 本研究进行了血清稳定性试验, 选取三个系列中活性最优的多肽(LS-2、OS-2及CS-1), 使用高效液相色谱和质谱监测不同孵育时间点下各多肽的剩余比例, 初步探索了多肽-SN38偶联物的血清稳定性(如图13).
图13 血清稳定性实验. (A) CS-1, (B) OS-2和(C) LS-2在人血清中水解的分析型RP-HPLC谱图; (D) CS-1、OS-2和LS-2的血清稳定性

Figure 13 Serum stability assay. Analytical RP-HPLC spectra of the hydrolysis of (A) CS-1, (B) OS-2 and (C) LS-2 by human serum; (D) Human serum stability of CS-1, OS-2 and LS-2

图13A~13C所示, 虽然三种多肽-SN38偶联物的色谱峰均呈现时间依赖性降低, 但三种多肽在孵育24 h后剩余比例均保持在50%以上. 其中, 环肽CS-1与OS-2在24 h的剩余比例分别为71%与67%. 孵育48 h后, CS-1与OS-2仍分别保留65%与54%的多肽, 显示出较高的血清稳定性. 线性肽LS-2的稳定性相对较低, 孵育48 h后保留36%的剩余比例(如图13D). 血清稳定性实验表明, 环肽CS-1与OS-2有较好的稳定性, 能够有效避免在体循环中提前释放SN38导致的全身毒性和SN38开环导致的活性降低. 需要说明的是, 体外血清稳定性实验存在局限性, 后续需开展深入的体内稳定性研究.

3 结论

SN38是抗癌药物伊立替康在体内的活性代谢产物, 具有强效广谱的抗肿瘤活性, 是多种前沿抗癌疗法(例如ADCs和PDCs)的有效载荷, 本研究针对SN38水溶性差、靶向性不足等应用瓶颈, 将肿瘤靶向肽(LHRH和奥曲肽)和细胞穿透肽(CPP12)分别与SN38偶联, 设计了三个系列的多肽-SN38偶联物. 探索了“多肽固相合成-药物偶联一体化”路线, 建立了固相“一步法”合成策略, 系统探索了不同的连接子和切肽条件对多肽- SN38偶联物合成的影响, 实现了八条多肽-SN38偶联物的高效合成, 并初步评价了多肽-SN38偶联物的抗肿瘤活性.
前人制备多肽-SN38偶联物, 大多是通过“两步法”, 先通过固相合成得到多肽片段, 再将SN38与多肽片段在液相中进行偶联. 针对传统“两步法”策略操作繁琐等问题, 本研究开发了固相“一步法”合成策略, 在树脂上完成多肽序列组装及SN38的偶联, 实现了以SN38为荷载三个系列PDCs分子的稳健高效合成, 并对它们的粗肽纯度、细胞毒性、溶解度以及血清稳定性等特性进行了横向对比(如支持信息表S1). 体外细胞毒性和划痕实验表明, LHRH-SN38与奥曲肽-SN38偶联物展现出显著的抗肿瘤活性和抗肿瘤细胞迁移能力, 且偶联靶向肽可以增强SN38对肿瘤细胞的选择性, 同时降低SN38对正常细胞的毒性. 溶解性与细胞摄取实验证实, 偶联靶向肽或细胞穿透肽均能显著提升SN38的水溶性, 并促进其在肿瘤细胞内的摄取和富集. 血清稳定性实验表明, 环肽CS-1与OS-2在血清中较为稳定, 避免了在体循环中提前释放SN38造成的全身毒性和SN38开环导致的活性降低.
综上, 本研究探索了“多肽固相合成-药物偶联一体化”路线, 建立了固相“一步法”合成策略, 可以实现系列多肽-SN38偶联物的稳健高效制备, 对于其他具有活性修饰位点的难溶性化疗药物如多西他赛、氮芥等同样具有应用潜力. 此外, 本研究中采用的均为不可裂解型连接子, 后续可对连接子进行优化, 设计并引入肿瘤微环境响应型连接子, 以进一步提升PDCs的靶向递送效率与抗肿瘤活性. 固相“一步法”策略适用于线性肽(LHRH)、二硫键构象锁定环肽(奥曲肽)及酰胺键构象锁定环肽(CPP12)与SN38的偶联, 为基于喜树碱类药物的PDCs开发提供了路线参考. 本研究设计并合成了三个系列的肿瘤靶向肽/细胞穿透肽-SN38偶联物, 初步评价了抗肿瘤活性, 为新型靶向抗肿瘤分子的开发提供了借鉴.

4 实验部分

4.1 Boc-SN38-COOH的合成

将SN38 (500 mg, 1.27 mmol)和二碳酸二叔丁酯(Boc2O, 382 μL, 1.66 mmol)与无水吡啶(Pyridine, 4 mL)加入到无水二氯甲烷(DCM)中, 室温搅拌过夜, 随后用0.5%碳酸氢钠和0.1 mol•L−1盐酸多次洗涤反应混合物. 通过旋转蒸发除去溶剂, 得到Boc-SN38粗产物. 将Boc-SN38粗产物和琥珀酸酐(Succinic anhydride, 300 mg, 3 mmol)溶于无水DCM, 之后加入1,8-二氮杂二环[5.4.0]十一碳-7-烯(DBU, 460 μL, 3 mmol), 并在上述混合溶液中加入少量4-二甲氨基吡啶(DMAP). 将混合物在28 ℃条件下反应8 h后, 用20 mL ddH2O淬灭, 再用1%的盐酸水溶液酸化[62]. 将混合溶液抽滤, 经过真空干燥后, 使用柱层析法分离纯化, 洗脱条件为乙酸乙酯/ 石油醚(1∶1, V/V), 旋转蒸发干燥后得到Boc-SN38-COOH (587.7 mg, 78.0%).

4.2 基于Fmoc的固相多肽合成

使用固相多肽合成法制备多肽偶联物[63-65]. 多肽OS-1~4采用Wang树脂进行合成, 多肽LS-1~3和CS-1~2使用Rink-Amide-MBHA树脂合成.

4.2.1 活化树脂

称取Rink-Amide-MBHA树脂(取代度0.31 mmol•g−1, 0.05 mmol) 170 mg或Wang树脂(取代度0.44 mmol•g−1, 0.05 mmol) 120 mg于合成管中, 对树脂进行标准洗(DMF洗2次, DCM洗2次, DMF洗1次, DCM洗1次, DMF洗2次), 将合成管中液体抽干后, 加入DMF浸泡2 h. 再次抽干后, 加入DMF和DCM的混合溶液(4∶1, V/V), 将合成管置于28 ℃恒温振荡器中1 h, 将溶液抽干, 标准洗一次即完成树脂的活化[66-67].

4.2.2 氨基酸的缩合

氨基酸缩合采用HCTU和DIEA缩合剂, 对于Rink-Amide-MBHA树脂, 待树脂活化完成后, 向合成管中加入20%的哌啶溶液(以DMF作为溶剂), 置于28 ℃恒温振荡器中反应两次, 第一次震荡5 min, DMF洗两次, 第二次震荡10 min. 标准洗一次, 向合成管中加入溶解在DMF中的Fmoc-氨基酸(3 equiv.)/HCTU (2.8 equiv.)/DIEA (6 equiv.)混合液, 置于28 ℃恒温振荡器中反应两次, 第一次30 min, DMF洗两次, 使用毛细管取少量树脂进行Kaiser测试, 第二次反应40 min. 标准洗一次, 继续加入20%的哌啶溶液重复以上操作[68-73]. 通过Kaiser显色反应监测氨基酸的缩合和脱保护过程[74].
对于Wang树脂, 第一个氨基酸的缩合采用Fmoc-氨基酸(3 equiv.)/N,N'-二异丙基碳二亚胺(DIC) (6 equiv.)/2-肟氰乙酸乙酯(Oxyma) (3 equiv.)/4-二甲氨基吡啶(DMAP) (0.4 equiv.)的缩合体系, 将混合有氨基酸, DIC, Oxyma 和 DMAP的DMF溶液加入到树脂中, 在28 ℃恒温振荡器中反应两次, 第一次6 h, 第二次10 h. 后续缩合与前述Rink-Amide-MBHA树脂条件相同. 对于AEEA的缩合, 则采用2-(7-氮杂苯并三氮唑)- N,N,N',N'-四甲基脲六氟磷酸酯(HATU)/1-羟基-7-氮杂苯并三氮唑(HOAT)/DIEA的缩合体系, 将溶解于DMF中的AEEA (2 equiv.)/HATU (1.8 equiv.)/HOAT (2 equiv.)/ DIEA (4 equiv.)混合液加入到合成管中, 反应两次, 第一次60 min, DMF洗两次, 第二次90 min, 标准洗一 次[75].
对于OS-1~4二硫键的环化, 在所有氨基酸偶联到树脂上后, 加入2.5 mL预先冰浴含Tl(TFA)3 (64 mg)和苯甲醚(0.125 mL)的DMF溶液, 在28 ℃恒温振荡器中避光反应2 h[76-77]. 对于CS-1和CS-2中酰胺环的环化, 首先将溶解于DCM/DMF (1∶1, V/V)中的四(三苯基膦)钯(44 mg)/苯硅烷(180 μmol•L−1)加入合成管中, 置于28 ℃恒温振荡器中反应两次, 第一次90 min, 第二次120 min, 以脱除谷氨酸上的OAll羧基保护基[78]. 标准洗一次, 使用20%的哌啶脱除Fmoc保护基. 环化则需将溶解在DMF中的HATU (2.4 equiv.)/HOAT (2.4 equiv.)/DIEA (2.4 equiv.)混合溶液, 加入树脂中, 置于45 ℃恒温振荡器中反应两次, 第一次120 min, DMF洗两次, 第二次120 min.

4.2.3 SN38与多肽偶联

在将所有氨基酸缩合在树脂上并完成相应的环化操作后, 在固相中进行SN38的偶联. 将溶解于DMF中的Boc-SN38-COOH (2 equiv.)/HATU (1.8 equiv.)/HOAT (2 equiv.)/DIEA (4 equiv.)混合液加入到合成管中, 在28 ℃恒温振荡器中反应两次, 第一次60 min, DMF洗两次, 第二次90 min, 标准洗一次.

4.2.4 切肽体系

本研究共尝试3种切肽体系. 待全部氨基酸及小分子缩合完成后, 将树脂标准洗一次, 再用DCM洗4次, 水泵抽真空5 min, 油泵抽真空4 min. 将预先配好并冰浴的切肽试剂加入合成管中, 第一种切肽体系为TFA/ TIPS/H2O (95∶2.5∶2.5, V/V/V), 得到LS-1a~3a、OS-1a~4a、CS-1、CS-2九条多肽. 第二种切肽体系为TFA/TIPS (97.5∶2.5, V/V), 多肽LS-1b~3b、OS-1a~4a由该体系切肽得到. 第三种切肽体系为TFA/H2O (97.5∶2.5, V/V), 多肽LS-1c~3c由该体系切肽得到. 所有多肽均在28 ℃恒温振荡器中避光反应2.5 h, 后将切肽溶液用高纯氮气鼓泡吹至2~3 mL, 向其中加入预先冰浴的无水乙醚, 对多肽进行离心, 弃去上清液. 重复“冰乙醚溶解-离心-沉淀”两次. 晾干, 得到粗肽样 品[79].

4.3 多肽的分析与分离纯化

粗肽样品首先溶解于含0.1%三氟乙酸(TFA)的水/乙腈混合溶剂中, 随后依次进行分析表征与制备纯化. 多肽的纯度及分子量通过分析型反相高效液相色谱(RP-HPLC)联用电喷雾电离质谱(ESI-MS)进行测定. 多肽纯化在半制备型RP-HPLC系统上完成. 分析型与半制备型色谱均使用岛津LC-20AT系统, 分析色谱柱为Agilent C18 (250 mm×4.6 mm), 流速1 mL•min−1. 半制备色谱柱为Grace Vydac “Protein C18” (250 mm×10 mm), 流速4 mL•min−1. 经半制备色谱分离后, 多肽的纯度均高于95%. 目标多肽溶液经冷冻干燥得到固体粉末, 密封后于-20 ℃保存备用.

4.4 抗肿瘤活性测试

4.4.1 细胞系

高表达SSTR2受体的人肝癌HepG2细胞系和人乳腺癌MCF-7细胞系, 高表达LHRH受体的人乳腺癌MDA-MB-231细胞系, 以及人脐静脉HUVEC细胞系和小鼠成纤维L929细胞系均来源于中国科学院细胞库. 所有细胞均在37 ℃含5% CO2的恒温培养箱中培养. 其中, HepG2细胞使用含10%胎牛血清(FBS)的DMEM培养基进行培养, 而其他细胞系则采用含10% FBS的RPMI-1640培养基.

4.4.2 体外抗肿瘤活性评价

细胞存活率通过噻唑蓝(MTT)法进行测定. HepG2, MCF-7, MDA-MB-231, HUVEC和L929细胞在对数生长期以每孔6×10³个细胞接种于96孔板中, 于37 ℃ 5% CO2条件下培养过夜. 将多肽溶解于二甲基亚砜(DMSO)中配制为10 mmol•L−1的母液, 使用无血清的DMEM或RPMI-1640培养基稀释, 制备成一系列浓度梯度的工作液. 将浓度为0.03, 1, 3, 10, 30或100 μmol•L−1的工作液以50 μL/孔加入至96孔板中孵育48 h, 培养结束后, 每孔加入15 μL浓度为5 mg•mL−1的MTT溶液, 置于培养箱中孵育4 h. 小心移除上清, 每孔加入150 μL DMSO, 于培养箱中静置30 min使结晶充分溶解. 经震荡混匀后, 使用酶标仪在492 nm波长处测定各孔的吸光度值. 所有实验均独立重复三次. 基于所获数据, 使用IBM SPSS Statistics 22软件计算多肽对各细胞系的半数抑制浓度(IC50).

4.5 溶解度测试

使用UV-2600紫外可见分光光度计在25 ℃下测定SN38饱和溶液, LS-2稀释饱和溶液, OS-2稀释饱和溶液, CS-1稀释饱和溶液和CS-2稀释饱和溶液在磷酸盐缓冲溶液(PBS) (1×)的吸光度. 由于LS-2, OS-2, CS-1和CS-2的饱和溶液吸光度极高, 超过仪器检测限, 故对其进行稀释. 首先绘制浓度标准曲线并设置六个浓度梯度(SN38, LS-2, OS-2, CS-1和CS-2在PBS中的浓度梯度均为100, 50, 25, 12.5和6.25 μmol•L−1). 随后制备SN38, LS-2, OS-2, CS-1和CS-2的饱和PBS溶液. 为确保多肽-SN38偶联物的吸光度处于线性范围, 对LS-2, OS-2, CS-1和CS-2的饱和溶液均进行100倍稀释后检测. 将测定样品的吸光度代入标准方程, 使用GraphPad Prism 10.0软件进行线性拟合, 每个实验重复三次.

4.6 细胞摄取实验

使用共聚焦显微镜(Nikon)评估杂合肽在MCF-7细胞中的摄取. MCF-7细胞以1×10⁴个/孔的密度接种在24孔板中并培养过夜. 首先使用SYBR Green I对细胞核染色15 min, 弃去染液后, 加入指定浓度的多肽工作液(1 mL/孔), 于培养箱中分别孵育0、6、12 h. 孵育完成后, 弃去培养基, 用PBS洗涤三次, 更换为无酚红培养基. 随后, 使用Nikon共聚焦显微镜拍摄图像, 并通过ImageJ软件定量分析细胞摄取率[80]. 实验重复三次.

4.7 划痕实验

本研究通过划痕实验评估多肽对肿瘤细胞HepG2和MCF-7的抗迁移能力. HepG2和MCF-7细胞以1×10⁵个/孔的密度接种在24孔板中并培养过夜, 当细胞汇合度达到约90%时, 每孔使用无菌200 μL枪头制作两条平行的划痕伤口. 用PBS洗涤三次后, 细胞在含有不同浓度肽的无血清培养基中处理12或24 h[81]. 划痕图像通过显微镜(Nikon)观察, 并使用ImageJ软件进行量化.

4.8 多肽-SN38偶联物的血清稳定性

为研究多肽-SN38偶联物的稳定性, 针对多肽LS-2、OS-2和CS-1进行血清稳定性实验. 在10%人血清中监测多肽-SN38偶联物(孵育浓度1 mmol•L−1)在0、6、12、24和48 h的残余量, 采用分析型反相高效液相色谱(RP-HPLC)和ESI-MS实时监测多肽-SN38偶联物的时间依赖性降解, 色谱条件为20%-2 min-20%~60%-30 min.
(Cheng, B.)
[1]
Siegel, R. L.; Giaquinto, A. N.; Jemal, A. CA. Cancer J. Clin. 2024, 74, 12.

[2]
Li, J.; Gao, F.; Zhang, W. Chin. J. Org. Chem. 2026, 46, 315 (in Chinese).

DOI

(李静, 高峰, 张万斌, 有机化学, 2026, 46, 315.)

DOI

[3]
Siegel, R. L.; Miller, K. D.; Wagle, N. S.; Jemal, A. CA. Cancer J. Clin. 2023, 73, 17.

[4]
Miller, K. D.; Nogueira, L.; Devasia, T.; Mariotto, A. B.; Yabroff, K. R.; Jemal, A.; Kramer, J.; Siegel, R. L. CA. Cancer J. Clin. 2022, 72, 409.

[5]
Alblihy, A.; Ali, R.; Algethami, M.; Shoqafi, A.; Toss, M. S.; Brownlie, J.; Tatum, N. J.; Hickson, I.; Moran, P. O.; Grabowska, A.; Jeyapalan, J. N.; Mongan, N. P.; Rakha, E. A.; Madhusudan, S. NPJ Precis. Oncol. 2022, 6, 51.

DOI PMID

[6]
Pines, J.; Zhou, A. S.; Tucker, J. B.; Scribano, C. M.; Lynch, A. R.; Carlsen, C. L.; Pop-Vicas, S. T.; Pattaswamy, S. M.; Burkard, M. E.; Weaver, B. A. PLoS Biol. 2023, 21, e3002339.

DOI

[7]
Yang, J.; Jia, L.; He, Z.; Wang, Y. Int. J. Pharm. 2023, 637, 122886.

DOI

[8]
Banadka, A.; Narasimha, S. W.; Dandin, V. S.; Naik, P. M.; Vennapusa, A. R.; Melmaiee, K.; Vemanna, R. S.; Al-Khayri, J. M.; Thiruvengadam, M.; Nagella, P. Appl. Microbiol. Biotechnol. 2024, 108, 382.

DOI

[9]
Farhoudi, L.; Maryam Hosseinikhah, S.; Vahdat-Lasemi, F.; Sukhorukov, V. N.; Kesharwani, P.; Sahebkar, A. Int. J. Pharm. 2024, 659, 124292.

DOI

[10]
Nguyen, T.-A. M.; Nguyen, T.-D.; Leung, Y. Y.; McConnachie, M.; Sannikov, O.; Xia, Z.; Dang, T.-T. T. Commun. Chem. 2021, 4, 177.

DOI

[11]
Hou, X.; Wei, Z.; Qi, X.; Liu, D.; Sun, Y.; Jiang, Y.; Liu, C.; Zhou, W.; Yang, L.; Liu, K. Drug Deliv. Transl. Res. 2025, 15, 1525.

DOI

[12]
Lozano-García, M.; Dikici, E.; Bilbao, D.; Mohan, P.; Deo, S.; Daunert, S. J. Control. Release 2025, 384, 133937.

[13]
Yin, X.; Wu, H.; Zhang, X.; Gu, H.; Yu, R. Acta Chim. Sinica 2013, 71, 560 (in Chinese).

DOI

(尹小丽, 吴海龙, 张晓华, 谷惠文, 俞汝勤, 化学学报, 2013, 71, 560.)

DOI

[14]
Xie, L.; Wang, Y.; Wang, K.; Chen, W.; Yang, F. Eur. J. Med. Chem. 2025, 296, 117853.

DOI

[15]
Yu, C.; Huang, F.; Wang, K.; Liu, M.; Chow, W. A.; Ling, X.; Li, F.; Causey, J. L.; Huang, X.; Cook-Wiens, G.; Cui, X. J. Transl. Med. 2023, 21, 897.

DOI

[16]
He, W.; Du, Y.; Wang, T.; Wang, J.; Cheng, L.; Li, X. Int. J. Pharm. 2021, 606, 120856.

DOI

[17]
Huang, X.; Li, J.; Yang, Y.; Wang, Z.-L.; Yang, X.-Z.; Lu, Z.-D.; Xu, C.-F. Biomater. Sci. 2023, 11, 7445.

DOI

[18]
Zhang, Y.; Wang, J.; Liu, C.; Xing, H.; Jiang, Y.; Li, X. J. Mater. Chem. B 2023, 11, 2478.

DOI

[19]
Jiang, Y.; Chen, H.; Lin, T.; Zhang, C.; Shen, J.; Chen, J.; Zhao, Y.; Xu, W.; Wang, G.; Huang, P. J. Nanobiotechnol. 2024, 22, 2.

DOI

[20]
Mao, L.; Wang, H.; Tan, M.; Ou, L.; Kong, D.; Yang, Z. Chem. Commun. 2012, 48, 395.

DOI

[21]
Lerchen, H. G.; Baumgarten, J.; von dem Bruch, K.; Lehmann, T. E.; Sperzel, M.; Kempka, G.; Fiebig, H. H. J. Med. Chem. 2001, 44, 4186.

PMID

[22]
Gong, L.; Zhao, H.; Liu, Y.; Wu, H.; Liu, C.; Chang, S.; Chen, L.; Jin, M.; Wang, Q.; Gao, Z.; Huang, W. Acta Pharm. Sin. B 2023, 13, 3659.

DOI

[23]
Alas, M.; Saghaeidehkordi, A.; Kaur, K. J. Med. Chem. 2021, 64, 216.

DOI

[24]
Jin, H.; Yang, P.; Min, H.; Song, J.; Qi, Y. Cancer Lett. 2026, 638, 218174.

DOI

[25]
Fu, C.; Yu, L.; Miao, Y.; Liu, X.; Yu, Z.; Wei, M. Acta Pharm. Sin. B 2023, 13, 498.

DOI

[26]
Wang, D.; Yin, F.; Li, Z.; Zhang, Y.; Shi, C. J. Nanobiotechnol. 2025, 23, 305.

DOI

[27]
Wu, M.; Huang, W.; Yang, N.; Liu, Y. Exp. Hematol. Oncol. 2022, 11, 93.

DOI

[28]
Sun, X.; Ye, F.; Hu, D.; Wang, P. J. Am. Chem. Soc. 2025, 147, 48244.

DOI

[29]
Bai, H.; Ye, F.; Purnachandar, D.; Liu, X.; Huang, P.; Wang, P. J. Am. Chem. Soc. 2025, 147, 34011.

DOI

[30]
Ye, F.; Bai, H.; Liu, X.; Xu, P.; Ding, G.; Huang, P.; Zhang, X.; Yu, B.; Wang, P. Angew. Chem. Int. Ed. 2025, 64, e202518002.

DOI

[31]
Liu, T.; Xu, S.; Zhao, J. Chin. J. Org. Chem. 2021, 41, 873 (in Chinese).

DOI

(刘涛, 许泗林, 赵军锋, 有机化学, 2021, 41, 873.)

DOI

[32]
Hennrich, U.; Kopka, K. Pharmaceuticals 2019, 12, 114.

DOI

[33]
Sayyad, N.; Vrettos, E. I.; Karampelas, T.; Chatzigiannis, C. M.; Spyridaki, K.; Liapakis, G.; Tamvakopoulos, C.; Tzakos, A. G. Eur. J. Med. Chem. 2019, 166, 256.

DOI PMID

[34]
Yu, Q.; Meng, M.; Yao, J.; Du, S.; Qi, Y. Acta Chim. Sinica 2025, 83, 341 (in Chinese).

DOI

(于千尧, 孟铭, 姚景方, 杜姗姗, 齐昀坤, 化学学报, 2025, 83, 341 )

DOI

[35]
Qian, Z.; Martyna, A.; Hard, R. L.; Wang, J.; Appiah-Kubi, G.; Coss, C.; Phelps, M. A.; Rossman, J. S.; Pei, D. Biochemistry 2016, 55, 2601.

DOI

[36]
Cao, Z.; Harris, N.; Kozielski, A.; Vardeman, D.; Stehlin, J. S.; Giovanella, B. J. Med. Chem. 1998, 41, 31.

PMID

[37]
Zhao, H.; Lee, C.; Sai, P.; Choe, Y. H.; Boro, M.; Pendri, A.; Guan, S.; Greenwald, R. B. J. Org. Chem. 2000, 65, 4601.

PMID

[38]
Bi, Y.; Lee, R. J.; Wang, X.; Sun, Y.; Wang, M.; Li, L.; Li, C.; Xie, J.; Teng, L. Int. J. Nanomed. 2018, 13, 5811.

DOI

[39]
Hao, T.; Fu, Y.; Yang, Y.; Yang, S.; Liu, J.; Tang, J.; Ridwan, K. A.; Teng, Y.; Liu, Z.; Li, J.; Guo, N.; Yu, P. Eur. J. Med. Chem. 2021, 219, 113430.

DOI

[40]
Hill, S. K.; Zeng, M.; Rajendrakumar, S. K.; Dallmann, R.; Perrier, S. Adv. Healthc. Mater. 2025, e02527.

[41]
Zhang, H.; Wang, J.; Mao, W.; Huang, J.; Wu, X.; Shen, Y.; Sui, M. J. Control. Release 2013, 166, 147.

DOI

[42]
Chi, Q.-N.; Jia, S.-X.; Yin, H.; Wang, L.-E.; Fu, X.-Y.; Ma, Y.-N.; Sun, M.-P.; Qi, Y.-K.; Li, Z.; Du, S.-S. Bioorg. Chem. 2023, 134, 106451.

DOI

[43]
Mohri, K.; Morimoto, N.; Maruyama, M.; Nakamoto, N.; Hayashi, E.; Nagata, K.; Miyata, K.; Ochiai, K.; Hiwatari, K.-i.; Tsubaki, K.; Tobita, E.; Ishimaru, Y.; Maeda, S.; Sakuma, S. Bioconjug. Chem. 2015, 26, 1782.

DOI

[44]
Huang, D. L.; Li, Y.; Liang, J.; Yu, L.; Xue, M.; Cao, X. X.; Xiao, B.; Tian, C. L.; Liu, L.; Zheng, J. S. J. Am. Chem. Soc. 2020, 142, 8790.

DOI

[45]
Pathak, B.; Kesari, S.; Patwari, G. N. J. Phys. Chem. B 2024, 128, 1022.

DOI

[46]
Shi, H.; Wang, Y.; Hua, R. Phys. Chem. Chem. Phys. 2015, 17, 30279.

DOI

[47]
Shen, F.; Zhang, Z. P.; Li, J. B.; Lin, Y.; Liu, L. Org. Lett. 2011, 13, 568.

DOI PMID

[48]
Yin, H.; Chen, X.; Fu, X.; Ma, Y.; Xu, Y.; Zhang, T.; Liang, S.; Du, S.; Qi, Y.; Wang, K. Acta Chim. Sinica 2022, 80, 444 (in Chinese).

DOI

(尹昊, 陈西同, 付邢言, 马艳楠, 徐以梅, 张特, 梁帅, 杜姗姗, 齐昀坤, 王克威, 化学学报, 2022, 80, 444.)

DOI

[49]
Shen, W.; Shi, P.; Dong, Q.; Zhou, X.; Chen, C.; Sui, X.; Tian, W.; Zhu, X.; Wang, X.; Jin, S.; Wu, Y.; Chen, G.; Qiu, L.; Zhai, W.; Gao, Y. J. Immunother. Cancer 2023, 11, e007068.

DOI

[50]
Yu, Q.; Yao, J.; Meng, M.; Zhang, Z.; Pang, C.; Zhang, Z.; Liu, Q.; Chen, X.; Yu, R.; Wang, K.; Qi, Y. Acta Pharm. Sin. B 2026, DOI: 10.1016/j.apsb.2026.01.006.

[51]
Obianyo, O.; Causey, C. P.; Jones, J. E.; Thompson, P. R. ACS Chem. Biol. 2011, 6, 1127.

DOI

[52]
Saha, A.; Mandal, S.; Arafiles, J. V. V.; Gómez‐González, J.; Hackenberger, C. P. R.; Brik, A. Angew. Chem. Int. Ed. 2022, 61, e202207551.

DOI

[53]
Jwad, R.; Weissberger, D.; Hunter, L. Chem. Rev. 2020, 120, 9743.

DOI

[54]
Szaniszló, S.; Csizmadia, I. G.; Jákli, I.; Farkas, V.; Láng, A.; Sulyok‐Eiler, M.; Harmat, V.; Pintér, I.; Perczel, A. Chem. Eur. J. 2025, 31, e202403319.

DOI

[55]
He, Y.; Yuan, X.-M.; Lei, P.; Wu, S.; Xing, W.; Lan, X.-L.; Zhu, H.-F.; Huang, T.; Wang, G.-B.; An, R.; Zhang, Y.-X.; Shen, G.-X. Acta Pharmacol. Sin. 2009, 30, 1053.

DOI

[56]
Zhang, J.; Jin, W.; Wang, X.; Wang, J.; Zhang, X.; Zhang, Q. Mol. Pharm. 2010, 7, 1159.

DOI

[57]
Tambe, P.; Salve, R.; Choudhary, P.; Kumar, P.; Jadhav, S.; Paknikar, K. M.; Gajbhiye, V. Int. J. Pharm. 2023, 634, 122659.

DOI

[58]
Qiu, B.; Fan, R.; Si, G.; Wang, J.; Wang, K.; Zheng, G.; Tian, X. Eur. J. Med. Chem. 2026, 305, 118563.

DOI

[59]
Fang, X.; Gao, K.; Huang, J.; Liu, K.; Chen, L.; Piao, Y.; Liu, X.; Tang, J.; Shen, Y.; Zhou, Z. J. Mater. Chem. B 2021, 9, 8594.

DOI

[60]
Conner, S. J.; Guarin, J. R.; Le, T. T.; Fatherree, J. P.; Kelley, C.; Payne, S. L.; Parker, S. R.; Bloomer, H.; Zhang, C.; Salhany, K.; McGinn, R. A.; Henrich, E.; Yui, A.; Srinivasan, D.; Borges, H.; Oudin, M. J. Breast Cancer Res. 2024, 26, 43.

DOI

[61]
Du, W.; Nair, P.; Johnston, A.; Wu, P.-H.; Wirtz, D. Annu. Rev. Biomed. Eng. 2022, 24, 275.

DOI

[62]
Cheng, G.; Liu, Y.; Piao, H.; Gao, Y.; Xu, C.; Tian, Y.; Wang, L.; Liu, J.; Tang, B.; Zou, M. Int. J. Nanomed. 2015, 10, 2295.

DOI PMID

[63]
Dong, S.; Zheng, J.-S.; Li, Y.; Wang, H.; Chen, G.; Chen, Y.; Fang, G.; Guo, J.; He, C.; Hu, H.; Li, X.; Li, Y.; Li, Z.; Pan, M.; Tang, S.; Tian, C.; Wang, P.; Wu, B.; Wu, C.; Zhao, J.; Liu, L. Sci. China Chem. 2024, 67, 1060.

DOI

[64]
Zhang, B.; Zheng, Y.; Chu, G.; Deng, X.; Wang, T.; Shi, W.; Zhou, Y.; Tang, S.; Zheng, J. S.; Liu, L. Angew. Chem. Int. Ed. 2023, 62, e202306270.

DOI

[65]
Zhao, R.; Shi, P.; Cui, J. B.; Shi, C.; Wei, X. X.; Luo, J.; Xia, Z.; Shi, W. W.; Zhou, Y.; Tang, J.; Tian, C.; Meininghaus, M.; Bierer, D.; Shi, J.; Li, Y. M.; Liu, L. Angew. Chem. Int. Ed. 2023, 62, e202216365.

DOI

[66]
Liu, Q.; Jia, S.-X.; Chi, Q.-N.; Jin, L.; Chen, X.-Q.; Li, J.; Qi, Y.-K.; Du, S.-S. Bioorg. Chem. 2025, 159, 108344.

DOI

[67]
Chen, X.-Q.; Cui, S.-S.; Chen, Y.-Z.; Wang, C.-Y.; Liu, Q.; Qi, Y.-K.; Du, S.-S. Mol. Pharmaceutics 2025, 22, 1449.

DOI

[68]
Liu, Y.; Han, D.; Liu, L. Angew. Chem. Int. Ed. 2025, 64, e202504405.

DOI

[69]
Qu, Q.; Pan, M.; Gao, S.; Zheng, Q. Y.; Yu, Y. Y.; Su, J. C.; Li, X.; Hu, H. G. Adv. Sci. 2018, 5, 1800234.

DOI

[70]
Chen, B.; Liu, C.; Cong, W.; Gao, F.; Zou, Y.; Su, L.; Liu, L.; Hillisch, A.; Lehmann, L.; Bierer, D.; Li, X.; Hu, H.-G. Chem. Sci. 2023, 14, 11499.

DOI

[71]
Chen, X.-X.; Tang, Y.; Wu, M.; Zhang, Y.-N.; Chen, K.; Zhou, Z.; Fang, G.-M. Org. Lett. 2021, 23, 7792.

DOI

[72]
Wang, T.; Cao, X.; Zheng, Y.; Chen, C.; Zhou, L.; Sun, D.; Fang, G.; Tian, C. Chem. Commun. 2023, 59, 5839.

DOI

[73]
Zheng, J. S.; Tang, S.; Qi, Y. K.; Wang, Z. P.; Liu, L. Nat. Protoc. 2013, 8, 2483.

DOI

[74]
Wang, J.; Dong, L.; Liu, Y.; Chen, X.; Ma, Y.; Yin, H.; Du, S.; Qi, Y.; Wang, K. Chin. J. Org. Chem. 2021, 41, 2800 (in Chinese).

DOI

(王金艳, 董黎颖, 刘雅妮, 陈西同, 马艳楠, 尹昊, 杜姗姗, 齐昀坤, 王克威, 有机化学, 2021, 41, 2800.)

DOI

[75]
Xu, H.; Fu, X.-Y.; Bao, Y.-X.; Zhu, S.-Y.; Xu, Z.; Song, M.; Qi, Y.-K.; Li, Z.; Du, S.-S. Bioorg. Chem. 2024, 147, 107356.

DOI

[76]
Spears, R. J.; McMahon, C.; Chudasama, V. Chem. Soc. Rev. 2021, 50, 11098.

DOI

[77]
Isidro-Llobet, A.; Alvarez, M.; Albericio, F. Chem. Rev. 2009, 109, 2455.

DOI PMID

[78]
Qu, Q.; Gao, S.; Wu, F.; Zhang, M. G.; Li, Y.; Zhang, L. H.; Bierer, D.; Tian, C. L.; Zheng, J. S.; Liu, L. Angew. Chem. Int. Ed. 2020, 59, 6037.

DOI

[79]
Huang, D. L.; Guo, W. C.; Shi, W. W.; Gao, Y. P.; Zhou, Y. K.; Wang, L. J.; Wang, C.; Tang, S.; Liu, L.; Zheng, J. S. Sci. Adv. 2024, 10, eado9413.

[80]
Li, Y.-J.; Fang, C.-B.; Wang, S.-S.; Chen, X.-Q.; Li, Y.; Liu, Q.; Qi, Y.-K.; Du, S.-S. Bioorg. Med. Chem. 2024, 111, 117869.

DOI

[81]
Wang, Z.-Q.; Wu, Z.-X.; Chen, J.-W.; Li, H.-F.; Wu, H.-D.; Bao, J.-X.; Cheng, Y.; Dai, Y.-W.; Wang, O.-C.; Dai, X.-X. Phytomedicine 2025, 136, 156287.

DOI

文章导航

/