研究论文

钯纳米团簇诱导脂质过氧化和膜物理特性变化

  • 马文杰 ,
  • 汤佳栋 ,
  • 王辰 , *
展开
  • 华东师范大学化学与分子工程学院 上海 200241

收稿日期: 2025-12-23

  网络出版日期: 2026-06-04

基金资助

国家重点研发计划(2022YFA1505900)

国家重点研发计划(2024YFB3814900)

国家自然科学基金(22202073)

重庆市自然科学基金(CSTB2023NSCQ- MSX0159)

Palladium Nanoclusters Induce Lipid Peroxidation and Alter Membrane Physical Properties

  • Wenjie Ma ,
  • Jiadong Tang ,
  • Chen Wang , *
Expand
  • School of Chemistry and Molecular Engineering, East China Normal University, Shanghai 200241, China

Received date: 2025-12-23

  Online published: 2026-06-04

Supported by

National Key Research and Development Program of China(2022YFA1505900)

National Key Research and Development Program of China(2024YFB3814900)

National Natural Science Foundation of China(22202073)

Natural Science Foundation of Chongqing(CSTB2023NSCQ-MSX0159)

摘要

以共价有机笼为模板合成限域钯团簇, 展现出独特多重类酶催化特性, 高效催化产生超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)与羟基自由基(•OH)等活性氧物种. 以能够保留天然膜复杂组成和结构特征的巨型质膜囊泡(GPMVs)为模型体系, 系统揭示了该限域纳米团簇产生的活性氧(ROS)对生物膜界面的调控作用. 研究发现, ROS优先作用于富含多不饱和脂肪酸的液态无序区, 引发空间选择性的脂质过氧化反应. 该过程显著重塑膜的物理化学性质: 一方面, 脂质过氧化产物促进膜相分离行为增强; 另一方面, 膜内部极性显著降低. 上述变化的本质源于脂质堆积方式与局域膜微环境的动态重构. 本研究阐明了ROS介导的脂质过氧化过程在空间维度上的非均一性特征, 揭示了脂质过氧化与膜极性及相分离行为之间的内在关联, 为基于膜物理化学性质精准调控的催化治疗策略提供了新的设计思路和理论依据.

本文引用格式

马文杰 , 汤佳栋 , 王辰 . 钯纳米团簇诱导脂质过氧化和膜物理特性变化[J]. 化学学报, 2026 , 84(7) : 1121 -1128 . DOI: 10.6023/A25120416

Abstract

Confined palladium clusters are synthesized using covalent organic cages as templates, exhibiting unique multi- enzyme-like catalytic properties that can efficiently catalyze the production of reactive oxygen species, such as superoxide anion ($\text{O}_{\text{2}}^{\centerdot }$) and hydroxyl radical (•OH). Using giant plasma membrane vesicles (GPMVs) as a model system, which retain the complex composition and structural characteristics of natural membranes, the regulation of reactive oxygen species (ROS) generated by the confined nanoclusters at the biofilm interface was systematically revealed. Studies have shown that ROS preferentially act on the liquid-disordered regions rich in polyunsaturated fatty acids, triggering spatially selective lipid peroxidation. This process significantly reshapes the physical and chemical properties of the membrane: On the one hand, lipid peroxidation products promote the enhancement of membrane phase separation behavior; on the other hand, the internal polarity of the membrane is significantly reduced. The essence of these changes arises from the dynamic reconstruction of lipid accumulation and the local membrane microenvironment. This study clarified the heterogeneity of ROS-mediated lipid peroxidation in the spatial dimension and revealed the intrinsic relationship between lipid peroxidation, membrane polarity, and phase separation behavior. These findings provide a new design concept and theoretical basis for catalytic treatment strategies based on the precise regulation of membrane physicochemical properties.

1 引言

活性氧(ROS)是生物体系中最重要的一类氧化性中间体, 包括超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)、单线态氧(1O2)、过氧化氢(H2O2)和羟基自由基(•OH)等, 在细胞生命活动中具有明显的双重性质. 在适度水平下, ROS作为关键的信号分子[1], 调控细胞的增殖、分化与凋亡等重要过程. 当ROS水平超出细胞的抗氧化体系所能调控的范围时, 会引发严重的氧化应激[2-3], 对蛋白质、核酸和脂质等造成不可逆的损伤, 并参与衰老、神经退行性疾病及癌症等多种病理过程的发生与发展[4-8]. 在诸多由氧化应激介导的损伤路径中, 脂质过氧化因其能够放大ROS引发的初始扰动、破坏膜结构并产生具有继发反应活性的醛类产物, 被认为是氧化应激过程中的关键事件. 这是因为细胞膜及细胞器膜中富含的多不饱和脂肪酸(PUFAs)极易受到羟基自由基等活性氧[2,9-10]的攻击. ROS会抽提PUFAs双烯丙基上的氢原子, 从而引发一个自我放大的自由基链式反应. 这一过程不仅直接破坏了磷脂分子的结构, 其生成的丙二醛、4-羟基壬烯醛[11-13]等还能作为“第二信使”, 与蛋白质、核酸发生加成或交联反应[14], 进一步加剧氧化损伤效应. 因此, 脂质过氧化不仅是ROS攻击的直接后果, 更是将初始氧化信号转化为持久性膜功能障碍、并最终导向细胞命运决策[15-16](如凋亡、焦亡)的关键生化枢纽, 在氧化应激相关的病理进程中占据核心地位.
脂质过氧化的主要作用位点集中在细胞膜这一关键界面结构. 作为细胞与外界环境的第一道屏障, 细胞膜的完整性[17]、流动性[18]与功能性[19-20]高度依赖于其脂质双层的精细组成和有序排布. 脂质过氧化产生的极性过氧化物和交联性醛类产物(如丙二醛)会显著扰动脂质分子的堆积方式, 并改变膜的极性微环境, 进而导致膜功能受损[21-25]. 为了在机制层面认识脂质过氧化对膜物理化学性质的影响, 有必要在结构可控、组成接近天然膜的模型体系中开展研究. 活细胞内环境极其复杂, 存在复杂的抗氧化调控、修复机制以及细胞器间耦合, 使得在完整细胞中难以直接观测并揭示脂质过氧化对膜的基础物理性质的影响. 由细胞膜直接分离获得的巨型质膜囊泡(GPMVs)能够保留天然膜的基本脂质组成与不对称性结构[26-28], 同时排除细胞代谢等复杂因素的干扰, 因而成为研究脂质过氧化及膜结构-功能关系的理想平台.
在建立合适的膜模型之外, 获得可控且稳定的ROS来源是探究脂质过氧化对膜物理化学性质影响的关键. 近年来, 具有类天然酶活性的纳米颗粒因其稳定性高、催化活性可调及表面易功能化等特点受到广泛关注. 尤其是钯基纳米材料, 兼具类过氧化物酶(peroxi- dase-like)、类氧化酶(oxidase-like)与类过氧化氢酶(catalase-like)等多重催化活性[29-31], 可在温和条件下高效生成ROS, 在催化治疗及氧化调控等领域展现出应用潜力. 一般而言, 钯基纳米材料的催化活性[32]依赖于其尺寸、比表面积和表面活性位点, 超细钯纳米团簇因具有高比表面积表现出高活性, 然而这类结构在热力学上不稳定, 易聚集, 进而导致催化活性下降. 因此, 具有高催化活性的钯纳米团簇体系, 以获得可控且稳定的ROS来源, 并进一步探究其催化产生的ROS是否能够诱导脂质过氧化, 以及该过程对膜局部结构与物理化学性质的具体影响机制仍是当前亟待解决的核心问题.
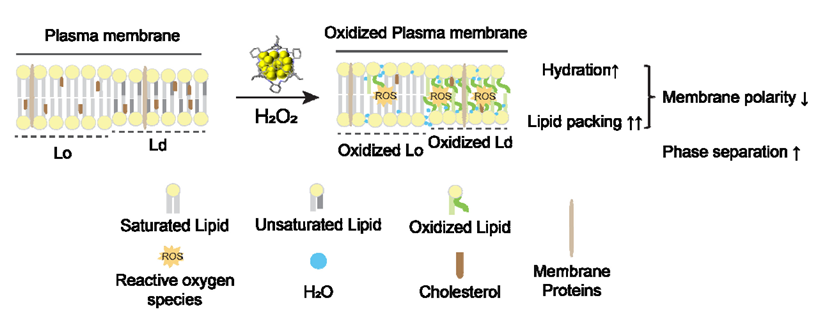
针对上述问题, 本研究以共价有机笼为模板合成结构明确、尺寸均一高催化位点的超小钯纳米团簇(PR), 通过实验证实该团簇具有类过氧化氢酶(CAT)和类氧化酶(OXD)多重类酶活性, 能够高效催化产生超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)与羟基自由基(•OH)等活性氧物种. 以能够保留天然膜复杂组成和结构特征的巨型质膜囊泡(GPMVs)为模型体系, 系统研究PR通过其类过氧化氢酶与类氧化酶的协同催化高效产生ROS, 有效诱导脂质过氧化并优先诱导膜无序区发生脂质过氧化; 进一步系统探究此过程对细胞膜极性、相行为等核心物理化学性质的影响(Scheme 1), 为深入理解纳米团簇在生物膜界面的作用模式及其调控膜结构与功能的机制提供了重要依据.
图式1 PR高效产生ROS诱导脂质过氧化引起细胞膜极性变化和相分离

Scheme 1 The highly efficient production of ROS by PR induces lipid peroxidation, leading to changes in cell membrane polarity and phase separation

2 结果与讨论

2.1 限域钯纳米团簇的构筑和表征

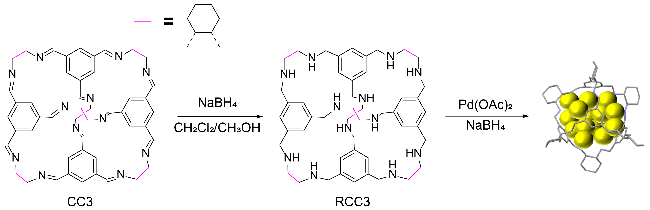
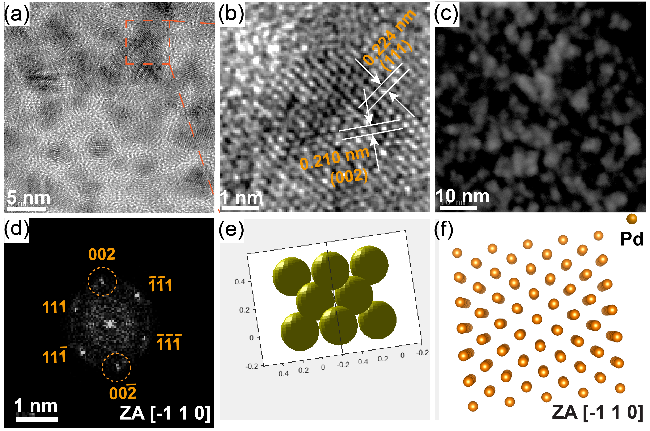
首先, 基于1,3,5-均苯三甲醛和(R,R)-1,2-环己二胺之间的席夫碱反应, 合成具有亚胺键的共价有机笼CC3 (Scheme 2), 引入高浓度NaBH4为还原剂得到具有仲胺键的共价有机笼RCC3. 随后, 以该分子笼为受限模板, 通过两相溶剂法在其空腔限域环境中原位还原钯纳米颗粒最终得到产物Pd@RCC3 (PR)[33]. 核磁共振氢谱中亚胺键特征信号峰的消失及仲胺键特征信号峰的出现证实了分子笼从CC3到RCC3的成功转变[34](见支持信息, 图S1~S5). 为进一步确认分子笼内包封钯纳米团簇的晶体结构, 进行了透射电子显微镜(TEM)分析如图1a和图S6 (见支持信息)所示. 可以清楚地观察到(111)和(002)晶面(图1b), 其晶面间距分别为0.224 nm和0.210 nm. 扫描透射电子显微镜(STEM)图像证实了分子笼的组成和Pd元素(见支持信息, 图S7)的存在(图1c). 此外, 通过快速傅立叶变换(FFT)和原子结构模型对其结构进一步验证, 显示出其沿轴(ZA)为10的典型立方结构(图1d~1f).
图式2 PR的合成路线

Scheme 2 The synthetic route of PR

图1 PR的表征. (a) PR的透射电子显微镜图像; (b) PR的选区高分辨率透射电子显微镜图像; (c) PR的扫描透射电子显微镜图像; (d~f) PR的快速傅里叶变换分析及相应的三维原子堆积模型和二维排列方式

Figure 1 Characterization of PR. (a) TEM imaging of PR; (b) Selected area HRTEM image of PR; (c) Scanning transmission electron microscopy (STEM) images of PR; (d~f) Fast Fourier transform (FFT) analysis and the corresponding 3D atomic packing model, and 2D arrangement of PR

2.2 钯团簇的类酶活性与ROS生成特性

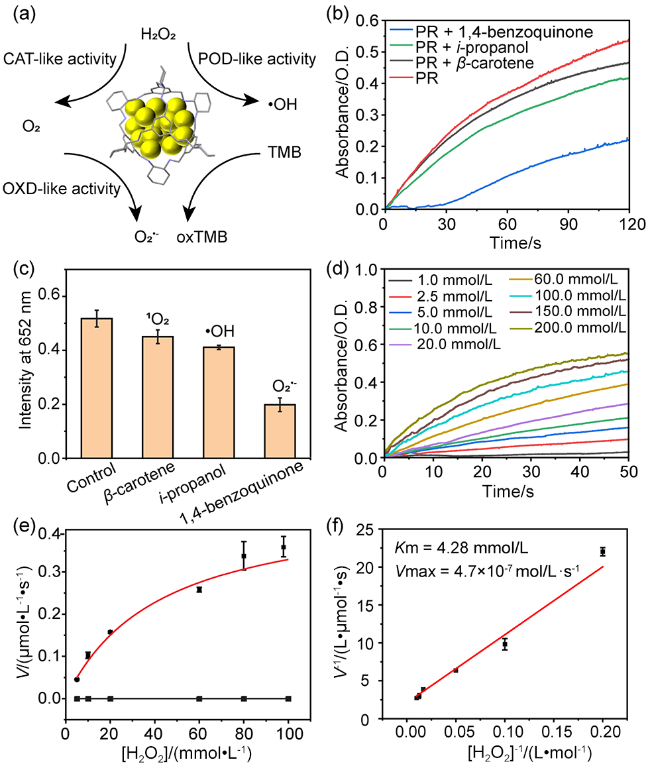
据报道, 过渡态钯纳米颗粒在模拟天然酶活性方面展现出重要潜力, 尤其在抗癌治疗与生物治疗[35-40]相关领域备受关注. 为验证其类天然酶活性, 本研究选用3,3',5,5'-四甲基联苯胺(TMB)作为显色底物进行实验. 在反应体系中引入H2O2后, PR通过其类过氧化氢酶(CAT)活性将H2O2分解为O2; 随后在类氧化酶(OXD)活性作用下, O2被进一步转化为ROS, 进而氧化TMB生成蓝色产物oxTMB, 其在652 nm处呈现特征紫外吸收峰. 为明确反应过程中产生的ROS类型, 在催化体系中分别加入多种ROS抑制剂, 包括对苯醌(超氧阴离子$\text{O}_{\text{2}}^{\centerdot }$的抑制剂)、叔丁醇(羟基自由基•OH的抑制剂)和β-胡萝卜素(单线态氧1O2的抑制剂), 通过比较加入前后oxTMB在652 nm处吸光度的变化以评估各类ROS的贡献(图2b, 2c). 实验结果显示, 加入对苯醌后, oxTMB的吸光度显著下降, 表明超氧阴离子在TMB氧化过程中起主要作用; 而加入叔丁醇仅引起吸光度的轻微降低, 说明羟基自由基的贡献较弱; β-胡萝卜素的加入对吸光度影响最小, 反映单线态氧的参与程度较低. 已有充分研究证实[41-44], 钯纳米颗粒的催化活性与其暴露的晶面密切相关: 其中, (111)晶面主要表现出较强的类过氧化氢酶活性(CAT), 而(002)晶面则以类氧化酶活性(OXD)为主. 综上可知, PR材料因同时暴露(111)与(002)晶面, 实现了类CAT与类OXD活性的协同作用(图2a), 在生成的$\text{O}_{\text{2}}^{\centerdot }$及•OH的作用下, 共同驱动TMB的氧化反应.
图2 PR的类酶活性和生成ROS的种类. (a) PR协同催化示意图; (b)在PR和ROS清除剂存在下, oxTMB在652 nm处吸光度随时间变化; (c)在不同活性氧清除剂存在下oxTMB 2 min内652 nm处的吸光度强度变化; (d)不同浓度H2O2存在下oxTMB在652 nm处吸光度随时间的变化; (e) PR催化剂以H2O2为底物的Michaelis-Menten稳态动力学曲线. 反应体系包含0.5 mmol/L TMB、pH为6.5 4-羟乙基哌嗪乙磺酸(HEPES)缓冲液及不同浓度H2O2 (0~100 mmol/L). 红色曲线代表200 μg/mL PR存在下的动力学拟合, 黑色曲线为无PR对照; (f) PR催化剂以H2O2为底物的Lineweaver-Burk图

Figure 2 The enzyme-like activity of PR and the types of ROS generated. (a) Schematic diagram of PR synergistic catalysis; (b) The absorbance of oxTMB at 652 nm changes over time in the presence of PR and ROS scavengers; (c) The absorbance intensity of oxTMB at 652 nm changes within 2 min in the presence of different ROS scavengers; (d) The absorbance of oxTMB at 652 nm changes over time in the presence of different concentrations of H2O2; (e) The Michaelis-Menten steady-state kinetic curve of the PR catalyst with H2O2 as the substrate. The reaction system contained 0.5 mmol/L TMB, pH 6.5 4-(2-hydroxyethyl)-1-piperazineethanesulfonic acid (HEPES) buffer, and different concentrations of H2O2 (0~100 mmol/L). The red curve represents the kinetic fitting in the presence of 200 μg/mL PR, while the black curve serves as the control without PR; (f) Lineweaver-Burk plot of the PR catalyst with H2O2 as the substrate

为进一步评估PR的催化性能, 测定了其类过氧化物酶反应的Michaelis常数(Km). 该参数表示酶促反应速率达到最大反应速率(Vmax)一半时的底物浓度, 是评价酶与底物亲和力的关键指标: Km值越小, 表明亲和力越强, 催化效率越高. 随着体系中H2O2的浓度升高, 观察到652 nm处吸光度随时间显著上升(图2d), 进一步证实了类CAT与类OXD活性的协同增强效应. 采用Lineweaver-Burk作图法对Michaelis-Menten方程进行稳态动力学分析, 得到相应的Vmax与Km参数(图2e, 2f). PR催化TMB氧化的Km值为4.28 mmol/L, Vmax为 4.7×10⁻⁷ mol•L-1•s-1, 这一结果表明PR对TMB具有较高亲和力与优异的催化效率.

2.3 活性氧诱导磷脂膜模型发生脂质过氧化

基于上述研究, 证实了所合成的钯纳米颗粒能够通过其类过氧化氢酶与类氧化酶的协同活性, 有效催化产生超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)与羟基自由基(•OH)等活性氧物种(ROS), 尤其是高反应活性的•OH, 是诱导生物膜损伤的关键介质; 其可通过抽氢反应攻击磷脂双分子层中多不饱和脂肪酸(PUFAs)的双烯丙基亚甲基引发脂质过氧化的链式反应[2,9-10], 最终导致膜流动性降低、通透性增加乃至膜结构完整性丧失, 从而引起细胞功能紊乱与严重损伤[17-20].
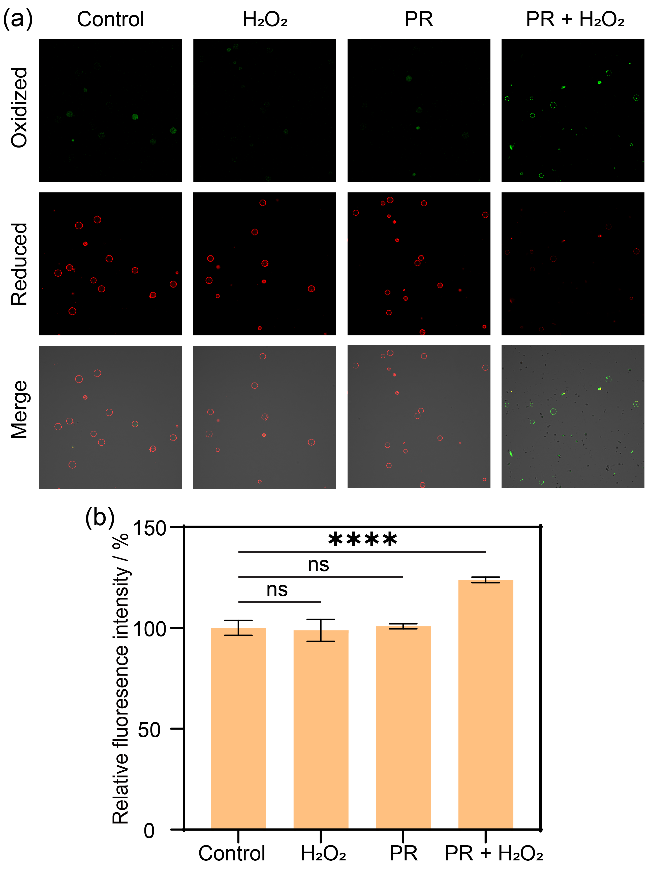
为在体外探究PR产生ROS是否能够诱导脂质过氧化及其潜在的膜损伤, 排除细胞内复杂组分(如抗氧化系统、细胞器等)的干扰, 构建了具有天然磷脂组成与膜屏障功能研究膜-纳米材料相互作用及氧化损伤的理想平台-细胞膜囊泡模型(GPMVs). GPMVs是通过用起泡试剂组合处理HeLa细胞产生的, 它们从细胞表面释放并收集[26]. 为直接监测并定位脂质过氧化, 使用脂质过氧化敏感探针C11-BODIPY标记于囊泡膜, 该探针可以快速入膜, 是一种用于检测活细胞内脂质过氧化及抗氧化能力的荧光探针. 其还原态和氧化态均具有良好的亲脂性不会自发离开细胞膜磷脂双分子层. 当其处于还原态主要为红色荧光, 经脂质过氧化诱导后最大发射峰会红移, 主要为绿色荧光. 共聚焦显微镜成像结果显示(图3a), 在C11-BODIPY标记的对照组GPMVs中, 主要呈现红色荧光. 相比之下, 将所得囊泡暴露于PR+H2O2体系内, 用C11-BODIPY标记的GPMVs还原态红色荧光信号明显下降, 而氧化态绿色荧光信号显著增加, 经过荧光强度分析可知(图3b), 相较于对照组绿色荧光强度高出30%. 单独使用PR处理仅引起9%的绿色荧光增强, 而单独H2O2处理组则未见明显变化. 该结果明确证实, 在H2O2存在下, PR能通过其双重类酶活性协同催化, 高效生成ROS并诱发显著的脂质过氧化.
图3 PR诱导脂质过氧化. (a)分别用空白组、PR、H2O2和PR+H2O2处理GPMVs诱导其脂质过氧化的共聚焦激光扫描显微镜图像, 用C11-BODIPY进行染色, 其中氧化态为绿色荧光, 还原态为红色荧光. 比例尺为50 μm; (b)四组绿色荧光的相对荧光强度分析, ****, P<0.0001; ns: 无显著性差异

Figure 3 PR induced lipid peroxidation. (a) Confocal laser scanning microscope images (CLSM) of GPMVs induced lipid peroxidation were obtained for the blank group, PR, H₂O₂, and PR+H₂O₂, respectively, and stained with C11-BODIPY. In these images, the oxidized state is represented by green fluorescence, while the reduced state is represented by red fluorescence. Scale bar=50 μm; (b) Relative fluorescence intensity analysis of the green fluorescence among four groups, ****, P<0.0001; ns: no significant difference

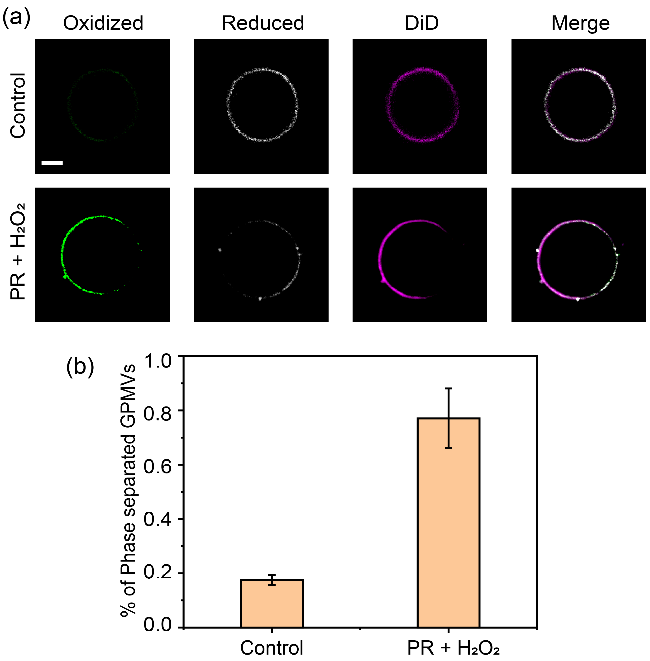
在脂质过氧化的GPMVs中, 发现C11-BODIPY荧光呈现明显的区域富集现象(图4a). 为了确定这种划分是否对应于细胞膜有序(Lo)或无序结构域(Ld), 成像前用C11-BODIPY和脂质无序区标记物[45-46] DiD标记GPMVs. 在对照GPMVs和经过脂质过氧化的GPMVs中, 有还原C11-BODIPY的区域在DiD荧光中被耗尽, 表明它对应于脂质有序区. 另一方面, 具有高水平绿色荧光(氧化态C11-BODIPY)的区域通常有更强烈的DiD荧光, 这意味着它们对应于脂质无序区. 定量分析进一步表明, 脂质过氧化显著促进了膜相分离: 在对照组中仅约20%囊泡发生相分离, 而经PR+H2O2处理后, 这一比例上升至约80% (图4b). 综上所述, 这些结果表明脂质过氧化更倾向于发生在脂质无序区且对等离子体膜相位行为有深远的影响, 显著增强相分离, 改变有序和无序结构域的比例.
图4 脂质过氧化优先发生在无序区且促进相分离. (a) C11-BODIPY标记的GPMVs在对照条件下或脂质过氧化后的代表性图像. DiD标记无序结构域. 比例尺为5 μm; (b)空白组及脂质过氧化处理后GPMVs发生相分离的比例统计. 数据来自10个独立实验中, 总样本数约50个

Figure 4 Lipid peroxidation preferentially occurrs in the disordered region and enhances phase separation. (a) Representative images of C11-BODIPY-labeled GPMVs under control conditions or after lipid peroxidation. DiD labels the disordered domains. Scale bar=5 μm; (b) Proportion of GPMVs exhibiting phase separation in the control group versus after lipid peroxidation treatment. Data are derived from 10 independent experiments, with a total of approximately 50 samples across all groups

上述现象可从膜结构与化学角度得到合理解释. 脂质过氧化优先发生于无序区的原因主要有二: 其一为底物可用性, 脂质过氧化的主要攻击目标是PUFAs. 由于PUFAs链上存在多个双键, 其空间构型发生扭结, 无法与胆固醇等刚性分子紧密堆积. 因此, PUFAs被更多地排除在结构紧密、富含胆固醇和鞘脂的液态有序区之外, 而高度富集于液态无序区. 从化学原理上看, PUFAs结构中的双烯丙基亚甲基上的C—H键能极低, 更易受自由基攻击, 从而成为启动脂质过氧化链式反应的“化学开关”. 这使得液态无序区因其富含PUFAs而成为高浓度ROS易攻击的靶点区域. 其二为氧化剂的可及性与渗透性, 引发脂质过氧化的活性氧(如•OH和$\text{O}_{\text{2}}^{\centerdot }$)和反应所需的氧分子在膜内的运动能力受膜物理状态的严格调控. 液态无序区脂酰链堆积松散、膜流动性高的特点, 为这些小分子提供了更大的自由空间和更快的横向扩散速率, 使得ROS和O2能高效渗透至膜疏水区并与PUFAs底物相遇. 与之形成鲜明对比的是, 在液态有序区中, 胆固醇的刚性甾环结构使脂酰链排列极为紧密, 形成了有效的分子渗透屏障, 显著限制了ROS和O2的扩散与反应活性. 综上所述, 正是由于液态无序区同时具备了高浓度的易氧化PUFAs底物和对氧化剂的高可及性和渗透性, 使其成为脂质过氧化反应的首发地与主要场所.

2.4 脂质过氧化诱导的膜极性变化

进一步探究了脂质过氧化过程对膜核心物理化学性质-膜极性的深层影响. 膜极性的变化可通过对微环境极性极其敏感的荧光探针Laurdan的广义偏振值(GP)进行定量表征[47-48]. Laurdan的发射光谱对其所处环境的极性和水合程度高度敏感: 在脂质紧密堆积、水合度低的凝胶相或有序相中, 其最大发射波长位于约440 nm; 而在脂质松散堆积、水合度高的液晶相或无序相中, 发射峰则红移至约490 nm. Laurdan的广义偏振值(GP)可根据其稳态发射光谱计算: GP=(I440-I490)/(I440+I490), 其中I440和I490分别为440 nm和490 nm处的荧光强度.
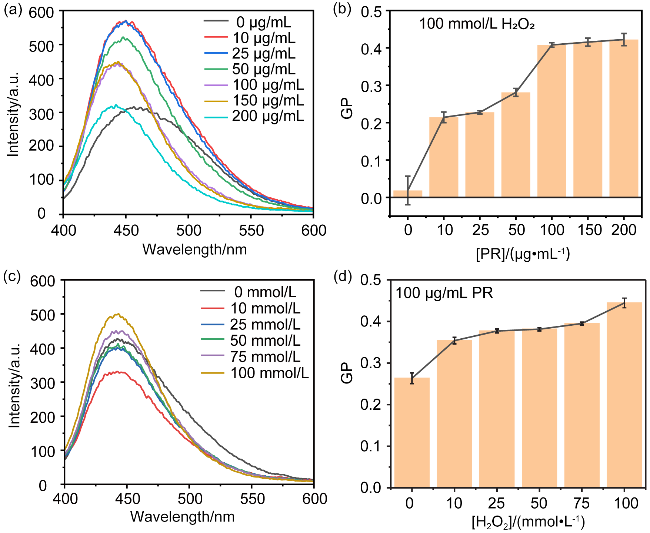
如图5a, 5b所示, 在GPMVs体系中分别加入PR以及PR+H2O2后, Laurdan的荧光发射光谱均出现显著蓝移. 随着PR浓度的增加, GP值从-0.02显著升高至0.45. GP值的正向增加, 直接反映了膜局部极性和水合作用的降低, 以及脂质分子堆积有序性的增强[13,25,49-52]. 为系统探究反应组分对脂质过氧化程度及膜极性的影响, 进一步测定了不同PR与H2O2浓度下的GP值. 如图5c, 5d所示, 在固定H2O2浓度的体系中, 随着PR浓度从0 μg/mL增加至200 μg/mL, GP值由0.02上升至0.42, 表明随着PR浓度增加, 生成的ROS浓度越高, 诱导的脂质过氧化程度更高, 进而驱动膜极性降低的程度加剧. 同样地, 在固定PR浓度的体系中, 随着H2O2浓度增加, GP值也从0.26升至0.45, 证实了H2O2作为反应底物对氧化进程的正向调控作用. 这些数据共同表明, 由PR催化产生的活性氧所引发的脂质过氧化, 能显著改变膜的物理状态, 导致其极性降低、脂质堆积增加. 这一数据与先前报道的脂质过氧化导致极性降低以及脂质堆积的增加趋势相一致[25,47].
图5 脂质过氧化诱导细胞膜极性变化. (a)固定H2O2浓度为100 mmol/L, 改变PR (0~200 μg/mL)处理GPMVs后加入Laurdan检测其400~600 nm荧光光谱变化和(b)对应GP值. (c)固定PR浓度为100 μg/mL, 改变H2O2 (0~100 mmol/L)处理GPMVs后加入Laurdan检测其400~600 nm荧光光谱变化和(d)对应GP值

Figure 5 Lipid peroxidation induced changes in cell membrane polarity. (a) The concentration of H2O2 was fixed at 100 mmol/L. After treating the GPMVs with PR (0~200 μg/mL), Laurdan was added to detect changes in the 400~600 nm fluorescence spectrum and (b) the corresponding GP value; (c) The concentration of PR was fixed at 100 μg/mL, and GPMVs were treated with H2O2 (0~100 mmol/L). Laurdan was then added to detect changes in the 400~600 nm fluorescence spectra and (d) the corresponding GP values

需要特别指出的是, 上述基于稳态荧光测量的GP值分析, 作为一种时间积分的宏观表征, 难以有效区分两种物理效应的贡献[47-48]: (i)膜局部的静态极性(即平衡态下的水化水平), 与(ii)由局部脂质堆积控制的、在探针激发态寿命尺度内发生的溶剂偶极重定向动力学(即偶极弛豫动力学). 根据已有研究, 在发生脂质过氧化的膜环境中, 两种效应同时存在且呈现相反作用趋势: (i)偶极弛豫时间增加(动力学因素): 氧化脂质产物(如氢过氧化物)的引入扰乱了脂酰链的紧密堆积, 膜腔刚性增强、微粘度升高, 从而抑制水分子的快速重取向. 这一动力学上的“迟滞”意味着在激发态寿命内, 溶剂分子来不及完成充分的弛豫, 限制光谱向长波方向红移, 表现为GP值升高, 即表观膜极性降低. (ii)静态极性增加(热力学因素): 氧化引入的极性官能团(羰基、氢过氧基等)增加了膜内部的极性位点, 使与Laurdan激发态偶极发生相互作用的溶剂分子数量增多, 促进发射光谱红移, 表现为GP值降低, 即表观膜极性升高.
这两种物理效应对GP值的影响存在内在竞争关系: 动力学因素(偶极弛豫变慢)倾向于升高GP值, 而热力学因素(静态极性增强)倾向于降低GP值. 然而, 在脂质过氧化主导的体系中, 实验观测到GP值整体上升. 这一结果表明, 偶极弛豫时间的延长(动力学因素)在该体系中占据主导地位. 换言之, 尽管过氧化引入了更多极性位点, 但膜微环境的粘度显著增加使得溶剂分子在激发态寿命内的重排受阻, 这一“动力学冻结”效应最终主导了探针的光物理响应, 导致GP值在整个测量范围内呈现显著的上升趋势.
超小限域钯纳米团簇通过其类过氧化氢酶与类氧化酶的协同作用, 高效催化产生超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)与羟基自由基(•OH)等活性氧物种. 这些自由基优先攻击细胞膜磷脂双分子层中富含多不饱和脂肪酸的液态无序区域, 引发并放大脂质过氧化链式反应. 该过程不仅显著增强了膜的相分离程度, 同时改变了脂酰链的堆积密度与界面水合作用, 进而引起膜极性的系统性变化, 具体表现为Laurdan探针所测得的广义偏振值GP升高, 反映出膜极性降低和局部脂质堆积增加. 这一机制研究对构建高效人工氧化酶模型及模拟氧化损伤过程具有重要启示: 一方面, 超小钯团簇可作为可控ROS发生器, 用于在仿生膜系统中精确研究氧化应激的时空动态与物理化学响应; 另一方面, 该体系为解析脂质过氧化在膜组织、极性梯度与功能调控中的核心作用提供了理想平台, 也为设计基于金属纳米团簇的治疗策略奠定了理论基础.

3 结论

本工作成功构建了具有明确限域结构的超小钯纳米团簇, 并系统探究了其类过氧化氢酶与类氧化酶协同活性对细胞膜物理化学性质的影响与调控. 研究表明, 该纳米团簇能够高效催化产生超氧阴离子($\text{O}_{\text{2}}^{\centerdot }$)与羟基自由基(•OH)等活性氧物种, 这些ROS优先攻击细胞膜磷脂双分子层中富含多不饱和脂肪酸的液态无序区域, 引发特异性脂质过氧化反应. 通过建立基于GPMVs的模型体系, 实现了对ROS诱导膜损伤过程的空间选择性观测, 发现脂质过氧化不仅显著增强膜相分离程度, 还系统改变了膜的极性分布, 具体表现为Laurdan探针GP值的显著升高, 证实了膜内部极性降低与局部脂质堆积增强的物理本质. 本研究阐明了ROS在生物膜中引发氧化损伤的空间异质性规律, 揭示了脂质过氧化与膜物理状态(极性、相行为)之间的动态耦合机制, 有望为开发基于膜物理状态调控的新型催化体系及治疗策略开辟新途径.

4 实验部分

实验试剂和仪器、细胞培养及囊泡制备方法见支持信息.

4.1 CC3的合成

1,3,5-均苯三甲醛(0.5 g)在室温下溶于10 mL CH2Cl2中. 随后加入10 μL的三氟乙酸作为亚胺键形成的催化剂. 最后加入(R,R)-1,2-环己二胺(0.5 g)的CH2Cl2 (10 mL)溶液. 混合物放置室温静置一周. 晶体将在容器壁上生长. 通过离心分离得到结晶产物, 用CH2Cl2/ CH3OH混合溶液(V∶V=5∶95)洗涤5次, 在100 ℃真空干燥过夜, 得到CC3: 白色固体, 625 mg, 产率80%. 1H NMR (500 MHz, CDCl3) δ: 8.16 (s, 1H), 7.90 (s, 1H), 3.41~3.20 (m, 1H), 1.81 (t, J=15.2 Hz, 2H), 1.68 (t, J=12.5 Hz, 2H), 1.50~1.32 (m, 1H); 13C NMR (150 MHz, CDCl3) δ: 159.22, 136.57, 129.59, 74.59, 32.97, 24.34; MS (ES+): 1117.7 [M+H]+.

4.2 RCC3的合成

将亚胺笼CC3 (500 mg)溶于CH2Cl2/CH3OH混合溶液(V∶V=1∶1, 25 mL)中搅拌. 待溶液变清后, 加入NaBH4 (0.5 g), 室温搅拌反应15 h. 加入1.0 mL水, 连续搅拌9 h, 真空抽除溶剂. 所得固体用水洗涤后离心收集, 并在70 ℃下真空干燥过夜, 得到RCC3: 白色固体, 470 mg, 产率92% 1H NMR (500 MHz, CDCl3) δ: 7.11 (s, 1H), 3.81 (d, J=14.0 Hz, 1H), 3.56 (d, J=14.0 Hz, 1H), 2.26~2.15 (m, 1H), 1.99 (d, J=12.3 Hz, 1H), 1.64 (d, J=7.8 Hz, 1H), 1.16 (t, J=9.8 Hz, 1H), 0.97 (d, J=8.7 Hz, 1H); 13C NMR (150 MHz, CDCl3) δ: 141.34, 124.95, 61.33, 50.68, 31.74, 24.98. MS (ES+): 1141.9 [M+H]+.

4.3 PR的合成

将RCC3粉末85 mg浸泡在20 mL水中, 搅拌20 min, 持续剧烈搅拌一段时间后, 将含有16.7 mg Pd(OAc)2的40 μL Pd(OAc)2/CH2Cl2溶液作为疏水溶液, 滴入RCC3/H2O分散液中. 继续搅拌3 h, 最后快速加入新配制的NaBH4 (300 mg)水溶液1.0 mL, 搅拌3 h, 离心收集样品, 并水洗涤数次. 得到的固体样品在70 ℃过夜干燥2.5 h, 得到产物PR, 用于催化反应.

4.4 协同催化活性测定

以TMB为底物, 研究PR的协同催化能力, 监测反应产生的oxTMB吸收峰变化(在652 nm处有主要吸收峰). 实验条件如下, 在室温25 ℃, pH=6.5 HEPES的溶液中, 将200 μg/mL PR、0.5 mmol/L TMB和不同浓度H2O2 (0~200 mmol/L)充分混合, 用紫外可见分光光度计测定了反应体系在652 nm处的吸光度. 在上述优化条件下, 通过改变H2O2浓度(1~200 mmol/L), 根据Michaelis-Menten方程进行稳态动力学分析.
$v\frac{{{V}_{\text{max}}}\times [S]}{{{K}_{m}}[S]}$
式中v为初始速度, Vmax为最大反应速度, [S]为H2O2浓度, Km为Michaelis常数. 根据Lineweaver-Burk推导出Vmax和Km的动力学参数如下:
$\frac{1}{v}\left( \frac{{{K}_{m}}}{{{V}_{\text{max}}}} \right)\left( \frac{1}{[S]} \right)\left( \frac{1}{{{V}_{\text{max}}}} \right)$

4.5 ROS种类测定

加入PR之前, 在反应体系中分别加入一定量的1,4-苯醌(10 μmol/L)、β-胡萝卜素(1.5 μmol/L)和叔丁醇(5 μmol/L). 通过监测oxTMB在652 nm处的吸光度来确定反应体系中产生的ROS类型.

4.6 脂质过氧化检测和相分离

用200 μg/mL PR和100 mmol/L H2O2处理GPMVs诱导其脂质过氧化后, 用1 µmol/L的C11-BODIPY (581/591)标记, 静置15~20 min, 然后用共聚焦显微镜在室温下成像(氧化态λEx/λEm=488/510 nm). 在相分离实验中, GPMVs用C11-BODIPY (581/591)标记后, 紧接着用1 µg/mL DiD (Ld相位标记物, 溶解在乙醇中, λEx/λEm=644/665 nm)标记.
C11-BODIPY检测脂质过氧化的原理和激发/发射: C11-BODIPY(581/591)是一种亲脂性荧光探针, 可自发嵌入细胞及细胞器膜的脂质双层中. 其分子结构包含一个BODIPY荧光母核, 通过一个对氧化敏感的共轭双烯桥与末端苯基相连. 在还原态下, 完整的共轭体系使其在590 nm处发出红色荧光. 当膜中发生脂质过氧化时, ROS会特异性攻击其共轭双烯结构, 导致共轭体系断裂. 这一氧化过程使分子结构发生不可逆改变, 其发射光谱随之发生明显蓝移, 转变为510 nm处发出绿色荧光. 其还原态产物最大激发和发射波长为581/591 nm, 主要为红色荧光; 氧化后, 激发和发射波长最大值偏移至约488/510 nm, 主要为绿色荧光. 实际观察时可通过红绿荧光的强度确定脂质过氧化的程度.

4.7 极性检测和GP值计算

将Laurdan标记的GPMVs置于PR和H2O2中处理. 使用荧光分光光度计在激发波长365 nm下测量荧光光谱, 并在400 nm至600 nm范围内收集Laurdan的发射光. 根据荧光发射强度积分计算广义极性(GP): GP=(I440-I490)/(I440+I490), 其中I440和I490分别为440 nm和490 nm处的荧光强度. 后续实验中, 固定PR浓度为100 μg/mL, 改变H2O2 (0~100 mmol/L)或固定H2O2浓度为100 mmol/L, 改变PR (0~200 μg/mL)分别计算出GP值.
(Cheng, F.)

感谢所有作者对实验研究和论文撰写方面的指导和建议.

[1]
Sies, H.; Jones, D. P. Nat. Rev. Mol. Cell Biol. 2020, 21, 363.

DOI

[2]
Yin, H. Y.; Xu, L. B.; Porter, N. A. Chem. Rev. 2011, 111, 5944.

DOI

[3]
Sies, H. Redox Biol. 2015, 4, 180.

DOI

[4]
Pizzino, G.; Irrera, N.; Cucinotta, M.; Pallio, G.; Mannino, F.; Arcoraci, V.; Squadrito, F.; Altavilla, D.; Bitto, A.; Victor, V. M. Oxid. Med. Cell. Longevity 2017, 2017, 8416763.

DOI

[5]
Niki, E.; Yoshida, Y.; Saito, Y.; Noguchi, N. Biochem. Biophys. Res. Commun. 2005, 338, 668.

DOI

[6]
Cai, Z.; Zhang, Y. W.; Jiang, L. P.; Zhu, J. J. Acta Chim. Sinica 2021, 79, 481 (in Chinese).

DOI

(蔡政, 张颖雯, 姜立萍, 朱俊杰, 化学学报, 2021, 79, 481.)

DOI

[7]
He, Y.; Liu, F.; Wei, L.; Wang, Y.; Du, J. Acta Chim. Sinica 2025, 83, 1530 (in Chinese).

DOI

(何远芳, 刘芳, 魏岚, 王永芳, 杜江锋, 化学学报, 2025, 83, 1530.)

DOI

[8]
Nelson, C. A.; Acuna, A. U.; Paul, A. M.; Scott, R. T.; Butte, A. J.; Cekanaviciute, E.; Baranzini, S. E.; Costes, S. V. Life 2021, 11, 42.

DOI

[9]
Catala, A. Front. Biosci. 2011, S3, 52.

DOI

[10]
Reis, A.; Spickett, C. M. Biochim. Biophys. Acta, Biomembr. 2012, 1818, 2374.

DOI PMID

[11]
Deng, Y.; He, N. Y.; Xu, L. J.; Zeng, X.; Li, Z. Y.; Ma, C.; Fu, J. Acta Chim. Sinica 2010, 68, 2457 (in Chinese).

(邓燕, 何农跃, 许利剑, 曾新, 李智洋, 马超, 傅娟, 化学学报, 2010, 68, 2457.)

[12]
Gegotek, A.; Skrzydlewska, E. Chem. Phys. Lipids 2019, 221, 46.

DOI

[13]
Ayala, A.; Muñoz, M. F.; Argüelles, S. Oxid. Med. Cell. Longevity 2014, 2014, 1.

[14]
Pizzimenti, S.; Ciamporcero, E.; Daga, M.; Pettazzoni, P.; Arcaro, A.; Cetrangolo, G.; Minelli, R.; Dianzani, C.; Lepore, A.; Gentile, F.; Barrera, G. Front. Physiol. 2013, 4, 242.

DOI PMID

[15]
Li, Y.; Wang, W.; Zhang, Y. T.; Xiao, S. Z.; Lan, H. C.; Geng, P. Acta Chim. Sinica 2024, 82, 443 (in Chinese).

DOI

(李燕, 王玮, 张毓婷, 肖述章, 兰海闯, 耿鹏, 化学学报, 2024, 82, 443.)

DOI

[16]
Su, L. J.; Zhang, J. H.; Gomez, H.; Murugan, R.; Hong, X.; Xu, D. X.; Jiang, F.; Peng, Z. Y. Oxidative Med. Cell. Longev. 2019, 2019, 13.

[17]
Jurkiewicz, P.; Olzynska, A.; Cwiklik, L.; Conte, E.; Jungwirth, P.; Megli, F. M.; Hof, M. Biochim. Biophys. Acta, Biomembr. 2012, 1818, 2388.

DOI PMID

[18]
Borst, J. W.; Visser, N. V.; Kouptsova, O.; Visser, A. Biochim. Biophys. Acta, Mol. Cell Biol. Lipids 2000, 1487, 61.

PMID

[19]
Richter, C. Chem. Phys. Lipids 1987, 44, 175.

DOI PMID

[20]
Greenberg, M. E.; Li, X. M.; Gugiu, B. G.; Gu, X. D.; Qin, J.; Salomon, R. G.; Hazen, S. L. J. Biol. Chem. 2008, 283, 2385.

DOI PMID

[21]
Itri, R.; Junqueira, H. C.; Mertins, O.; Baptista, M. S. Biophys. Rev. 2014, 6, 47.

DOI

[22]
Runas, K. A.; Malmstadt, N. Soft Matter 2015, 11, 499.

DOI

[23]
Runas, K. A.; Acharya, S. J.; Schmidt, J. J.; Malmstadt, N. Langmuir 2016, 32, 779.

DOI

[24]
Parra-Ortiz, E.; Browning, K. L.; Damgaard, L. S. E.; Nordström, R.; Micciulla, S.; Bucciarelli, S.; Malmsten, M. J. Colloid Interface Sci. 2019, 538, 404.

DOI

[25]
Debouzy, J. C.; Fauvelle, F.; Vezin, H.; Brasme, B.; Chancerelle, Y. Biochem. Pharmacol. 1992, 44, 1787.

PMID

[26]
Sezgin, E.; Kaiser, H. J.; Baumgart, T.; Schwille, P.; Simons, K.; Levental, I. Nat. Protoc. 2012, 7, 1042.

DOI

[27]
Levental, K. R.; Levental, I. In Lipid Domains 2015, 75, 25.

[28]
Sezgin, E. Biochim. Biophys. Acta, Biomembr. 2022, 1864, 183857.

DOI

[29]
Hirschbiegel, C. M.; Zhang, X. Z.; Huang, R.; Cicek, Y. A.; Fedeli, S.; Rotello, V. M. Adv. Drug Delivery Rev. 2023, 195, 114730.

DOI

[30]
Wilcoxon, J. P.; Abrams, B. L. Chem. Soc. Rev. 2006, 35, 1162.

PMID

[31]
Gao, C. B.; Lyu, F. L.; Yin, Y. D. Chem. Rev. 2021, 121, 834.

DOI

[32]
Liu, D.; Zhou, C.; Wang, G.; Li, Y.; Yang, Z.; Kong, C.; Liu, B. Chem. Synth. 2023, 3, 24.

DOI

[33]
Yang, X. C.; Sun, J. K.; Kitta, M.; Pang, H.; Xu, Q. Nat. Catal. 2018, 1, 214.

DOI

[34]
Tang, J.; Li, C.; Ma, W.; Ba, Z.; Hu, Z.; Willner, I.; Wang, C. Angew. Chem., Int. Ed. 2025, 64, e202503485.

DOI

[35]
Fedeli, S.; Im, J.; Gopalakrishnan, S.; Elia, J. L.; Gupta, A.; Kim, D.; Rotello, V. M. Chem. Soc. Rev. 2021, 50, 13467.

DOI

[36]
Guo, X. Y.; Liu, J.; Jiang, L. D.; Gong, W. J.; Wu, H. X.; He, Q. J. J. Nanobiotechnol. 2021, 19, 14.

DOI

[37]
Yu, Q. S.; Qi, C.; Gu, S. X.; Yang, X. D.; Jiang, Q.; Wei, R. B.; Shi, P. F. Acta Chim. Sinca 2025, 83, 579 (in Chinese).

(于千水, 戚聪, 顾顺心, 杨欣达, 姜琴, 魏荣斌, 施鹏飞, 化学学报, 2025, 83, 579.)

DOI

[38]
Luo, Q. Y.; Wang, C. Y.; Zhang, T. L.; Xia, P. Y.; Zhang, X.; Yang, M. Acta Chim. Sinca 2024, 82, 772 (in Chinese).

(罗倩钰, 汪诚艳, 张天龙, 夏培元, 张潇, 杨明, 化学学报, 2024, 82, 772.)

DOI

[39]
Liu, W. Y.; Wu, L. N.; Zhong, Y. J.; Wang, L. H.; Li, Z. F.; Zhuang, Z. J.; Zhao, S. L. New J. Chem. 2025, 49, 5665.

DOI

[40]
Ye, Z.; Fan, Y.; Zhu, T.; Cao, D.; Hu, X.; Xiang, S.; Li, J.; Guo, Z.; Chen, X.; Tan, K.; Zheng, N. ACS Appl. Mater. Interfaces 2022, 14, 23194.

DOI

[41]
Zhao, Q.; Zheng, L.; Gao, Y.; Li, J.; Wei, J.; Zhang, M.; Sun, J.; Ouyang, J.; Na, N. J. Am. Chem. Soc. 2023, 145, 12586.

DOI PMID

[42]
Wang, W. G.; Cao, Q. Q.; He, J.; Xie, Y. F.; Zhang, Y.; Yang, L.; Duan, M. H.; Wang, J. K.; Li, W. Nano Lett. 2024, 24, 8311.

DOI

[43]
Yu, Z. Y.; Xu, S. L.; Feng, Y. G.; Yang, C. Y.; Yao, Q.; Shao, Q.; Li, Y. F.; Huang, X. Q. Nano Lett. 2021, 21, 3805.

DOI

[44]
Long, R.; Mao, K.; Ye, X.; Yan, W.; Huang, Y.; Wang, J.; Fu, Y.; Wang, X.; Wu, X.; Xie, Y.; Xiong, Y. J. Am. Chem. Soc. 2013, 135, 3200.

DOI PMID

[45]
Sezgin, E.; Levental, I.; Grzybek, M.; Schwarzmann, G.; Mueller, V.; Honigmann, A.; Belov, V. N.; Eggeling, C.; Coskun, Ü.; Simons, K.; Schwille, P. Biochim. Biophys. Acta, Biomembr. 2012, 1818, 1777.

[46]
Klymchenko, A. S.; Kreder, R. Chem. Biol. 2014, 21, 97.

DOI

[47]
Scanavachi, G.; Coutinho, A.; Fedorov, A. A.; Prieto, M.; Melo, A. M.; Itri, R. Langmuir 2021, 37, 9952.

DOI PMID

[48]
Amaro, M.; Reina, F.; Hof, M.; Eggeling, C.; Sezgin, E. J. Phys. D: Appl. Phys. 2017, 50, 134004.

DOI

[49]
Girotti, A. W. J. Lipid Res. 1998, 39, 1529.

PMID

[50]
Mason, R. P.; Walter, M. F.; Mason, P. E. Free Radical Biol. Med. 1997, 23, 419.

DOI

[51]
Ayee, M. A.; Levitan, I. Front. Biosci. 2016, 21, 1245.

DOI

[52]
Balakrishnan, M.; Kenworthy, A. K. J. Am. Chem. Soc. 2024, 146, 1374.

DOI PMID

文章导航

/

〈 〉