综述

多孔芳香骨架光催化材料的合理设计与应用

  • 辛翠 a ,
  • 邵京京 b ,
  • 何禹萱 b ,
  • 陶鑫 , b, *
展开
  • a 湖南警察学院 食药环及毒品检验技术湖南省普通高等学校重点实验室 食药环及毒品检验技术湖南省普通高等学校重点实验室 长沙 410138
  • b 东北师范大学化学学院 多酸与网格材料化学教育部重点实验室 多酸与网格材料化学教育部重点实验室 长春 130024

辛翠, 湖南警察学院刑事科学技术系讲师, 主要研究方向为功能材料的合成及在法庭科学领域的应用.

邵京京, 就读于东北师范大学化学学院, 2023级无机化学硕士研究生, 主要研究方向为面向光催化应用的多孔芳香骨架材料的设计与合成.

何禹萱, 就读于东北师范大学化学学院, 2023级无机化学硕士研究生, 主要研究方向为面向光催化应用的多孔芳香骨架材料的设计与合成.

陶鑫, 东北师范大学化学学院教授. 2014年于吉林大学获理学博士学位. 2014~2019年期间, 先后在中国科学院长春应用化学研究所及德国明斯特大学从事博士后研究. 目前主要研究方向为面向能源与环境催化的新型多孔有机材料合成.

收稿日期: 2026-04-03

  网络出版日期: 2026-06-04

基金资助

国家自然科学基金(52173195)

吉林省科学技术厅(20260102135JC)

Rational Design and Applications of Porous Aromatic Frameworks Photocatalytic Materials

  • Cui Xin a ,
  • Jingjing Shao b ,
  • Yuxuan He b ,
  • Xin Tao , b, *
Expand
  • a Key Laboratory of Food & Environment & Drug Monitoring and Testing of Universities in Hunan Province, Hunan Police Academy, Changsha 410138, China
  • b Key Laboratory of Polyoxometalate and Reticular Material Chemistry of Ministry of Education, Faculty of Chemistry, Northeast Normal University, Changchun 130024, China

Received date: 2026-04-03

  Online published: 2026-06-04

Supported by

The National Natural Science Foundation of China(52173195)

The Jilin Provincial Department of Science and Technology(20260102135JC)

摘要

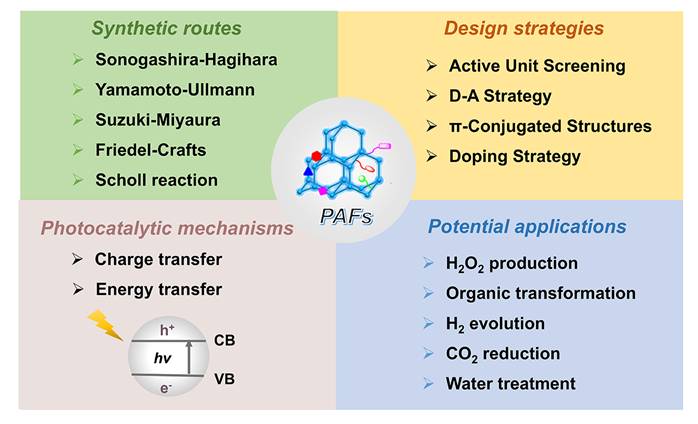
光催化技术因具有绿色环保、可持续、反应条件温和及低成本易制备等特性, 在大气污染物治理、水体环境净化、氢能源制备等能源转换及有机合成等诸多领域均展现出广阔应用前景与发展潜力. 多孔芳香骨架(PAFs)是一类新兴的有机多孔材料. 凭借其分子层面可精准调控的拓扑结构、牢固稳定的共价化学键合作用、较高比表面积与孔隙率以及优异的化学稳定性和热稳定性等独特优势, 已被广泛证实是极具研究价值的高效、稳定光催化材料. 因此, 合理构筑具备可调光学带隙、适宜能带结构和高效光生载流子分离与迁移能力的PAFs材料, 并将其应用于光催化领域, 对新型光催化材料的合理设计与性能革新具有重要意义. 系统总结了PAFs在光催化领域的最新研究进展, 包括PAFs的结构设计策略、光催化机理、应用以及未来发展方向, 旨在为设计高性能PAFs光催化剂提供理论指导和实践参考.

本文引用格式

辛翠 , 邵京京 , 何禹萱 , 陶鑫 . 多孔芳香骨架光催化材料的合理设计与应用[J]. 化学学报, 2026 , 84(9) : 1534 -1546 . DOI: 10.6023/A26040102

Abstract

Photocatalytic technology, renowned for its environmental friendliness, mild reaction conditions, low operational cost, and facile synthetic accessibility, has emerged as one of the most compelling green technologies in modern society. It exhibits promising prospects for practical applications across a broad spectrum of application fields, including atmospheric pollutant abatement, wastewater treatment, aquatic environmental remediation, clean hydrogen evolution, renewable energy conversion, organic synthesis, and green chemical transformation. By harnessing solar energy as the primary driving force, photocatalysis enables the efficient catalytic transformations, successfully achieving storage and conversion of solar energy into chemicals. This strategy is well aligned with the goals of carbon neutrality and sustainable social development. Porous aromatic frameworks (PAFs) represent an innovative category of organic porous materials with broad application prospects. They possess distinctive advantages including precisely tunable topological structures at the molecular level, robust stable covalent linkages, ultra-high specific surface area and favorable porosity, as well as excellent chemical and thermal stability under harsh environments. Meanwhile, PAFs incorporated with diverse photoactive units also exhibit superior light-harvesting capacity across a broad light spectrum, abundant exposed active sites and extended conjugated skeleton structures, thus serving as a promising platform for fabricating high-performance and long-term high-stability photocatalysts. Thus, rationally designing and constructing functional PAFs with adjustable bandgaps, regulated energy levels and efficient photogenerated charge carrier separation and migration, as well as extensively exploring their diverse photocatalytic applications, are of great theoretical and practical significance for linking the internal structure and photocatalytic performance of advanced porous organic semiconductor photocatalysts. The latest research progress and representative achievements of PAFs in the field of photocatalysis are systematically summarized, focusing on their molecular and structural design strategies, photocatalytic reaction mechanisms, diverse application scenarios, as well as existing challenges and future development directions. It aims to provide solid theoretical guidance and valuable practical references for the subsequent development and fabrication of high-performance PAF-based semiconductor photocatalysts.

1 引言

随着全球工业化的快速推进, 有限自然资源的过度开采和化石燃料的急剧消耗, 已引发能源短缺、温室效应及环境污染等一系列问题, 严重威胁着人类社会的可持续发展[1-3]. 为应对这些全球性挑战, 人们正积极探索绿色、清洁且可持续的新型能源解决方案与技术路径[4-5]. 在此背景下, 光催化技术因其能够直接将太阳能转化为高附加值的化学能而备受瞩目. 光催化剂的设计与构筑是光催化研究的核心, 其性能优劣直接决定了太阳能向化学能转化的效率, 是实现清洁能源转换的关键所在[6].
目前, 无机半导体TiO2因其适宜的能带结构和优异的稳定性, 已成为一种高效、经济的光催化材料. 此外, 金属配合物和有机染料(如玫瑰红)也被广泛应用于光催化体系, 但仍存在底物适用范围有限及可见光吸收范围窄等缺点[7-8], 同时, 稀有金属的毒性、高催化剂负载和高成本等问题也限制了这些催化剂的实际应用[9], 此外, 将均相催化剂从反应体系中分离出来以供后续再利用也是一个挑战. 基于此, 多相光催化剂由于其优异的可回收性和环境友好等特点展现出广阔的应用前景. 近年来, 金属有机框架(MOFs)、共价有机骨架(COFs)和氮化碳等多孔材料作为低成本、可循环的光催化剂得到发展, 但仍存在易光腐蚀、耐久性差、结构修饰繁琐以及光生载流子的重组率高等缺陷[10-13]. 因此, 开发无金属、高活性、高选择性、低成本、宽可见光吸收范围且易于回收的高效光催化剂已成为活跃的研究领域.
多孔芳香骨架(PAFs)是一类由有机芳香结构单元通过强共价C—C键连接而成的新型多孔材料. 这种独特的化学键合方式赋予了PAFs卓越的热稳定性和化学稳定性, 使其能够耐受强酸、强碱、高温以及可见光照射等苛刻的反应条件[14-16]. PAFs因其独特的结构可调性、优异的化学稳定性以及较高的比表面积, 在光催化领域展现出显著优势. 与传统光催化材料相比, PAFs通过引入光活性功能单元, 可同时实现活性位点的高度富集和共轭体系的有效扩展. 这些特性不仅能够显著促进光生电荷的分离与传输, 还能优化反应底物的传质过程, 从而协同提升光催化体系的整体效率[17]. 值得注意的是, PAFs可通过模块化合成策略来精准调控孔径、电子结构和光响应范围, 避免金属的过度浸出, 同时, PAFs材料在连续流动反应体系中表现出的卓越稳定性, 使其更符合工业化应用的实际需求[18]. 因此, 通过合理设计, 可制备出具有合适能级、可调光学带隙、丰富催化活性位点以及优异耐久性的PAFs材料. 具体而言, 可通过高效的C—C键形成反应将特定分子片段与独特的电子和几何结构相结合, 或在骨架中掺杂活性结构, 进而实现光催化剂的定制化设计, 以满足特定催化反应的要求. 这一策略为开发高效、稳定的新型PAFs光催化剂提供了重要途径.
本综述系统地阐述了PAFs在光催化领域的最新研究进展. 我们概述了PAFs的结构设计与光催化的基本机理, 并进一步分类总结了光催化的各方面运用, 探究了结构与性能的关系, 最后, 我们系统总结了该领域的发展现状, 并对未来可能的研究方向进行了展望.

2 光催化技术

为应对全球人口增长和工业化进程引发的环境污染与能源短缺等问题, 科学界与工业界正积极探索多种替代性能源方案[19]. 其中, 将太阳能直接转化为化学能, 进而生产可作为替代能源的化学燃料被视为一种高效、清洁的解决方案. 受自然光合作用的启发, 发展高效太阳能转化技术已成为重要研究方向. 在自然界中, 绿色植物通过光合作用将光能转化为化学能, 叶绿素吸收光能产生激发态电子, 这些电子经传递链驱动氧化型烟酰胺腺嘌呤二核苷酸(NAD+)还原为还原型烟酰胺腺嘌呤二核苷酸(NADH), 从而实现能量储存, 在后续卡尔文循环中, 还原型烟酰胺腺嘌呤二核苷酸磷酸(NADPH)作为还原力推动了二氧化碳的固定[20-21]. 受该过程启发, 人工光合作用模拟体系成为研究热点. 光催化技术因其以可自由获取的太阳光作为反应驱动力, 被视为最具前景的解决方案之一, 在自然界能量转换过程中始终发挥着核心作用.

2.1 光催化机理

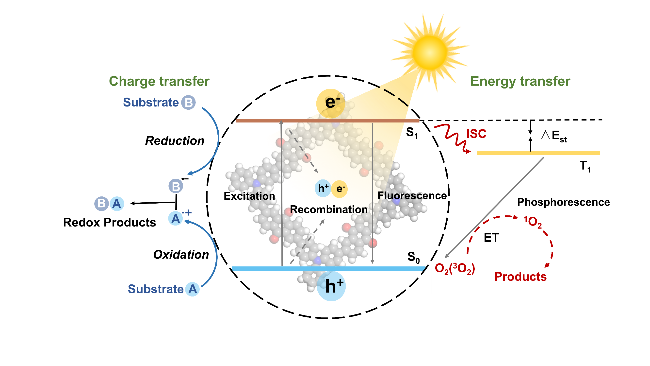
深入理解并掌握光催化剂的光催化机理, 对于光催化剂的设计具有重要指导意义[22]. 通常情况下, 光催化过程遵循电荷转移(CT)或能量转移(ET)机制. 在CT机制中, 当光催化剂吸收能量等于或高于其带隙的光子时, 价带(VB)上的电子被激发至导带(CB), 从而分别在导带和价带形成激发态电子与空穴. 随后, 分离后的电子和空穴分别参与还原与氧化反应. 然而, 这类以电荷转移为主导的光催化体系, 其性能主要受限于氧化还原电位和电荷分离与转移效率. 在ET机制中, 首先电子在吸收光子后从基态(S0)激发至单重激发态(S1), 通过系间窜越(ISC)过程, 单重激发态(S1)可转化为三重激发态(T1), 相较于S1, T1具有寿命长、可突破氧化还原电位限制等优势, 可通过能量转移实现更高效的光催化路径. 该机制的光催化效率主要受自旋禁阻的ISC过程的限制. 通常情况下, 有机半导体光催化剂的导电性不足, 光生电荷分离能力差, 导致光催化CT效率较低, 很多光催化体系伴随着ET机制的参与. 如何调控催化剂的这一特性使其满足不同的催化过程仍然充满挑战. 此外, 反应物与催化活性位点的相互作用能力较弱使其底物分子的活化受限, 也是制约光催化效率的另一常见问题. 有机半导体光催化的最大优势在于结构可设计, 随着有机合成技术的日益成熟, 设计合成高效的有机半导体光催化剂成为可能. 基于普遍的光催化机理, 对有机半导体光催化剂进行合理设计, 使其满足特定的光催化反应需求, 已成为材料科学的热门课题. 在设计该类光催化材料时, 应当主要考虑光响应范围、电荷分离与转移能力、激发态调控、底物吸附能力和稳定性等(图1)[23].
图1 光催化的一般机理

Figure 1 General mechanism of photocatalysis

2.2 光催化应用方向

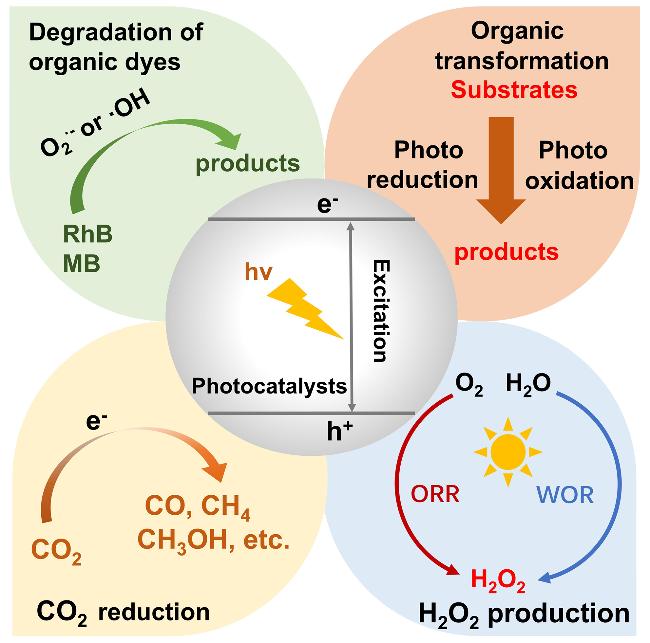
光催化技术作为一项绿色可持续的解决方案, 在环境治理、化学合成和能源转化等多个关键领域展现出广阔的应用前景. 在环境治理方面, 该技术能够利用光能, 有效降解有机染料[24]和有毒物质等难降解污染物[25], 实现水体的净化. 在化学合成方面, 光催化为有机转化反应提供了温和、高效的绿色合成路径, 显著提升了药物中间体与精细化学品的合成效率[18]. 在能源转化领域, 光催化可用于将二氧化碳还原为一氧化碳或甲烷等可再生燃料, 此外, 还能直接使用水和氧气为原料在可见光驱动下高效合成过氧化氢(H2O2)[26]. 这些应用共同体现了光催化技术解决环境污染与能源挑战的巨大潜力, 为可持续发展提供了重要技术支撑(图2).
图2 光催化的应用

Figure 2 Applications of photocatalysis

3 PAFs光催化材料的合成策略

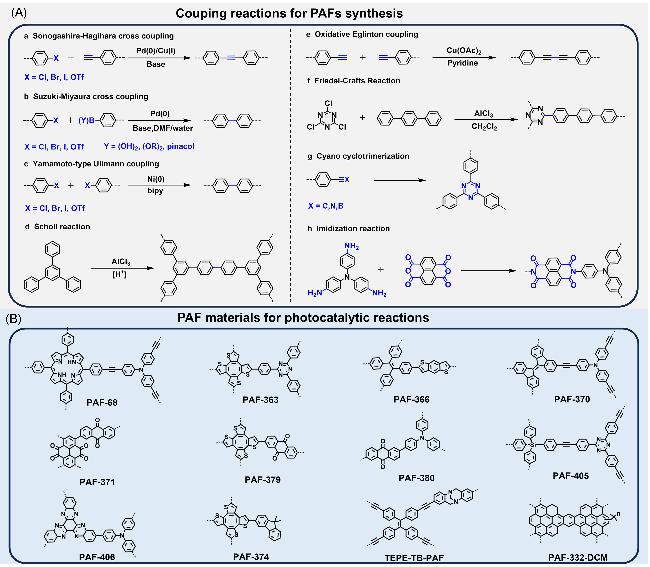
多孔芳香骨架(PAFs)是由刚性芳香结构单元通过碳- 碳键连接形成的一类新型多孔材料[14]. 其合成策略的核心在于通过精准的分子设计, 将有机构筑单元组装成具备高比表面积和永久孔隙率的稳定网络结构. 凭借优异的结构稳定性、巨大的比表面积以及高度的可修饰性, PAFs已成为当前多孔材料研究的热点之一[19]. 借助多样化的合成与功能化手段, 可精确调控PAFs骨架的特定性能, 其关键在于合理选择构建单元并采用高效的偶联反应类型, 从而制备出结构明确、性能可控的PAFs材料(图3A). PAFs延展的π共轭骨架和层状堆叠结构为载流子迁移和电荷分离提供了理想通道, 通过精细的框架设计, 可有效调控材料的光学带隙、氧化还原电位以及光响应范围[27], 此外, PAFs通常具有较高的比表面积、丰富的活性位点和扩展的共轭结构. 这些独特的特性将大大促进电荷转移和质量传递过程, 共同提高光催化的整体效率. 这些独特优势使PAFs成为构建高效多孔有机光催化剂的理想平台. 基于不同光活性构筑单元, 目前已成功制备了大量用于光催化反应的PAFs(图3B). 通过对材料结构与性能的协同优化, PAFs有望有效克服传统光催化剂在载流子分离、反应物传质及稳定性方面所面临的挑战, 从而显著提升光催化效率.
图3 (A) PAFs合成中常用的偶联反应及(B)用于光催化反应的PAFs材料

Figure 3 (A) Common coupling reactions in the synthesis of PAFs and (B) PAFs materials used in photocatalytic reactions

基于PAFs光催化剂的设计原则及获得高催化效率的终极目标, 目前已发展出基于结构预设计(自下而上法)和后期修饰的多种策略[22]. 前者主要包括给体-受体(D-A)体系的合理设计、构筑单元的结构调控及杂原子掺杂等; 后者则主要涉及功能基团的后修饰引入和金属负载等策略. PAFs材料具有优异的化学稳定性, 能够耐受苛刻的化学处理条件, 这为其光学带隙与能带结构的精确调控提供了可能, 这些独特的性质使PAFs在高效光催化领域展现出显著的应用潜力和广阔的发展前景.

3.1 活性单元筛选

通过合理选择光活性结构单元, 能够有效调控PAFs的光电性质、能带结构及光催化活性. 这些活性单元的固有化学性质可增强材料的光化学性能[28]. 此外, 不同几何形状结构单元的引入有助于形成多孔结构, 提高材料的比表面积, 从而充分暴露活性位点并促进反应物或产物的扩散. 多孔结构带来的光散射效应还进一步增强了光吸收[29]. 基于一系列偶联反应, 光活性单元可被灵活地嵌入聚合物骨架, 通过调制不同单元来精准调控光催化剂的光电性质与带隙, 进而可提升光催化效 率[30]. 例如, 噻吩作为典型含硫五元杂环化合物, 环内电子云分布具有非均匀特征. 由于硫原子电负性大于碳原子, 可诱导环上电子云发生偏移, 进而调控噻吩的化学反应活性与分子间相互作用; 同时, 硫原子所含孤对电子可形成氢键、π-π堆积等弱分子间作用力, 对超分子体系构筑及噻吩衍生物物化性质调控具有重要作用. 此外, 噻吩的共轭骨架具备优异的电子离域特性, 有利于改善聚合物体系的导电与光学性能, 因此将噻吩单元引入有机半导体, 可显著优化材料综合性能[22]. 三嗪具有缺电子芳香骨架、强吸电子特性、平面刚性构型及较高电子亲和能, 是光催化体系中理想的电子受体单元. 其能带结构可调性强, 电子传输性能优异, 且光催化稳定性良好, 在新型光催化剂设计与构建中具有显著应用优势[18]. 蒽醌拥有独特的可逆氧化还原特性、优异的双电子氧还原催化活性与良好的可见光响应能力, 是极具应用潜力的光催化活性单元. 其分子中缺电子羰基结构可有效促进光生电荷分离、抑制电子-空穴复合, 因此将蒽醌单元引入多孔聚合物骨架, 是构筑高效新型光催化剂的有效策略[14]. 综上, 通过筛选引入光活性单元, 既可利用其独特分子共轭与电子结构调控PAFs的光电特性和电荷分离效率, 又可以引入不同构型的结构单元来构筑多孔结构, 增大比表面积并强化光吸收与传质过程, 从而实现PAFs光催化性能的提升.

3.2 D-A策略

构建交替的D-A体系是提升光催化性能最具潜力的策略之一. D-A效应能够提供强大的驱动力, 促进光诱导激子的迁移与分离. 通过调控不同给体与受体片段的空间构型及其比例, 可实现对D-A型聚合物能带结构和光电性质的精确调控, 从而设计出满足特定催化反应需求的定制化光催化剂[31-35]. 因此, 选择具有光电活性的结构单元构建D-A型PAFs, 能够有效调控其光电性能, 为将其开发为高效催化剂奠定坚实基础.

3.3 π共轭结构设计

通过扩展π共轭来设计PAFs材料, 可以实现可调的带隙工程. π共轭结构可以提高PAFs材料的化学稳定性和底物吸附能力, 并且电子云高度离域, 赋予其独特的物理化学性质. 因此, π共轭聚合物以其独特的光电特性和结构可设计性, 成为了一种关键的光催化剂[36].

3.4 连接基团工程策略

通过选择具有特定空间和电子特性的连接基团, 可调控整个骨架的共轭程度和空间构型, 进而优化激子结合能和系间窜越(ISC)等激子动力学过程. 连接基团的空间位阻与电子效应可共同影响整个骨架的共轭程度和空间扭曲度, 从而抑制激子解离并提高激子结合能. 同时, 该类结构调控还可增强体系的自旋轨道耦合作用, 促进系间窜越过程, 从而有利于更多三重态激子的生成. 这种策略避免了复杂的单体重新设计, 仅通过对连接基团进行“微调”, 可直接调控材料的光物理性质以及能量转移与电子转移等光催化路径, 为针对特定选择性氧化反应定制高效光催化剂提供了明确的思路[37].

3.5 掺杂策略

掺杂在调节半导体的电子结构以及优化光催化性能方面具有明显优势, 这一点已得到广泛认可. 杂原子掺杂和单体金属络合是在单体分子水平上通过掺杂提高PAFs光电性能的两种主要策略. 引入杂原子往往会导致PAFs的物理和化学性质发生改变, 比如价带和导带能级以及光生载流子寿命等. 金属络合单体的聚合是提高PAFs光催化剂催化性能的重要途径[38-39].

4 PAFs的结构-性能关系

PAFs的结构与性能有着密切的联系, 其分子骨架允许通过前体选择精准调控光吸收能带与电子结构, 从而优化太阳光捕获与电荷分离效率[40]; 同时, 多孔的网络结构不仅有利于活性位点的暴露, 还使材料具有优异的传质能力, 此外, 其强共价键构筑的刚性结构赋予了材料卓越的物理化学稳定性, 它们共同决定了PAFs材料在光催化应用中的活性、选择性与耐久性[14].

4.1 光催化合成H2O2

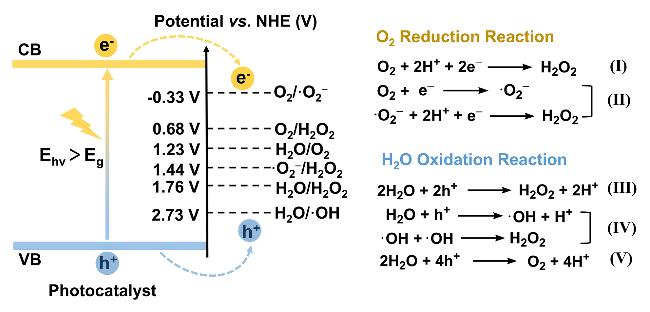
过氧化氢(H2O2)作为重要的基础化学品, 在能源转换、环境治理和化工生产等领域具有广泛应用[41]. 目前工业上主要采用蒽醌(AQ)法进行大规模H2O2合成, 但该方法存在能耗高、安全隐患大以及环境污染等显著缺点[42-43]. 相比之下, 利用光能驱动水和氧气直接合成H2O2的光催化过程因其绿色可持续的特点被视为理想的替代方案[44-47]. 光催化H2O2合成包括三个基本步骤: (1)半导体中的光吸收和电子空穴对的生成; (2)这些光生载流子的有效分离和传输到活性位点; (3)涉及氧还原和/或水氧化形成H2O2的表面氧化还原反应[48-49](图4). 这些反应主要通过两种途径进行: 氧还原反应(ORR)和水氧化反应(WOR). ORR包括直接双电子途径(途径I)和逐步单电子途径(途径II)[50]. 直接的双电子ORR途径由于具有更大的正反应电位, 在热力学上更有利于H2O2的产生. 相比之下, 分步单电子ORR途径由于其顺序的单电子转移步骤而具有动力学优势[51]. 对于WOR, 光激发空穴可以通过双电子途径驱动H2O2的形成, 包括直接双电子途径(途径III)和逐步单电子途径(途径IV)[52]. 此外, 热力学有利的四电子WOR途径(途径V)也可以通过产生O2来促进H2O2的生成, O2随后通过ORR还原[53]. 这些途径的整合, 在协同控制下, 可以提高H2O2的总体产量. 然而, 该技术的实际应用仍面临诸多挑战, 其催化效率主要受光催化剂的光吸收能力、光生载流子分离与传输效率、反应物吸附特性、表面催化活性以及材料稳定性等影响. 此外, 当前大多数H2O2光合成体系仍需依赖纯氧和有机牺牲剂才能实现高效催化[54].
图4 光催化生产H2O2的机理

Figure 4 Mechanism of photocatalytic H2O2 production

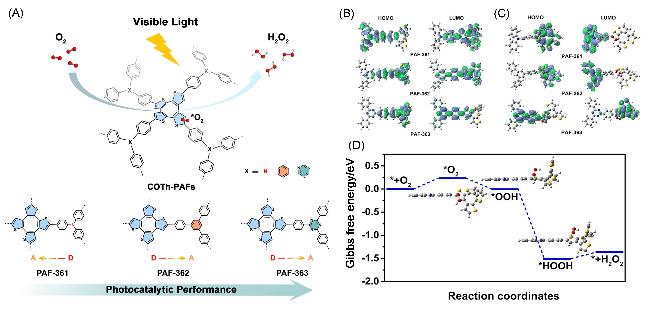
近年来, PAFs因其独特的结构优势在光催化领域崭露头角, 其高比表面积、可调控的分子结构和优异的物理化学稳定性使其成为实现高效H2O2光合成的理想光催化剂. 合理构建D-A体系并调整其方向是提高PAFs光催化性能的关键. Cao等[55]报道的PAF-363具有优异的光催化H2O2合成性能, 其H2O2生成速率分别达到11733 μmol•g-1•h-1(有牺牲剂)和3930 μmol•g-1•h-1(无牺牲剂), 明显高于大多数已报道的多孔有机半导体(图5). 其具有最低的电荷转移电阻、最高的光电流响应值、最长的荧光寿命和最小的激子结合能(Eb)值, 表明PAF-363具有更好的电荷分离和转移效率, 理论计算表明, PAF-363的最高占据分子轨道(HOMO)和最低未占据分子轨道(LUMO)主要集中在环辛四噻吩(COTh)和三苯基三嗪(TPTA)片段, 并且在其HOMO和LUMO轨道之间存在明显的分离. 密度泛函理论(DFT)计算表明, PAF-363的氧还原反应(ORR)的电荷转移位点和氧吸附位点主要分布在COTh片段上, 有利于通过ORR途径高效光催化生成H2O2. 在进一步研究电子存在下的模拟激发态电荷转移时, 观察到PAF-361和PAF-362上的COTh片段不具有未占据轨道, 使它们不能接受电子进行一步2e− ORR过程. 相反, PAF-363的COTh片段表现出大量的未占据轨道, 可以促进更有效的一步2e− ORR过程, 从而增强H2O2的光催化生成. 噻吩基的共轭结构以及与其他单体形成的D-A体系可以有效地促进光生电荷的转移和分离. 当材料被光激发时, 电子从给电子基团转移到吸电子的噻吩片段, 形成电子与空穴的分离. 这种高效的电荷分离机制降低了电子和空穴的复合几率, 让更多的电子参与到ORR途径中, 可以提高光催化过氧化氢的产生效率. D-A体系的构建可驱动光生电荷的有效分离与转移. 在光激发下, 电子从给体单元迅速迁移至受体单元, 导致电子-空穴对发生解离. 这种高效的电荷分离机制显著抑制了载流子复合, 使得更多光生电子能够参与氧还原反应(ORR), 从而提升光催化过氧化氢的合成效率.
图5 COTh-PAFs的(A)合成路线、(B) HOMO和LUMO分布、(C)有电子存在时HOMO和LUMO轨道分布及(D) PAF-363上氧还原路径对应的吉布斯自由能图

Figure 5 (A) Synthetic routes, (B) HOMO and LUMO, (C) HOMO and LUMO with optimal O2 adsorption in the presence of an electron of COTh-PAFs, and (D) Gibbs free energy diagram for the reduction of O2 to H2O2 on the PAF-363

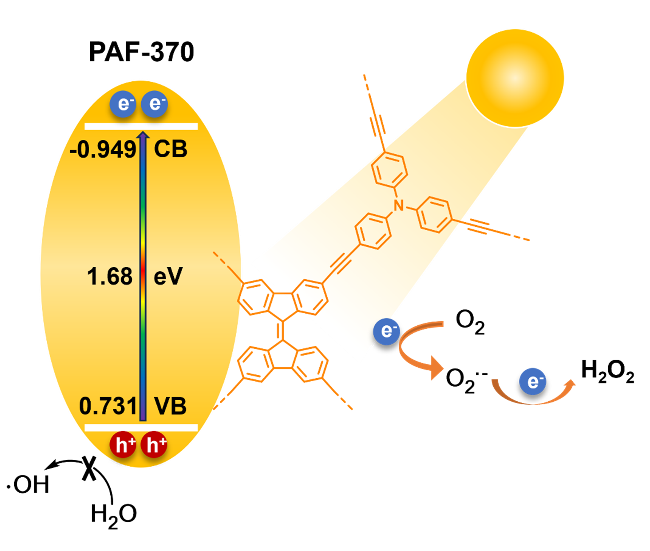
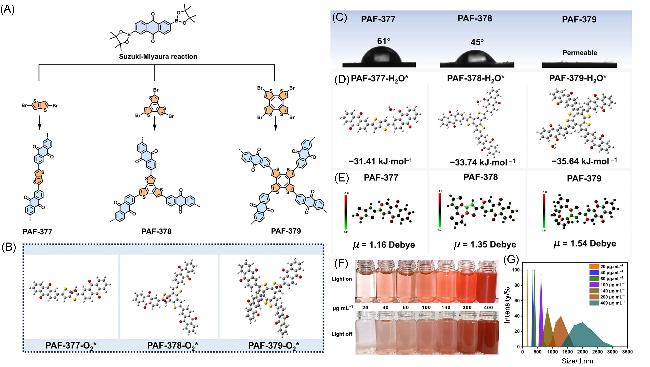
通过合理调控结构中的电子给体单元, 可显著提高H2O2的生成速率. 催化性能的提升主要得益于构建了合适的D-A型多孔芳香骨架, 从而有效提升了光生电荷的分离效率. Wang等[56]报道了PAF-370在可见光照射下可通过氧还原反应(ORR)途径高效生成H2O2. 实验数据显示, 在光照14 h后, PAF-370可催化生成约61 μmol的H2O2. 该研究为设计基于D-A型PAFs的非均相光催化剂, 用于光催化合成H2O2提供了新思路(图6). 在PAFs光催化生成H2O2的过程中, 反应物的高效吸附与快速传质是提升整体反应效率的关键. PAF-379因其较宽的光吸收范围以及适宜的能带结构, 表现出优异的光电性能. 将其作为光催化剂用于水与氧气光催化合成H2O2时, 生产效率高达7124 μmol•g-1•h-1,且在流动反应系统中实现了长达190 h的连续H2O2光合作用[57]. 理论计算表明, 这些材料的LUMO主要定位于AQ基团, PAF-379的高性能归因于其交替排列的D (COTh)-A (AQ)结构, 该结构在可见光激发下有效促进了电荷的分离与迁移. 此外, AQ基团与水分子之间形成的强氢键作用使PAF-379具有超亲水性, 可在水中良好分散. 同时, AQ基团还可作为光生电子与水氧化反应(WOR)所产生质子的介导载体, 从动力学上促进了电荷分离与后续电子转移过程. 本研究通过分子工程策略设计了亲水性PAFs来促进水中H2O2的光合作用, 构建了具有水分散性的有机半导体材料, 为实现高效H2O2光合作用提供了新思路(图7).
图6 PAF-370光催化生产H2O2的机理示意图

Figure 6 Schematic diagram of the mechanism by which PAF-370 produces H2O2 via photocatalysis

图7 (A) AQ‑PAFs材料的合成路线示意图、(B) O2在AQ-PAFs上的最佳吸附位点和构型、(C) AQ‑PAFs的水接触角测试、(D) AQ‑PAFs表面水分子与AQ片段间氢键相互作用能、(E) AQ‑PAFs的Mulliken原子电荷及相应偶极矩、(F)不同浓度下PAF‑379颗粒在水中的分散状态照片及(G)不同浓度PAF‑379水悬浮液的粒径分布

Figure 7 (A) Synthetic routes of AQ-PAFs, (B) optimal adsorption sites and configurations of O2 on AQ-PAFs, (C) water contact angles of AQ-PAFs, (D) interaction energies of hydrogen bonding between H2O and AQ fragments on the surface of AQ-PAFs, (E) Mulliken atomic charges and the corresponding dipole moments of AQ‑PAFs, (F) dispersion photos of PAF-379 particles in water in various concentrations, and (G) particle size distributions of water suspension of PAF-379 particles in various concentrations

4.2 光催化有机转化

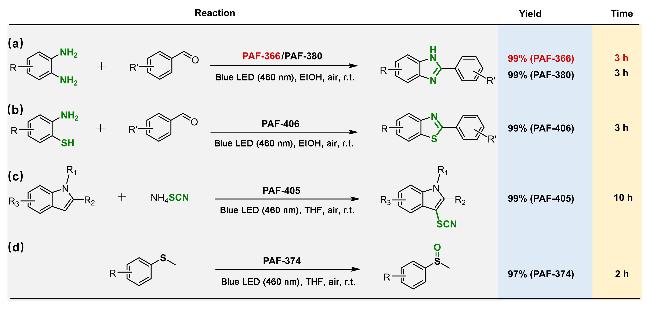
光催化有机转化是近年来迅速发展的绿色合成策略, 其利用光能驱动反应, 在温和条件下可实现化学键的高效构建. 与传统有机合成方法相比, 光催化反应具有显著优势, 一方面光催化反应条件温和, 避免了高温、高压或强氧化还原试剂的使用, 大幅降低能耗与副产物生成; 另一方面, 光催化能够通过单电子转移(SET)以及能量转移(ET)等机制, 实现传统热力学难以触及的反应路径, 如C—H键的选择性活化、自由基中间体的精准调控等[21,58]. 这些特性使光催化成为绿色化学和可持续合成领域的重要工具, 为有机合成方法的革新提供了新思路, 目前PAFs已用于典型的光催化有机转化反应包括苯并咪唑与苯并噻唑的合成、吲哚的C-3硫氰化反应以及硫醚氧化等(图8).
图8 PAFs作为催化剂在光催化有机转化中的应用

Figure 8 Application of PAFs as catalysts in photocatalytic organic transformations

苯并咪唑衍生物是有机合成中的重要中间体, 这类化合物广泛存在于多种生物活性分子的骨架结构中, 例如抗高血压药、抗癌药、抗病毒药、精神类药物、抗真菌药以及抗心律失常药等[59]. Wang等[60]报道PAF-366在光催化苯并咪唑的合成中具有优异的催化活性, 在温和条件下, 具有广泛的底物适应性和良好的可回收性(99%), 该工作提供了一种通过带隙工程来筛选PAFs光催化剂的策略, D-A系统的构建可以调控材料的光吸收范围以及带隙. 同时, 通过改变PAFs中噻吩连接单元的结构, 可以精确调节其能带结构, 从而提高电荷分离和转移效率. 此外, 这种光催化反应系统不需要金属和额外的氧化剂, 符合绿色化学的原则. 特别是与不含有D-A结构的四苯乙烯基共轭微孔聚合物(TPE-CMP)相比, 四苯乙烯基多孔芳香骨架(TPE-PAFs)光催化合成苯并咪唑的产率更高, 表明D-A体系的形成可以提高光催化性能. 该研究为PAF光催化剂的构建提供了一种可行的策略. 此外, Xu等[61]合成了PAF-380用于光催化苯并咪唑的合成. 通过改变不同的受体单元, 可以调节材料的比表面积、光吸收范围和光学带隙, 从而提高光催化活性. 与PAF-381相比, PAF-380中给电子的三苯胺基团与更多的受体单元蒽醌之间的推拉效应更强, 有利于载流子的分离, 从而对苯并咪唑类化合物的光合作用表现出优异的催化活性. 具有高产率、广泛的底物范围和良好的可回收性. 该工作为设计合成高效稳定的D-A型PAF基光催化剂提供了一条可行的途径, 进一步拓宽了PAFs材料在光催化有机合成中的应用.
2-芳基苯并噻唑及其衍生物作为多种药物中间体的关键结构与功能单元, 具有优异的生理活性和药理价值, 被广泛应用于抗菌药、抗炎剂、抗肿瘤药等领 域[62-63]. Shao等[64]合成了PAF-406用于光催化氧化合成苯并噻唑, 其光合成效率不仅优于已报道的有机半导体光催化剂, 而且与金属基非均相光催化剂和有机均相催化剂的催化效果相当(图8B). 结果表明, 六氮杂萘(HATN)与三苯胺(TPA)片段的结合显著促进了光催化过程中的光诱导电荷分离与迁移, 同时优化了反应物的传输和活化过程, 从而获得了较高的产率. 该光催化体系具有环境友好特性, 反应过程中无需添加额外的氧化剂或金属催化剂. 深入的机理研究揭示, 该催化体系可同时产生活性氧物种($\mathrm{O}_{2}^{∙-}$和1O2), 这些活性物种可协同促进2-芳基苯并噻唑的氧化形成过程, 该工作进一步表明了D-A结构的设计有利于促进电荷分离, 进而提高光催化效率.
吲哚C-3硫氰化反应作为一种高效、原子经济的方法被广泛应用于硫氰基吲哚的合成. He等[65]合成了D-π-A型的PAF-405, 用于光催化合成吲哚C-3硫氰化反应(图8C), 具有较高的产率(99%)和广泛的底物范围. 基于活性分子片段的调制, 可以调节它们的光诱导电荷分离效率和能级, 因此, 通过合理选择与四苯基硅烷(TEPS)单元连接的光活性构建块, 可以定向构建有效的D-π-A结构, 用于特定的光催化反应. 理论计算表明, 三嗪的引入使得PAF-405表现出极强的电子亲和力, 这种特性可以促进光诱导的电荷分离和转移, 使得PAFs在光催化过程中能够捕获额外电子, 形成更稳定的自由基阴离子中间体, 进而促进光催化进程. 此外, 更分散的静电势分布促进了电子从TEPS电子给体向三苯基三嗪电子受体的定向迁移. 机理研究表明, $\mathrm{O}_{2}^{∙-}$和1O2为反应产生的活性氧物种, 共同促进了吲哚C-3硫氰化反应. 本研究提供了一种合理的D-A策略, 拓展了PAFs材料在光催化有机转化中的应用范围.
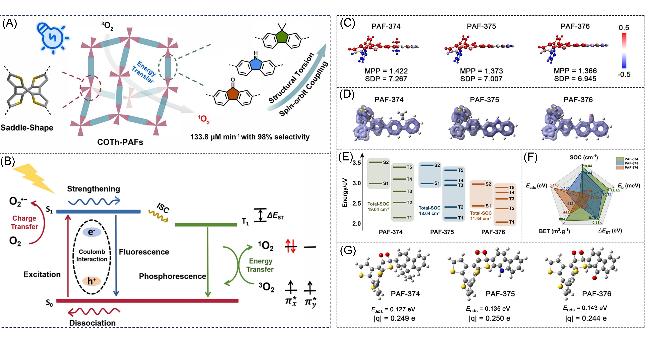
亚砜是一种重要的化工原料和中间体, 广泛应用于农药和医药工业. Cao等[37]提出了一种连接基团工程策略, 通过改变线型连接基团来调控COTh-PAFs的激子效应. 其中, 具有高度扭曲二甲基芴连接的PAF-374表现出更高的激子结合能和更优的ISC效率, 有利于通过能量转移路径实现光诱导1O2生成, 实现了创纪录的1O2生成速率(133.8 μmol•L-1•min-1), 且选择性高达98%(图9). 这一优异性能使其在光催化莫达非尼和青蒿素等药物合成及废水处理领域展现出应用潜力. 理论计算表明, PAF-374具有最高的分子平面度参数(MPP)和结构畸变参数(SDP), 同时具有较弱的共轭程度, 表明其结构具有较高的扭转程度, 同时, PAF-394更高的自旋-轨道耦合(SOC)相互作用减弱了单重态到三重态的跃迁禁阻, 显著提高了ISC效率. 此外, PAF-374具有最低的O2吸附能, 表明其具备优异的O2吸附能力. 同时, PAF-374的多孔结构与高比表面积的特性有利于暴露更多活性位点, 有利于其吸附更多氧气. 这些因素可能共同促进了PAF-374整体1O2生成性能的提升. 这项研究为调控有机半导体的激子效应提供了一种可行策略, 实现了对高选择性1O2生成的有效调控, 同时也为面向功能导向的有机半导体设计与合成提供了重要思路.
图9 (A) COTh-PAFs光催化实现能量转移路径上1O2的高效光合作用、(B)光诱导电荷转移和能量转移机制、(C)分子平面度参数(MPP)与结构畸变参数(SDP) (蓝色(红色)的深浅程度对应于原子偏离拟合平面的幅度)、(D) π电子局域化分布图、(E) COTh-PAFs的总自旋轨道耦合强度、(F)雷达图和(G) COTh-PAFs材料的吸附能

Figure 9 (A) High-efficiency photosynthesis of 1O2 along the energy transfer pathway via COTh-PAFs photocatalysis, (B) mechanisms of photoinduced charge transfer and energy transfer, (C) MPP and SDP (the blue (red) color intensity corresponds to the displacement below (above) the fitting plane of atom), (D) π-electron localization map, (E) total-SOC of COTh-PAFs, (F) radar plot and (G) adsorption energy of COTh-PAFs

4.3 光催化析氢

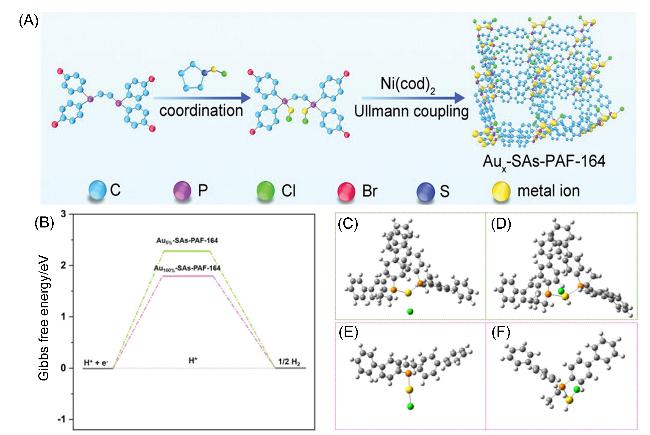
随着全球能源危机日益加剧, 氢能因其清洁、可再生的特性, 被视为替代传统化石燃料最具发展潜力的绿色能源之一. 近年来, 基于光催化的水分解制氢技术受到研究者的广泛关注. 作为该技术的核心, 各类高效光催化剂的开发成为研究重点[66]. Yang等[67]采用原位聚合稳定金属配位构筑单元的策略, 成功制备出金单原子负载材料Au100%-SAs-PAF-164(图10), 在5 h光照条件下的产氢量高达15.27 mmol•g-1, 其光催化性能优于以往报道的多孔材料负载单原子催化剂体系. 通过密度泛函理论(DFT)计算, 揭示了Aux-SAs-PAF-164相较于其他材料对H*中间体的吉布斯自由能(ΔGH*)更低, 证实了高负载量的金单原子可作为高度分散的活性位点, 显著提升光催化产氢过程中氢原子的结合与释放效率. 该研究表明, 在PAFs中负载金属可有效促进光生载流子的分离与传输, 从而获得高效光催化剂. 单原子催化剂(SACs)作为一类多相催化剂, 通过利用孤立金属原子实现了活性位点的最大化利用. 这类催化剂具有独特的电子结构和物理化学特性, 能够对光吸收、电子-空穴对生成、电子转移与分离以及氧化还原反应等整个催化过程产生显著促进作用.
图10 (A)通过预先金属化的构建单元制备由PAF‑164负载的Au单原子催化剂、(B) Au5%-SAs-PAF-164与Au100%-SAs-PAF-164在光催化析氢反应中的吉布斯自由能变化对比图以及(C)原始Au5%-SAs-PAF-164、(D)吸附H后的Au5%-SAs-PAF-164、(E)原始Au100%-SAs-PAF-164和(F)吸附H原子后的Au100%-SAs-PAF-164的几何结构

Figure 10 (A) Preparation of Au single-atom catalysts supported on PAF-164 using pre-metallized building blocks, (B) comparative Gibbs free energy profiles for photocatalytic hydrogen evolution over Au5%-SAs-PAF-164 and Au100%-SAs-PAF-164, the geometric structure of (C) pristine Au5%-SAs-PAF-164, (D) Au5%-SAs-PAF-164 after H adsorption, (E) pristine Au100%-SAs-PAF-164 and (F) Au100%-SAs-PAF-164 following H atom adsorption

4.4 光催化二氧化碳还原

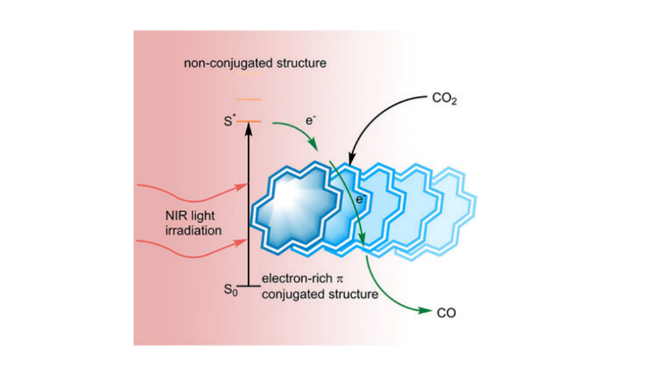
随着现代工业的快速发展, 化石燃料的持续消耗加剧了全球能源危机. 温室气体的大量排放也对人类的生存与发展造成了严重影响. 自然界的光合作用能够将太阳辐射转化为生物所需的可持续能源, 因此利用太阳光将二氧化碳转化为燃料的碳中和技术受到了广泛关 注[68]. 该技术的成功实施关键在于光催化剂的设计. Wang等[69]针对传统光催化系统无法有效利用近红外光(NIR)的瓶颈, 设计并合成了一种无金属、具有连续π共轭结构的PAF-332-DCM(图11), 实现了高效、高选择性的光催化CO2还原. 该材料在近红外光照射下表现出显著的光热效应, 可将催化剂表面温度提升至约160 ℃, 从而协同促进CO2的活化与反应动力学. 其在NIR光下的CO产率达到74.7 μmol•g-1•h-1, 在全光谱下更提升至344.1 μmol•g-1•h-1, 优于多数已报道的NIR响应催化剂. 研究通过飞秒瞬态吸收光谱和原位红外光谱揭示了其光生载流子动力学及反应中间体(如*COOH)的形成路径, 强调了共轭结构在拓宽光吸收、增强电荷分离以及利用非辐射弛豫产生热效应中的关键作用.
图11 PAF-332-DCM用于近红外光催化CO2还原

Figure 11 PAF-332-DCM for near-infrared photocatalytic CO2 reduction

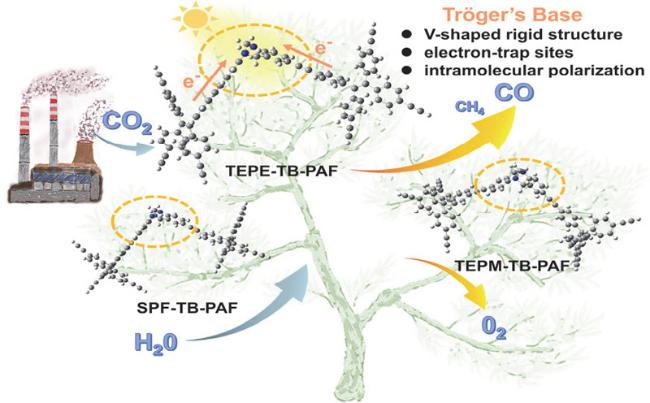
Zou等[70]将不同空间构型的芳香炔单体与含Tröger 碱(TB)碱性位点进行偶联, 制备了一系列具有三维骨架和p‑π共轭结构的TB衍生的多孔芳香骨架材料(X‑TB‑PAFs)材料, 通过分子工程策略, 在无助催化剂、无牺牲剂的条件下显著提升了CO2光还原性能. 材料的分子内极化效应与刚性三维骨架产生协同作用, 既可有效促进光生电子-空穴对高效分离, 又能提高光子利用率; 同时, 电偶极矩取向与TB结构中的叔氮官能团可精准调控催化活性位点. 其中, 由四(4-乙炔基苯)乙烯制备的TEPE‑TB‑PAF的光催化性能最优异, CO产率可达194.50 μmol•g-1•h-1, 选择性高达99.74%. 其全共轭结构能够构筑高效电荷传输通道, 加之CO脱附能垒低及*CHO中间体生成能垒高, 协同赋予材料优异的催化活性与产物选择性. 该类无金属PAFs光催化剂兼具单体单元与刚性骨架的双重优势, 能够在光照条件下同步实现CO2还原与水氧化过程, 为人工光合作用体系中高效有机光催化材料的设计开发提供了新思路, 也为碳中和目标的实现提供了重要研究参考(图12).
图12 TEPE‑TB‑PAF用于高效光催化CO2还原

Figure 12 TEPE-TB-PAF for efficient photocatalytic CO₂ reduction

4.5 光催化降解有机污染物

随着社会进步与经济发展, 人类对化工产品和医疗用品需求快速增长, 导致废水排放量急剧上升[71]. 染料废水中的罗丹明B (RhB)和医疗废水中的四环素(TC)作为污水主要污染物, 对人类健康和生存环境构成严重威胁[72]. 由于RhB和TC具有芳香环连接结构, 富含电子和复杂官能团, 导致两者均难以降解[73]. 因此, 开发绿色催化技术以高效降解有机污染物已成为研究者面临的紧迫挑战. 针对上述问题, 光催化技术正成为降解水体污染物的研究焦点. Li团队[74]在PAF-45表面精准掺杂了不同含量的碳量子点(CQDs), 成功构建了CQDs/ PAF-45复合催化体系. CQDs的引入显著拓宽了材料的光响应范围, 同时构建的异质结结构有效促进了光生载流子的分离, 更重要的是, CQDs的表面亲水基团显著改善了材料在水相体系中的分散性及底物接触效率, 同时光催化效率提升约为PAF-45的1.5倍. 这项研究不仅证实了掺杂策略是调控半导体电子结构的有效手段, 而且为设计高效、稳定的有机多相光催化剂提供了新的研究思路(图13).
图13 CQDs/PAF-45光催化降解罗丹明B示意图

Figure 13 Schematic diagram of photocatalytic degradation of rhodamine B by CQDs/PAF-45

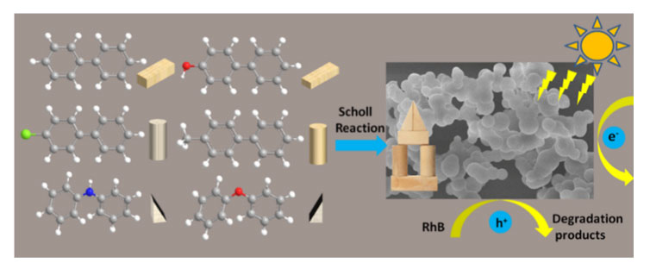
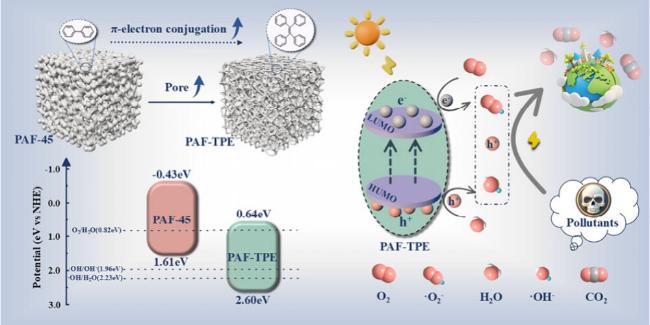
Li等[75]使用四苯乙烯(TPE)作为单体合成了一种新型多孔芳香骨架材料PAF-TPE. 通过利用TPE的刚性平面共轭结构, 有效调整了所得PAF材料的孔结构和能带结构. 与使用联苯作为单体合成的PAF-45相比, PAF- TPE表现出更大的孔径和更低的价带位置, 有助于增强电荷分离和活性氧(•OH和$\mathrm{O}_{2}^{∙-}$)生成, 从而提高其光催化效率. 实验结果表明, PAF-TPE在2 h内实现了罗丹明B和氧氟沙星的完全降解. 此外, 对难降解有机污染物四环素和苯酚的降解效率分别高达84.4%和63.6%. 该工作强调了合理的单体设计在调整基于PAF的光催化剂的结构和电子特性方面的潜力, 为环境修复应用中的先进材料铺平了道路(图14).
图14 PAF-TPE用于高效有机污染物的降解

Figure 14 PAF-TPE for efficient degradation of organic pollutants

5 结果与展望

近年来, 光催化技术在基础材料科学和实际应用领域取得了显著进展, 为解决全球能源短缺和环境污染问题提供了新的可能. 尽管该技术已实现多项重要突破,但有机半导体光催化剂仍存在若干关键性挑战亟待解决: 首要问题在于如何进一步提升催化剂的稳定性和反应选择性; 其次, 现有技术对牺牲剂和氧化剂的依赖导致分离纯化成本较高. 此外, 有效抑制光生电子-空穴对的复合、拓宽光谱响应范围以及提高能量转换效率, 始终是光催化剂设计的核心课题. 值得注意的是, 有机半导体材料在水相体系中的分散性不足, 严重制约了其传质效率和催化性能的发挥. 最新研究表明, 多孔芳香骨架(PAFs)材料在光催化领域取得了显著进展, 展现出在能源转换、环境净化和有机合成等方面的巨大潜力. 通过合理的结构设计, 如构建给体-受体(D-A)体系、杂原子掺杂和金属负载等策略, PAFs材料实现了光吸收范围的可调性、电荷分离效率的提升以及催化活性的增强. 例如, 在光催化合成H2O2、有机转化、污染物降解、析氢和CO2还原等反应中, PAFs表现出了优异的催化性能和稳定性. 这些成果为开发高效、稳定的光催化剂提供了重要的理论和实践基础. 可以预见, PAF材料凭借其结构可调性和功能多样性, 正逐步发展成为新一代高效光催化剂的重要平台. 然而, 尽管PAFs在结构可设计性和比表面积方面具有显著优势, 但其固有缺陷仍亟需关注. 例如, 共轭刚性结构导致聚合物在常规溶剂中难溶甚至不溶, 严重限制了传统溶液加工及成膜工艺的应用; 同时, 刚性骨架带来的脆性使其难以满足可穿戴设备对柔性光电子材料的力学要求, 进而制约了其器件化进程. 针对上述问题, 未来的研究可探索引入柔性烷基链或螺旋结构以降低材料刚性, 同时制备纳米尺度PAFs以改善其分散性. 未来, 人工智能(AI)有望在PAFs光催化剂的设计与开发中发挥关键的作用. 传统的PAF光催化剂研发主要依赖试错法和经验导向的实验筛选, 存在效率低下的缺陷. 相比之下, AI技术能够从已有的实验数据和理论计算结果中学习构效关系, 实现对PAF材料带隙、光吸收范围、载流子分离效率及催化活性位点的快速预测. 此外, AI还可用于指导PAF合成路线的优化, 加速高稳定性、高活性的新型PAF光催化剂的发现. 通过将高通量计算、数据驱动的AI模型与自动化合成平台相结合, 有望实现PAF光催化剂的理性设计与定制, 为应对能源转换和环境修复等领域的多样化应用需求提供全新范式.
(Zhao, C.)
[1]
Yang J.; Sun X. Int. J. Hydrogen Energy 2022, 47, 25608.

DOI

[2]
Chu S.; Cui Y.; Liu N. Nat. Mater. 2017, 16, 16.

DOI

[3]
Egli F.; Steffen B.; Schmidt T. S. Nat. Energy 2018, 3, 1084.

DOI

[4]
Jin S. L.; Han C. Z.; Zhang C.; Hu D.; Yang B.; Jiang J. Acta Chim. Sinica 2025, 83, 1150 (in Chinese)

DOI

(晋圣林, 韩昌志, 张崇, 胡道道, 杨奔, 蒋加兴, 化学学报, 2025, 83, 1150.)

DOI

[5]
Zhu H.; Wu P.; Zhong C.; Li S.; Lin G.; Liu X.; Luo Y. Chin. J. Org. Chem. 2026, 46, 1 (in Chinese).

DOI

(祝辉, 吴鹏, 钟晨鸣, 李舒铭, 林钢, 刘雪粉, 罗书平, 有机化学, 2026, 46, 1.)

[6]
Wang T.-X.; Liang H.-P.; Anito D.-A.; Ding X.-S.; Han B.-H. J. Mater. Chem. A 2020, 8, 7003.

DOI

[7]
Ong C.-B.; Ng L.-Y.; Mohammad A.-W. Renewable Sustainable Energy Rev. 2018, 81, 536.

DOI

[8]
Liu J.; Fu W.; Liao Y.; Fan J.; Xiang Q. J. Mater. Sci. Technol. 2021, 91, 224.

DOI

[9]
Zhang T.-R.; Liu G.; Zhu Y.-F. Rare Met. 2019, 38, 359

DOI

[10]
Liu H.; Li Q.; Pan P.; Zhou L.; Deng B.; Zhao S.; Liu P.; Wang Y.; Li J. Chin. Chem. Lett. 2023, 34, 108562.

DOI

[11]
Nguyen T.-K.-A.; Pham T.-T.; Huy N.-P.; Shin E.-W. Appl. Surf. Sci. 2021, 537, 148027.

DOI

[12]
Song J.; Lei H.-T.; Zhai Y.-G.; Dou Z.-L.; Ding Y.-Y.; Han X.-Y.; Cui F.-C.; Tian Y.-Y.; Zhu G.-S. Chem. Sci. 2024, 15, 15717.

DOI

[13]
He M.; Ye Z.; Lin G.; Yin S.; Huang X.; Zhou X.; Yin Y.; Gui B.; Wang C. Acta Chim. Sinica 2023, 81, 784 (in Chinese).

DOI

(何明慧, 叶子秋, 林桂庆, 尹晟, 黄心翊, 周旭, 尹颖, 桂波, 汪成, 化学学报, 2023, 81, 784.)

DOI

[14]
Tian Y.-Y.; Zhu G.-S. Chem. Rev. 2020, 120, 8934.

DOI

[15]
Li Z.; Sha H.; Yang N.; Yuan Y.; Zhu G. Acta Chim. Sinica 2019, 77, 469 (in Chinese).

DOI

(李樟楠, 沙浩岩, 杨南, 元野, 朱广山, 化学学报, 2019, 77, 469.)

DOI

[16]
Jing X.; Zhu G. Sci. Bull. 2018, 63, 2215 (in Chinese).

(景晓飞, 朱广山, 科学通报, 2018, 63, 2215.)

[17]
Hou L.-Q.; Xu X.-M.; Chen Y.-Z.; Zhang Z.-K.; Song T.; Hu X.-Y.; Long B.; Peng Q.; Deng G.-J. J. Colloid Interface Sci. 2026, 717, 140388.

DOI

[18]
Hou J.-C.; Cai W.; Ji H.-T.; Ou L.-J.; He W.-M. Chin. Chem. Lett. 2025, 36, 110469.

DOI

[19]
Rajaitha P.-M.; Hajra S.; Sahu M.; Mistewicz K.; Toroń B.; Abolhassani R.; Panda S.; Mishra Y.-K.; Kim H.-J. J. Mater. Today Chem. 2022, 23, 100692.

[20]
El-Khouly M.-E.; El-Mohsnawy E.; Fukuzumi S. J. Photochem. Photobiol., C 2017, 31, 36.

[21]
Kumar S.; Yadav R.-K.; Gupta S.; Choi S.-Y.; Kim T.-W. J. Photochem. Photobiol., A 2023, 438, 114545.

DOI

[22]
Cao L.-Z.; Tao X.; Zhu G.-S. ChemPhotoChem 2025, 9, e202400316.

[23]
Wang X.-H.; Yuan J.-H.; Zhang M.; Yang Z.-Y.; Hou X.-P.; Sun Q.; Zhong C.-Y.; Wu Y.-Q.; Guo S.-W.; Long T.-Y. ChemistrySelect 2025, 10, e01352.

[24]
Cao S.-H.; Sun K.-M.; Tang Z.-L.; Sun Y.-T.; Lee J.-M. Chem. Rec. 2025, 25, e202500091.

[25]
Li J.-X.; Jing Y.-Q.; Zhang S.; Rao C.-Q.; Luo D.-S.; Xi F. H.; Wu J. M.; He A.-M.; Shen W.; Zhang L. Chem. Eng. J. 2024, 499, 156508.

DOI

[26]
Yu Z.; Li S.; Wu Y.; Ma C.; Li J.; Duan L.; Liu Z.; Sun H.; Zhao G.; Lu Y.; Liu Q.; Meng Q.; Zhao J. Green Chem. 2024, 26, 9310.

DOI

[27]
Li L.; Zhou Z.-P.; Shi Y.; Tang R.-D.; Li W.-B.; Deng Y.-C.; Huang Y. Small 2025, 21, 2409903.

DOI

[28]
Huber N.; Zhang K. A. I. Eur. Polym. J. 2020, 140, 110060.

DOI

[29]
Yang J.-H.; Kim S.-I.; Kim Y.-J.; Lee M.-J.; Karakoti Y.; Joseph A.-S.; Albahily K.; Vinu A. Sustainable Mater. Technol. 2020, 25, e00184.

[30]
Chen X.; Jun Y.-S.; Takanabe K.; Maeda K.; Domen K.; Fu X; Antonietti M.; Wang X. Chem. Mater. 2009, 21, 4093.

DOI

[31]
Yang C.; Cheng B.; Xu J.-S.; Yu J.-G.; Cao S.-W. EnergyChem 2024, 6, 100116.

DOI

[32]
Yang C.; Ma B.-C.; Zhang L.-Z.; Lin S.; Ghasimi S.; Landfester K.; Zhang K. A. I.; Wang X.-C. Angew. Chem., Int. Ed. 2016, 55, 9202.

DOI

[33]
Li W.-Q.; Huang X.-F.; Zeng T.-W.; Liu Y.-A.; Hu W.-B.; Yang H.; Zhang Y.-B.; Wen K. Angew. Chem., Int. Ed. 2021, 60, 1869.

DOI

[34]
Shu C.; Han C.; Yang X.; Zhang C.; Chen Y.; Ren S.-J.; Wang F.; Huang F.; Jiang J.-X. Adv. Mater. 2021, 33, 2008498.

DOI

[35]
Yu J.; Sun X.-Q.; Xu X.-X.; Zhang C.; He X.-M. Appl. Catal., B 2019, 257, 117935.

DOI

[36]
Zhao Y.; Ma W.; Xu Y.; Zhang C.; Wang Q.; Yang T.; Gao X.; Wang F.; Yan C.; Jiang J. Macromolecules 2018, 51, 9502.

DOI

[37]
Cao L.-Z.; Gao T.-Y.; Qiu T.; Tao X. J. Catal. 2026, 455, 116667.

DOI

[38]
Yang Y.; Wang T.; Jing X.; Zhu G. J. Mater. Chem. A 2019, 7, 10004.

DOI

[39]
Yang Y.; Zhang Y.; Wang T.; Jing X.; Liu Y. ACS Appl. Mater. Interfaces 2023, 15, 9307.

DOI

[40]
Tian Y.; Cui F.-C.; Bian Z.; Tao X.; Wang H.; Zhang N.; Zhu G.-S. Acc. Chem. Res. 2024, 57, 2130.

DOI

[41]
Ciriminna R.; Albanese L.; Meneguzzo F.; Pagliaro M. ChemSusChem 2016, 9, 3374.

DOI PMID

[42]
Gao G.; Tian Y.; Gong X.; Pan Z.; Yang K.; Zong B. Chin. J. Catal. 2020, 41, 1039.

DOI

[43]
Campos-Martin J.-M.; Blanco-Brieva G.; Fierro J. L. G. Angew. Chem., Int. Ed. 2006, 45, 6962.

DOI

[44]
Hou H.; Zeng X.; Zhang X. Angew. Chem., Int. Ed. 2020, 59, 17356.

DOI

[45]
Fang X.; Huang X.; Hu Q.; Li B.; Hu C.; Ma B.; Ding Y. Chem. Commun. 2024, 60, 5354.

DOI

[46]
Krishnaraj C.; Sekhar Jena H.; Bourda L.; Laemont A.; Pachfule P.; Roeser J.; Chandran C.-V.; Borgmans S.; Rogge S. M. J.; Leus K.; Stevens C. V.; Martens J. A.; Van Speybroeck V.; Breynaert E.; Thomas A.; Van Der Voort P. J. Am. Chem. Soc. 2020, 142, 20107.

DOI PMID

[47]
Zhao W.; Yan P.; Li B.; Bahri M.; Liu L.; Zhou X.; Clowes R.; Browning N. D.; Wu Y.; Ward J. W.; Cooper A. I. J. Am. Chem. Soc. 2022, 144, 9902.

DOI

[48]
Zhang Y.; Xu H. Giant 2024, 20, 100335.

DOI

[49]
Yong Z.; Ma T. Angew. Chem., Int. Ed. 2023, 62, e202308980.

[50]
Cheng H.; Cheng J.; Wang L.; Xu H. Chem. Mater. 2022, 34, 4259.

DOI

[51]
Yu Z.; Hua J. ACS Appl. Energy Mater. 2025, 8, 8830.

DOI

[52]
Zhou Z.; Sun M.; Zhu Y.; Li P.; Zhang Y.; Wang M.; Shen Y. Appl. Catal., B 2023, 334, 122862.

DOI

[53]
Chen D.; Chen W.; Wu Y.; Wang L.; Wu X.; Xu H.; Chen L. Angew. Chem., Int. Ed. 2023, 62, e202217479.

[54]
Cheng M.; Wang H.; Cao L.; Shao J.; He Y.; Tao X.; Zhu G. ChemCatChem 2025, 17, e202401141.

[55]
Cao L.; Wang C.; Wang H.; Xu X.; Tao X.; Tan H.; Zhu G. Angew. Chem., Int. Ed. 2024, 63, e202402095.

DOI

[56]
Wang H.; Xu X.; Cao L.; Tao X. Synthesis 2024, 56, 3503.

DOI

[57]
Wang H.; Cao L.; Tao X.; Zhu G. Angew. Chem., Int. Ed. 2025, 64, e202502943.

[58]
Xiao J.; Liu X.; Pan L.; Shi C.; Zhang X.; Zou J. J. ACS Catal. 2020, 10, 12256.

DOI

[59]
Li Z.; Song H.; Guo R.; Zuo M.; Hou C.; Sun S.; He X.; Sun Z.; Chu W. Green Chem. 2019, 21, 3602.

DOI

[60]
Wang H.; Xu X.; Cao L.; Zhang Z.; Li J.; Liu X.; Tao X.; Zhu G. EES Catal. 2024, 2, 1100.

DOI

[61]
Xu X.; Wang H.; Zhang Z.; Li J.; Liu X.; Tao X.; Zhu G. Nanoscale 2024, 16, 11138.

DOI

[62]
Ma R.; Ding Y.; Chen R.; Wang Z.; Wang L.; Ma Y. J. Org. Chem. 2020, 86, 310.

DOI

[63]
Che X.; Jiang J.; Xiao F.; Huang H.; Deng G. Org. Lett. 2017, 19, 4576.

DOI

[64]
Shao J.; Wang H.; Tao X.; Zhu G. Chem. Sci. 2025, 16, 13267.

DOI

[65]
He Y.; Cao L.; Wang H.; Cui F.; Tao X. Chem. Commun. 2025, 61, 9892.

DOI

[66]
Xu Q.; Zhang L.; Cheng B.; Fan J.; Yu J. Chem 2020, 6, 1543.

DOI

[67]
Yang Y.; Xiao Y.; Jiang L.; Li J.; Li J.; Jia J.; Yavuz C.; Cui F.; Jing X.; Zhu G. Adv. Mater. 2024, 36, 2404791.

DOI

[68]
Lin H.; Luo S.; Zhang H.; Ye J. Joule 2022, 6, 294.

DOI

[69]
Wang Z.; Cao C.; Jiang L.; Xing Z.; Jia J.; Zhu G. Angew. Chem., Int. Ed. 2025, 64, e202508924.

[70]
Yin N.; Chen W.; Yang Y.; Tang Z.; Li P.; Zhang X.; Tang L.; Wang T.; Wang Y.; Zhou Y.; Zou Z. Chin. J. Catal. 2023, 51, 168.

DOI

[71]
Tong Y.-Y.; Li Y.-F.; Sun L.; Yang R.; Zhang S.; Fu Y.; Cao L.; Chen R. Sep. Purif. Technol. 2020, 250, 117142.

DOI

[72]
Toloman D.; Popa A.; Stan M.; Stefan M.; Vlad G.; Ulinici S.; Baisan G.; Silipas T. D.; Macavei S.; Leostean C.; Pruneanu S.; Pogacean F.; Suciu R. C.; Barbu-Tudoran L.; Pana O. J. Alloys Compd. 2021, 866, 159010.

DOI

[73]
Li X.-H.; Liu Y.; Lin H.-Y.; Xu N.; Zhang Z.; Liu G.-C.; Wang X.-L. Cryst. Growth Des. 2022, 22, 3845.

DOI

[74]
Wang J.; Zhang P.; Wang C.; Zheng X.; Zhao Y.; Li L.; Miao S. Mater. Des. 2020, 186, 108371.

DOI

[75]
Li Z.; Lei H.; Guo M.; Peng Y.; Meng T.; Chaleawlert-umpon S.; Liu K.; Li L. ACS Macro Lett. 2025, 14, 808.

DOI

文章导航

/

〈 〉