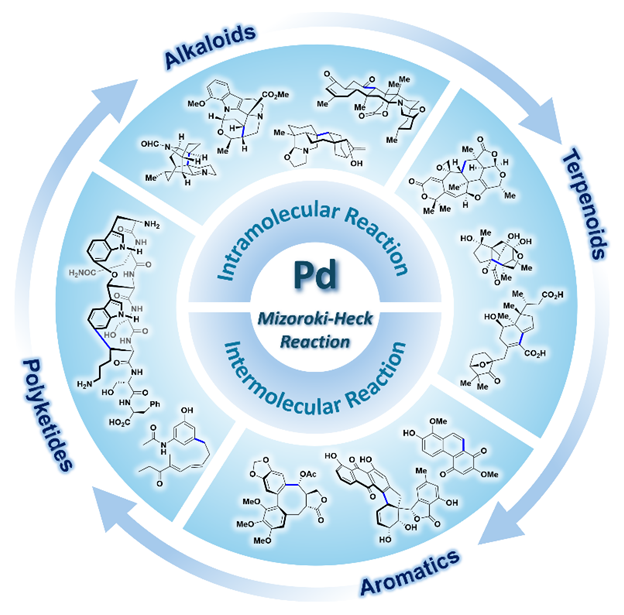
综述

Mizoroki-Heck反应在天然产物全合成中的应用进展★

  • 张华轩 ,
  • 刘月 ,
  • 苏绪娟 ,
  • 谢新刚 , * ,
  • 厍学功
展开
  • 兰州大学化学化工学院 天然产物化学全国重点实验室 兰州 730000

★“纪念兰州大学化学学科创建80周年”专辑

张华轩, 男, 本科毕业于西北农林科技大学化学与药学院, 现为兰州大学化学化工学院2023级研究生, 研究方向为: 天然产物全合成.

刘月, 女, 兰州大学化学化工学院2024级研究生, 研究方向为: 天然产物全合成.

苏绪娟, 女, 兰州大学化学化工学院2025级研究生, 研究方向为: 天然产物全合成.

谢新刚, 副教授, 硕士生导师. 2006年6月毕业于兰州大学化学化工学院, 获博士学位. 2006年7月赴香港中文大学化学系, 进行博士后研究. 2010年6月加入兰州大学功能有机分子化学国家重点实验室, 2025年1月改组为天然产物化学全国重点实验室. 课题组主要从事具有良好生理活性的天然产物全合成和绿色、高效的合成方法学研究. 独立工作以来已在Nat. Commun., Org. Lett., Green Chem., Org. Chem. Front.和J. Org. Chem.等国际著名期刊上发表学术论文60余篇.

厍学功, 教授, 博士生导师. 1999年获兰州大学有机化学博士学位, 同年赴美国科罗拉多州立大学和俄勒冈大学从事博士后研究(1999-2002年). 2002年回国后任兰州大学功能有机分子化学国家重点实验室副主任、教授, 博士生导师, 2025年1月改组为天然产物化学全国重点实验室. 课题组主要从事具有良好生理活性的复杂天然产物不对称全合成, 获国家杰出青年科学基金(2011年)、Thieme Chemistry Journal Award(2007年)及甘肃省自然科学一等奖(2015年)等荣誉, 在J. Am. Chem. Soc., Angew. Chem. Int. Ed., Org. Lett.和J. Org. Chem.等期刊发表SCI论文180余篇.

收稿日期: 2026-05-13

  网络出版日期: 2026-06-10

基金资助

甘肃省科技重大专项(23ZDFA015)

甘肃省科技重大专项(24ZD13FA017)

深圳市基础研究专项自然科学基金计划面上项目(JCYJ20250604172759009)

Advances in the Application of Mizoroki-Heck Reaction in Natural Product Synthesis★

  • Huaxuan Zhang ,
  • Yue Liu ,
  • Xujuan Su ,
  • Xingang Xie , * ,
  • Xuegong She
Expand
  • State Key Laboratory of Natural Product Chemistry, College of Chemistry and Chemical Engineering, Lanzhou University, Lanzhou 730000, China
* E-mail:

★ For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”

Received date: 2026-05-13

  Online published: 2026-06-10

Supported by

Major Science and Technology Project of Gansu Province(23ZDFA015)

Major Science and Technology Project of Gansu Province(24ZD13FA017)

General Program of Shenzhen Basic Research Project (Natural Science Foundation)(JCYJ20250604172759009)

摘要

Mizoroki-Heck偶联反应是重要的钯催化C—C键构建反应, 广泛应用于天然产物全合成. 本文综述2021~2026年初相关研究进展, 按分子间与分子内反应分类, 梳理其在生物碱、萜类、芳香类及聚酮类天然产物合成中的应用. 该反应可高效实现片段偶联与环系构筑, 结合不对称、还原型、插羰及串联策略, 显著缩短合成路线、提升立体选择性与步骤经济性. Heck反应不断与新型催化体系融合, 为复杂活性天然产物的高效制备与药物研发提供关键支撑.

本文引用格式

张华轩 , 刘月 , 苏绪娟 , 谢新刚 , 厍学功 . Mizoroki-Heck反应在天然产物全合成中的应用进展★[J]. 化学学报, 2026 , 84(6) : 933 -968 . DOI: 10.6023/A26050154

Abstract

The Mizoroki-Heck coupling reaction serves as one of the most fundamental and powerful palladium-catalyzed organic transformations, which enables the precise and efficient construction of carbon-carbon bonds in complex molecular systems. Benefiting from its excellent substrate compatibility, remarkable functional-group tolerance and reliable reaction efficiency, this reaction has evolved into an indispensable synthetic tool in the field of natural product total synthesis and is widely adopted for the structural modification and skeleton assembly of various complex natural molecules. This article systematically reviews the cutting-edge research progress of Mizoroki-Heck coupling reactions from 2021 to early 2026. Relevant studies are classified into intermolecular and intramolecular Heck reactions according to distinct reaction modes, and we comprehensively summarize their practical applications and unique technical advantages in the total synthesis of a variety of mainstream natural product families, including alkaloids, terpenoids, aromatic compounds, and polyketides. As a robust synthetic strategy, the Mizoroki-Heck reaction is capable of realizing efficient fragment coupling and sophisticated polycyclic skeleton construction, which effectively addresses the core structural assembly challenges encountered in the synthesis of complex natural products. In such synthetic applications, intramolecular Heck reactions are more frequently utilized than intermolecular ones. Nevertheless, precise regulation of regioselectivity and effective stereochemical control remain the central research focuses and major technical challenges restricting the further development of this reaction. Furthermore, the rational combination of traditional Heck coupling with asymmetric catalysis, reductive Heck reactions, carbonylative modification, and cascade reaction strategies can significantly streamline synthetic routes, improve stereoselective control, and greatly enhance the overall step economy of synthetic sequences. In recent years, the continuous integration of Heck reactions with innovative catalytic systems and advanced synthetic methodologies has further broadened its application scope, providing solid support for the efficient preparation of structurally complex, biologically active natural products, synthetic process optimization, and the sustainable development of novel drug research and development.

1 引言

Mizoroki-Heck偶联反应(以下简称Heck反应)是重要的钯催化的偶联反应之一, 该反应可以实现芳基/烯基卤化物或三氟甲磺酸酯与烯烃之间C—C键的构建. 这一重大发现分别由Mizoroki[1]与Heck[2]两位化学家于20世纪70年代初独立报道. 从那时起, 众多学者对该反应的机理、反应条件和底物范围进行了研究报道[3], 并且将其广泛地应用于天然产物全合成领域[4].
Heck反应的机理可以归纳为下述过程(图式1A): Pd(II)试剂(A)会在膦配体或胺配体的还原作用下生成Pd(0)活性物种(B); Pd(0)物种(B)作为有效的催化剂会对芳基/烯基卤化物或三氟甲磺酸酯(C)的C—X键(X=Cl/Br/I/OTf)进行氧化加成, 生成Pd(II)络合物(D); 该物种进一步与烯烃(E)配位形成π-络合物(F), 随后发生顺式加成生成新的Pd(II)中间体(G); 该中间体可通过sp3 C—C键旋转发生分子内顺式β-氢消除并释放烯烃(H), 产生的Pd(II)-H物种(I)在碱的作用下进行还原消除, 再生Pd(0) (B)完成催化循环.
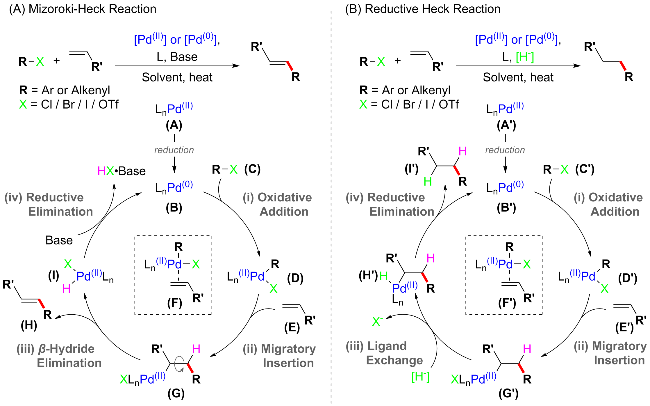
图式1 Mizoroki-Heck反应和还原型Heck反应机理比较

Scheme 1 Mechanistic comparison between classical Mizoroki-Heck reactions and reductive Heck reactions

Heck反应不仅可以高效实现具有芳基/烯烃(拟)卤代物与另一分子烯烃的偶联, 通过分子内反应还可实现环系构建, 快速提升分子复杂度. 手性配体的发展进一步推动了Heck反应在天然产物全合成当中的应用, 使其能够高对映选择性地构建C—C键. 此外, 研究者还发展了还原型Heck反应(图式1B)、插羰型Heck反应以及多步串联Heck反应, 显著丰富了产物的官能团类型与结构多样性. 与经典Heck反应不同, 还原型Heck反应无β-H消除步骤: 添加剂(如: HCO2Na)提供的负氢与配位的(拟)卤离子进行交换得到Pd-H中间体(H'), 进而进行原位还原消除得到饱和产物(I').
本文系统综述2021年至2026年初Heck反应在天然产物全合成中的应用进展, 按照分子间反应与分子内反应两大类型进行分类, 并以天然产物种类(生物碱、萜类、芳香类、聚酮类)进行梳理, 全面展示该反应在条件适用性、底物普适性与合成高效性方面的突出优势.

2 分子间Heck反应在全合成中的应用

2.1 生物碱类天然产物全合成

Indiacen A (3)是一种具有类异戊二烯侧链的简单的吲哚衍生物, 于2012年分离自橙杆菌科Sandaracinus amylolyticus[5], 对革兰氏阳性菌、革兰氏阴性菌和真菌Mucor hiemalis均有抗菌活性. 2021年, 江世智与颜桂炀团队[6]报道了其全合成工作(图式2). 该团队以3-甲酰基-4-溴吲哚(1)为底物, 与烯丙醇(2)发生串联Heck/脱水反应, 高效引入共轭二烯侧链. 经过条件筛选, 发现Pd(OAc)2/P(o-tol)3/Et3N/CH3CN催化体系表现最优, 以81%收率得到天然产物3, 将原有路线由6步缩短为1步[7], 显著提高了合成效率.
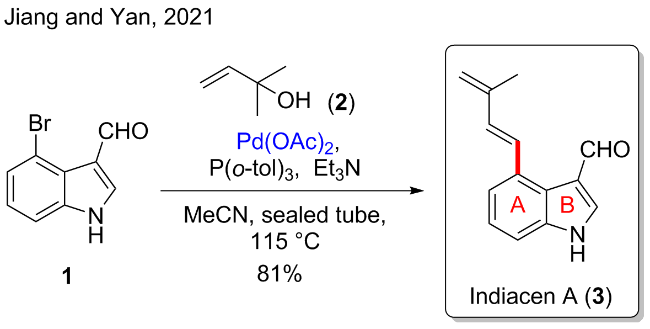
图式2 2021年江世智与颜桂炀团队对Indiacen A的全合成

Scheme 2 Jiang and Yan group’s total synthesis of Indiacen A (2021)

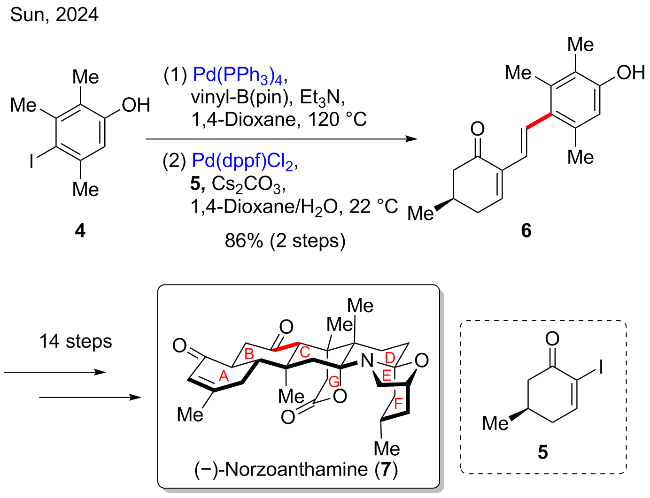
(-)-Norzoanthamine (7)分离自棕绿钮扣珊瑚(Zoanthus sp.)中, 可有效缓解雌性小鼠骨质疏松, 且副作用低于雌激素疗法[8], 但其天然来源稀缺, 相关活性研究开展有限. 2024年, 孙域课题组[9]报道了对7的不对称全合成研究(图式3). 相比于此前的合成工作, 该团队采用光促去芳构化6π-电环化为关键反应构建B环. 为得到该关键反应的前体, 该团队采用了碘代苯酚4与乙烯基频哪醇硼酸酯进行Heck反应后再与碘代环己烯酮5进行Suzuki偶联反应得到(Z)-烯烃6, 两步总收率共86%, 最终以16步完成全合成.
图式3 2024年孙域课题组对(-)-Norzoanthamine的不对称全合成

Scheme 3 Sun group’s asymmetric total synthesis of (-)-Norzoan- thamine (2024)

士的宁((-)-Strychnine, 14)又称番木鳖碱, 是马钱子(Strychnos nux-vomica L.)中典型的单萜吲哚生物碱[10], 因其具有高度紧凑的多环骨架和多个立体中心, 故成为有机全合成中具有标志性的目标分子. 基于1993年Kuehne课题组[11]实现的士的宁(14)的全合成工作, 2026年, Opatz课题组[12]以汇聚式策略完成其不对称全合成(图式4). 研究团队选择了以L-色氨酸11为底物, 并在级联环化时设计了更长侧链以实现进一步F/G环; 在片段合成中, 该团队采用分子间Heck反应实现烯基碘化物9与丙烯醛偶联, 高效合成关键醛中间体10, 随后再经过酸催化的与色氨酸衍生物12发生级联环化反应得到吲哚衍生物13, 再经过后续6步转化, 最终得到士的宁(14).
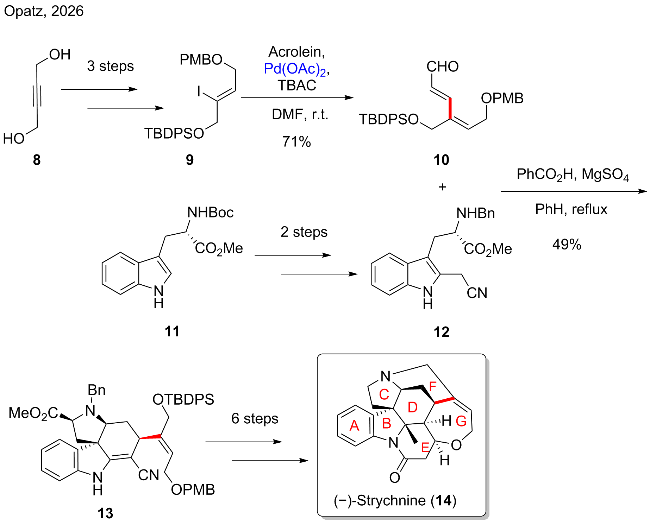
图式4 2026年Opatz课题组对(-)-Strychnine的不对称全合成

Scheme 4 Opatz group’s asymmetric total synthesis of (-)-Strychnine (2026)

2.2 萜类天然产物全合成

(+)-Cannogenol (19)是分离自箭毒木(Antiaris toxicaria)的强心苷类甾体化合物, 对多种人癌细胞系具有显著抑制活性[13]. 2021年, Nakazaki课题组[14]报道了其不对称全合成工作(图式5). 该团队主要侧重于开发可用于合成这类甾体化合物的共同中间体, 所以他们从商业可得羧酸15出发, 经5步转化得到重要中间体醇16, 该化合物的前体或后续修饰产物是进行合成研究的重要中间体. 团队将醇16与吡喃酮17进行底物控制的立体选择性的Heck反应, 可得到区域选择性产物醇18a (55%)和18b (32%), 经柱层析分离纯化得到18a, 经12步得到天然产物19.
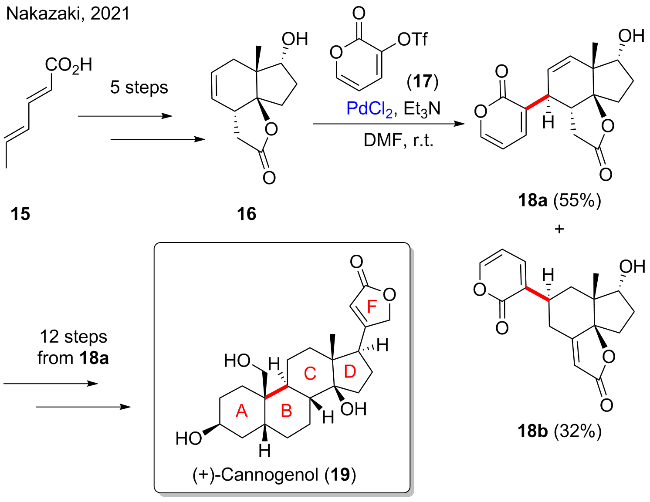
图式5 2021年Nakazaki课题组对(+)-Cannogenol的不对称全合成

Scheme 5 Nakazaki group’s asymmetric total synthesis of (+)-Cannogenol (2021)

(-)-Picrotoxinin (23)分离自印度防己(Menispermum cocculus), 具有高度氧化的六氢茚满骨架[15]; 活性研究表明, (-)-Picrotoxinin (23)是一种强效的γ-氨基丁酸(GABA)拮抗剂[16], 并可以缩短哺乳动物生物钟周期[17]. 2023年, Nakazaki课题组[18]报道了其不对称全合成工作(图式6). 基于前期发展的关键共同中间体16, 研究团队以其苯甲酸酯衍生物20与2-溴丙烯(21)进行不对称的Heck反应, 得到了不同区域选择性的产物22a和22b (42%, d.r.=92∶8)和22c (20%). 由于22a和22b难以直接通过柱层析分离, 作者将混合物进行环氧化处理, 得到22a (77%)用于后续反应, 经18步完成全合成工作.
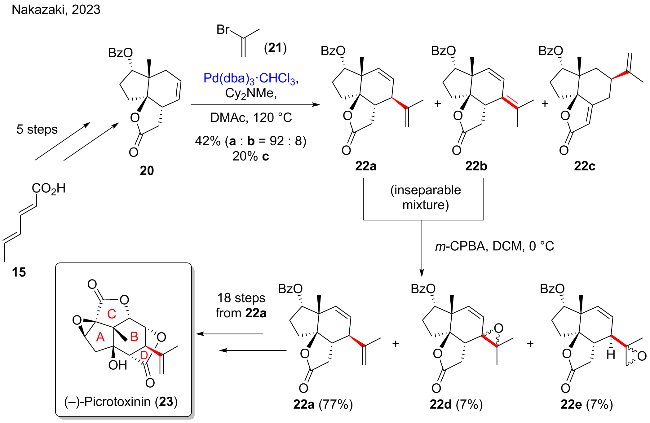
图式6 2023年Nakazaki课题组对(-)-Picrotoxinin的不对称全合成

Scheme 6 Nakazaki group’s asymmetric total synthesis of (-)-Picrotoxinin (2023)

19-Nordigitoxigenin (26)是强心苷类化合物Antiaroside Y (27)的苷元, 而27对人肿瘤细胞株表现出强效抑制活性, 作用机制独特[19]. 2023年, Nakazaki课题组[20]报道了其不对称全合成工作(图式7). 该团队继续采用了相同的中间体醇16与溴代苯酚24进行不对称Heck反应, 得到不同区域选择性产物25a (57%)和25b (30%). 研究表明, 该类三环底物的区域选择性差异主要受角甲基空间位阻调控, 偶联过程优先发生于远离角甲基的烯烃位点; 而立体选择性则由稠环骨架的空间构型决定, 反应优先进攻环系凸面. 最终从25a进行后续15步反应得到26.
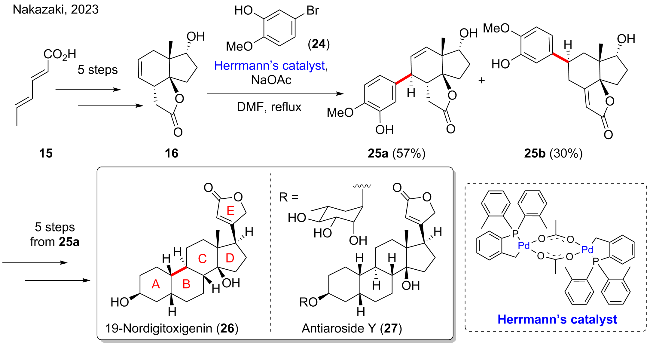
图式7 2023年Nakazaki课题组对19-Nordigitoxigenin的不对称全合成

Scheme 7 Nakazaki group’s asymmetric total synthesis of 19-Nordigitoxigenin (2023)

(+)-Swinhoeisterols A~C (32~34)为具有特殊的6/6/7/5骨架的重排甾体化合物, 分离自西沙海域的海绵Theonella swinhoei; 其中, 32和34对组蛋白乙酰转移酶p300表现出显著的抑制活性, 32和33对A549细胞及MG-63细胞具有细胞毒活性[21]. 2025年, 桂敬汉课题 组[22]采用集群合成策略实现其高效制备(图式8). 对于特有的环戊烯C环结构, 研究团队经过一系列条件筛选和底物选择, 将烯基硅30确定为串联的Negishi/Heck交叉偶联的最优底物; 该反应从29高活性的三氟甲磺酸酯一端启动, 与30烷基溴化锌一端发生Negishi偶联, 再继续通过Heck反应将另一侧关闭, 同时, -SiPhMe2基团可以很好地抑制双键迁移, 经四丁基氟化铵(TBAF)脱硅后得到31. 后续该团队利用Baran开发的还原烯烃偶联反应实现D环合成, 再经过多步官能团转化, 不对称合成得到天然产物32、33和34.
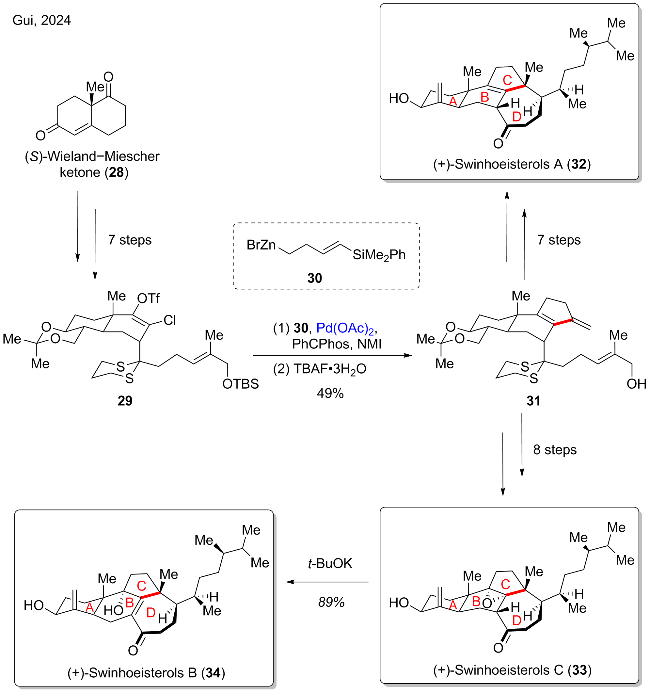
图式8 2025年桂敬汉课题组对(+)-Swinhoeisterols A−C的不对称合成

Scheme 8 Gui group’s asymmetric total synthesis of (+)-Swinhoeisterols A−C (2025)

Berkeleyacetals属于3,5-二甲基苔色酸(DMOA)衍生杂萜类化合物, 其具有6/7/6/5/6高度氧化的稠合环系, 其中, 分离自真菌Neosartorya glabra[23]、Penicillium chrysogenum[24]和Talaromyces amestolkiae[25]的(+)-Berkeleyacetal D (39)和分离自Penicillium sp.的(+)-Peniciacetal I (38)属于代表性化合物. 2025年, 李超课题组[26]报道了二者的不对称发散全合成(图式9). 该团队以(R)-Wieland-Miescher酮(35)为起始底物, 经4步得到Heck反应前体三氟甲磺酸酯36, 与丙烯酸乙酯进行分子间Heck反应, 成功引入烯基酯侧链, 为后续分子内Diels-Alder反应提供位点; 再经过山道年重排、氧化扩环与多步氧化态调整, 实现38和39的首次全合成.
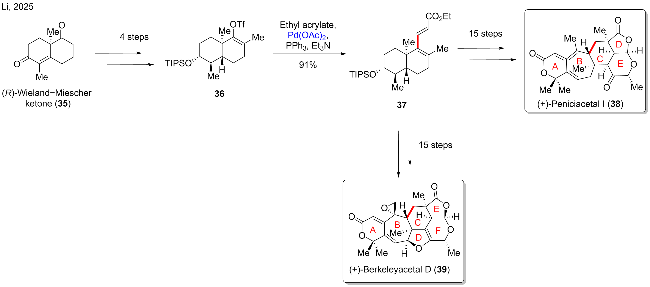
图式9 2025年李超课题组对(+)-Peniciacetal I和(+)-Berkeleyacetal D的不对称全合成

Scheme 9 Li group’s asymmetric total synthesis of (+)-Peniciacetal I and (+)-Berkeleyacetal D (2025)

2.3 芳香类天然产物全合成

白藜芦醇是常见的膳食多酚类化合物, 具有抗衰老、抗炎、抗病毒、保护血管和保护神经等多种生物活性[27]. 球孢白僵菌(Beauveria bassiana)是一类常用的生物催化剂, 用于催化多种转化反应[28]. 白藜芦醇用球孢白僵菌生物转化后得到了Resvebassianol A (45), 该化合物在抗炎活性方面表现更优, 同时稳定性得到提升[29]. 2021年, Shin团队[30]报道了对45和区域异构体3-O-β- (4'''-O-methylglucopyranosyl) Resveratro (49)的全合成(图式10). 两者均采用基于Heck反应偶联的汇聚式合成路线, 由于糖基连接位点不同, 45前体可由苯乙烯41与糖苷化合物43经分子间Heck反应合成得到, 而49前体则由碘苯47与糖苷化合物46经Heck反应合成, 两者均只需一步脱Ac保护即可得到对应的天然产物.
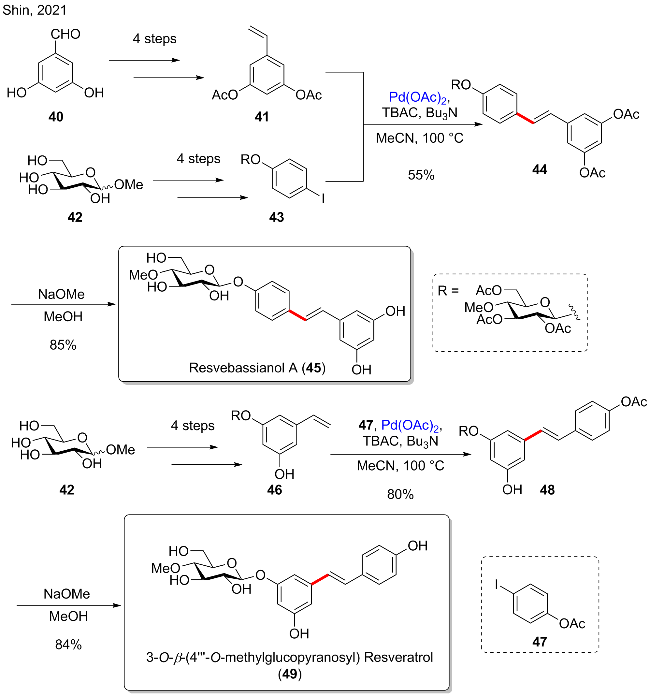
图式10 2021年Shin课题组对Resvebassianol A和3-O-β-(4'''-O-methylglucopyranosyl) resveratrol的全合成

Scheme 10 Shin group’s total synthesis of Resvebassianol A and 3-O-β-(4'''-O-methylglucopyranosyl) resveratrol (2021)

Piceatannol-3'-O-β-D-glucopyranoside (54)是1984年于“芋大黄”(即巴天酸模(Rumex patientia)和皱叶酸模(Rumex crispus)的俗称)中分离发现的二苯乙烯苷类成分[31]. 该化合物具有可抑制肿瘤细胞转移与血管生成的生物活性[32], 同时能够抑制铁死亡[33]. 2021年, 李剑峰与张荣平团队[34]报道了对该化合物的全合成研究(图式11). 他们采用了与Resvebassianol A (45)相似的合成策略, 将目标分子拆分为由糖基的碘代苯酚(51)与苯乙烯(41), 再通过Heck反应实现片段偶联. 反应体系中原位使用Ac2O对过程中脱保护的羟基进行再保护, 以便于分离纯化, 最终在NaOMe条件下温和脱去所有Ac保护基, 得到54.
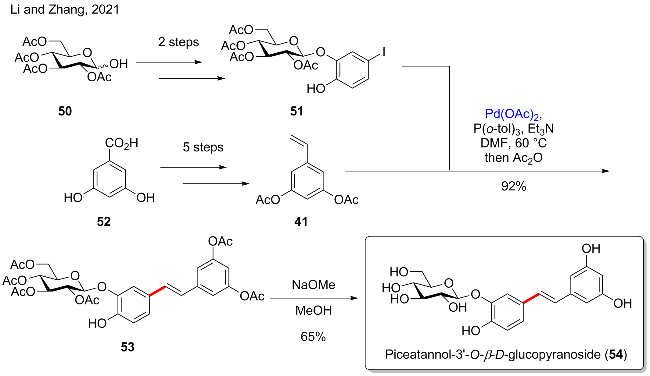
图式11 2021年李剑峰与张荣平团队对Piceatannol-3'-O-β-D-glucopyranoside的全合成

Scheme 11 Li and Zhang group’s total synthesis of Piceatannol-3'-O-β-D-glucopyranoside (2021)

Murraol (58)与(E)-Suberenol (61)是一对区域异构体, 均为从多种常用药用植物中分离得到的次生代谢产物. 58于1985年首次由Yamahara等[35]从蛇床(Cnidium monnieri)果实中分离得到, 并命名为CM-c2, 1989年, Murray等[36]又从九里香(Murraya exotica L.)叶片中分离出该化合物. 61最早于1967年从Zanthoxylum suberosum中分离获得[37]. 药理活性研究表明, 61具有强效抗真菌活性. 2022年, 雷婷与江世智团队[38]报道了对58和61全合成(图式12). 为实现以Heck反应为关键步骤的发散合成, 团队对共同底物水杨醛55进行不同的溴代修饰, 经过Lewis酸条件的筛选, 该团队发现在TiCl4催化下可以在位阻较大一侧得到溴代产物56; 反之, 则得到位阻较小一侧的通常溴代产物59. 后续合成路线均通过Prins反应构建香豆素母核, 再分别与烯丙醇2进行Heck反应得到58和61.
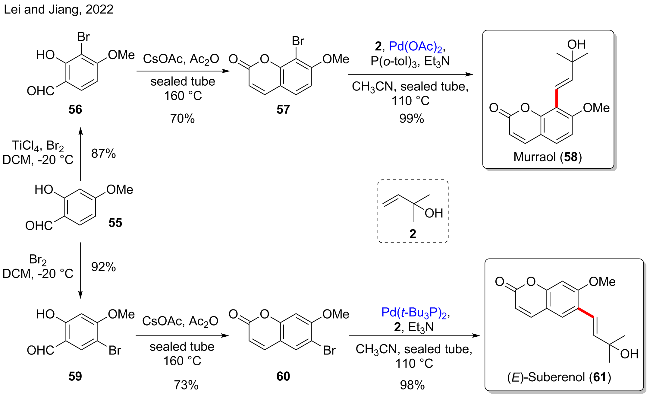
图式12 2022年雷婷与江世智团队对Murraol与(E)-Suberenol的全合成

Scheme 12 Lei and Jiang group’s total synthesis of Murraol and (E)-Suberenol (2022)

放线菌是极具研究价值的土壤与海洋微生物, 能够产生结构多样、活性丰富的次生代谢产物. 2009年, Lorneic acid A (65)分离自日本宫崎港海洋沉积物中的放线菌Streptomyces sp. 菌株NPS554, 该化合物对磷酸二酯酶(PDE)具有显著抑制活性, 并对5型磷酸二酯酶(PDE5)表现出高选择性抑制作用[39]; 2017年, 研究人员又从内生放线菌Streptomyces sp.菌株KIB-H1289中分离得到了Lorneic acid J (68)[40]. 二者属于同系物, 因此可采用相似的合成路线制备. 2022年, Lucero课题组[41]完成对65和68的全合成(图式13). 团队以相同的邻溴苯甲醛62为共同底物, 通过引入不同长度的碳链分别得到芳基溴代物63和66, 再与丙烯酸甲酯进行Heck反应, 最终经过后续三步转化得到65和68.
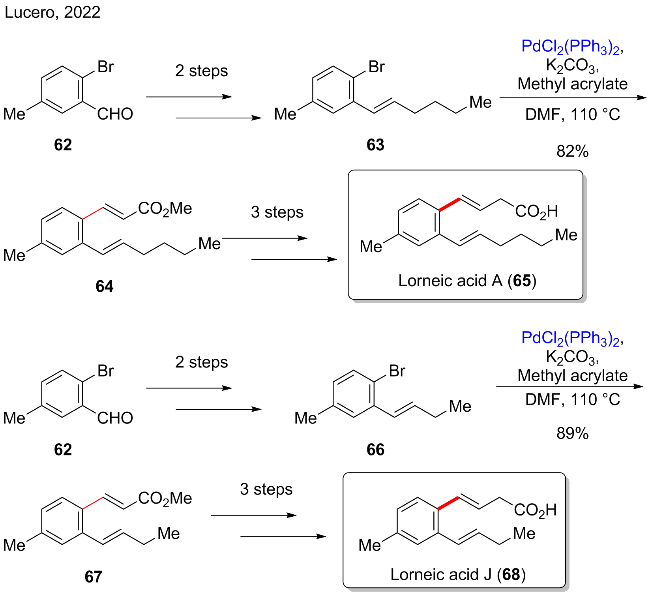
图式13 2022年Lucero课题组对Lorneic acid A和J的全合成

Scheme 13 Lucero group’s total synthesis of Lorneic acid A and J (2022)

由米根霉(Rhizopus oryzae)等接合菌引发的毛霉菌病高发于血液系统恶性肿瘤、化疗导致中性粒细胞减少及长期接受免疫抑制治疗的患者, 目前可用的抗菌治疗药物十分有限[42]. 从青霉菌Penicillium sp.菌株BF‑0005发酵液中分离得到的(+)-Tanzawaic acid A (72), 对米根霉表现出特异性强效抗真菌作用, 是极具潜力的抗真菌药物先导化合物[43]. 2023年, Nagamitsu课题组[44]报道了对72的不对称全合成工作(图式14). 该团队从苯甲酸69出发, 立体选择性地构建六元A环并将酚羟基转化为三氟甲磺酸酯, 随后将中间体70与丙烯酸甲酯进行Heck反应得到芳基丙烯酸酯71, 再通过4步反应完成侧链的构建, 得到72.
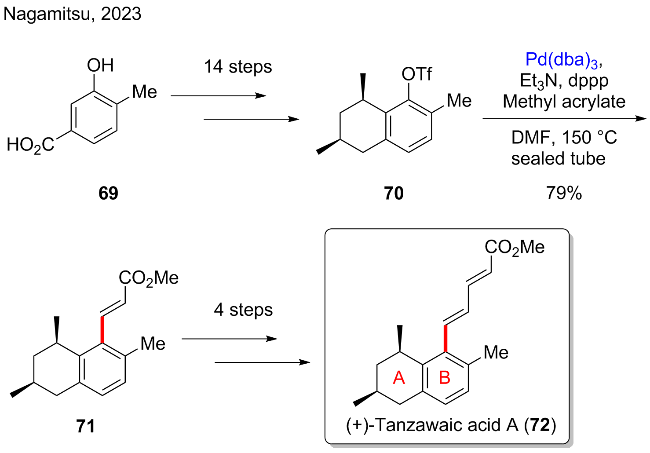
图式14 2023年Nagamitsu课题组对(+)-Tanzawaic acid A的不对称全合成

Scheme 14 Nagamitsu group’s asymmetric total synthesis of (+)-Tanzawaic acid A (2023)

Cypripedin (78)是1,4-菲醌类天然产物, 被证实具有解痉、镇静、发汗、催眠及抗焦虑等药理作用. 该化合物于1979年首次从杓兰(Cypripedium calceolus L.)中分离得到[45], 但由于其在石斛属(Dendrobium sp.)植物中含量较低, 难以开展系统的活性研究. 2024年, Kim与Yoon团队[46]报道了对78的全合成工作(图式15). 在逆合成分析中, 团队将目标分子拆解为可通过光催化环化形成的二苯乙烯型中间体, 而该中间体可进一步拆分为芳基溴代物与芳基乙烯两类片段. 合成中, 该团队从水杨醛衍生物73与邻羟基芳基溴75出发制备Heck反应底物苯乙烯74和芳基溴76, 通过三乙醇胺同时作为碱和溶剂的Heck反应得到二苯乙烯77. 化合物77再经过包含一步光促环化反应[47]在内的3步转化, 最终得到78.
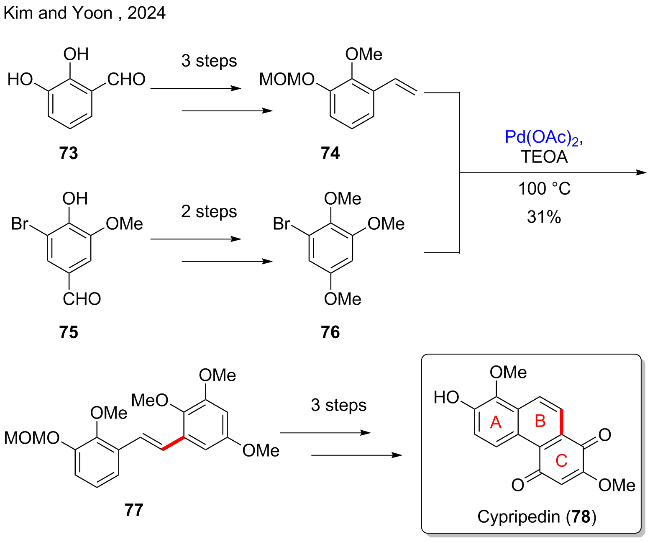
图式15 2024年Kim与Yoon团队对Cypripedin的全合成

Scheme 15 Kim and Yoon group’s total synthesis of Cypripedinand (2024)

2.4 聚酮类天然产物全合成

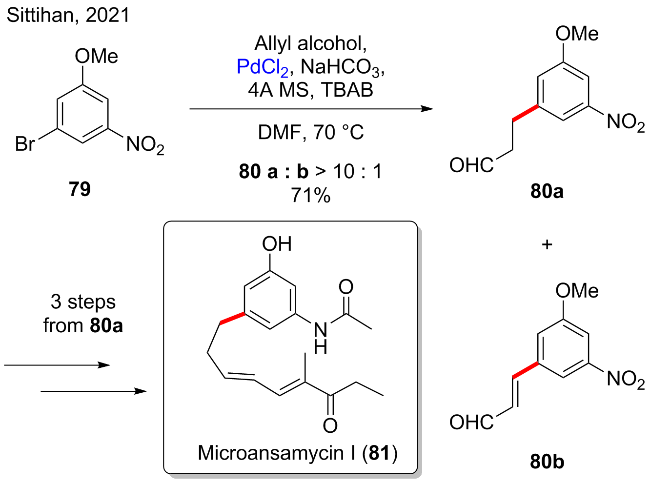
安莎霉素是一类大环内酰胺类化合物, 分子具有一条脂肪侧链和一条酰胺侧链, 分别连接在芳环或萘环等发色环系非相邻位点, 这类分子具有显著的生物活 性[48]. Microansamycin I (81)是分离自小单孢菌属(Micromonospora sp.)的微安莎霉素类化合物, 与其他类环状安莎霉素不同, 该分子为开链化合物[49]. 2021年, Sittihan课题组[50]首次报道了对其全合成工作(图式16). 该团队利用还原型Heck反应一次性在溴苯79的芳环上引入含醛基的脂肪侧链, 得到苯丙醛80a与少量氧化的副产物苯丙烯醛80b, 再经过3步反应完成81的全合成.
图式16 2021年Sittihan课题组对Microansamycin I 的全合成

Scheme 16 Sittihan group’s total synthesis of Microansamycin I (2021)

2019年, Lewis课题组[51]首次报道(+)-Darobactin A (84)的分离与结构鉴定, 该化合物是来源于Photorhabdus的核糖体合成且翻译后修饰的双大环七肽天然产物, 对多种革兰氏阴性菌具有强效抑菌活性, 而对革兰氏阳性菌无抑制作用. 这种高度选择性源于其全新作用机制: 84能够结合病原菌外膜上的插膜蛋白复合物BamA, 进而阻断细菌外膜蛋白的折叠与插膜组装过程. 鉴于其独特的作用机制与抗菌药物研发潜力, 2022年, Patel、Petrone与Sarlah团队[52]共同完成了对84的不对称全合成(图式17). 该团队将该分子拆分为四个合成模块, 采取汇聚式路线以提高合成效率. 在主体合成路线中, 该团队以Cbz-Ser(Ms)-OEt (82)为起始原料, 经原位消除反应后, 与3-溴乙酰苯胺发生Heck反应, 在β位引入芳基, Z/E选择性可达20∶1. 该路线有效改善了同类分子合成中步骤经济性差、立体选择性不足的问题, 最终可以以16步(总线性步骤)完成84的不对称全合成.
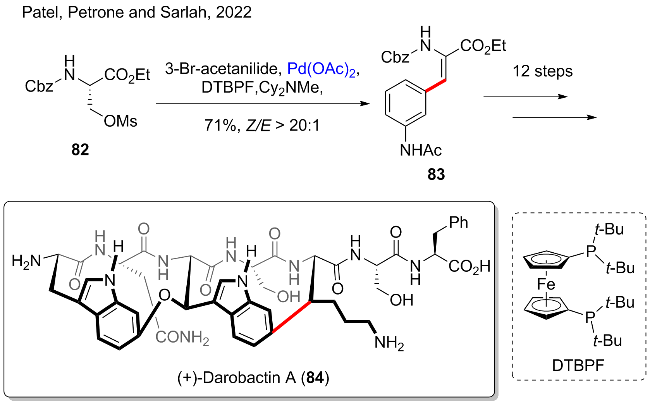
图式17 2022年Patel、Petrone与Sarlah团队对(+)-Darobactin A的不对称全合成

Scheme 17 Patel, Petrone and Sarlah group’s asymmetric total synthesis of (+)-Darobactin A (2022)

(+)-Thailandamide A (88)是一种多烯聚酮化合物, 于2008年由Hertweck团队[53]从伯克霍尔德氏菌(Burkholderia thailandensis)代谢产物中分离得到. 生物活性研究表明, 88对多种致病菌及非致病菌均表现出潜在的抗菌活性, 但此类多不饱和代谢物对热与光高度敏感, 合成难度较高. 2025年, Goswami课题组[54]完成了对88的首次不对称全合成(图式18). 为获得这类不稳定产物, 该团队在合成路线后期采用室温下温和的Heck反应, 连接烯基碘85和不饱和烯酮86, 以75%的收率得到多烯产物87, 再经过HF•Pyr处理一次性脱去多个硅基保护, 得到88.
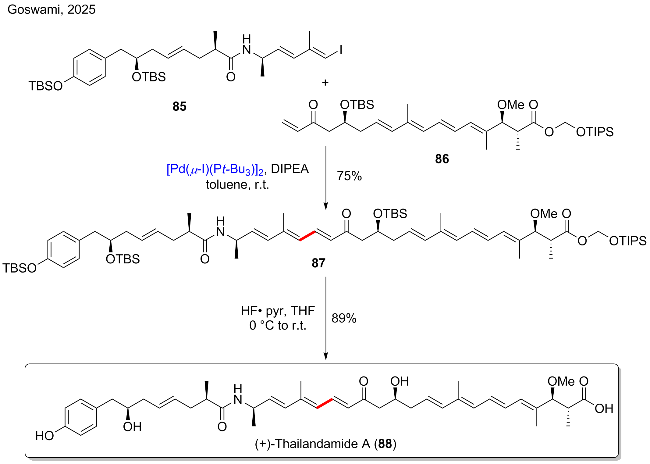
图式18 2025年Goswami课题组对(+)-Thailandamide A的不对称全合成

Scheme 18 Goswami group’s asymmetric total synthesis of (+)-Thailandamide A (2025)

3 分子内Heck反应在全合成中的应用

3.1 生物碱类天然产物全合成

紫堇属(Corydalis sp.)植物是常用的药用植物, 长期以来用于治疗包括风湿病与胃溃疡等多种疾病[55], 从该属植物中分离出的紫堇属生物碱同样具有多样生物活性, 其中, 1940年报道分离的Ochotensimine (96)[56]在后续研究中发现具备抗炎活性[57]. 与96所具有的异喹啉D/E环系不同, 2012年分离自塞北紫堇(Corydalis impatiens)中的Impatien A (95)含有异吲哚啉酮D/E环结构, 其余结构高度相似, 其生物活性仍有待进一步研 究[58]. 2021年, Watson课题组[59]完成了对95的全合成(图式19). 该团队通过两种由钯催化的不同反应构建起含氮的螺环骨架: 首先利用Pd(OAc)2催化的茚满酮89的分子间α-芳基化反应, 与化合物90偶联得到茚酮91, 再经过4步官能团转换得到酰胺92. 酰胺92在Pd(cod)(CH2TMS)2催化下发生氮杂Heck环化反应, 再对酰胺氮进行甲基化, 最终得到95.
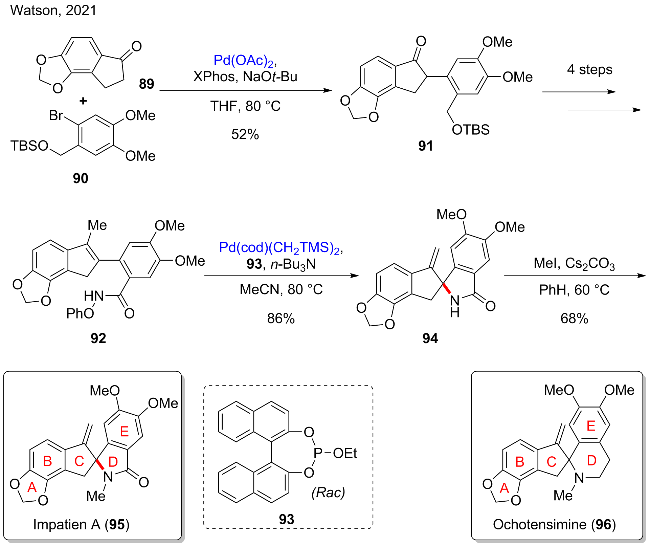
图式19 2021年Watson课题组对Impatien A的全合成

Scheme 19 Watson group’s total synthesis of Impatien A (2021)

小檗碱(Berberine, 99)是存在于黄连(Coptis chinensis Franch.)中的苄基异喹啉类生物碱, 具有抗炎[60]、抗菌[61]及神经保护作用[62]等多种生理活性, 其结构中的亚甲二氧基(缩醛)可作为潜在酚羟基, 脱保护后有望显著提升β-淀粉样蛋白(Aβ)聚集抑制活性. 2021年, Konno课题组[63]报道了对小檗碱(99)的全合成工作, 并在此基础上进行活性研究(图式20). 合成中, 团队从胡椒醛(96)出发, 经6步反应高效制备酰胺97, 酰胺97经过分子内Heck反应构建小檗碱母核98, 再经过LiAlH4还原与酸化处理得到小檗碱(99). 后续活性研究表明, 具有小檗碱母核的四酚叔胺化合物100表现出优异的Aβ聚集抑制活性, 同时具备良好水溶性与较低细胞毒性.
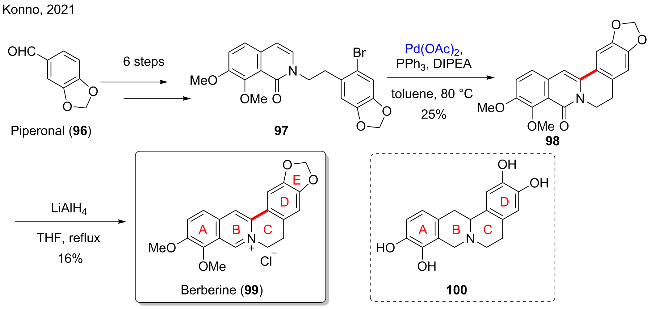
图式20 2021年Konno课题组对Berberine的全合成

Scheme 20 Konno group’s total synthesis of Berberine (2021)

Schizozygane生物碱均含有特征性2,2,3-三烷基二氢吲哚骨架, 具有抗真菌与抗疟原虫活性[64], 分离自东非灌木Schizozygia caffaeoides (Boj.) Baill.的(+)-Strempeliopine (110)、(+)-Schizozygine (115)、(+)-3-oxo-14α,15α-epoxy-Schizozygine (116)和(+)-α- Schizozygol (117a)均属于Schizozygane生物碱范畴[65]. 2021年, 张敏课题组[66]实现对上述四种吲哚生物碱全合成(图式21). 该工作基于环丙醇对吲哚双键的氧化开环加成反应(图式21A), 其中, 分子手性源于环丙基亚胺102的不对称还原, 经Fe(NO3)3引发的自由基开环与对吲哚双键的加成(Int-21-1), 产生的自由基中间体(Int-21-2)经过氧化为正离子(Int-21-3)和去质子过程构建起2,2,3-三烷基二氢吲哚骨架106. 全合成中(图式21B), 该团队在仲胺上通过烷基化引入含有烯基碘的侧链, 利用钯催化的插羰Heck内酰胺化反应高效组装整体环系, 再通过氢化、氧化和Mukaiyama水合等反应调整氧化态, 依次得到110、115、116和117a.
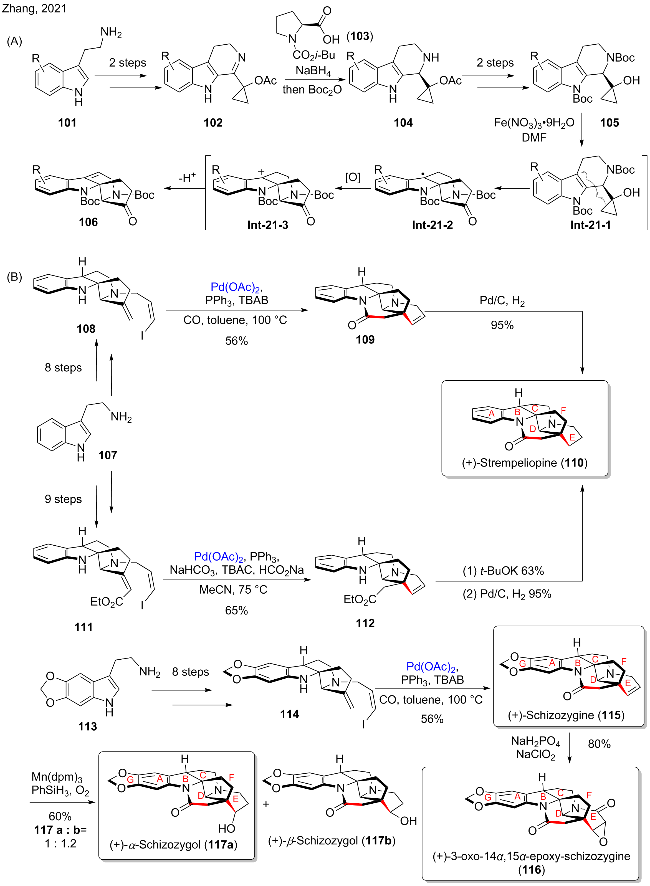
图式21 2021年张敏课题组对(+)-Strempeliopine、(+)-Schizozygine、(+)-α-Schizozygol和(+)-3-oxo-14α,15α-epoxy-Schizozygine的不对称全合成

Scheme 21 Zhang group’s asymmetric total synthesis of (+)-Strempeliopine, (+)-Schizozygine, (+)-α-Schizozygol and (+)-3-oxo-14α,15α-epoxy- Schizozygine (2021)

Akuammiline生物碱是一类结构复杂的单萜吲哚生物碱, 主要分离自夹竹桃科(Apocynaceae)植物[67]. 从灯台树(Alstonia scholaris)中分离得到的(-)-Picrinine (123) (1965年)[68]、(-)-Scholarisine C (122) (2008年)[69]和(+)-5-β-Methoxyaspidophylline (121) (2009年)[70]均属该类生物碱, 其中123表现出一定抗炎活性[71]. 2021年, 翟宏斌课题组[72]报道了对这三个分子的不对称全合成(图式22). 该团队从已知的手性高级中间体118出发, 经6步分别得到α-OMe和β-OMe的环化产物119a和119b. 119a在Ni(cod)2催化下发生还原型Heck反应得到120a, 减压条件下利用硅胶处理脱除Boc保护得到121. 119b在相同条件下发生还原型Heck反应得到甲酰胺120b, 在AcCl/MeOH原位制备的HCl气体作用下同时脱除两个氮原子上的保护基, 得到122和123, 前者可在对甲苯磺酸(PTSA)存在下转化产生缩醛胺F环结构.
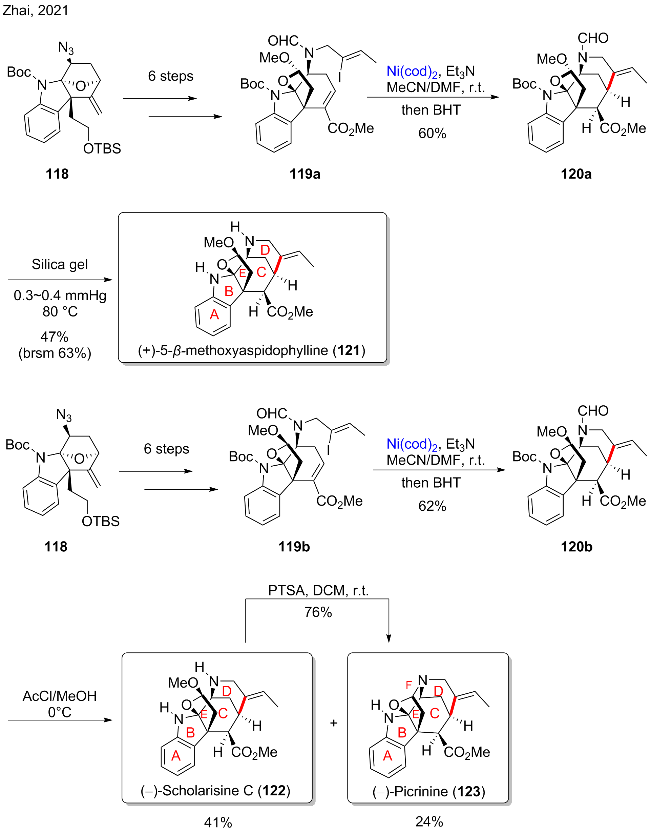
图式22 2021年翟宏斌课题组对(-)-Scholarisine C、(-)-Picrinine和(+)-5-β-Methoxyaspidophylline的不对称全合成

Scheme 22 Zhai group’s asymmetric total synthesis of (-)-Scholarisine C, (-)-Picrinine and (+)-5-β-Methoxyaspidophylline (2021)

石松生物碱(Lycopodium alkaloids)是来源于石松属(Lycopodium sp.)植物的一大类结构多元、活性丰富的生物碱[73], 其中石杉碱甲(Huperzine A)作为‌可逆性乙酰胆碱酯酶抑制剂已成功进入临床, 用于治疗‌良性记忆障 碍‌、‌阿尔茨海默病‌等痴呆症引发的记忆损伤[74]. 多数石松生物碱具有双环十氢喹啉结构, 为其发散式集群合成提供了重要的结构基础. 2022年, 厍学功课题组[75]报道了对(+)-Lycoposerramine Q (127)、(+)-Fawcettidine (128)、(+)-Fawcettimine (130)和(-)-Phlegmariurine B (131)的不对称全合成(图式23). 为高效构建目标分子共有的笼状四环骨架, 该团队开发了一条以高对映体富集的双环烯酰胺124为原料的全合成路线进行: 首先, 通过金催化不对称Coina-ene反应[76], 以92%收率得到烯基溴125; 随后, 该化合物可以通过还原型的跨环Heck反应, 实现7-endo-trig环化, 一步构筑笼状四环骨架, 得到中间体126. 基于中间体126, 团队实现了多个分子的发散全合成: 通过对硼氢化-氧化反应中BH3•THF用量的调控, 团队可以选择性地得到127或酰胺保留的化合物129, 其中127可通过四丙基高钌酸铵/4-甲基吗啉-N-氧化物(TPAP/NMO)介导的Ley-Griffith氧化反应得到128, 后者经3步官能团转化得到130. 此外, 中间体126还可通过4步反应实现131的全合成.
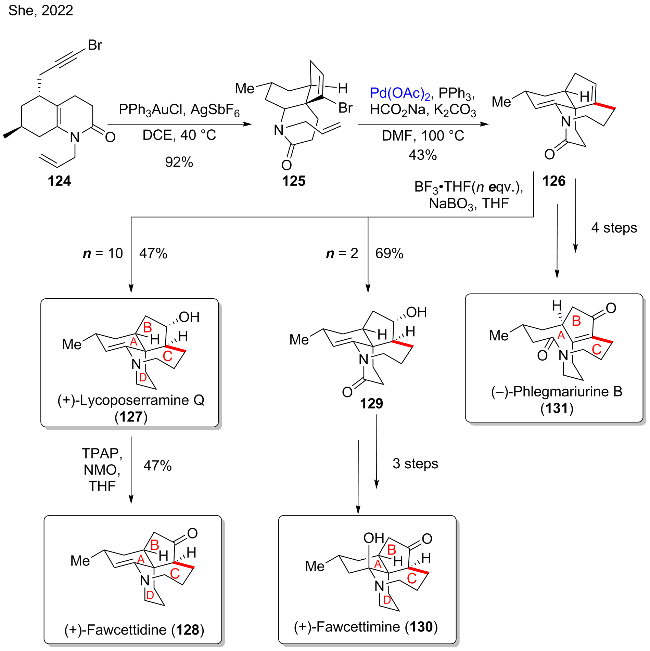
图式23 2022年厍学功课题组对(+)-Lycoposerramine Q、(+)-Fawcettidine、(+)-Fawcettimine和(-)-Phlegmariurine B的不对称全合成

Scheme 23 She group’s asymmetric total synthesis of (+)-Lycoposerramine Q, (+)-Fawcettidine, (+)-Fawcettimine and (-)-Phlegmariurine B (2022)

马钱子生物碱是一类著名的单萜吲哚生物碱, 均具有四环吡咯并[2,3-d]咔唑骨架, 是开展发散合成研究的理想对象[77]. 2022年, 孙国新与齐湘兵团队[78]报道了(-)-Dehydrotubifoline (134)、(-)-Tubifoline (135)和(-)-Tubifolidine (136)的不对称全合成(图式24). 该工作从4-羟基吲哚132出发, 通过团队开发的不对称不饱和烯酮Fischer吲哚合成反应, 高区域选择性合成了关键的四环吡咯并[2,3-d]咔唑骨架, 并引入烯基碘侧链得到中间体133. 该中间体经分子内不对称Heck反应直接得到134, 再通过底物控制的不对称氢化得到135, 最后在TiCl4活化下经NaBH4还原亚胺得到136.
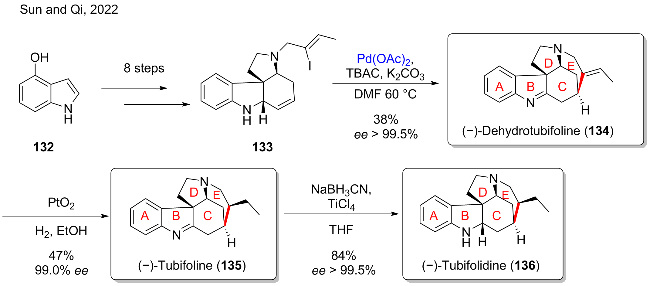
图式24 2022年孙国新与齐湘兵团队对(-)-Dehydrotubifoline、(-)-Tubifoline和(-)-Tubifolidine的不对称全合成

Scheme 24 Sun and Qi group’s asymmetric total synthesis of (-)-Dehydrotubifoline, (-)-Tubifoline and (-)-Tubifolidine (2022)

麦角(Ergot)生物碱的合成与药理研究在近1个世纪以来备受关注, 由于D-麦角酸二乙酰胺(D-LSD)作为药物存在严重致幻副作用, 临床应用受到限制[79]. 与D-LSD相比, (+)-Lysergol的吲哚氟代衍生物能够提升对5-HT受体的选择性[80]. 2022年, Wipf课题组[81]完成了对Lysergol (140)和Isolysergol (141)的全合成(图式25). 团队从吡啶137出发, 经氢转移(HA)反应3步转化得到4-溴代吲哚衍生物138, 随后发生分子内Heck反应完成四环构建, 再经过LiAlH4还原得到外消旋的140与141, 后续该团队对其进行了手性拆分和相应的活性研究.
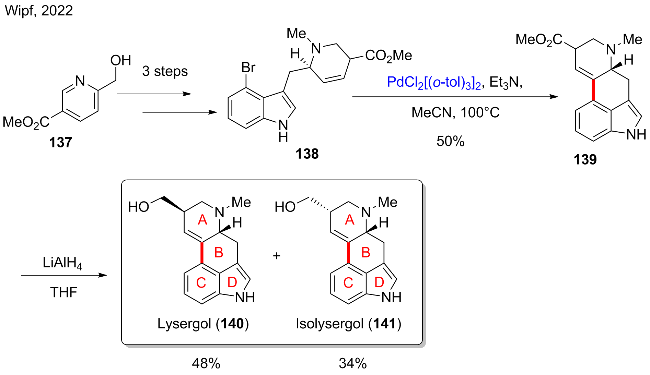
图式25 2022年Wipf课题组对Lysergol和Isolysergol的全合成

Scheme 25 Wipf group’s total synthesis of Lysergol and Isolysergol (2022)

(-)-Arbophyllidine (145)是结构独特的五环单萜吲哚生物碱, 于2019年由Kam团队[82]从柯蒲木(Kopsia arborea)树皮提取物中分离得到. 体外活性实验显示, 该生物碱对人结肠癌细胞株HT-29具有显著的增殖抑制活性(IC50=6.2 μmol/L). 2022年, 翟宏斌与吴云东团队[83]报道了对145的不对称全合成(图式26). 该团队从苯乙醇142出发, 通过Birch还原和Candida antarctica lipase B酶法手性拆分得到光学纯中间体143. 该中间体在底物构型控制下发生分子内不对称还原型Heck反应得到144, 再经过8步反应完成145全合成.
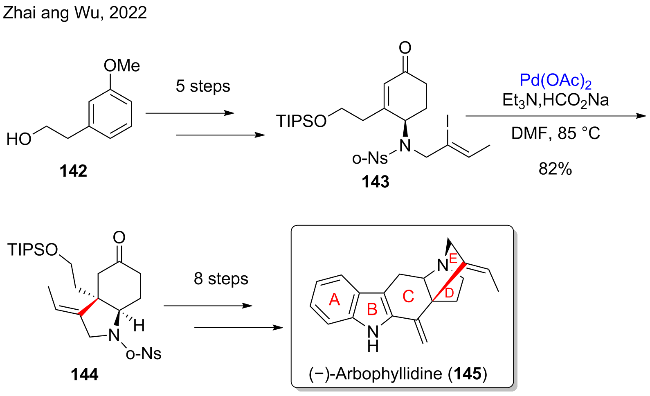
图式26 2022年翟宏斌与吴云东团队对(-)-Arbophyllidine的不对称全合成

Scheme 26 Zhai and Wu group’s asymmetric total synthesis of (-)-Arbophyllidine (2022)

吲哚二萜类化合物(IDTs)是一类结构复杂、数量众多的生物碱家族, 具有多种生物活性[84]. (+)-Paspalicine (150b)与(+)-Paspalinine (151)于1977年从麦角菌(Clavicepts paspali)中分离得到[85], 其中后者因C13存在-OH而具有特殊的小鼠和公鸡震颤活性[86]; (-)-Paspalinine-13-ene (149)于2019年从姜(Zingiber officinale)根茎中分离得到, 对小鼠淋巴瘤细胞L5178Y和人卵巢癌细胞A2780具有抗癌活性(IC50<13 μmol/L)[87]. 2022年, 童荣标课题组[88]报道了三者的不对称全合成工作(图式27). 该团队从已知不对称酰胺146出发, 经14步反应制得吲哚中间体147, 经条件筛选确定Herrmann催化剂与四丁基溴化铵(TBAC)为最优组合, 可以催化分子内Heck反应, 以55%收率得到148. 化合物148经过4步反应可以制得149, 在Lindlar催化剂存在下氢化得到150b, 2,3-二氯-5,6-二氰基苯醌(DDQ)可氧化过度还原的二氢吲哚; 最后利用SeO2在不饱和烯酮的烯丙位引入羟基, 完成151的不对称合成.
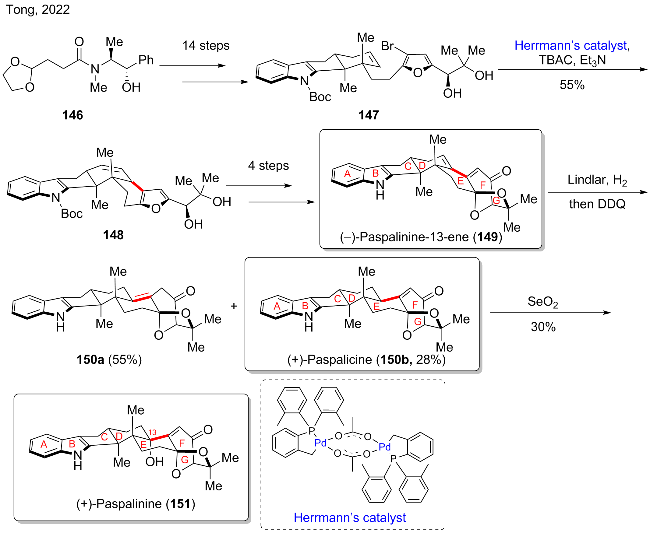
图式27 2022年童荣标课题组对(+)-Paspalicine、(+)-Paspalinine和(-)-Paspalinine-13-ene的不对称全合成

Scheme 27 Tong group’s asymmetric total synthesis of (+)-Paspalicine, (+)-Paspalinine and (-)-Paspalinine-13-ene (2022)

2019年, 研究者从内生真菌青霉菌(Penicillium sp.)中分离得到含咔唑结构的吲哚二萜(+)-Shearilicine (155), 该化合物对小鼠淋巴瘤细胞L5178Y (IC50=3.6 μmol/L)和人卵巢癌细胞A2780 (IC50=8.7 μmol/L)均显示出显著的细胞毒活性[87]. 2023年, Newhouse课题组[89]完成了155的不对称全合成(图式28). 团队从(R)-香芹酮152出发, 经过8步转化得到2-溴吲哚153, 该底物在CataCXium型配体催化下发生底物控制的不对称Heck反应[90], 经氧化芳构化以50%收率得到咔唑154, 再经2步转化可以得到155.
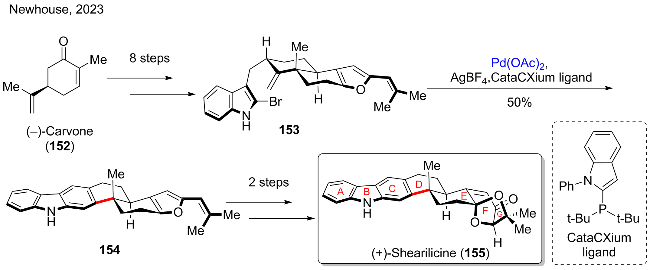
图式28 2023年Newhouse课题组对(+)-Shearilicine的不对称全合成

Scheme 28 Newhouse group’s asymmetric total synthesis of (+)-Shearilicine (2023)

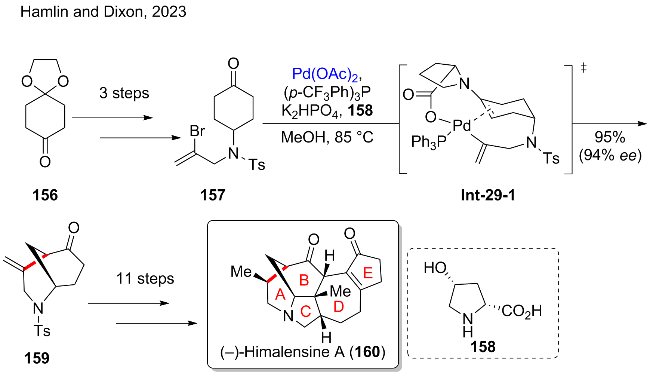
2-氮杂双环[3.3.1]壬烷骨架(吗喃母核, Morphan core)广泛存在于300余种不同家族的天然产物中[91]. 2023年, Hamlin与Dixon团队报道了对2016年分离得到的虎皮楠生物碱(-)-Himalensine A (160)[92]的不对称全合成(图式29)[93]. 该团队开发了一套钯/4-羟基脯氨酸双催化体系, 实现环己酮的高对映选择性去对称化α-烯基化反应. 反应通过羟基脯氨酸催化剂与环己酮166原位缩合生成烯胺中间体Int-29-1, 再经历分子内不对称Heck反应, 高对映选择性地合成2-氮杂双环[3.3.1]壬烷骨架159.
图式29 2023年Hamlin与Dixon团队对(-)-Himalensine A的不对称全合成

Scheme 29 Hamlin and Dixon group’s asymmetric total synthesis of (-)-Himalensine A (2023)

虎皮楠属(Daphniphyllum sp.)植物中分离得到的虎皮楠生物碱, 因其结构复杂且具有广泛的生物活性, 引起了合成化学家的高度关注. Daphnezomine A型虎皮楠生物碱作为虎皮楠生物碱的一个亚类, 具有独特的氮杂金刚烷核心骨架, 并含有8个连续手性中心, 其中包括两个相邻的全碳季碳手性中心. 2023年, 翟宏斌课题组报道了对(-)-Daphnezomines A (165a)、B (165b)[94]和(+)-Dapholdhamine B (164)[95]的全合成工作(图式30)[96]. 该团队使用由(R)-胡椒酮2步制备得到的手性底物161出发[97], 经过5步转化得到三氟甲磺酸酯162. 通过对Heck反应条件筛选, 团队发现使用PdCl2(PPh3)2为催化剂、dppb为配体、H2O/DMF为溶剂, 能够以74%产率得到163, 完成氮杂金刚烷核心的构建.
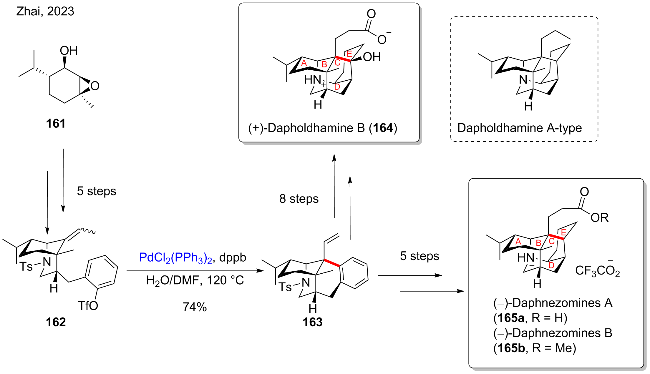
图式30 2023年翟宏斌课题组对(-)-Daphnezomines A、B和(+)-Dapholdhamine B的不对称全合成

Scheme 30 Zhai group’s asymmetric total synthesis of (-)-Daphnezomines A, B and (+)-Dapholdhamine B (2023)

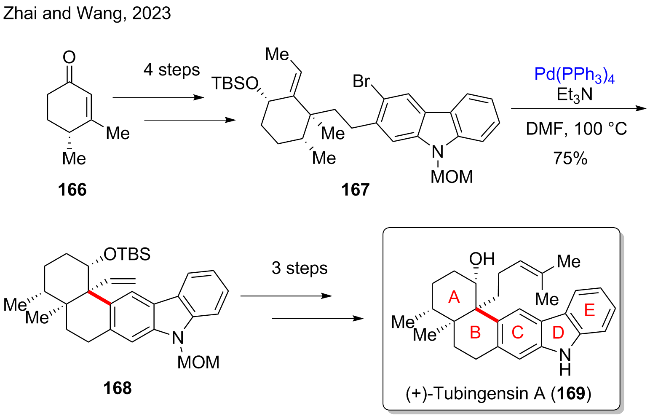
(+)-Tubingensins A (169)是从塔宾曲霉(Aspergillus tubingensis)中分离得到的咔唑类天然产物, 研究证实该分子具有抗病毒、抗癌及杀虫活性[98]. 2023年, 翟宏斌与汪太民团队[99]完成了169的不对称全合成(图式31). 该团队将全合成重点确定为顺式十氢化萘A/B环系的构建上, 利用分子内Heck反应实现关环并同步引入端烯侧链, 得到咔唑中间体168, 再经过后续Zweifel烯化反应实现侧链同系化并脱除保护基, 完成169的不对称全合成.
图式31 2023年翟宏斌与汪太民团队对(+)-Tubingensin A的不对称全合成

Scheme 31 Zhai and Wang group’s asymmetric total synthesis of (+)-Tubingensin A (2023)

吡咯并亚胺醌类生物碱是一类结构多样、高度氧化的分子, 具有广泛的生物活性. 其中结构最复杂、生物活性最强的是Discorhabdin生物碱, 部分成员是缺氧诱导因子1 (HIF-1)的抑制剂, 是潜在抗癌药物先导化合 物[100]. (+)-Discorhabdin V (176)是2004年分离自南非海绵Tsitsikamma pedunculata的Discorhabdin生物碱[101]. 2024年, Kwan与Burns团队[102]报道了对176的不对称全合成(图式32). 团队认为后期构建六环亚胺离子具有显著优势, 可有效减少带电中间体的数量. 该合成采用汇聚式路线, 从色醇170和碘代丙氨酸172分别制备了邻二醌171与不对称环己烯173; 后者经三氟乙酸(TFA)活化脱Boc后与邻二醌171发生胺环化反应, 并在N-溴代丁二酰亚胺(NBS)作用下同时实现溴代与氧化, 得到三环中间体174. 该策略是目前获得三环核心最快且最具可扩展性的方法, 还可通过不同的胺亲核试剂轻松引入手性. 在此基础上, 该团队对三环中间体174进行了Heck反应条件筛选, 选择了大位阻的碱五甲基哌啶(PMP)以提升转化效率, 使用非质子溶剂N-甲基吡咯烷酮(NMP)以减少催化剂分解, 最终以52%产率构建起桥环, 再经脱除Ac保护, 得到175. 后经过4步反应, 闭合哌啶B环, 完成176的全合成.
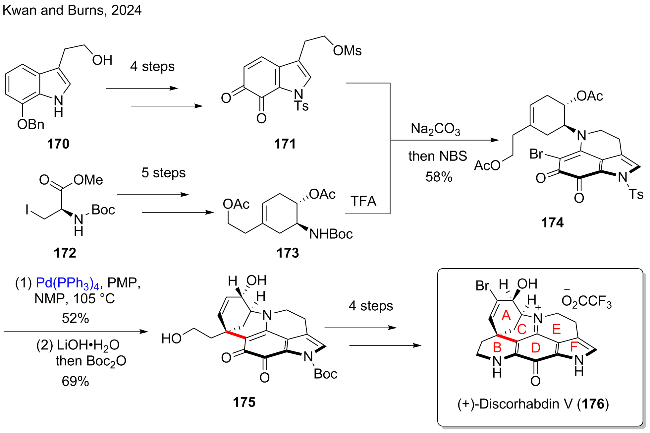
图式32 2024年Kwan与Burns团队对(+)-Discorhabdin V的不对称全合成

Scheme 32 Kwan and Burns group’s asymmetric total synthesis of (+)-Discorhabdin V (2024)

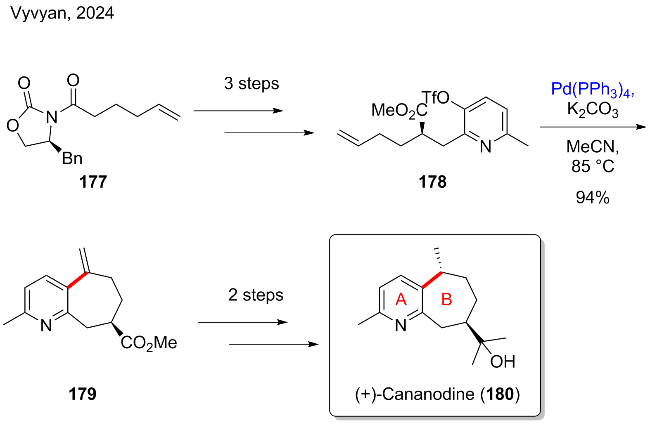
(+)-Cananodine (180)是2001年从依兰(Cananga odorata)果实中微量分离得到的愈创吡啶类生物碱[103], 对HeLa及MDA-MB-231细胞株具有一定的抑制活 性[104]. 2024年, Vyvyan课题组[105]报道了对180的不对称全合成(图式33). 该团队从具有Evans手性助剂的底物177出发, 通过不对称烷基化等3步反应制备吡啶三氟甲磺酸酯衍生物178, 进而发生分子内Heck反应, 将吡啶与端烯进行偶联从而不对称地构建起七元B环, 再经过不对称氢化和甲基锂烷基化完成了对180的不对称全合成.
图式33 2024年Vyvyan课题组对(+)-Cananodine的不对称全合成

Scheme 33 Vyvyan group’s asymmetric total synthesis of (+)-Cananodine (2024)

C20二萜生物碱(C20-DTAs)是一类结构多样且具有重要生物活性的天然产物, 其合成研究备受关注[106]. 2024年, 秦勇与刘小宇团队[107]报道了对(-)-Garryine (184)的首例催化不对称全合成(图式34). 该团队采用催化不对称的Heck反应对映选择性构建6/6/6环系, 配体对该不对称Heck反应影响显著, (S)-Cy-MeO-BIPHEP被证实为最优配体, 其可以通过中间体Int-34-1控制对环内双键的迁移插入发生在Si面, 进而得到角甲基朝下的中间体Int-34-2, 在显著提高ee值的同时抑制仅脱除-OTf的副反应. 后续通过Pd(OH)2催化的不对称氢化还原183中A环内的二烯结构, 共经过7步转化实现对184的不对称全合成.
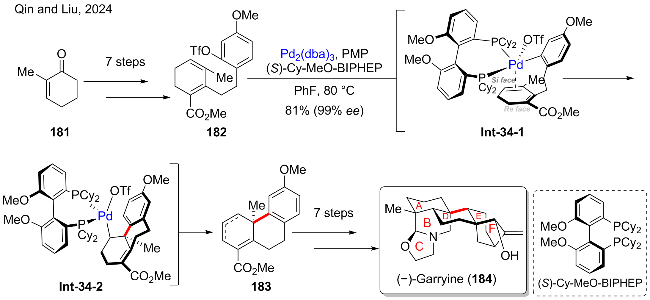
图式34 2024年秦勇与刘小宇团队对(-)-Garryine的不对称全合成

Scheme 34 Qin and Liu group’s asymmetric total synthesis of (-)-Garryine (2024)

(-)-Codeine (189)是来自罂粟(Papaver somniferum)中的天然生物碱, 数百年来一直是镇痛与镇咳的核心药物. 为克服传统植物提取带来的一系列敏感问题, 利用化学手段对其高效、可持续的合成制备仍是当前研究热点. 2024年, Bisai课题组[108]报道了对189的不对称全合成工作(图式35). 团队利用Mitsunobu反应连接185和186, 制备得到手性芳基烯丙基醚187. 该化合物具备烯基溴和芳基碘双反应位点, 可进行串联的双重Heck反应, 但在较低温度下仅能得到单次Heck反应产物188b. 因此该团队采用了微波条件220 ℃下反应25 min, 能够立体专一地以78%收率得到串联关环产物188a.
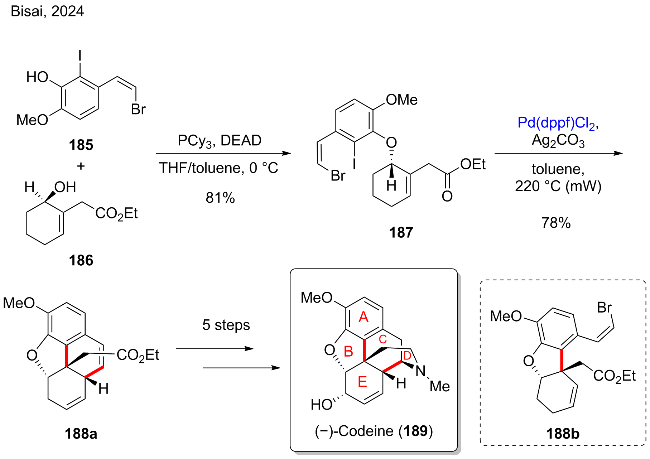
图式35 2024年Bisai课题组对(-)-Codeine的不对称全合成

Scheme 35 Bisai group’s asymmetric total synthesis of (-)-Codeine (2024)

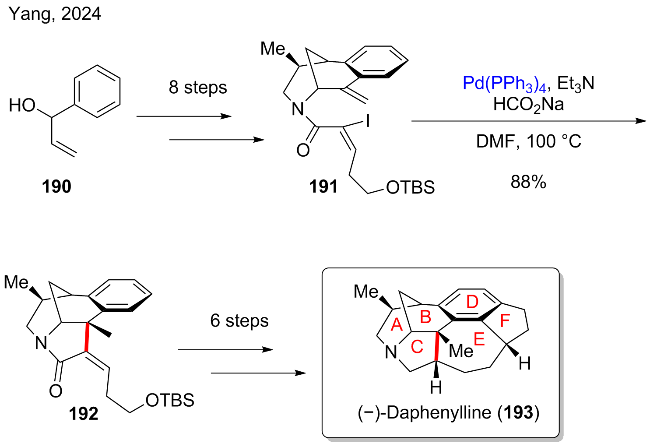
(-)-Daphenylline (193)属于虎皮楠生物碱[109], 与上文所述的虎皮楠生物碱不同, 该分子具有特殊的D环芳环结构, 这为其全合成带来了更多的可能. 2024年, 杨玉荣课题组[110]报道了对193的不对称全合成工作(图式36). 该团队从芳基烯丙基醇190出发, 经过铱/胺双催化的不对称烯丙基化[111]、光催化氢羧化[112]等8步反应得到烯基碘191, 在Pd(0)催化剂存在下发生还原型Heck反应, 得到四环内酰胺192, 再经6步反应实现193的不对称全合成.
图式36 2024年杨玉荣课题组对(-)-Daphenylline的不对称全合成

Scheme 36 Yang group’s asymmetric total synthesis of (-)-Daphenylline (2024)

具有特征性1,1-二取代四氢-β-咔啉(THBC)母核的吲哚生物碱, 是一类具有显著生物活性的重要化合 物[113]. (+)-Alstrostine G (199)于2017年从盆架树(Alstonia rostrata)的树皮与树干中分离得到, 该单萜吲哚生物碱具有独特的6/5/6/6/5/6六环骨架, 并含有五个手性中心[114]. 2024年, 马志强课题组[115]报道了199的首次不对称全合成(图式37). 该团队开发了铜催化的选择性去对称化反应, 从消旋的1,3-二醇195出发可选择性对其中单一羟基甲酯化得到醇196, 再经6步反应引入烯基碘侧链. 烯丙醇197在Pd(OAc)2催化下发生分子内Heck反应, 环合吡咯F环, 还原消除得到的醛基又进一步与吲哚形成半缩醛胺198, 再经过4步反应可以得到199.
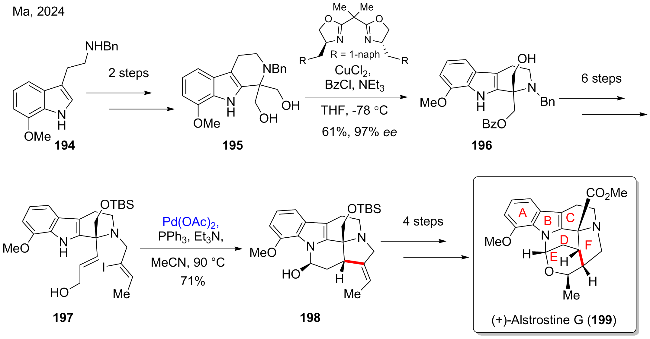
图式37 2024年马志强课题组对(+)-Alstrostine G的不对称全合成

Scheme 37 Ma group’s asymmetric total synthesis of (+)-Alstrostine G (2024)

(-)-Ervatamine (204)是2-酰基单萜吲哚生物碱, 于1971年从台湾狗牙花(Tabernaemontana pandacaqui)中分离得到, 具有环庚并[b]吲哚骨架并与哌啶环稠合, 这也是众多Ervatamine生物碱的共同特征[116]. 生物活性研究表明, 204对登革热与寨卡病毒表现出强效抗病毒活性[117], 其脱氢产物(+)-19,20-Dehydroervatamine (203)是潜在的TREM2激动剂, 可用于治疗神经炎症相关的中枢神经系统疾病(CNS)[118]. 2025年, Cho课题 组[119]完成了对203和204的首次不对称全合成(图式38). 该团队从Yoshida课题组[120]报道的中间体甲酯200出发, 经9步官能团调整引入烯基碘侧链, 在Pd(OAc)2催化下进行分子内Heck反应, 再经过4-甲基苯磺酸吡啶(PPTS)处理脱除乙二醇保护, 得到不饱和烯酮202. 化合物202再经8步转化得到203, 随后经氢化和MnO2氧化得到204.
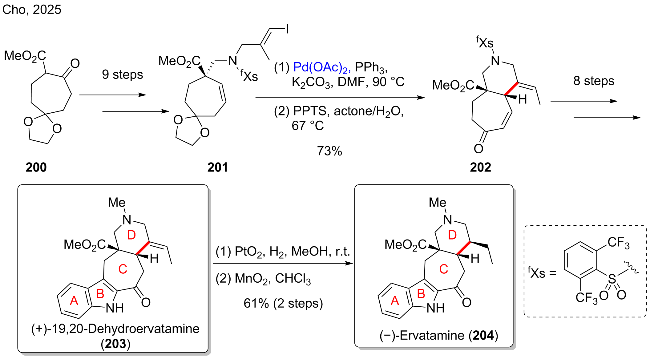
图式38 2025年Cho课题组对(+)-19,20-Dehydroervatamine 和(-)-Ervatamine的不对称全合成

Scheme 38 Cho group’s asymmetric total synthesis of (+)-19,20-Dehydroervatamine and (-)-Ervatamine (2025)

除了前述的发散合成模式, 针对石松生物碱, 研究者还进一步发展了以吡啶环为核心的分子内Heck环化策略, 实现了结构更具挑战性的目标分子高效合成. (-)-Hupserrine A (208)具有新颖复杂的6/6/5/6/7五环笼状骨架, 是强效的5-HT3A受体抑制剂(IC50=10.6 μmol/L)[121]. 2025年, 赵勤实课题组[122]报道了对多种石松生物碱的不对称全合成(图式39), 其中包括(-)-Hupserrine A (208)、(-)-Lycoposerramine R (209)、(-)-Huperzimine (210)和(-)-Carinatine A (211). 团队设计的集群合成路线从(R)-(+)-长叶薄荷酮(205)出发, 经7步反应得到3-溴吡啶206, 在Pd(OAc)2催化下以dppbz为双膦配体进行Heck关环反应, 得到环化产物207, 该中间体可通过不同转化路径得到四种目标生物碱.
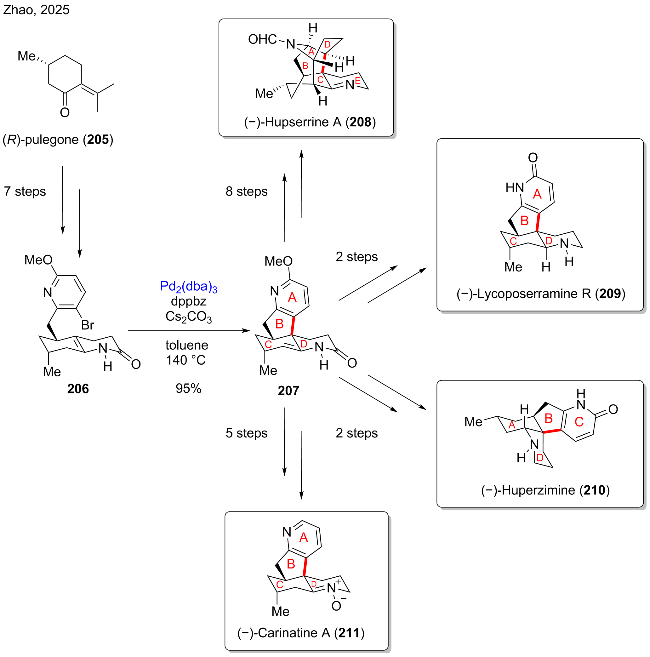
图式39 2025年赵勤实课题组对(-)-Hupserrine A、(-)-Huperzimine、(-)-Lycoposerramine R和(-)-Carinatine A的不对称全合成

Scheme 39 Zhao group’s asymmetric total synthesis of (-)-Hupserrine A, (-)-Huperzimine, (-)-Lycoposerramine R and (-)-Carinatine A (2025)

加兰他敏((-)-Galantamine, 217)是来源于雪滴花属(Galanthus sp.)的多环生物碱, 具有乙酰胆碱酯酶抑制活性[123], 目前已被批准作为治疗轻中度阿尔茨海默病相关痴呆的一线药物[124]. 加兰他敏及其类似生物碱具有刚性四环骨架, 核心为高度官能化的顺式氢化二苯并呋喃, 该结构同样存在于吗啡和可待因中. 2026年, 马爱军、彭金宝与闫加磊团队[125]完成了对(-)-Lycoramine (214)、(-)-Lycoraminone (215)、(-)-Narwedine (216)和217的不对称全合成(图式40). 团队从单乙二醇保护的1,4-环己二酮156出发, 经过4步转化高对映选择性地得到环己基芳基醚212. 该中间体在团队开发的钯催化的串联Heck/氨基羰化反应下关闭二氢呋喃C环后顺势引入酰甲胺基团得到酰胺213. 化合物213经过与多聚甲醛的Pictet-Spengler反应和羰基还原得到214, 再经Swern氧化得到215, 后经过Saegusa-Ito氧化得到216, 最后在L-selectride还原下得到217.
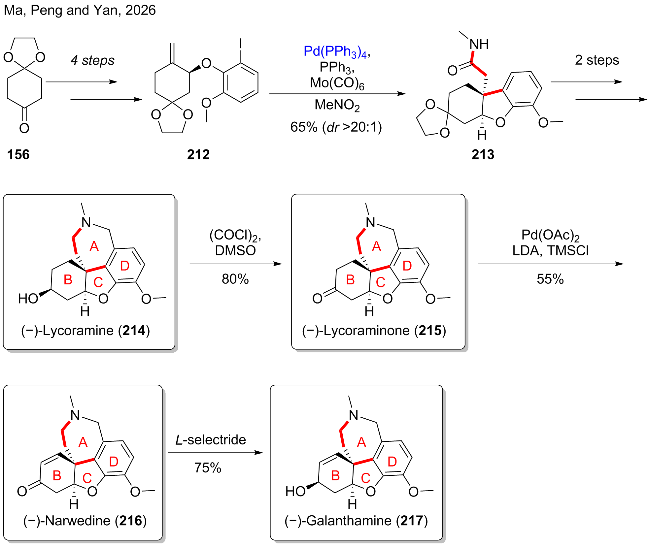
图式40 2026年马爱军、彭金宝与闫加磊团队对(-)-Galanthamine、(-)-Narwedine、(-)-Lycoraminone和(-)-Lycoramine的不对称全合成

Scheme 40 Ma, Peng and Yan group’s asymmetric total synthesis of (-)-Galanthamine, (-)-Narwedine, (-)-Lycoraminone and (-)-Lycoramine (2026)

Scandine (223)是分离自植物山橙(Melodinus suaveolens)枝叶的生物碱, 属于山橙生物碱(Melodinus alkaloids), 具有环戊烷(D环)、喹啉酮(A/B环)与吲哚里西啶(C/E环)稠合的五环骨架[126]. 2026年, Yokoshima课题 组[127]实现了对223的全合成(图式41). 该团队从丙二酸二甲酯(218)出发, 经7步合成环丙烯219, 但原定炔基化后进行还原型Heck环化构建喹啉酮的策略未能实现. 因此团队调整路线, 利用Grubbs II催化剂实现环丙烯复分解开环得到二烯220, 随后在三乙胺存在下与TMS-EBX进行炔基化反应得到炔烃221[128]. 以221为底物的还原Heck反应具有配体调控性, 经过条件筛选, dppf作配体可以较好地抑制脱卤副反应, 最终以77%产率得到喹啉酮222, 再经过4步反应完成对223的全合成.
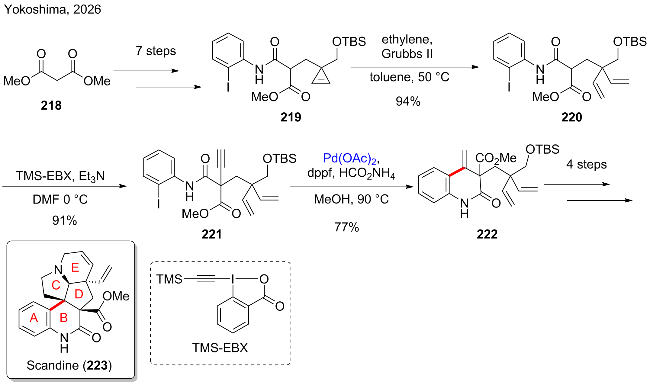
图式41 2026年Yokoshima课题组对Scandine的全合成

Scheme 41 Yokoshima group’s total synthesis of Scandine (2026)

3.2 萜类天然产物全合成

Dysiherbol A (230)属于杂萜类天然产物, 含有特殊氢醌结构, 该分子于2016年从南中国海贪婪掘海绵(Dysidea avara)中分离得到, 具有全新的6/6/5/6稠合四环碳骨架, 并表现出强效的NF-κB抑制活性(IC50=0.49 μmol/L)与人骨髓瘤细胞株NCI-H929细胞毒活性(IC50=0.58 μmol/L)[129]. 2021年, 鲁照永课题组[130]完成了对230的全合成研究(图式42). 团队从Wieland-Miescher酮衍生物224出发, 经过4步转化得到芳基溴代物225, 在Pd2(dba)3/SPhos催化下进行分子内Heck反应, 环合五元C环得到四环化合物226, 再经Pd/C催化氢化和Dess-Martin试剂(DMP)氧化得到227. 若不对环系内非共轭羰基进行保护, 直接酮228进行Heck反应, 则会得到预期环化产物229a和叔醇副产物229b; 对229a进行氢化也可得到227, 最后通过3步反应得到230.
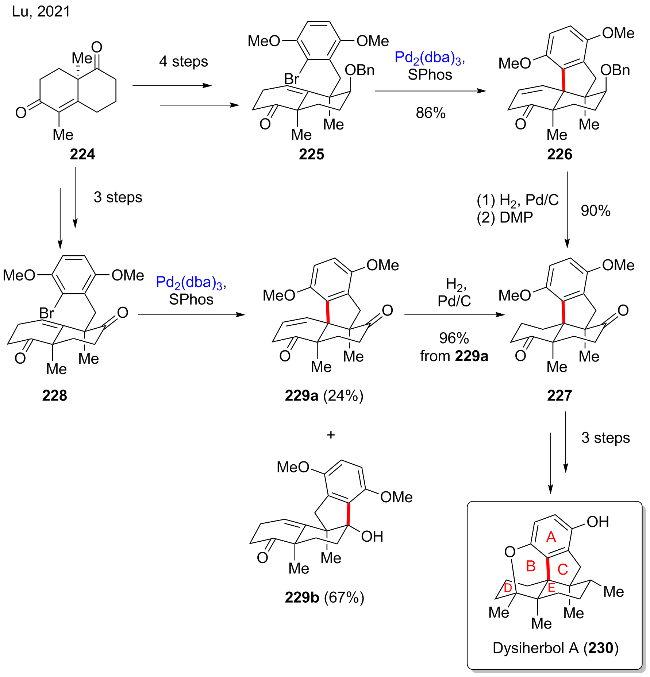
图式42 2021年鲁照永课题组对Dysiherbol A的全合成

Scheme 42 Lu group’s total synthesis of Dysiherbol A (2021)

多氯代雄甾烷类化合物(+)-Clionastatin A (235)于2004年从海洋海绵Cliona nigricans中分离得到, 初步活性研究表明该类化合物对多种肿瘤细胞株具有强效细胞毒性(IC50=0.8~2.0 μg/mL), 但由于天然含量极低(各仅分离得到1 mg), 结构表征与深入活性研究难以开展[131]. 2021年, 桂敬汉课题组[132]首次完成了(+)-Cionastatin A和B的不对称全合成(图式43). 团队选择环己烯酮231为起始原料, 通过Corey-Bakshi- Shibata (CBS)还原反应等4步转化高对映选择性地得到烯基三氟甲磺酸酯232. 在尝试Heck反应时发现, 232与Pd(OAc)2/dppp/Et3N/DMF的条件不兼容, 甚至仅使用Et3N/DMF处理即可当量地得到烯酮副产物233. 因此团队先采用Luche还原反应将232中的烯酮还原为二醇, 二醇底物可以顺利发生Heck反应, 再经过DMP原位氧化可以得到四环化合物234. 化合物234经过9步反应得到235, 后者使用Et4NCl3进行选择性氯代得到(+)-Clionastatin B (236).
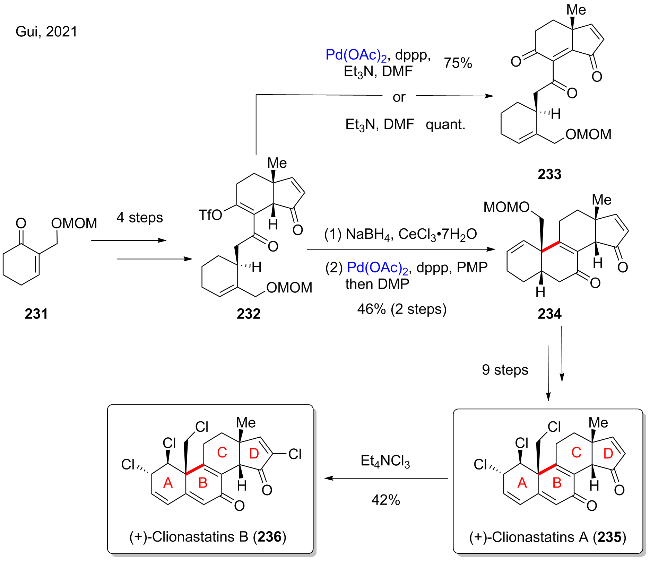
图式43 2021年桂敬汉课题组对(+)-Clionastatin A和B的不对称全合成

Scheme 43 Gui group’s asymmetric total synthesis of (+)-Clionastatin A and B (2021)

Dysidavarone C (245)于2014年从南中国海贪婪掘海绵(Dysidea avara)中分离得到, 特征骨架为独特四环[7.7.1.02,7.010,15]十七烷母核[133]; Dysifragilones A (240)和B (241)也在2015年从同种海绵内分离得到, 分子具有6/5/6/6四环碳骨架[134]. 两者对NO生成的抑制活性显著强于氢化可的松, 其生物活性可能源自分子内α,β-不饱和羰基结构. 2021年, 秦红波课题组[135]实现了对240、241和245的全合成(图式44). 该团队计划采用发散合成路线, 利用共同的关键中间体, 通过控制芳基片段连接位点差异, 选择性仿生合成两类分子. 在240和241的合成中, 该团队从乙二醇单保护的Wieland- Miescher酮237出发, 经过2步转化得到端烯238, 随后在Pd(PPh3)4介导下进行分子内还原型Heck反应, 搭建起6/5/6/6环系得到四环化合物239, 最后经3步分别得到240和241. 在245的合成中, 该团队选用相同的Wieland-Miescher酮237, 仅经过Birch条件下的烷基化反应引入芳基片段得到酮243, 随后在与前述Heck反应相近的条件下可发生分子内的α-芳基化得到桥环化合物244, 再经3步反应完成245的全合成.
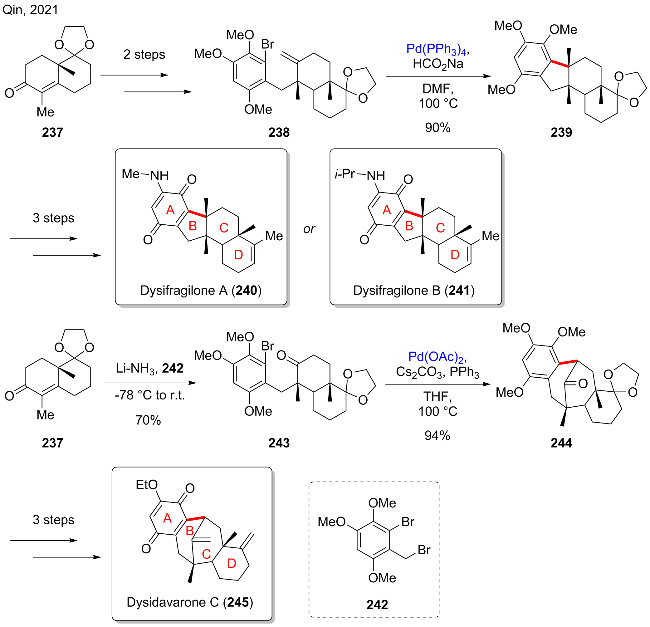
图式44 2021年秦红波课题组对Dysifragilones A、B和Dysidavarone C的全合成

Scheme 44 Qin group’s total synthesis of Dysifragilones A, B和Dysidavarone C (2021)

达玛烷型(Dammarane)三萜类化合物(DTTs)是一类重要的植物源天然产物[136], 具有丰富生物活性, 人参皂苷即属于此类[137]. 在DTTs母核结构基础上C13—C30成键, 可得到另外一类新型三萜: 13,30-环达玛烷型三萜类化合物(CDTTs). 2015年, 岳建民课题组[138]报道了从中国特有灌木海南叶下珠(Phyllanthus hainanensis Merr.)中分离得到Phainanoids类化合物, 这类分子具有两大特征: 一是具有一个嵌入的[4.3.1]桨轮烷骨架(F/G/H环), 二是通常带有高度氧化的5,5-氧杂螺环内酯单元(I/J环). 同时, Phainanoids类化合物还含有一个基于苯并呋喃酮的4,5-螺环(B/C环), 这使得这类分子具有了可与环孢素A相媲美的T/B淋巴细胞增殖的抑制活性. 2021年, 董广彬课题组[139]实现了对Phainanoid A (249)的全合成(图式45). 团队从原料246出发, 经过20步转化得到六环化合物247, 烯基三氟甲磺酸酯247在Ni(cod)2催化下进行分子内还原型Heck反应, LiBr作为添加剂可显著促进反应. 从反应历程来看, Ni(0)对C—OTf键氧化加成形成Ni(II)物种Int-45-1, 对一端不饱和烯酯进行了顺式迁移插入得到中间体烯醇Int-45-2; 锂离子置换Ni(II)形成烯醇锂盐, 进而动力学质子化从位阻较小的Re面获得质子, 生成Int-45-3; 随后在Et3N作用下发生高烯丙基消除-OTs, 构建烯基环丙烷, 以21%收率得到具备全部环系的产物248, 一步反应实现两个环系、三个连续手性中心与一个烯烃的同时构筑. 随后团队使用DMP氧化醇羟基, 再经过TBAF脱除TMS保护得到249.
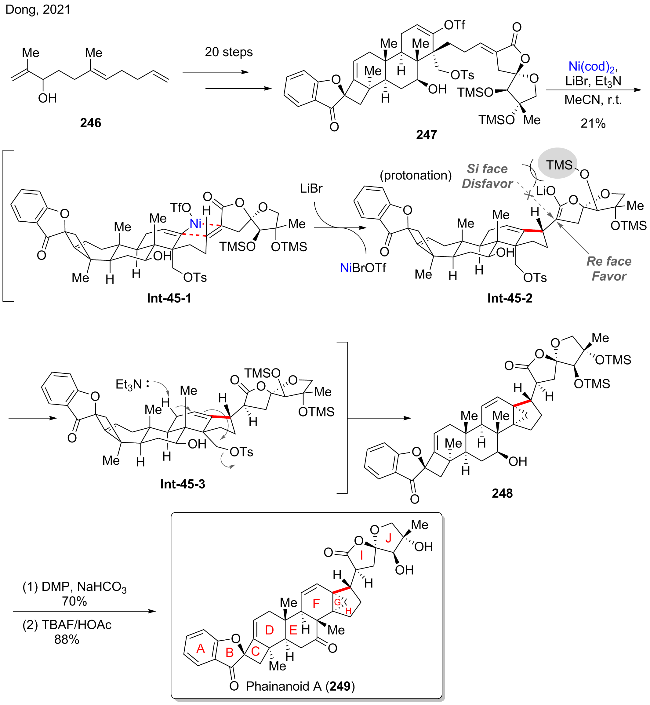
图式45 2021年董广彬课题组对Phainanoid A的全合成

Scheme 45 Dong group’s total synthesis of Phainanoid A (2021)

葫芦烷型(Cucurbitane)三萜类天然产物结构多样, 具有抗肿瘤、抗炎和抗HIV等多种药用价值, 但此前缺乏该类分子从头不对称全合成. 2022年, Micalizio课题组[140]报道了对(-)-Octanorcucurbitacin B (254)的不对称全合成(图式46), 这也是首例葫芦烷型三萜化合物的从头不对称全合成, 该分子分离自苦瓜(Momordica charantia)藤茎[141]. 团队从以手性环氧为原料制备的醇250出发, 在Ti催化下与三甲基硅基丙炔进行烷氧基导向的金属杂环介导交叉偶联反应[142], 随后经HCl处理脱去TMS, 立体选择性地得到了醇252. 醇252在Pd2(dba)3/rac-BINAP催化下进行分子内Heck反应得到环己二烯253, 再经10步反应得到254.
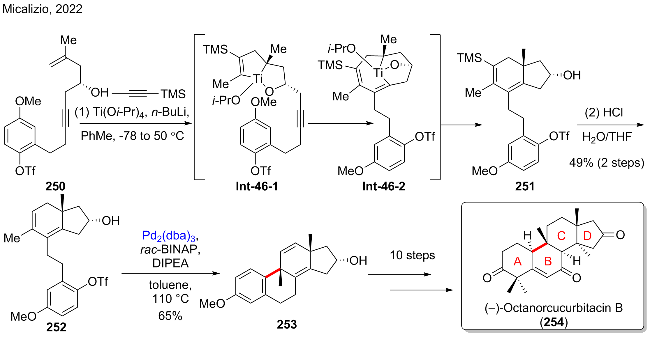
图式46 2022年Micalizio课题组对(-)-Octanorcucurbitacin B的不对称全合成

Scheme 46 Micalizio group’s asymmetric total synthesis of (-)-Octanorcucurbitacin B (2022)

八角属(Illicium)倍半萜类天然产物是从八角科(Illiciaceae)(现并入五味子科(Schisandraceae))植物中分离得到的一类结构多样的天然产物. 研究表明, 该家族部分化合物在大鼠原代皮层神经元培养中表现出显著的促神经突生长活性, 有望开发为治疗神经退行性疾病的先导化合物[143]. 2023年, 阳铭课题组[144]基于生源合成推测实现了八角属倍半萜Illisimonin A (258)的全合成(图式47). 团队从烯烃255出发, 经6步转化得到烯基三氟甲磺酸酯256, 随后在大位阻配体P(Mes)3作用下进行去对称化的分子内的还原Heck反应得到化合物257, 后经过9步反应可实现258的全合成.
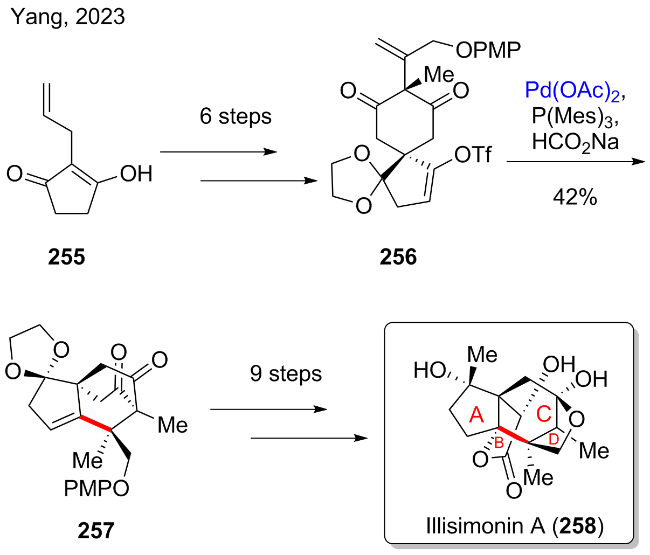
图式47 2023年阳铭课题组对Illisimonin A的全合成

Scheme 47 Yang group’s total synthesis of Illisimonin A (2023)

蛇孢菌素(Ophiobolin)倍半萜天然产物, 具有独特的5/8/5三环骨架[145], 兼具抗菌[146]、细胞毒性[147]及免疫抑制[148]等广谱生物活性. 2019年, (-)-Bipolarolide D (262)从真菌Bipolaris sp.菌株TJ403-B1中分离出来, 这类分子不同于传统蛇孢菌素结构, 其具有的高度拥挤且非线性5/5/5/5四环稠合骨架源于C6—C10键环化重 构[149]. 2024年, 陆钊洪课题组[150]实现了262的不对称全合成(图式48). 该团队从醛259出发, 经高对映选择性的不对称[6+2]环化等4步转化得到烯基碘260, 随后在Pd(OAc)2/AgOAc/(R)-BINAP条件下进行分子内Heck反应, 同步实现环系构建和官能化, 经过水解过程得到烯丙醇261, 此时已完成分子核心5/5/5/5骨架的搭建. 团队在此基础上又进行后续5步反应, 最终不对称合成262.
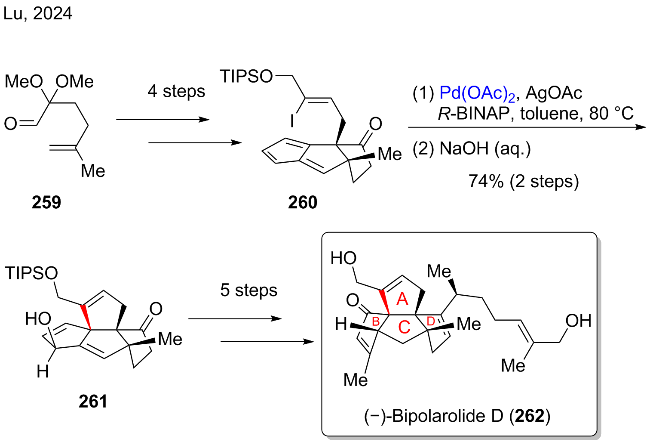
图式48 2024年陆钊洪课题组对(-)-Bipolarolide D的不对称全合成

Scheme 48 Lu group’s asymmetric total synthesis of (-)-Bipolarolide D (2024)

柠檬苦素(limonoids)四降三萜类天然产物主要分布于楝科(Meliaceae Juss.)植物中, 分子以C17位呋喃F环为特征, 兼具结构多样性与广泛生物活性[151]. (-)-Thaigranatin P (266a)是2021年首次报道的、分离自泰国木果楝(Xylocarpus granatum J. Koenig)的柠檬苦 素[152], 药理研究发现266a在10 nmol/L浓度下对人孕烷X受体(hPXR)表现出激动活性[153]. 2025年, Newhouse课题组[154]报道了对(+)-Thaigranatin V (265a)、266a、(+)-Erythrocarpines M (265b)和(-)-Erythrocarpines L (266b)的不对称全合成(图式49). 团队从1,3-环己二酮263出发, 设计通过分子内Heck反应构建分子中部环己烯D环, 经13步反应完成两侧骨架的构建与连接, 再将羰基转化为烯基三氟甲磺酸酯264a和264b. 此时利用Pd(PPh3)2Cl2催化Heck反应, 可立体选择性地环合D环. 利用该策略, 该团队实现了由264a和264b分别向265a和265b的转化(两者仅酯基不同), 最后通过SmI2/PhSH或Bu3SnH/PhSH介导的选择性1,6-还原, 分别得到266a和266b.
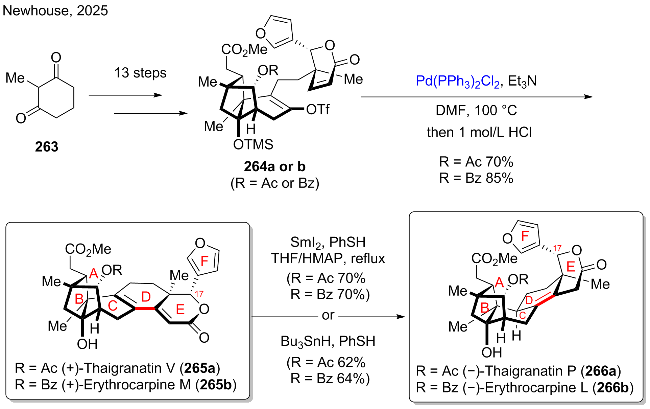
图式49 2025年Newhouse课题组对(+)-Thaigranatin V、(-)-Thaigranatin P、(+)-Erythrocarpines M和(-)-Erythrocarpines L的不对称全合成

Scheme 49 Newhouse group’s asymmetric total synthesis of (+)-Thaigranatin V, (-)-Thaigranatin P, (+)-Erythrocarpines M and (-)-Erythrocarpines L (2025)

在柠檬苦素四降三萜类天然产物家族中, 还存在一类C环开裂型柠檬苦素(C-seco Limonoids)这一重要分支, 多数成员兼具强效拒食、抗癌、抗肿瘤转移等活性[155]. 印苦楝内酯((+)-Nimbolide, 273)来源于印楝树(Azadirachta indica), 是典型的C-seco型柠檬苦素, 在活性方面, 该分子具有抑制甚至逆转几乎所有癌症核心特征的活性, 尤其在肿瘤转移、癌性炎症、血管新生等环节作用显著[156]. 2025年, Sarlah课题组[157]完成了对273的不对称全合成(图式50A). 为了实现分子内反式十氢化萘的立体选择性搭建和引入C4位季碳所连含氧取代基, 该团队开发了基于(R)-香芹酮衍生物的不对称Heck-Miyaura硼化串联反应, 并衔接原位氧化, 可一步直接取得众多萜类天然产物所共有的反式十氢化萘——C4氧化取代母核. 在273的合成中, 团队从带有α-甲基- (R)-香芹酮267出发, -100 ℃下与(Z)-碘代丙烯醛进行羟醛缩合, 并原位对羟基进行TBS保护得到烯基碘268, 随后发生不对称Heck-Miyaura硼化串联反应, 氧化得到醇269. 化合物269再经过3步转化为烯基三氟甲磺酸酯270, 进而与双碳单元缩醛271进行Heck型偶联反应, 克服高位阻障碍在环系引入酯基侧链, 最后通过4步反应完成273的全合成.
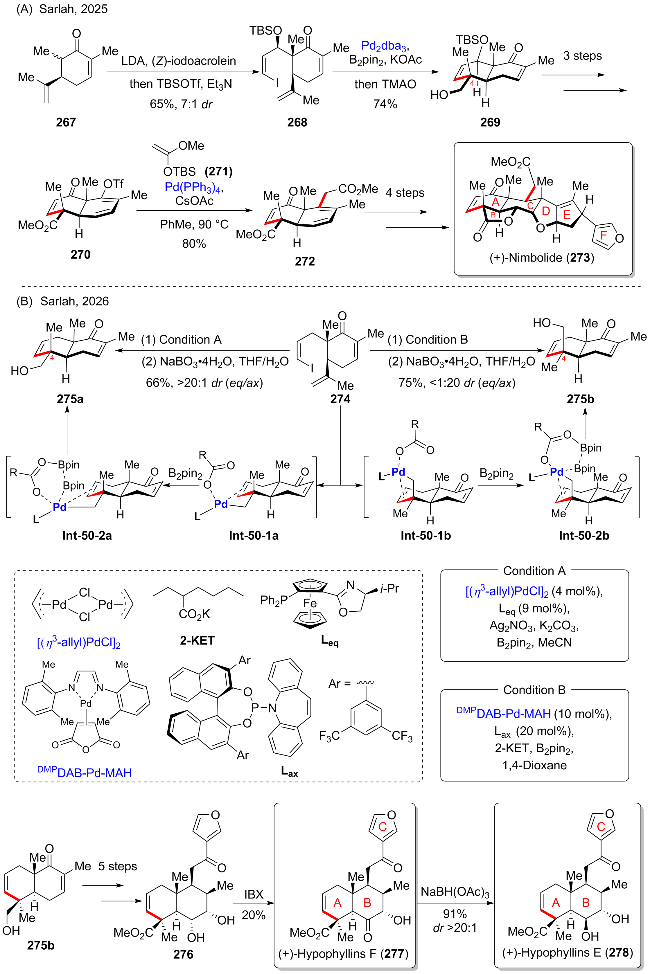
图式50 Sarlah课题组2025年对(+)-Nimbolide的不对称全合成和2026年对Hypophyllins E和F的不对称全合成

Scheme 50 Sarlah group’s asymmetric total synthesis of (+)-Nimbolide (2025) and (+)-Hypophyllins E and F (2026)

在持续研究中, 该不对称Heck-Miyaura硼化串联反应被团队进一步优化, 并应用于(+)-Hypophyllins E (278)和F (277)的全合成. 2026年, Sarlah课题组[158]报道了对这一反应的最新进展(图式50B), 团队通过高通量技术(HTE)与算法辅助的虚拟组合分子库相结合, 高效地筛选出以高d.r.值得到C4位含氧取代基团处于直立键或平伏键产物的对应条件. 理论计算证实, 在发生Heck反应关环后, 烷基钯中间体Int-50-1a/b可以分步发生转金属化: B2Pin2与羧酸负离子配位诱导B—B键断裂, 生成硼基钯物种Int-50-2a/b, 再进行后续还原消除得到硼化产物. 该串联反应在全合成中应用广泛, 在最优反应体系(DMPDAB-Pd-MAH/Lax/2-KET/B2pin2/1,4-dioxane)下, 可得到含氧基团处于直立键的产物275b, 经过5步反应得到276后, 在IBX作用下氧化得到277, 最后经过NaBH(OAc)3还原可得羟基手性翻转的产物278.
大豆胞囊线虫(SCN)是危害大豆生产最严重的寄生虫之一[159], 大多数线虫卵会在雌虫死亡后形成的胞囊内保持休眠状态, 仅在感知宿主分泌的孵化因子后才会孵化, 因此常规农药和恶劣环境难以有效灭杀SCN[160]. (-)-Glycinoeclepin A (282)是大豆根系分泌的关键孵化促进因子, 在10-11~10-12 g/mL的极低浓度下即可诱导大豆胞囊线虫幼虫同步孵化, 但该分子在大豆根系中含量极低, 生源途径尚不明确, 必须依赖化学合成[161]. 2025年, 胡鹏飞课题组[162]报道了对282的全合成工作(图式51). 该团队从环戊烯酮279出发, 经过4步反应得到联烯280, 团队开发了对联烯的钯催化的氧化环化反应, 该分子内Heck型反应可以高效构建5,6-稠合环系(B/C环), 同时引入高度取代的共轭二烯结构和两个烯丙位羟基, 再经过6步反应即可得到282.
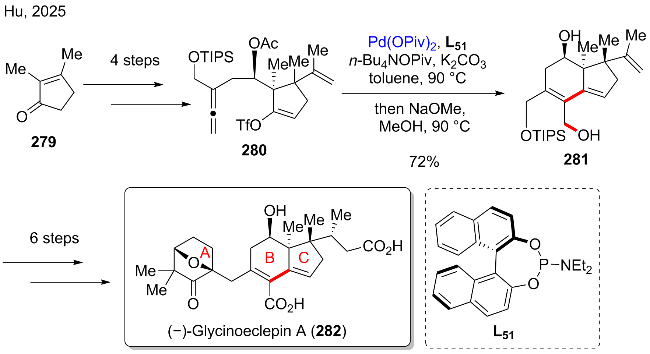
图式51 2025年胡鹏飞课题组对(-)-Glycinoeclepin A的不对称全合成

Scheme 51 Hu group’s asymmetric total synthesis of (-)-Glycinoeclepin A (2025)

基于此前的工作, 2026年, 阳铭课题组[163]报道了对Anisatin (285)、Neoanisatin (286)、Majusanols A (288)和B (289)的全合成(图式52), 其中285被研究证实是一种强效的、印防己毒素样GABAA受体非竞争性拮抗剂[164]. 这些分子均属于八角属倍半萜, 但具有更高的氧化态, 因此该团队采取了程序性氧化合成策略, 逐级引入氧化态. 团队同样从烯烃255发, 经过6步转化得到烯基三氟甲磺酸酯256. 与2023年工作不同, 该团队在此使用去对称化的分子内的Heck-Miyaura硼化反应, 随后氧化引入羟基得到醇Int-52-2, 该中间体在硅胶吸附后自发发生逆Dieckman反应, 转化为内酯283. 一方面, 内酯283经过9步反应可得到内酯284, 284可以在OsO4/NMO条件下双羟化得到285, 也可以经Mukaiyama水合反应引入三级羟基得到286; 另一方面, 内酯284经过6步反应可得到碳酸酯287, 287可以直接水解得到288, 也可以先经过Mukaiyama水合反应再水解得到289.
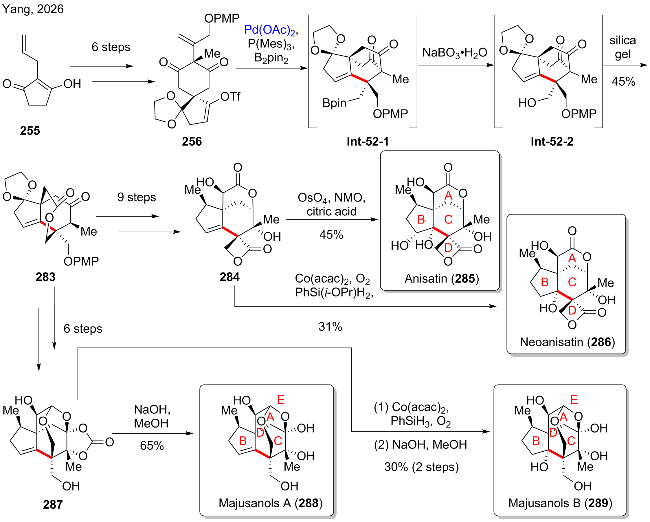
图式52 2026年阳铭课题组对Anisatin、Neoanisatin、Majusanols A和B的全合成

Scheme 52 Yang group’s total synthesis of Anisatin, Neoanisatin, Majusanols A and B (2026)

2000年, 研究人员从巴哈马群岛漂流木样品中的海洋真菌Fusarium sp.菌株CNC-477中分离得到(+)-Mangicol D (293), 分子具有5/6/5/5新颖的四环骨架, 开创了多环二倍半萜的全新结构亚型. 活性方面, 同属于该分子家族的Mangicols A (294)和C (295)在佛波酯诱导小鼠耳肿胀炎症模型中表现出与吲哚美辛相当的强效抗炎活性[165]. 2026年, Maimone课题组[166]首次报道了对293的不对称全合成, 并修正了其柔性多元醇侧链的手性(图式53). 团队以高对映体富集二酮290为起始原料, 该化合物可由单乙二醇保护的1,4-环己二酮经过2步反应一锅内制备; 首先通过Wittig反应将侧链酮羰基转化为端烯, 后在双(三甲基硅烷基)氨基钾(KHMDS)作用下使用Comins试剂转化为烯基三氟甲磺酸酯291. 三氟甲磺酸酯291可在Pd(PPh3)2Cl2催化下发生分子内不对称的Heck串联插羰甲酯化反应, 一步内实现环合和酯基引入, 后续通过13步反应得到293.
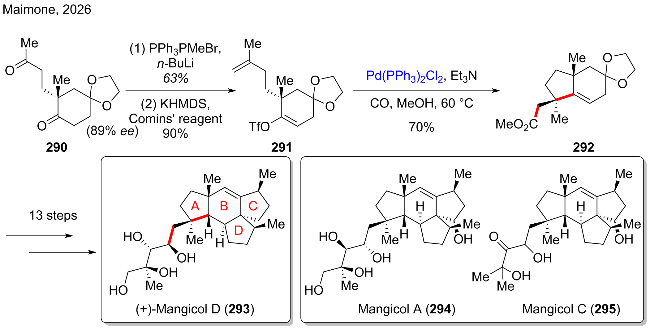
图式53 2026年Maimone课题组对(+)-Mangicol D的不对称全合成

Scheme 53 Maimone group’s asymmetric total synthesis of (+)-Mangicol D (2026)

3.3 芳香类天然产物全合成

如前文所述, 分子内Heck反应可以与其他反应进行串联, 一步内实现多环系或者环系与官能团的同时构建. 呋喃是广泛存在于天然产物当中的重要芳杂环结构单元, 含呋喃的简单天然产物往往具有独特活性或较高经济价值, 例如: 分离自简易扁海绵(Plakortis simplex)中的Plakorsins A (300)、B (301)[167]、D (304)[168]具有细胞毒活性; Rosefuran (308)是源自玫瑰精油中的特征香气成分[169]. 2021年, Kwon课题组[170]开发了利用α-羟基烯基碘和丙炔酸酯构建呋喃环的方法(图式54). 该反应机理可视为膦催化的Baylis-Hillman反应和分子内Heck反应的串联过程: PBu3对炔丙酸酯(296)进行1,4-加成得到两性离子A, 随后与α-羟基烯基碘(297)作用形成鎓盐-烷氧离子对B, B发生第二次1,4-加成得到两性离子C, C消除PBu3得到烯丙基烯基醚D. Pd(0)物种J可以对醚D的C—I键进行氧化加成得到Pd(II)物种E, 随后对不饱和烯酯部分进行迁移插入, 得到二氢呋喃中间体F, 经过还原消除后产生二氢呋喃H, 再通过自发的芳构化转化为1,2-二取代呋喃290. 利用该方法, 团队通过变换α-羟基烯基碘底物, 制备得到具有不同取代基的300和303, 在LiOH存在下水解分别得到301和304. 若以305为底物, 则可制备呋喃306, 再经过3步一锅转化将酯基转化为膦盐307, 最后与丙酮进行Wittig反应, 以97%收率得到308.
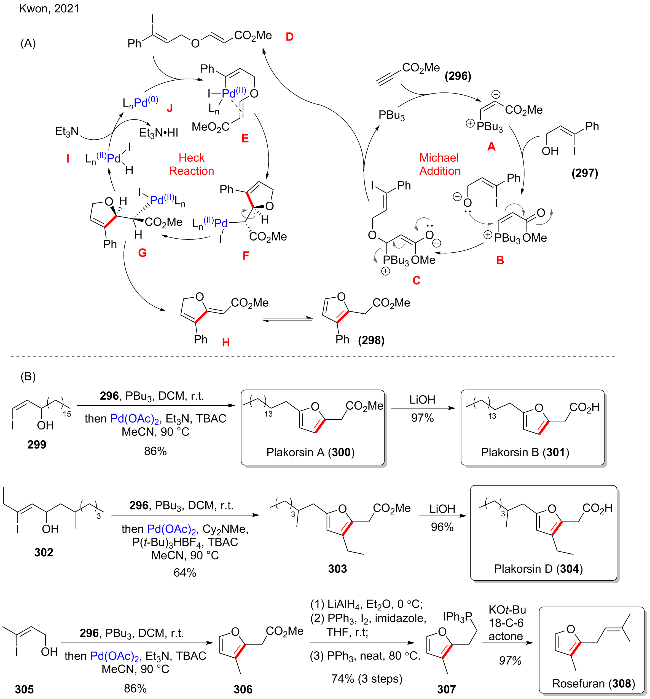
图式54 2021年Kwon课题组对Plakorsins A、B、D和Rosefuran的全合成

Scheme 54 Kwon group’s total synthesis of Plakorsins A, B, D and Rosefuran (2021)

1989年, (+)-Rubellin C (312)从植物病原真菌Mycosphaerella rubella中分离得到, 属于蒽醌类异二聚代谢产物[171]. 312所属的Rubellins化合物均可特异性诱导底物脂质过氧化, 随着对其光动力效应的研究深入, 其作用机制逐渐被揭示: 这类化合物极易发生光介导反应, 母核受光激发后以电子转移方式等生成单线态氧、超氧阴离子等活性氧物种, 进而氧化细胞壁中的脂肪酸组分, 产生破坏效果[172]. 2021年, Tambar课题组[173]报道了对312的首次不对称全合成(图式55). 该团队以D-(-)-奎宁酸(309)为起始原料, 经过11步线性步骤得到酚310, 随后在NaH存在下使用Tf2O将酚羟基磺酸酯化, 进而利用酚三氟甲磺酸酯进行分子内Heck反应. 团队在研究中发现, 提高催化剂用量可显著改善反应收率, LiCl的加入能够促进钯的氧化加成步骤; 若在蒽醌环一端引入对位甲氧基, 底物则无法顺利发生Heck反应, 仅得到脱除三氟甲磺酸酯的副产物, 推测是位阻等因素对氧化加成过程的抑制作用. 最后以分子内Heck 反应产物311, 经3步转化可以实现312的不对称全合成.
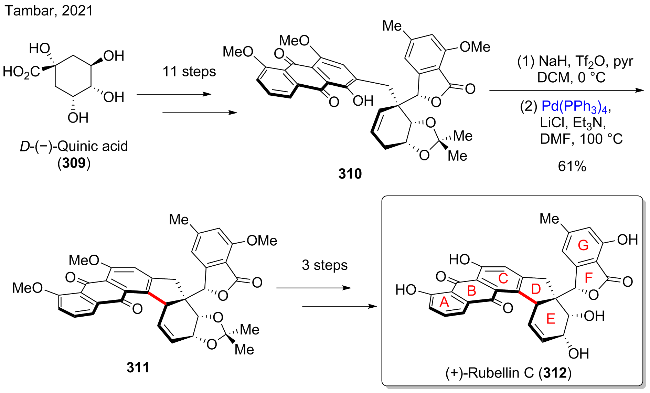
图式55 2021年Tambar课题组对(+)-Rubellin C的不对称全合成

Scheme 55 Tambar group’s asymmetric total synthesis of (+)-Rubellin C (2021)

1973年, (-)-Steganol (318b)、(-)-Steganacin (319)及其同系物(-)-Steganone (317)从伞形科植物Steganotaenia araliacea乙醇提取物中分离得到[174]. 317对小鼠P-388白血病模型具有显著抑制活性, 同时体外对KB细胞表现出良好细胞毒性, 该活性归因于其对微管蛋白聚合的竞争性抑制作用, 与秋水仙碱相似[175]. 2025年, 房显赫与毕毅团队[176]报道了对318b、319和317的不对称全合成(图式56). 团队从3,4,5-三甲氧基苯甲酸甲酯313出发, 经5步反应通过(S)-(+)-Taniguchi内酯(314)引入手性因素; 得到芳基溴315后, 该团队对立体控制的阻转选择性分子内Heck反应进行条件筛选, 发现反应收率和产物比例受到配体调控, 最终确定最优条件为Pd(OAc)2/PCy3/K2CO3, 能够以52%收率得到发生8-exo-trig环化的M构型产物316. 随后对316的环外端烯进行氧化切断, 得到317, 再经过LiAlH(Ot-Bu)3还原, 得到318b (52%)与(-)-Episteganol (318a, 26%), 对前者乙酰化可得319.
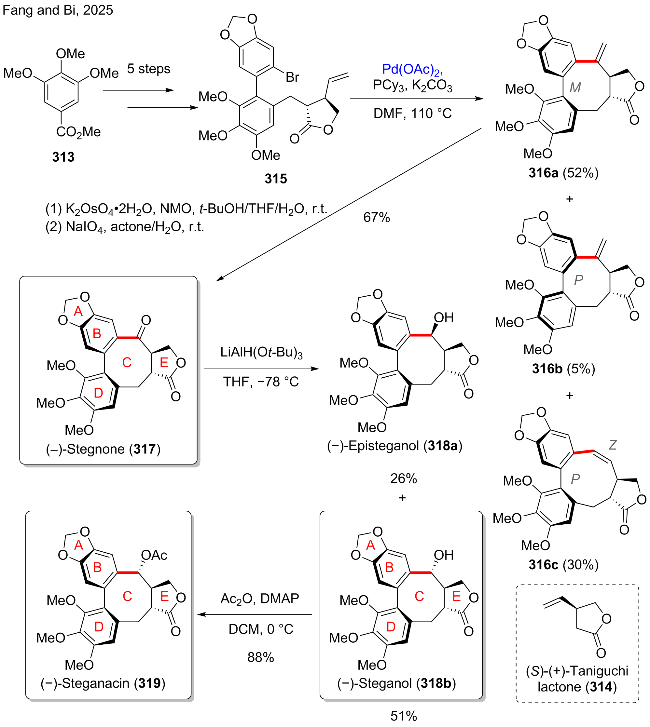
图式56 2025年房显赫与毕毅团队对(-)-Steganol、(-)-Steganacin和(-)-Steganone的不对称全合成

Scheme 56 Fang and Bi group’s asymmetric total synthesis of (-)-Steganol, (-)-Steganacin and (-)-Steganone (2025)

3.4 聚酮类天然产物全合成

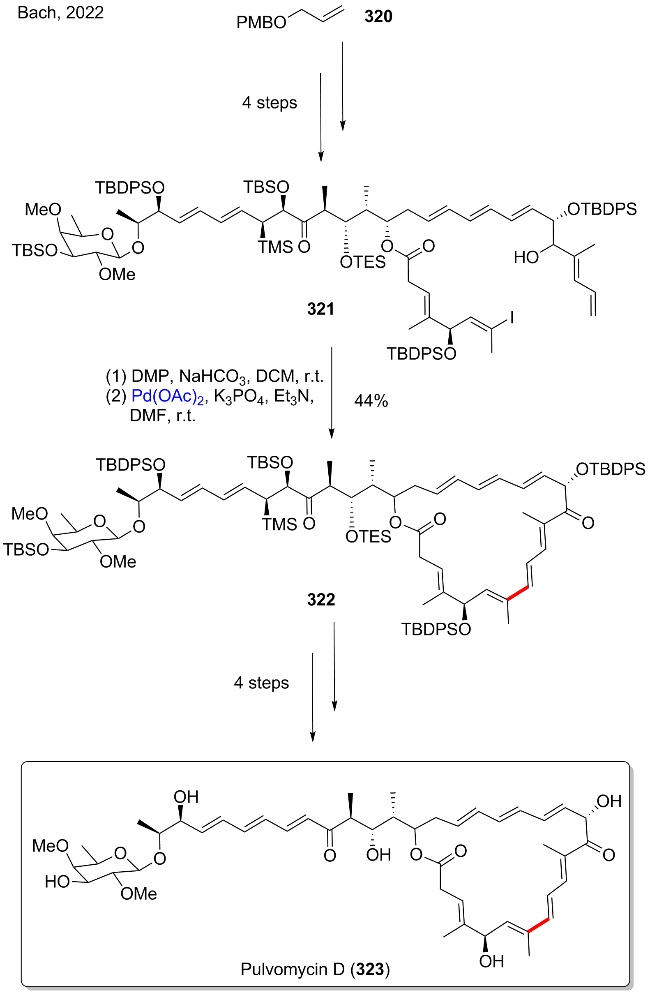
Pulvomycin D (323)是含有22元大环内酯和3个三烯结构的聚酮类化合物, 分离自链霉菌属Streptomyces sp.菌株HRS33, 生物活性研究表明, 该分子对多种肿瘤细胞株具有显著的细胞毒性[177]. 2022年, Bach课题组[178]完成了对323的不对称全合成工作(图式57). 与此前Goswami课题组对(+)-Thailandamide (88)的不对称全合成策略相似, 团队采用了室温下温和的分子内Heck反应实现22元大环关环, 得到大环产物322, 有效避免多烯降解, 再经过4步官能团转化得到323.
图式57 2022年Bach课题组对Pulvomycin D的不对称全合成

Scheme 57 Bach group’s asymmetric total synthesis of Pulvomycin D (2022)

4 总结与展望

Heck反应作为经典钯催化C—C键构建方法, 可实现分子间偶联与分子内环化, 还衍生出还原型、插羰型及串联反应等多样模式, 显著拓展产物结构与官能团多样性. 本文系统综述了2021至2026年初Mizoroki-Heck 偶联反应在天然产物全合成中的研究进展, 按分子间与分子内反应分类, 覆盖生物碱、萜类、芳香类、聚酮类等多类活性天然产物, 展现该反应在缩短路线、提升收率、高效构筑复杂环系与手性中心方面的突出优势. 当前, Heck反应经历了50余年的不断发展完善, 与光催化、不对称催化、串联策略结合愈发紧密[179], 在复杂天然产物高效合成中持续发挥关键作用, 为药物先导化合物开发提供重要合成工具[180].
(Cheng, B.)
[1]
Mizoroki, T.; Mori, K.; Ozaki, A. Bull. Chem. Soc. Jpn. 1971, 44, 581.

DOI

[2]
Heck, R. F.; Nolley, J. P. J. Org. Chem. 1972, 37, 2320.

DOI

[3]
(a) Shibasaki, M.; Boden, C. D. J.; Kojima, A. Tetrahedron 1997, 53, 7371.

DOI

(b) Shibasaki, M.; Vogl, E. M. J. Organomet. Chem. 1999, 576, 1.

DOI

[4]
(a) Dounay, A. B.; Overman, L. E. Chem Rev. 2003, 103, 2945.

PMID

(b) Ronson, T. O.; Taylor, R. J. K.; Fairlamb, I. J. S. Tetrahedron 2015, 71, 989.

DOI

[5]
Steinmetz, H.; Mohr, K. I.; Zander, W.; Jansen, R.; Gerth, K.; Muller, R. J. Nat. Prod. 2012, 75, 1803.

DOI PMID

[6]
Wang, L.; Lei, T.; Wang, F.; Jiang, S.; Yan, G. Tetrahedron Lett. 2021, 66, 152822.

DOI

[7]
Anantoju, K. K.; Syed Mohd, B.; Maringanti, T. C. Tetrahedron Lett. 2017, 58, 1499.

DOI

[8]
(a) Fukuzawa, S.; Hayashi, Y.; Uemura, D.; Nagatsu, A.; Yamada, K.; Ijuin, Y. Heterocycl. Commun. 1995, 1, 207.

DOI

(b) Behenna, D. C.; Stockdill, J. L.; Stoltz, B. M. Angew. Chem. Int. Ed. 2008, 47, 2365.

DOI

[9]
Sun, Y.; Zhang, X.; Jiang, F.; Zhang, M.; Wu, W.; Sun, Y. J. Am. Chem. Soc. 2024, 146, 32305.

DOI

[10]
Hong, B.; Grzech, D.; Caputi, L.; Sonawane, P.; Lopez, C. E. R.; Kamileen, M. O.; Hernandez Lozada, N. J.; Grabe, V.; O'Connor, S. E. Nature 2022, 607, 617.

DOI

[11]
Kuehne, M. E.; Xu, F. J. Org. Chem. 1993, 58, 7490.

DOI

[12]
Wiechert, R.; Geske, L.; Hammes, J.; Tuncer, D.; Opatz, T. JACS Au 2026, 6, 1822.

DOI

[13]
Shi, L. S.; Kuo, S. C.; Sun, H. D.; Morris-Natschke, S. L.; Lee, K. H.; Wu, T. S. Bioorg. Med. Chem. 2014, 22, 1889.

DOI

[14]
Watanabe, S.; Nishikawa, T.; Nakazaki, A. J. Org. Chem. 2021, 86, 3605.

DOI PMID

[15]
Porter, L. A. Chem. Rev. 1967, 67, 441.

PMID

[16]
Shenvi, R. A. Nat. Prod. Rep. 2016, 33, 535.

DOI PMID

[17]
Freeman, G. M., Jr.; Nakajima, M.; Ueda, H. R.; Herzog, E. D. J. Neurophysiol. 2013, 110, 103.

DOI PMID

[18]
Nakazaki, A.; Matsumura, T.; Nishikawa, T. Synlett 2023, 34, 958.

DOI

[19]
Li, X. S.; Hu, M. J.; Liu, J.; Liu, Q.; Huang, Z. X.; Li, S. L.; Hao, X. J.; Zhang, X. K.; Yao, X. S.; Tang, J. S. Fitoterapia 2014, 97, 71.

DOI

[20]
Matsumura, T.; Nishikawa, T.; Nakazaki, A. J. Org. Chem. 2023, 88, 15142.

DOI

[21]
(a) Gong, J.; Sun, P.; Jiang, N.; Riccio, R.; Lauro, G.; Bifulco, G.; Li, T.-J.; Gerwick, W. H.; Zhang, W. Org. Lett. 2014, 16, 2224.

DOI

(b) Li, J.; Tang, H.; Kurtan, T.; Mandi, A.; Zhuang, C. L.; Su, L.; Zheng, G. L.; Zhang, W. J. Nat. Prod. 2018, 81, 1645.

DOI

[22]
Huang, G.; Zhang, X.; Gu, Y. C.; Gui, J. J. Am. Chem. Soc. 2025, 147, 20239.

DOI

[23]
Zhang, T.; Wan, J.; Zhan, Z.; Bai, J.; Liu, B.; Hu, Y. Acta Pharm. Sin. B 2018, 8, 478.

DOI PMID

[24]
Qi, B.; Liu, X.; Mo, T.; Zhu, Z.; Li, J.; Wang, J.; Shi, X.; Zeng, K.; Wang, X.; Tu, P.; Abe, I.; Shi, S. J. Nat. Prod. 2017, 80, 2699.

DOI

[25]
Chen, S.; Ding, M.; Liu, W.; Huang, X.; Liu, Z.; Lu, Y.; Liu, H.; She, Z. Phytochemistry 2018, 146, 8.

DOI

[26]
Zhang, J.; Luo, X.; Zhang, J.; Li, C. J. Am. Chem. Soc. 2025, 147, 5933.

DOI

[27]
(a) Kapadia, G. J.; Azuine, M. A.; Tokuda, H.; Takasaki, M.; Mukainaka, T.; Konoshima, T.; Nishino, H. Pharmacol. Res. 2002, 45, 499.

DOI PMID

(b) Raval, A. P.; Lin, H. W.; Dave, K. R.; Defazio, R. A.; Della Morte, D.; Kim, E. J.; Perez-Pinzon, M. A. Curr. Med. Chem. 2008, 15, 1545.

PMID

(c) Gülçin, İ. Innovative Food Sci. Emerg. Technol. 2010, 11, 210.

DOI

(d) Lancon, A.; Frazzi, R.; Latruffe, N. Molecules 2016, 21, 304.

DOI

(e) Cho, S.; Namkoong, K.; Shin, M.; Park, J.; Yang, E.; Ihm, J.; Thu, V. T.; Kim, H. K.; Han, J. J. Med. Food 2017, 20, 323.

DOI

(f) Moussa, C.; Hebron, M.; Huang, X.; Ahn, J.; Rissman, R. A.; Aisen, P. S.; Turner, R. S. J. Neuroinflamm. 2017, 14, 1.

DOI

(g) Li, Y. R.; Li, S.; Lin, C. C. Biofactors 2018, 44, 69.

DOI

(h) Vestergaard, M.; Ingmer, H. Int. J. Antimicrob. Agents 2019, 53, 716.

DOI

[28]
Holland, H. L.; Morris, T. A.; Nava, P. J.; Zabic, M. Tetrahedron 1999, 55, 7441.

DOI

[29]
Ha, S. K.; Kang, M. C.; Lee, S.; Darlami, O.; Shin, D.; Choi, I.; Kim, K. H.; Kim, S. Y. Biomedicines 2021, 9, 555.

DOI

[30]
Darlami, O.; Shin, D. Antioxidants (Basel) 2021, 10, 1509.

[31]
Kashiwada, Y.; Nonaka, G.; Nishioka, I. Chem. Pharm. Bull. 1984, 32, 3501.

DOI

[32]
Kim, A.; Ma, J. Y. Phytomedicine 2019, 57, 95.

DOI

[33]
Ouyang, X.; Li, X.; Liu, J.; Liu, Y.; Xie, Y.; Du, Z.; Xie, H.; Chen, B.; Lu, W.; Chen, D. RSC Adv. 2020, 10, 31171.

DOI

[34]
Zhang, R.-P.; Li, J.; Wang, X.; Chen, L. Synthesis 2021, 54, 1843.

DOI

[35]
Yamahara, J.; Kozuka, M.; Sawada, T.; Fujimura, H.; Nakano, K.; Tomimatsu, T.; Nohara, T. Chem. Pharm. Bull. 1985, 33, 1676.

DOI

[36]
Murray, R. D. H.; Zeghdi, S. Phytochemistry 1989, 28, 227.

DOI

[37]
Guise, G. B.; Ritchie, E.; Senior, R. G.; Taylor, W. C. Aust. J. Chem. 1967, 20, 2429.

DOI

[38]
Gong, X.; Bai, M.; Lu, G.; Yang, B.; Lei, T.; Jiang, S. Tetrahedron 2022, 126, 133061.

DOI

[39]
Iwata, F.; Sato, S.; Mukai, T.; Yamada, S.; Takeo, J.; Abe, A.; Okita, T.; Kawahara, H. J. Nat. Prod. 2009, 72, 2046.

DOI

[40]
Yang, R.; Yang, J.; Wang, L.; Huang, J. P.; Xiong, Z.; Luo, J.; Yu, M.; Yan, Y.; Huang, S. X. J. Nat. Prod. 2017, 80, 2615.

DOI

[41]
Sarrels, B.; Morrar, W.; Lucero, C. G. Results Chem. 2022, 4, 100408.

DOI

[42]
(a) Hamamoto, H.; Kurokawa, K.; Kaito, C.; Kamura, K.; Manitra Razanajatovo, I.; Kusuhara, H.; Santa, T.; Sekimizu, K. Antimicrob. Agents Chemother. 2004, 48, 774.

DOI PMID

(b) Mohammadi, R.; Nazeri, M.; Sayedayn, S. M.; Ehteram, H. J. Res. Med. Sci. 2014, 19, 72.

PMID

[43]
Kuramoto, M.; Yamada, K.; Shikano, M.; Yazawa, K.; Arimoto, H.; Okamura, T.; Uemura, D. Chem. Lett. 1997, 26, 885.

DOI

[44]
Tanaka, K.; Suzuki, S.; Lee, D.; Arima, S.; Ohte, S.; Ohshiro, T.; Uchida, R.; Tomoda, H.; Nagamitsu, T. Tetrahedron 2023, 143, 133556.

DOI

[45]
Schmalle, H.; Hausen, B. M. Naturwissenschaften 1979, 66, 527.

DOI

[46]
Kim, H. J.; Kang, B. Y.; Shim, J. H.; Cho, S. S.; Kim, E.; Yoon, G. Bull. Korean Chem. Soc. 2024, 45, 359.

DOI

[47]
Talele, H. R.; Gohil, M. J.; Bedekar, A. V. Bull. Chem. Soc. Jpn. 2009, 82, 1182.

DOI

[48]
Kang, Q.; Shen, Y.; Bai, L. Nat. Prod. Rep. 2012, 29, 243.

DOI

[49]
Wang, J.; Li, W.; Wang, H.; Lu, C. Org. Lett. 2018, 20, 1058.

DOI

[50]
Sittihan, S.; Ruchirawat, S. Tetrahedron Lett. 2021, 68, 152945.

DOI

[51]
Imai, Y.; Meyer, K. J.; Iinishi, A.; Favre-Godal, Q.; Green, R.; Manuse, S.; Caboni, M.; Mori, M.; Niles, S.; Ghiglieri, M.; Honrao, C.; Ma, X.; Guo, J. J.; Makriyannis, A.; Linares-Otoya, L.; Bohringer, N.; Wuisan, Z. G.; Kaur, H.; Wu, R.; Mateus, A.; Typas, A.; Savitski, M. M.; Espinoza, J. L.; O'Rourke, A.; Nelson, K. E.; Hiller, S.; Noinaj, N.; Schaberle, T. F.; D'Onofrio, A.; Lewis, K. Nature 2019, 576, 459.

DOI

[52]
Nesic, M.; Ryffel, D. B.; Maturano, J.; Shevlin, M.; Pollack, S. R.; Gauthier, D. R., Jr.; Trigo-Mourino, P.; Zhang, L. K.; Schultz, D. M.; McCabe Dunn, J. M.; Campeau, L. C.; Patel, N. R.; Petrone, D. A.; Sarlah, D. J. Am. Chem. Soc. 2022, 144, 14026.

DOI

[53]
Nguyen, T.; Ishida, K.; Jenke-Kodama, H.; Dittmann, E.; Gurgui, C.; Hochmuth, T.; Taudien, S.; Platzer, M.; Hertweck, C.; Piel, J. Nat. Biotechnol. 2008, 26, 225.

DOI PMID

[54]
Sharma, H.; Ali, N.; Ganguly, S.; Banerjee, S.; Pal, R. R.; Goswami, R. K. J. Org. Chem. 2025, 90, 7723.

DOI

[55]
Iranshahy, M.; Quinn, R. J.; Iranshahi, M. RSC Adv. 2014, 4, 15900.

DOI

[56]
Manske, R. H. F. Can. J. Res. 1940, 18b, 75.

DOI

[57]
Chia, Y.-C.; Chang, F.-R.; Wu, C.-C.; Teng, C.-M.; Chen, K.-S.; Wu, Y.-C. Planta Med. 2006, 72, 1238.

DOI

[58]
Li, C.-J.; Li, P.-G.; Yang, H.-J.; Dai, Y.; Duan, X.-Y.; Zhang, S.-J. Asian J. Chem. 2012, 24, 2815.

[59]
Korch, K. M.; Watson, D. A. Org. Lett. 2021, 23, 7285.

DOI

[60]
Kuo, C. L.; Chi, C. W.; Liu, T. Y. Cancer Lett. 2004, 203, 127.

PMID

[61]
Stermitz, F. R.; Lorenz, P.; Tawara, J. N.; Zenewicz, L. A.; Lewis, K. Proc. Natl. Acad. Sci. 2000, 97, 1433.

DOI

[62]
Aski, M. L.; Rezvani, M. E.; Khaksari, M.; Hafizi, Z.; Pirmoradi, Z.; Niknazar, S.; Mehrjerdi, F. Z. Iran. J. Basic Med. Sci. 2018, 21, 53.

[63]
Tajiri, M.; Yamada, R.; Hotsumi, M.; Makabe, K.; Konno, H. Eur. J. Med. Chem. 2021, 215, 113289.

DOI

[64]
Kariba, R. M.; Houghton, P. J.; Yenesew, A. J. Nat. Prod. 2002, 65, 566.

PMID

[65]
(a) Renner, U.; Kernweisz, P. Experientia 1963, 19, 244.

DOI

(b) Walser, A.; Djerassi, C. Helv. Chim. Acta 2004, 48, 391.

DOI

(c) Atilaw, Y.; Heydenreich, M.; Ndakala, A.; Akala, H. M.; Kamau, E.; Yenesew, A. PhytoChem. Lett. 2014, 10, 28.

DOI

[66]
Zhou, W.; Zhou, T.; Tian, M.; Jiang, Y.; Yang, J.; Lei, S.; Wang, Q.; Zhang, C.; Qiu, H.; He, L.; Wang, Z.; Deng, J.; Zhang, M. J. Am. Chem. Soc. 2021, 143, 19975.

DOI

[67]
(a) Smith, J. M.; Moreno, J.; Boal, B. W.; Garg, N. K. Angew. Chem. Int. Ed. 2015, 54, 400.

DOI PMID

(b) Ramirez, A.; Garcia-Rubio, S. Curr. Med. Chem. 2003, 10, 1891.

DOI

[68]
Chatterjee, A.; Mukherjee, B.; Ray, A. B.; Das, B. Tetrahedron Lett. 1965, 6, 3633.

DOI

[69]
Cai, X.-H.; Liu, Y.-P.; Feng, T.; Luo, X.-D. Chin. J. Nat. Med. 2008, 6, 20.

[70]
Feng, T.; Cai, X.-H.; Zhao, P.-J.; Du, Z.-Z.; Li, W.-Q.; Luo, X.-D. Planta Med. 2009, 75, 1537.

DOI PMID

[71]
Shang, J. H.; Cai, X. H.; Feng, T.; Zhao, Y. L.; Wang, J. K.; Zhang, L. Y.; Yan, M.; Luo, X. D. J. Ethnopharmacol. 2010, 129, 174.

DOI

[72]
Zou, P.; Yang, H.; Wei, J.; Wang, T.; Zhai, H. Org. Lett. 2021, 23, 6836.

DOI

[73]
Zhang, Z.-J.; Jiang, S.; Zhao, Q.-S. Chem. Biodivers. 2024, 21, e202400954.

DOI

[74]
(a) Tun, M. K. M.; Herzon, S. B. J. Exp. Pharmacol. 2012, 4, 113.

DOI

(b) Scherer, R. W.; Yang, G.; Wang, Y.; Tian, J.; Liu, J.-P. PLoS ONE 2013, 8, e74916.

DOI

[75]
He, F.; Feng, S.; Zhao, Y.; Shi, H.; Duan, X.; Li, H.; Xie, X.; She, X. Angew. Chem. Int. Ed. 2022, 61, e202205439.

DOI

[76]
Ruan, Z.; Zhang, H.; Liu, F.; Xie, X. Tetrahedron 2025, 187, 134901.

DOI

[77]
Wang, Y.; Xie, F.; Lin, B.; Cheng, M.; Liu, Y. Chem. Eur. J. 2018, 24, 14302.

DOI

[78]
Liu, X.; Lou, M.; Bai, S.; Sun, G.; Qi, X. J. Org. Chem. 2022, 87, 5199.

DOI

[79]
(a) Preller, K. H. Biol. Psychiatry 2019, 86, 736.

DOI

(b) Fuentes, J. J.; Fonseca, F.; Elices, M.; Farré, M.; Torrens, M. Front. Psychiatry 2020, 10, 943.

(c) Murphy, R.J.; Sumner, R.L.; Evans, W.; Menkes, D.; Lambrecht, I.; Ponton, R.; Sundram, F.; Hoeh, N.; Ram, S.; Reynolds, L.; Muthukumaraswamy, S. Trials 2021, 22, 302.

DOI PMID

[80]
Yuan, H.; Guo, Z.; Luo, T. Org. Lett. 2017, 19, 624.

DOI

[81]
Tasker, N. R.; Wipf, P. Org. Lett. 2022, 24, 7255.

DOI

[82]
Wong, S.-K.; Wong, S.-P.; Sim, K.-S.; Lim, S.-H.; Low, Y.-Y.; Kam, T.-S. J. Nat. Prod. 2019, 82, 1902.

DOI

[83]
Zhai, H.; Wang, Z.; Chen, K.; Sun, T.-Y.; Wei, J.; Wu, Y.-D. Org. Chem. Front. 2022, 9, 2328.

DOI

[84]
(a) Huang, X.-H.; Tomoda, H.; Nisnida, H.; Masuma, R.; Omura, S. J. Antibiot. 1995, 48, 1.

PMID

(b) Knaus, H.-G.; McManus, O. B.; Lee, S. H.; Schmalhofer, W. A.; Garcia-Calvo, M.; Helms, L. M. H.; Sanchez, M.; Giangiacomo, K.; Reuben, J. P. Biochemistry 1998, 33, 5819.

DOI

(c) Reddy, P.; Guthridge, K.; Vassiliadis, S.; Hemsworth, J.; Hettiarachchige, I.; Spangenberg, G.; Rochfort, S. Toxins 2019, 11, 302.

DOI

(d) Tarui, Y.; Chinen, T.; Nagumo, Y.; Motoyama, T.; Hayashi, T.; Hirota, H.; Muroi, M.; Ishii, Y.; Kondo, H.; Osada, H.; Usui, T. ChemBioChem 2014, 15, 934.

DOI PMID

[85]
Cole, R. J.; Dorner, J. W.; Lansden, J. A.; Cox, R. H.; Pape, C.; Cunfer, B.; Nicholson, S. S.; Bedell, D. M. J. Agric. Food Chem. 1977, 25, 1197.

DOI

[86]
Gallagher, R. T.; Finer, J.; Clardy, J.; Leutwiler, A.; Weibel, F.; Acklin, W.; Arigoni, D. Tetrahedron Lett. 1980, 21, 235.

DOI

[87]
Ariantari, N. P.; Ancheeva, E.; Wang, C.; Mándi, A.; Knedel, T.-O.; Kurtán, T.; Chaidir, C.; Müller, W. E. G.; Kassack, M. U.; Janiak, C.; Daletos, G.; Proksch, P. J. Nat. Prod. 2019, 82, 1412.

DOI PMID

[88]
Guo, L. D.; Xu, Z.; Tong, R. Angew. Chem. Int. Ed. 2022, 61, e202115384.

DOI

[89]
Kim, D. E.; Zhu, Y.; Harada, S.; Aguilar, I.; Cuomo, A. E.; Wang, M.; Newhouse, T. R. J. Am. Chem. Soc. 2023, 145, 4394.

DOI

[90]
Colbon, P.; Ruan, J.; Purdie, M.; Mulholland, K.; Xiao, J. Org. Lett. 2011, 13, 5456.

DOI PMID

[91]
Bonjoch, J.; Diaba, F.; Bradshaw, B. Synthesis 2011, 2011, 993.

DOI

[92]
Zhang, H.; Shyaula, S. L.; Li, J.-Y.; Li, J.; Yue, J.-M. Org. Lett. 2016, 18, 1202.

DOI PMID

[93]
Kucera, R.; Ellis, S. R.; Yamazaki, K.; Hayward Cooke, J.; Chekshin, N.; Christensen, K. E.; Hamlin, T. A.; Dixon, D. J. J. Am. Chem. Soc. 2023, 145, 5422.

DOI

[94]
Morita, H.; Yoshida, N.; Kobayashi, J. J. Org. Chem. 1999, 64, 7208.

DOI

[95]
Zhang, Y.; Di, Y. T.; Mu, S. Z.; Li, C. S.; Zhang, Q.; Tan, C. J.; Zhang, Z.; Fang, X.; Hao, X. J. J. Nat. Prod. 2009, 72, 1325.

DOI PMID

[96]
Su, S.; Lin, C.; Zhai, H. Angew. Chem. Int. Ed. 2023, 62, e202303402.

DOI

[97]
Cantı́n, Á.; Lull, C.; Primo, J.; Miranda, M. A.; Primo-Yúfera, E. Tetrahedron: Asymmetry 2001, 12, 677.

[98]
(a) Gloer, J. B.; Rinderknecht, B. L.; Wicklow, D. T.; Dowd, P. F. J. Org. Chem. 1989, 54, 2530.

DOI

(b) TePaske, M. R.; Gloer, J. B.; Wicklow, D. T.; Dowd, P. F. J. Org. Chem. 1989, 54, 4743.

DOI

(c) Gloer, J. B. Acc. Chem. Res. 1995, 28, 343.

DOI

[99]
Zhai, H.; Liu, D.; Wang, T. Org. Chem. Front. 2023, 10, 189.

DOI

[100]
Goey, A. K. L.; Chau, C. H.; Sissung, T. M.; Cook, K. M.; Venzon, D. J.; Castro, A.; Ransom, T. R.; Henrich, C. J.; McKee, T. C.; McMahon, J. B.; Grkovic, T.; Cadelis, M. M.; Copp, B. R.; Gustafson, K. R.; Figg, W. D. J. Nat. Prod. 2016, 79, 1267.

DOI

[101]
Antunes, E. M.; Beukes, D. R.; Kelly, M.; Samaai, T.; Barrows, L. R.; Marshall, K. M.; Sincich, C.; Davies-Coleman, M. T. J. Nat. Prod. 2004, 67, 1268.

PMID

[102]
Derstine, B. C.; Cook, A. J.; Collings, J. D.; Gair, J.; Sauri, J.; Kwan, E. E.; Burns, N. Z. Angew. Chem. Int. Ed. 2024, 63, e202315284.

DOI

[103]
Hsieh, T.-J.; Chang, F.-R.; Chia, Y.-C.; Chen, C.-Y.; Chiu, H.-F.; Wu, Y.-C. J. Nat. Prod. 2001, 64, 616.

PMID

[104]
Yusuf, A.; Zhao, J.-Y.; Aibibula, P.; Zhang, J.-B.; Huang, G.-Z.; Akber Aisa, H. Heterocycles 2021, 102, 506.

DOI

[105]
Holliday, H. M.; Bone, K. I.; Sabio, R.; Vyvyan, J. R. ACS Omega 2024, 9, 7904.

DOI PMID

[106]
(a) Cherney, E. C.; Baran, P. S. Isr. J. Chem. 2011, 51, 391.

PMID

(b) Liu, B.; Zhu, G.; Liu, R. Synthesis 2015, 47, 2691.

DOI

(c) Liu, X.-Y.; Qin, Y. Nat. Prod. Rep. 2017, 34, 1044.

DOI

(d) Doering, N. A.; Sarpong, R.; Hoffmann, R. W. Angew. Chem. Int. Ed. 2020, 59, 10722.

DOI

(e) Liu, X.-Y.; Wang, F.-P.; Qin, Y. Acc. Chem. Res. 2020, 54, 22.

DOI

[107]
Li, C.; Lu, F.; Cai, Y.; Zhang, C.; Shao, Y.; Zhang, Y.; Liu, X. Y.; Qin, Y. J. Am. Chem. Soc. 2024, 146, 1081.

DOI

[108]
Mondal, A.; Pal, S.; Khatua, A.; Mondal, A.; Bisai, A. J. Org. Chem. 2024, 89, 12485.

DOI

[109]
Kobayashi, J. i.; Kubota, T. Nat. Prod. Rep. 2009, 26, 936.

DOI PMID

[110]
Wu, B. L.; Yao, J. N.; Long, X. X.; Tan, Z.Q.; Liang, X.; Feng, L.; Wei, K.; Yang, Y. R. J. Am. Chem. Soc. 2024, 146, 1262.

DOI

[111]
Krautwald, S.; Sarlah, D.; Schafroth, M. A.; Carreira, E. M. Science 2013, 340, 1065.

DOI PMID

[112]
Alektiar, S. N.; Han, J.; Dang, Y.; Rubel, C. Z.; Wickens, Z. K. J. Am. Chem. Soc. 2023, 145, 10991.

DOI PMID

[113]
(a) Laine, A.; Lood, C.; Koskinen, A. Molecules 2014, 19, 1544.

DOI PMID

(b) Dai, J.-K.; Dan, W.-J.; Wan, J.-B. Eur. J. Med. Chem. 2022, 229, 114057.

DOI

(c) Kushwaha, P.; Kumar, V.; Saha, B. Eur. J. Med. Chem. 2023, 252, 115247.

DOI

[114]
Zhong, X.-H.; Bao, M.-F.; Zeng, C.-X.; Zhang, B.-J.; Wu, J.; Zhang, Y.; Cai, X.-H. PhytoChem. Lett. 2017, 20, 77.

DOI

[115]
Zhang, N.; Wang, C.; Xu, H.; Zheng, M.; Jiang, H.; Chen, K.; Ma, Z. Angew. Chem. Int. Ed. 2024, 63, e202407127.

DOI

[116]
(a) Zhang, H.; Yue, J.-M. Helv. Chim. Acta 2005, 88, 2537.

DOI

(b) Knox, J. R.; Slobbe, J. Tetrahedron Lett. 1971, 12, 2149.

DOI

[117]
Fikatas, A.; Vervaeke, P.; Meyen, E.; Llor, N.; Ordeix, S.; Boonen, I.; Bletsa, M.; Kafetzopoulou, L. E.; Lemey, P.; Amat, M.; Pannecouque, C.; Schols, D. Antimicrob. Agents Chemother. 2021, 65, e02349.

[118]
Li, L.; Xu, N.; He, Y.; Tang, M.; Yang, B.; Du, J.; Chen, L.; Mao, X.; Song, B.; Hua, Z.; Tang, B.; Lee, S. M.-y. Neurotherapeutics 2025, 22, e00479.

DOI

[119]
Chen, Q.; Jeon, D. Y.; Cho, C. G. Org. Lett. 2025, 27, 7744.

DOI

[120]
Yoshida, M.; Yano, S.; Hara, S. Synthesis 2017, 49, 1295.

DOI

[121]
Fakhfouri, G.; Rahimian, R.; Ghia, J.-E.; Khan, W. I.; Dehpour, A. R. Drug Discovery Today 2012, 17, 741.

DOI PMID

[122]
Ou, Y. F.; Jin, Y.; Yuan, Z. F.; He, J.; Li, X. N.; Zhao, Q. S. J. Am. Chem. Soc. 2025, 147, 41046.

DOI

[123]
Harvey, A. L. Pharmacol. Ther. 1995, 68, 113.

DOI

[124]
Lilienfeld, S. CNS Drug Rev. 2002, 8, 159.

DOI PMID

[125]
Bai, R. Y.; Liu, Z. W.; Pan, M.; Shen, Z. H.; Zhang, X. Z.; Peng, J. B.; Yan, J. L.; Ma, A. J. Org. Lett. 2026, 28, 400.

DOI

[126]
(a) Teng, S.-F.; Li, F.-R.; Cui, Q.-M.; Khan, A.; He, T.; Luo, X.-D.; Liu, Y.-P.; Cheng, G.-G. PhytoChem. Rev. 2025, 24, 1143.

DOI

(b) Bernauer, K.; Englert, G.; Vetter, W.; Weiss, E. Helv. Chim. Acta 1969, 52, 1886.

DOI

[127]
Kitamura, T.; Morita, K.; Umekubo, N.; Yokoshima, S. JACS Au 2026, 6, 2198.

DOI

[128]
Kamlar, M.; Císařová, I.; Veselý, J. Org. Biomol. Chem. 2015, 13, 2884.

DOI PMID

[129]
Jiao, W.-H.; Shi, G.-H.; Xu, T.-T.; Chen, G.-D.; Gu, B.-B.; Wang, Z.; Peng, S.; Wang, S.-P.; Li, J.; Han, B.-N.; Zhang, W.; Lin, H.-W. J. Nat. Prod. 2016, 79, 406.

DOI

[130]
Chong, C.; Zhang, Q.; Ke, J.; Zhang, H.; Yang, X.; Wang, B.; Ding, W.; Lu, Z. Angew. Chem. Int. Ed. 2021, 60, 13807.

DOI

[131]
Fattorusso, E.; Taglialatela-Scafati, O.; Petrucci, F.; Bavestrello, G.; Calcinai, B.; Cerrano, C.; Di Meglio, P.; Ianaro, A. Org. Lett. 2004, 6, 1633.

PMID

[132]
Ju, W.; Wang, X.; Tian, H.; Gui, J. J. Am. Chem. Soc. 2021, 143, 13016.

DOI

[133]
Jiao, W.-H.; Huang, X.-J.; Yang, J.-S.; Yang, F.; Piao, S.-J.; Gao, H.; Li, J.; Ye, W.-C.; Yao, X.-S.; Chen, W.-S.; Lin, H.-W. Org. Lett. 2011, 14, 202.

DOI

[134]
Jiao, W. H.; Xu, T. T.; Zhao, F.; Gao, H.; Shi, G. H.; Wang, J.; Hong, L. L.; Yu, H. B.; Li, Y. S.; Yang, F.; Lin, H. W. Eur. J. Org. Chem. 2015, 2015, 960.

[135]
Li, Y. M.; Sun, Y. T.; Li, B. Y.; Qin, H. B. Org. Lett. 2021, 23, 7254.

DOI

[136]
Ruan, J.; Zheng, C.; Qu, L.; Liu, Y.; Han, L.; Yu, H.; Zhang, Y.; Wang, T. Molecules 2016, 21, 1047.

DOI

[137]
Xu, T.; Jin, Z.; Yuan, Y.; Wei, H.; Xu, X.; He, S.; Chen, S.; Hou, W.; Guo, Q.; Hua, B.; Watanabe, K. Evid. Based Complement. Altern. Med. 2016, 2016, 7826753.

DOI

[138]
(a) Fan, Y.-Y.; Zhang, H.; Zhou, Y.; Liu, H.-B.; Tang, W.; Zhou, B.; Zuo, J.-P.; Yue, J.-M. J. Am. Chem. Soc. 2014, 137, 138.

DOI

(b) Fan, Y.-Y.; Gan, L.-S.; Liu, H.-C.; Li, H.; Xu, C.-H.; Zuo, J.-P.; Ding, J.; Yue, J.-M. Org. Lett. 2017, 19, 4580.

DOI

[139]
Xie, J.; Liu, X.; Zhang, N.; Choi, S.; Dong, G. J. Am. Chem. Soc. 2021, 143, 19311.

DOI

[140]
Bucknam, A. R.; Micalizio, G. C. J. Am. Chem. Soc. 2022, 144, 8493.

DOI PMID

[141]
Chang, C.-I.; Chen, C.-R.; Liao, Y.-W.; Shih, W.-L.; Cheng, H.-L.; Tzeng, C.-Y.; Li, J.-W.; Kung, M.-T. Chem. Pharm. Bull. (Tokyo) 2010, 58, 225.

DOI

[142]
Micalizio, G. C.; Mizoguchi, H. Isr. J. Chem. 2016, 57, 228.

DOI

[143]
(a) Urabe, D.; Inoue, M. Tetrahedron 2009, 65, 6271.

DOI

(b) Xu, J.; Lacoske, M. H.; Theodorakis, E. A. Angew. Chem. Int. Ed. 2013, 53, 956.

DOI

[144]
Gong, X.; Huang, J.; Sun, X.; Chen, Z.; Yang, M. Angew. Chem. Int. Ed. 2023, 62, e202306367.

DOI

[145]
Evidente, A. Nat. Prod. Rep. 2024, 41, 434.

DOI

[146]
Au, T. K.; Chick, W. S. H.; Leung, P. C. Life Sci. 2000, 67, 733.

PMID

[147]
Kasukabe, T.; Okabe‐Kado, J.; Honma, Y. Cancer Sci. 2008, 99, 1693.

DOI

[148]
Tian, W.; Deng, Z.; Hong, K. Mar. Drugs 2017, 15, 229.

DOI

[149]
Liu, M.; Sun, W.; Shen, L.; He, Y.; Liu, J.; Wang, J.; Hu, Z.; Zhang, Y. Angew. Chem. Int. Ed. 2019, 58, 12091.

DOI

[150]
Sun, S.; Wei, Q.; Liu, Y.; Lu, Z. J. Am. Chem. Soc. 2024, 146, 14427.

DOI

[151]
Tan, Q.-G.; Luo, X.-D. Chem. Rev. 2011, 111, 7437.

DOI

[152]
Ren, Y.-X.; Zou, X.-P.; Li, W.-S.; Wu, J.; Shen, L. Bioorg. Chem. 2021, 107, 104599.

DOI

[153]
Jonker, J. W.; Liddle, C.; Downes, M. J. Steroid Biochem. Mol. Biol. 2012, 130, 147.

DOI

[154]
Lee, J.; Davis, S. C.; Sheu, A.; Gu, J. W.; Newhouse, T. R. J. Am. Chem. Soc. 2025, 147, 36085.

DOI

[155]
(a) Ejaz, S.; Ejaz, A.; Matsuda, K.; Lim, C.W. J. Sci. Food Agric. 2005, 86, 339.

DOI

(b) Miller, E. G.; Porter, J. L.; Binnie, W. H.; Guo, I. Y.; Hasegawa, S. J. Agric. Food. Chem. 2004, 52, 4908.

DOI

[156]
(a) Nagini, S.; Nivetha, R.; Palrasu, M.; Mishra, R. J. Med. Chem. 2021, 64, 3560.

DOI

(b) Wang, L.-Z.; Phan, D. D. K.; Zhang, J.-W.; Ong, P.-S.; Thuya, W. L.; Soo, R.; Wong, A. L.-A.; Yong, W.-P.; Lee, S.-C.; Ho, P. C.-L.; Sethi, G.; Goh, B.-C. Oncotarget 2016, 7, 44790.

DOI

[157]
Ryffel, D. B.; Ryffel, P. C.; Martinelli, M.; Pillai, V. R.; Sarlah, D. J. Am. Chem. Soc. 2025, 147, 14083.

DOI PMID

[158]
Barlock, S. L.; Shved, A. S.; Landers, K. D.; Mai, B. K.; Fujiki, S.; Ryffel, P. C.; Lo, W. Y.; Feng, A. G.; Wade, N. W.; Zhu, L.; Nguyen, V. D.; Petrone, D. A.; Denmark, S. E.; Sarlah, D. J. Am. Chem. Soc. 2026, 148, 13391.

DOI

[159]
Acharya, K.; Yan, G.; Plaisance, A. Plant Dis. 2021, 105, 764.

DOI

[160]
Jones, J. T.; Haegeman, A.; Danchin, E. G. J.; Gaur, H. S.; Helder, J.; Jones, M. G. K.; Kikuchi, T.; Manzanilla‐López, R.; Palomares‐Rius, J. E.; Wesemael, W. M. L.; Perry, R. N. Mol. Plant Pathol. 2013, 14, 946.

DOI PMID

[161]
(a) Masamune, T.; Anetai, M.; Fukuzawa, A.; Takasugi, M.; Matsue, H.; Kobayashi, K.; Ueno, S.; Katsui, N. Bull. Chem. Soc. Jpn. 1987, 60, 981.

DOI

(b) Fukuzawa, A.; Furusaki, A.; Ikura, M.; Masamune, T. J. Chem. Soc. Chem. Commun. 1985, 222.

(c) Masamune, T.; Anetai, M.; Takasugi, M.; Katsui, N. Nature 1982, 297, 495.

DOI

[162]
Shen, K.; Wang, Q.; Zhu, T.; Qiao, Y.; Hu, P. J. Am. Chem. Soc. 2025, 147, 23411.

DOI

[163]
Huang, J.; Wei, X.; Chen, Z.; Yang, M. J. Am. Chem. Soc. 2026, 148, 13530.

DOI

[164]
Matsumoto, K.; Fukuda, H. Neurosci. Lett. 1982, 32, 175.

DOI PMID

[165]
Renner, M. K.; Jensen, P. R.; Fenical, W. J. Org. Chem. 2000, 65, 4843.

PMID

[166]
Xie, Y.; Wang, Y.; Zhu, Z.; Ning, S.; Maimone, T. J. J. Am. Chem. Soc. 2026, 148, 14721.

DOI

[167]
Shen, Y.-C.; Prakash, C. V. S.; Kuo, Y.-H. J. Nat. Prod. 2001, 64, 324.

PMID

[168]
Zhang, J.; Tang, X.; Li, J.; Li, P.; de Voogd, N. J.; Ni, X.; Jin, X.; Yao, X.; Li, P.; Li, G. J. Nat. Prod. 2013, 76, 600.

DOI

[169]
Mori, N.; Kuwahara, Y.; Kurosa, K. J. Chem. Ecol. 1998, 24, 1771.

DOI

[170]
Chen, V. Y.; Kwon, O. Angew. Chem. Int. Ed. 2021, 60, 8874.

DOI

[171]
Arnone, A.; Nasini, G.; Camarda, L.; Assante, G. Gazz. Chim. Ital. 1989, 119, 35.

[172]
(a) Heiser, I.; Heß, M.; Schmidtke, K.-U.; Vogler, U.; Miethbauer, S.; Liebermann, B. Physiol. Mol. Plant Pathol. 2004, 64, 135.

DOI

(b) Miethbauer, S.; Haase, S.; Schmidtke, K.-U.; Günther, W.; Heiser, I.; Liebermann, B. Phytochemistry 2006, 67, 1206.

PMID

[173]
Gartman, J. A.; Tambar, U. K. J. Org. Chem. 2021, 86, 11237.

DOI

[174]
Kupchan, S. M.; Britton, R. W.; Ziegler, M. F.; Gilmore, C. J.; Restivo, R. J.; Bryan, R. F. J. Am. Chem. Soc. 1973, 95, 1335.

PMID

[175]
(a) Schiff, P. B.; Kende, A. S.; Horwitz, S. B. Biochem. Biophys. Res. Commun. 1978, 85, 737.

DOI

(b) Wang, R. W.-J.; Rebhun, L. I.; Kupchan, S. M. Cancer Res. 1977, 37, 3071.

PMID

[176]
Yang, S.; Yin, Q.; Liu, X.; Bi, Y.; Fang, X. Org. Lett. 2025, 27, 8997.

DOI

[177]
Moon, K.; Cui, J.; Kim, E.; Riandi, E. S.; Park, S. H.; Byun, W. S.; Kal, Y.; Park, J. Y.; Hwang, S.; Shin, D.; Sun, J.; Oh, K.-B.; Cha, S.; Shin, J.; Lee, S. K.; Yoon, Y. J.; Oh, D.-C. Org. Lett. 2020, 22, 5358.

DOI

[178]
Fritz, L.; Wienhold, S.; Hackl, S.; Bach, T. Chem. - Eur. J. 2022, 28, e202104064.

DOI

[179]
(a) Cheng, L.; Zhou, Q.-L. Acta Chim. Sinica 2020, 78, 1017 (in Chinese).

DOI

(程磊, 周其林, 化学学报, 2020, 78, 1017.)

DOI

(b) Xiao, X.; Liu, J.-C. Chin. J. Org. Chem. 2021, 41, 3349 (in Chinese).

(肖霄, 刘建超, 有机化学, 2021, 41, 3349.)

(c) Xu, W.; Zhai, H.-B.; Cheng, B.; Wang, T.-M. Chin. J. Org. Chem. 2023, 43, 3035 (in Chinese).

DOI

(徐伟, 翟宏斌, 程斌, 汪太民, 有机化学, 2023, 43, 3035.)

DOI

[180]
(a) Lian, L.-X.; Yin, J.-Y.; Lin, C.-X.; Ye, K.-Y.; Yuan, Y.-F. Chin. J. Org. Chem. 2021, 41, 3249 (in Chinese).

DOI

(连凌翔, 尹静怡, 林彩霞, 叶克印, 袁耀锋, 有机化学, 2021, 41, 3249.)

DOI

(b) Zhou, B.; Liang, R.-X.; Cao, Z.-Y.; Zhou, P.-H.; Jia, Y.-X. Acta Chim. Sinica 2021, 79, 176 (in Chinese).

DOI

(周波, 梁仁校, 曹中艳, 周平海, 贾义霞, 化学学报, 2021, 79, 176.)

DOI

(c) Liu, J.-J.; Zhao, H.-P.; Hu, Y.-Y.; Wang, H.-X.; Yuan, W.-M. Chin. J. Org. Chem. 2025, 45, 1691 (in Chinese).

DOI

(刘俊杰, 赵红平, 胡媛媛, 汪恒昕, 袁伟明, 有机化学, 2025, 45, 1691.)

DOI

文章导航

/

〈 〉