


1 引言
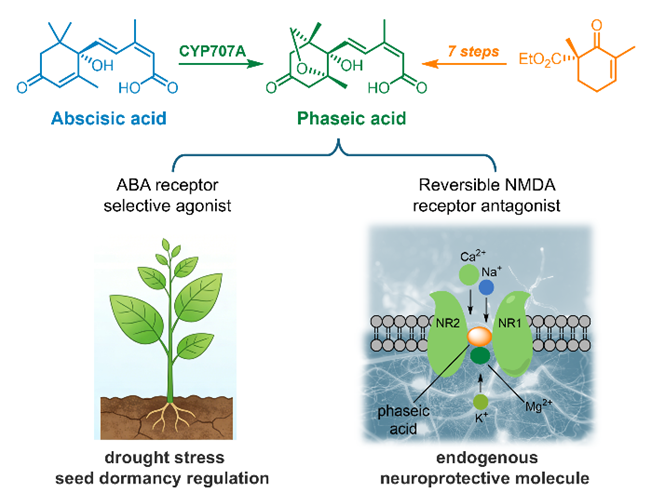
近年来, 随着功能基因组学与药理学研究的深入, PA的传统认知被逐步更新. 研究证实, PA并非单纯的代谢副产物, 而是在植物生长发育、胁迫响应[6]及哺乳动物的神经保护[7]等生理病理过程中发挥独立调控功能的活性信号分子. 尽管PA的生理功能重要性日益凸显, 但受限于其极低的天然丰度, 且分子结构中含有连续手性中心及独特的氧杂双环骨架, 其化学全合成面临显著挑战, 严重制约了其功能研究与应用开发. 因此, 开发高效、高立体选择性的PA全合成路线, 不仅是深入阐明其生物学功能的重要前提, 更是满足其药理学研究与应用开发对化学样品需求的关键支撑. 基于此, 本文系统综述PA及其甲酯衍生物全合成研究的最新进展, 梳理各类合成策略的核心思路、技术要点及优缺点, 为该领域后续研究的深化、合成方法的创新优化及相关化合物的产业化应用开发提供全面的参考与借鉴.
2 PA的生物合成途径
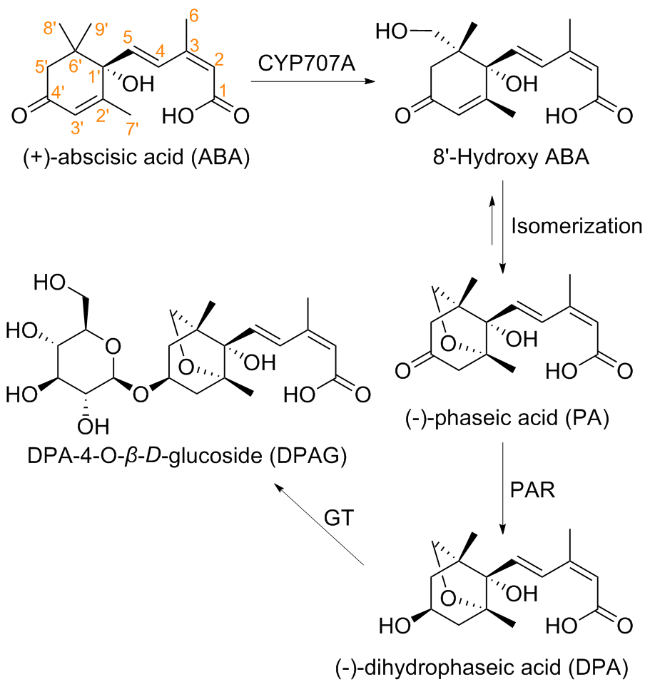
PA的生成是植物体内ABA代谢的核心环节, 其生物合成经由两步关键反应完成(图1): 首先, ABA在CYP707A家族细胞色素P450单加氧酶(亦称ABA 8'-羟化酶)的催化下, 发生位点特异性的8'-羟基化反应, 生成热力学不稳定的关键中间体8'-羟基ABA[8]; 随后, 8'-羟基ABA无需酶催化即可自发发生分子内氧杂迈克尔加成(oxa-Michael addition)环化反应, 形成PA特征性的氧杂双环骨架结构. 生成的PA可进一步在PA还原酶(PAR)催化下还原为无生物活性的二氢红花菜豆酸(DPA), 或在糖基转移酶作用下形成糖苷衍生物(DPAG), 最终实现ABA信号的终止与代谢清除[2,6,9]. 值得注意的是, 天然PA以(-)-PA构型存在[10]. 该代谢通路传统上被认为是ABA信号关闭及激素灭活的核心机制, 但越来越多的证据表明, PA作为代谢中间产物本身即具备重要的信号调控功能. 此外, 在哺乳动物体内已检测到内源性 (-)-PA的存在, 其在小鼠、大鼠的脑组织与脑脊液中均有分布, 且在脑缺血等应激状态下含量显著升高, 但其在哺乳动物体内的生物合成途径目前尚未明确.
3 植物中PA的生物学功能及作用机制
3.1 ABA受体激动剂
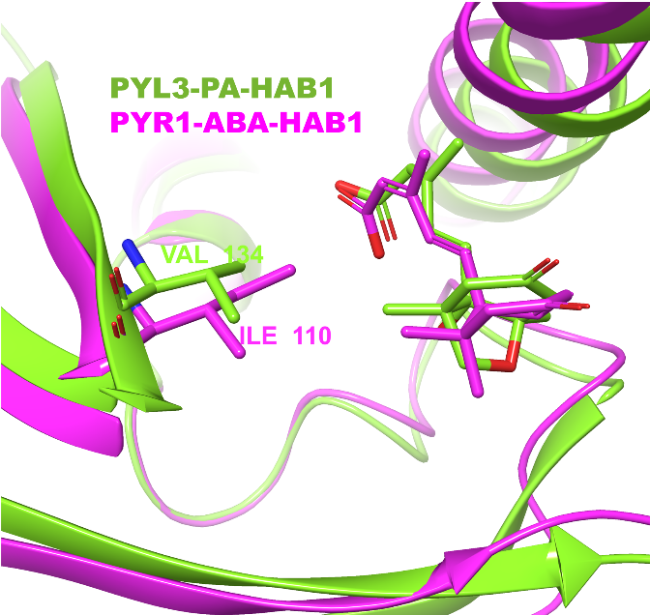
传统观点认为, PA是ABA经氧化代谢生成的失活产物, 其生成标志着ABA信号转导的终止[8,11-12]. 然而, Weng等[6]的开创性研究颠覆了这一传统认知, 证实PA本身具有激素活性, 可作为偏向性配体(biased ligand)选择性识别并激活ABA受体家族的特定亚型, 实现差异化的信号输出. 分子互作实验表明, PA可与PYR/PYL/RCAR受体家族中的PYL2、PYL3、PYL4、PYL5、PYL6亚型特异性结合, 结合的IC50值处于亚微摩尔至微摩尔范围; 而PYR1、PYL1、PYL8、PYL9、PYL10、PYL11亚型对PA的敏感性显著降低. 共结晶晶体结构解析提示, 这种受体结合的选择性差异, 主要由受体配体结合口袋中Val/Ile氨基酸空间位阻差异所决定(图2).
PA与ABA受体结合后, 可稳定受体的闭合构象, 进而抑制下游2C型蛋白磷酸酶(type 2C protein phosphatase, PP2C)活性, 解除PP2C对蔗糖非发酵相关蛋白激酶2(sucrose non-fermenting 1-related protein kinase 2, SnRK2)的抑制作用; 激活的SnRK2可磷酸化ABA响应元件结合因子(ABA-responsive element binding factor/ABA-responsive element binding protein, AREB/ABF)家族转录因子, 最终启动下游胁迫响应基因的表达. 转录组分析显示, PA与ABA调控的基因集高度重叠, 但PA的诱导幅度整体弱于ABA; 同时PA可特异性诱导12个基因表达(均不响应ABA), 且此类基因多编码代谢相关酶, 提示PA具备独立于ABA的生理调控功能. 遗传学证据进一步证实, abh2(ABA hypersensitive 2, 编码一种PA还原酶ABH2蛋白)突变体(突变导致PA还原受阻, 内源PA积累)的ABA含量与野生型无显著差异, 但其ABA信号相关表型显著增强, 说明PA并非通过反馈调控ABA合成发挥作用, 而是以独立信号分子的形式, 通过选择性激活部分ABA受体行使功能.
3.2 种子休眠与萌发过程的精细调控作用
PA通过对ABA受体的偏向性激活, 在种子休眠解除与萌发过程中发挥独立且与ABA协同的调控作用. 萌发表型实验证实, abh2突变体在添加ABA的培养基中, 种子萌发的受抑制程度显著增强, 表明内源PA的积累可协同强化ABA信号对种子萌发的抑制效应[6]. 此外, 早期跨物种研究已验证了PA的种子萌发调控活性. 20世纪90年代的研究报道, 外源PA处理可显著抑制大麦胚胎萌发, 与ABA表现出相似的抑制效果[13-14]. 在小麦幼苗中, PA仅能部分激活ABA响应基因(如PKABA1、group 3 LEA), 却无法激活pMA1951, 进一步体现了其偏向性信号特征. 这些结果共同表明, PA作为ABA的代谢衍生物, 通过偏向性信号通路独立且协同地参与种子休眠与萌发的精细调控, 完善了植物种子发育的激素调控网络.
3.3 长期干旱胁迫适应性响应调控作用
在植物干旱胁迫响应中, PA与ABA呈现时序性功能分化, 二者协同构成了植物抗旱调控的两阶段信号转导系统: ABA主导植物对急性干旱胁迫的快速响应, 而PA则在长期干旱胁迫下维持持续的信号输出[6]. 拟南芥渐进式干旱实验研究发现, 干旱胁迫第12天植株内源PA含量较对照上调约13倍, 且该高丰度水平可持续维持至第20天; 而ABA含量在干旱胁迫后期逐步下降. 遗传表型分析表明, abh2突变体因PA积累, 对长期干旱胁迫的耐受性显著提升, 而ABH2过表达植株的干旱耐受性则显著降低, 直接证实PA在植物长期干旱胁迫的适应性调控中发挥正向调控作用. 此外, 作者发现在ABA合成或信号转导缺陷植株(如abh2-1-p35S: CYP707A3)中, PA可部分代偿ABA的生物学功能, 维持植株正常的生长发育过程与干旱胁迫抗性, 进一步揭示PA在逆境适应中的重要代偿作用.
综上, PA作为具有独立信号活性的ABA代谢产物, 其生物学功能的解析, 为阐释植物激素信号网络的可塑性与精细调控机制提供了全新视角, 也为作物抗逆遗传育种提供了潜在分子靶点. 随着PA信号调控机制的深入研究, 该通路有望成为平衡植物胁迫响应与生长发育的关键调控靶点.
4 哺乳动物体内PA的神经保护活性与作用机制
PA在哺乳动物体内的生物学活性研究起步较晚, 但近年来的突破性发现证实, PA不仅是植物激素ABA的代谢产物, 更是哺乳动物体内具有独立生理功能的内源性信号分子. 这一发现显著拓展了PA的研究边界, 为其在生物医学领域的应用提供了新视角.
PA与ABA在哺乳动物体内的存在形式及功能定位存在显著差异. 尽管既往在猪和大鼠脑组织中曾检测到ABA的存在[15], 但Hou等[7]的研究表明, 在脑缺血应激状态下, 小鼠和大鼠脑内特异性富集的是内源性(-)-PA, 而非ABA或其它ABA代谢物. PA特异性分布于脉络丛和脑血管内皮细胞中, 缺血诱导后, 其丰度在脑脊液中显著升高, 而在外周血中无明显变化. 此外, PA的含量升高主要发生于缺血梗死核心周围的半暗带区域, 而非缺血梗死核心区. 缺血半暗带是脑缺血后唯一可通过干预挽救的濒死脑组织, 也是谷氨酸兴奋性毒性损伤的核心发生区域, PA在此处的特异性富集, 直接提示其在缺血脑组织的病理生理过程中发挥重要的内源性神经保护作用.
机制研究表明, PA是N-甲基-D-天冬氨酸(N-methyl- D-aspartate, NMDA)型谷氨酸受体的可逆性抑制剂, 对受体的半数抑制浓度(IC50)为34.37 μmol/L. PA通过阻断NMDA受体, 减少Ca2+内流, 从而缓解谷氨酸介导的皮层神经元兴奋性毒性损伤. 在大脑中动脉阻塞(Middle cerebral artery occlusion, MCAO)脑卒中模型中, 外源性补充PA可显著缩小模型动物的脑梗死体积; 而注射抗PA单克隆抗体降低内源性PA水平, 则会明显加重脑组织损伤. PA对NMDA受体抑制的可逆特性, 使其在发挥神经保护作用的同时, 可有效规避不可逆抑制剂可能引发的毒副作用. 作为内源性神经保护分子, PA及其结构类似物有望开发成为缺血性脑卒中的潜在治疗药物, 为农业与生物医药交叉学科的创新研究提供了全新的切入点与研究思路.
5 PA的合成研究进展
PA属于倍半萜类化合物, 其全合成研究长期以来面临三项核心挑战: (1)分子结构中连续季碳中心的精准构筑; (2) (E,Z)-1,3-二烯片段的立体选择性调控; (3) 6-氧杂双环[3.2.1]辛烷核心骨架的高效构建. 针对上述难点, 国内外研究者通过持续探索与技术创新, 相继开发了多种高效合成策略. 本文将按照研究进展的时间顺序, 系统评述迄今为止PA及其甲酯衍生物的全合成方法, 深入剖析不同策略的设计思路与技术特色.
5.1 Yamashita课题组的全合成方法
1986年, Yamashita课题组[16]首次报道了(±)-红花菜豆酸甲酯((±)-Methyl Phaseates)的消旋体合成及其四种立体异构体的制备方法. 作者创新性地利用光敏氧合反应(photooxygenation reaction)与Kornblum-DeLaMare (KDM)重排反应, 高效调控PA骨架的氧化态. 遗憾的是, 受限于分离技术, 最终仅获得其甲酯衍生物, 未能成功制备天然羧酸产物. 具体合成路线如Scheme 1所示, 作者以2,6-二甲基-1-环己酮(化合物1)为起始原料, 设计了三条高效合成路线: 路线1经甲基化/缩合/还原/四氢吡喃(THP)保护反应; 路线2采用苄氧基甲基化/催化脱苄基/THP保护策略; 路线3通过羟甲基化/THP保护实现转化. 经2~4步精准反应, 成功引入THP保护的羟甲基结构, 制备得到化合物2.
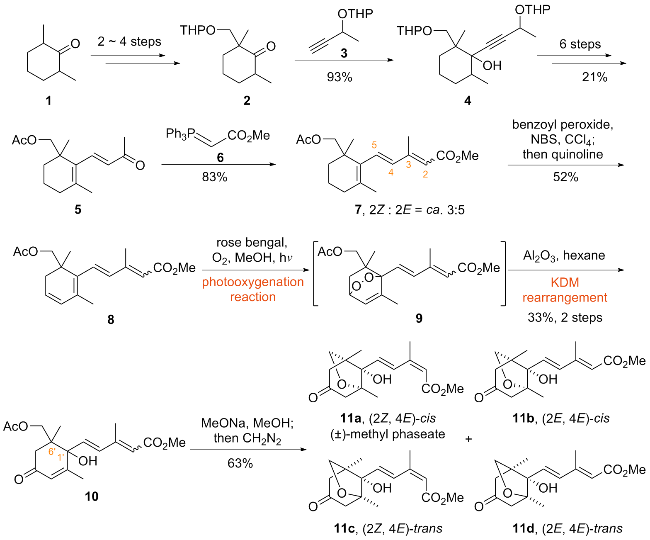
炔烃衍生物3经正丁基锂(n-BuLi)低温活化生成炔基锂试剂, 随后与化合物2发生亲核加成反应得到化合物4. 化合物4依次经过THP脱保护、乙酰化、Vilsmeier- Haack型脱水、红铝(Red-Al)介导的炔烃立体选择性还原(选择性还原为E-构型双键并同步脱除乙酰氧基)、二氧化锰(MnO2)催化的选择性烯丙位羟基氧化及伯醇乙酰化反应, 经6步连续转化高效构建关键中间体5. 随后, 中间体5与甲氧羰基亚甲基三苯基膦发生Wittig反应, 高选择性生成(2Z,4E)-和(2E,4E)-构型甲酯混合物(化合物7), 其Z/E比例约为3∶5. 化合物7在四氯化碳溶剂中, 以过氧化苯甲酰(BPO)为催化剂, 经N-溴代丁二酰亚胺(NBS)自由基溴化反应后, 再通过喹啉介导的脱溴化氢反应, 构建共轭环己二烯骨架(化合物8). 化合物8在甲醇中以玫瑰红(rose bengal)为光敏剂, 经35 W荧光灯照射发生光敏氧合反应, 生成环过氧化物9; 该过氧化物在碱性氧化铝作用下发生KDM重排, 得到化合物10. 作者通过1H NMR表征结果发现, 此过程中单线态氧的加成具有显著立体选择性, 更倾向于从位阻较小的一侧(即6'-乙酰氧甲基的对侧)进攻, 乙酰氧甲基与叔羟基二者顺式与反式结构的比例约为1∶3. 值得一提的是, 天然产物红花菜豆酸的骨架构型恰好为顺式结构, 而该构型对应此步反应中产量更低的异构体. 因此, 源于双键的顺反异构及乙酰氧甲基与叔羟基的相对构型, 化合物10为四种构型的混合物. 尽管作者尝试了多种展开剂体系, 该混合物在硅胶薄层色谱(TLC)上仍仅呈现单一斑点, 各组分极性极为接近而无法实现分离. 最终, 将上述混合物经5%甲醇钠甲醇溶液碱性处理, 同步水解断裂乙酰氧基与酯基, 裸露的伯醇随即发生分子内Michael加成环化反应, 构建目标氧杂环系; 随后在低温条件下, 通过重氮甲烷甲基化将羧酸基团重新酯化, 最终经制备型TLC分离, 成功获得(±)-红花菜豆酸甲酯的四种立体异构体, 分别为(2Z,4E)-顺式体(11a)、(2E,4E)-顺式体(11b)、(2Z,4E)-反式体(11c)及(2E,4E)-反式体(11d).
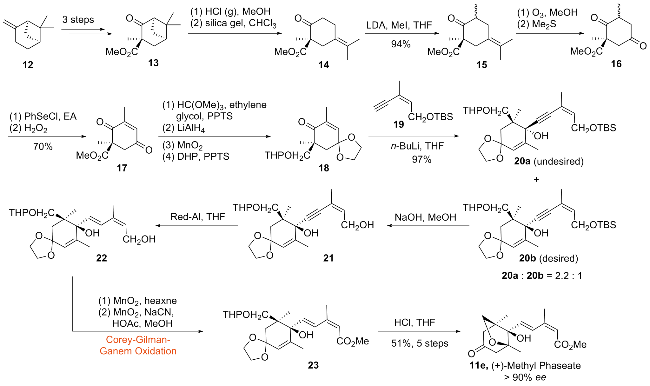
随后在1988年, Yamashita课题组[17]进一步拓展研究, 首次报道了(+)-红花菜豆酸甲酯的不对称全合成, 其合成路线如Scheme 2所示. 作者以天然手性原料(-)-β-蒎烯(化合物12)为起始物, 首先参照Inokuchi等[18]报道的合成路线, 通过3步连续反应将其转化为β-酮酯中间体13; 随后将中间体13置于甲醇体系中, 通入干燥HCl气体, 促使中间体13发生环丁烷氯代开环反应, 反应产物经硅胶/氯仿体系处理脱除HCl后, 成功得到异亚丙基化合物14. 在碱性试剂二异丙基氨基锂(LDA)的作用下, 化合物14与碘甲烷发生亲核取代反应, 生成非对映异构甲基酮混合物15. 为实现后续环系构建与官能团转化, 中间体15经臭氧分解反应(Ozonolysis)断裂双键, 再经二甲基硫醚还原得到1,4-二酮酯16. 针对向化合物16的环己烷环引入双键这一关键步骤, 研究者经多种方法筛选后, 最终采用Sharpless发展的硒化-氧化消除策略: 化合物16与苯基氯化硒反应生成硒醚中间体, 随后使用过氧化氢对该中间体进行氧化消除, 以70%的产率得到烯酮产物17. 在后续的定向转化过程中, 化合物17与乙二醇、原甲酸甲酯在吡啶对甲苯磺酸盐(PPTS)催化下, 发生区域选择性单缩酮化反应; 反应产物经氢化铝锂(LiAlH4)还原、二氧化锰(MnO2)催化的选择性烯丙位羟基氧化后, 伯醇通过四氢吡喃(THP)保护, 成功制备得到关键中间体18. 中间体18与炔基叔丁基二甲基硅醚(19)的锂衍生物发生亲核加成反应, 生成非对映异构炔醇20a和20b, 二者比例约为2.2∶1. 遗憾的是, 产率更高的20a并非所需的异构体. 化合物20b经氢氧化钠水解脱除叔丁基二甲基硅基(TBS)保护基, 得到炔二醇21; 随后经红铝(Red-Al)还原将炔烃转化为(E)-烯烃, 获得二烯二醇22. 随后, 作者采用Corey课题组[19]报道的氧化-酯化方法(Corey-Gilman-Ganem Oxidation), 先经MnO2选择性将烯丙位伯醇氧化为二烯醛, 再在MnO2、氰化钠及乙酸存在下, 与甲醇反应转化为甲酯23. 最后, 反应体系经稀盐酸处理, 同步脱除THP与缩酮保护基, 原位释放的伯醇随即发生分子内氧杂迈克尔加成, 一步构建目标氧桥环骨架; 从化合物20b开始经5步反应, 以51%的产率获得目标产物(+)-红花菜豆酸甲酯(化合物11e). 经手性位移试剂三[3-(七氟丙基羟亚甲基)-(+)-樟脑酸]铕(Eu(hfc)3)检测, 其光学纯度>90% ee, 光谱数据与消旋体一致, 进一步确证了天然红花菜豆酸的绝对构型.
5.2 Kitahara课题组的全合成方法
1989年, Kitahara课题组[20]首次报道了PA对映体的立体选择性全合成策略, 开创性地实现了PA光学纯样品的制备, 该工作成为PA全合成领域的奠基性成果. 作者首先系统分析了Yamashita课题组[17]报道的非天然(+)-红花菜豆酸甲酯手性合成路线, 明确指出其存在两方面显著局限: 一是立体选择性较差, 该路线采用柔性环己烯酮作为反应底物(化合物18), 该底物存在两种构象(18a和18b, Scheme 3); 由于1,3-双轴相互作用(1,3-diaxial interaction)的差异, 构象18a因大位阻基团CH2OTHP处于平伏键(equatorial), 与缩酮基团的空间位阻更小而更稳定, 亲核试剂进攻后主要生成非目标差向异构体20a, 导致立体选择性不佳; 二是产物光学纯度不足, 所得产物的光学纯度仅约90% e.e., 难以满足生物活性研究对高光学纯样品的严格需求.
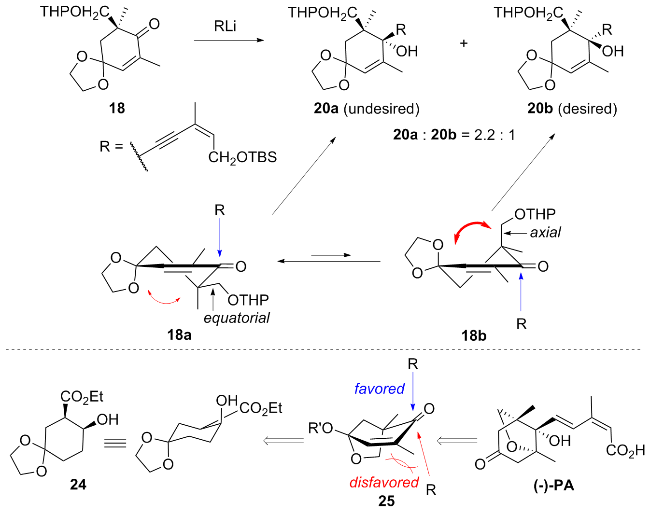
针对上述局限, 尤其是(E,Z)-二烯侧链单元与环己烯酮片段的立体选择性加成难题, Kitahara课题组[20]创新性地提出了构象固定策略, 旨在将底物构象锁定于不稳定的18b型, 从而确保亲核加成反应后能专一性得到目标立体构型. 作者推测, 若使底物分子中的羟甲基处于直立键(axial), 该羟甲基可能与分子中的缩酮基团发生环化反应, 形成刚性桥环中间体25; 通过这一构象锁定效应, 可有效规避1,3-双轴相互作用导致的非目标产物生成, 进而使侧链加成反应具备立体专一性.
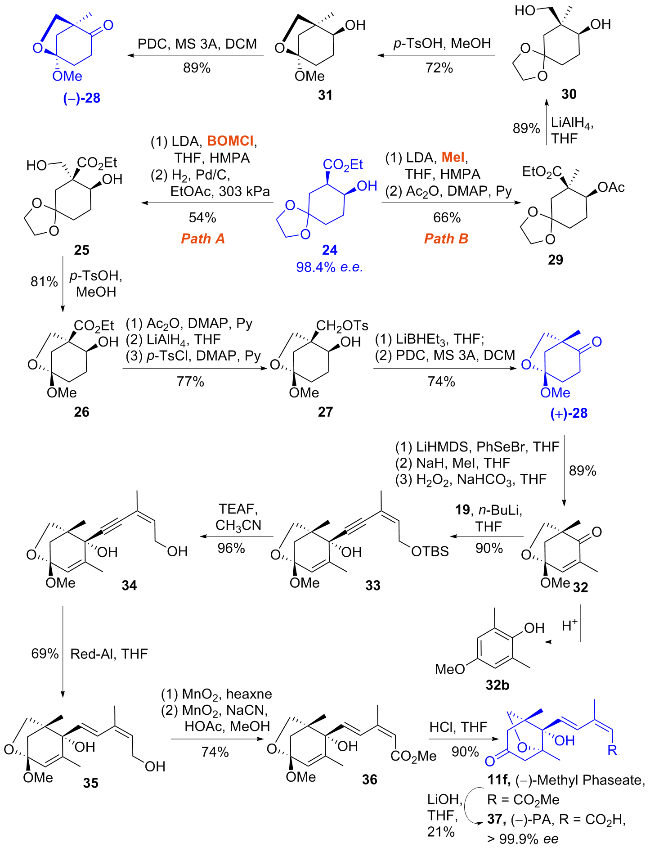
以天然(-)-对映体的合成路线(Path A)为例, 具体合成过程如下: 化合物24在强碱LDA作用下, 与苄氧甲基氯(BOMCl)在四氢呋喃(THF)/六甲基磷酰三胺(HMPA)体系中实现了100%反式选择性烷基化; 反应产物经钯碳(Pd/C)催化氢化脱除苄氧甲基(BOM)保护基, 得到化合物25; 随后在对甲苯磺酸(p-TsOH)催化下, 化合物25在甲醇溶剂中发生缩环反应, 成功构建刚性6-氧杂双环[3.2.1]辛烷骨架, 生成桥环羟基酯26. 化合物26经乙酰化保护羟基后, 经四氢铝锂(LiAlH4)还原得到二醇衍生物; 随后对该二醇衍生物中的伯醇进行对甲苯磺酰化修饰, 得到化合物27; 化合物27经Super- Hydride®试剂(LiBHEt3)还原、重铬酸吡啶盐(PDC)氧化, 最终生成桥环酮(+)-28. 作者研究发现, 桥环结构的存在可利用其环张力有效抑制氧杂环丁烷副产物的生成, 显著提升了LiBHEt3还原产物收率. 桥环酮(+)-28经苯硒化、甲基化及硒氧化物氧化消除三步反应构建三取代双键, 得到关键烯酮中间体32. 化合物32对酸极其不稳定, 容易发生逆Aldol反应生成化合物32b.
侧链单元的引入沿用Yamashita课题组[17]报道的成熟合成方法: 首先利用n-BuLi处理炔烃衍生物19, 生成炔锂盐中间体; 该炔锂盐中间体与(+)-28在低温条件下发生立体专一性亲核加成反应, 以90%的高产率专一性得到加成产物(+)-33, 进一步验证了作者通过刚性桥环结构“冻结”底物构象、实现立体选择性加成的设计设想. 值得关注的是, 作者发现若将(+)-28与19的格氏试剂反应, 除目标产物外, 还会伴随烯丙基重排副产物生成.
加成产物33经四乙基氟化铵(TEAF)脱除叔丁基二甲基硅基(TBS)保护基, 得到二醇化合物34; 34经Red-Al选择性还原三键, 得到(Z,E)-构型二醇35; 随后采用Corey课题组报道的氧化-酯化联用方法, 将35转化为甲酯前体36. 36经稀盐酸水解脱除缩酮保护基后, 发生分子内氧杂迈克尔加成环化反应, 得到(-)-红花菜豆酸甲酯11f; 最后经氢氧化锂(LiOH)温和水解酯基, 得到目标产物(-)-PA(化合物37). 手性高效液相色谱(HPLC)检测结果表明, 该目标产物的光学纯度>99.9% e.e..
非天然(+)-对映体PA的合成路线(Scheme 4, Path B)与天然对映体路线大致类似: 首先以手性原料24与碘甲烷(MeI)发生反式选择性烷基化反应, 产物经羟基乙酰化修饰得到化合物29; 29经LiAlH4还原得到二醇衍生物30; 30在p-TsOH催化下于甲醇中发生缩环反应, 得到桥环羟基衍生物31; 31经PDC氧化生成桥环酮衍生物(-)-28; 后续通过与天然(-)-对映体合成相同的反应转化过程, 成功制备得到非天然(+)-PA及其甲酯衍生物, 其光学纯度约100% e.e..
5.3 Abrams课题组的全合成方法
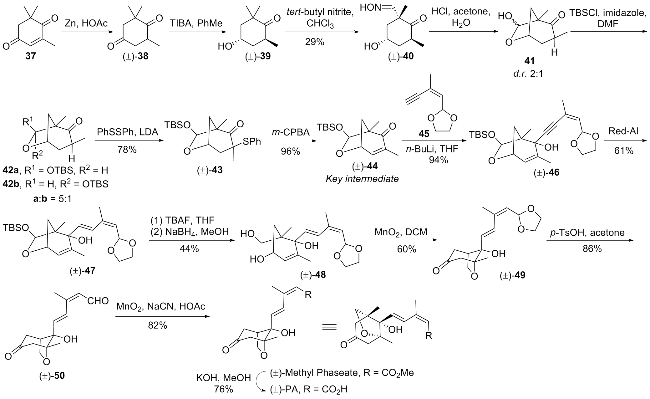
1990年, Abrams课题组[22]报道了PA及其甲酯的消旋体合成方法. 该课题组沿用了与Kitahara课题组类似的合成思路, 核心策略为通过构筑桥环烯酮中间体(化合物(±)-44, Scheme 5)实现“构象冻结”, 进而通过立体选择性引入炔烯侧链, 有效规避了差向异构体的生成. 具体合成路线如Scheme 5所示, 以茶香酮37作为起始原料, 经Zn/HOAc选择性还原双键, 得到化合物(±)-38, 随后采用Leuenberger等[23]报道的立体选择性还原方法, 以三异丁基铝(Triisobutylaluminum, TIBA)还原酮羰基, 高选择性得到反式构象为主的醇(±)-39. 该醇的羟基经Barton光化学反应, 实现邻位偕二甲基中顺式甲基的选择性官能化, 进而生成肟类化合物40; 肟40经酸催化水解得到半缩醛混合物41, 将其羟基经TBS保护后, 得到异构体42a/42b(比例5∶1). 随后在LDA的碱性条件下, 于空间位阻较小的一侧选择性引入苯硫基, 得到单一产物(±)-43; 该产物经间氯过氧苯甲酸(m-CPBA)氧化后消除苯硫酚, 成功构筑关键的桥环烯酮中间体(±)-44. 关键中间体(±)-44构建完成后, 将缩醛保护的炔烃侧链45经正丁基锂处理转化为炔基锂试剂, 该试剂与(±)-44在低温条件下发生高立体选择性加成反应, 生成醇类化合物46. 随后经红铝还原得到三烯化合物(±)-47, 再经四丁基氟化铵(TBAF)脱除TBS保护基、硼氢化钠还原, 得到三醇化合物(±)-48; 三醇48经二氧化锰选择性氧化, 同时发生分子内氧杂Michael加成反应, 关环得到化合物(±)-49. 该化合物经酸催化水解脱除缩醛保护基, 得到化合物(±)-50; 最终通过Corey一步氧化酯化反应, 将其转化为(±)-红花菜豆酸甲酯, 所得甲酯在KOH/MeOH体系中水解, 最终得到(±)-PA.
5.4 Xu课题组的全合成方法
本课题组(Xu课题组)近年来始终致力于具有重要生物活性的复杂天然产物全合成研究及其成药性开发. 鉴于PA在动植物体内发挥的重要生物学功能, 我们针对性开展了PA的不对称全合成研究, 并于2018年报道了该分子的高效对映选择性合成方法[24]. 该合成路线是迄今为止最高效的PA不对称合成路线, 其最长线性序列仅为7步, 相较于Kitahara等报道的18步不对称合成路线及Abrams等报道的15步外消旋合成路线, 显著缩短了合成步骤, 同时兼具优异的立体选择性与反应效率, 为PA后续的生物活性研究、农业领域应用及医药成药性开发提供了便捷、高效的制备技术支撑.
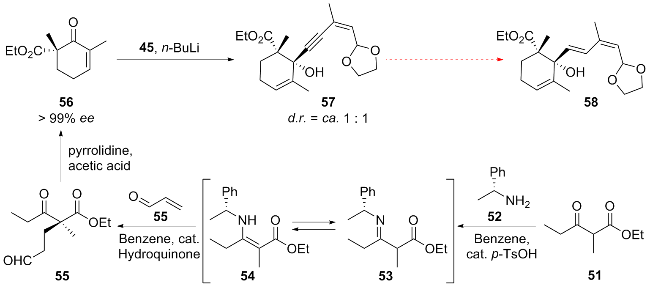
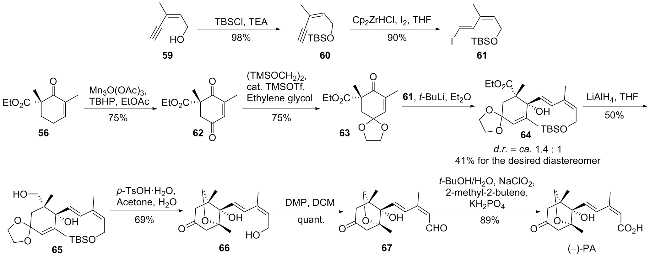
为此, 课题组调整合成策略, 采用Scheme 7所示路线进行合成: 化合物56在已报道的温和反应条件下[26-27], 经醋酸锰(III)催化发生烯丙基氧化反应, 生成酮类化合物62; 随后, 将氧化生成的羰基进行缩酮保护, 得到化合物63. 炔烯侧链的合成以伯醇化合物59为起始原料, 首先对其醇羟基进行TBS保护; 随后, 在Schwartz试剂(双(环戊二烯基)氢氯化锆(IV))与碘的共同作用下, 经氢锆化(Hydrozirconation)/碘化反应, 以两步总产率88%成功制备目标(E,Z)-构型乙烯基碘代侧链61. 将化合物61与叔丁基锂发生碘-锂交换反应, 原位生成乙烯基锂试剂, 该试剂进一步与化合物63发生亲核加成反应, 顺利得到烯丙醇中间体64 (dr≈1∶1), 且反应过程中未检测到1,4-加成副产物; 随后, 将中间体64中的酯基经四氢铝锂还原得到伯醇化合物65(直接还原产率为50%, 还原过程中生成的38%醛类副产物可通过进一步还原转化, 最终总产率可提升至80%). 借鉴Takahashi等[17]的研究成果, 采用对甲苯磺酸介导的一锅法全局脱保护/氧杂-迈克尔加成串联反应, 成功构建目标双环结构66; 最终, 经Dess-Martin氧化与Pinnick氧化两步序列反应, 以两步总产率89%的高产率成功制备得到目标产物(-)-红花菜豆酸, 其光谱数据及理化分析数据与天然产物及已知合成对映体完全一致, 证实了该合成路线的可靠性.


6 总结与展望
PA作为一种横跨植物学与哺乳动物生理学体系的多功能天然产物, 其丰富多样的生物活性与其独特的化学结构具有高度关联性. 回顾PA化学全合成的发展历程, 可清晰窥见该领域在立体选择性控制、合成步骤经济性及实际应用性方面的持续突破与进步: 从Kitahara等以固定构象为核心设计的立体控制合成策略, 到Abrams等面向规模化制备开发的消旋体合成路线, 再到本课题组发展的高效对映选择性合成路线, PA的合成策略逐步向路线更短、效率更高、扩展性更强的方向迭代升级, 不仅为PA衍生物的快速制备提供了高效技术路径, 也为深入开展其生物活性筛选及构效关系研究筑牢了物质与技术基础. 随着PA全合成方法的不断优化与创新, 其在农业抗旱调节剂研发、神经保护药物创制等领域的应用潜力将得到进一步挖掘与释放, 而化学合成研究作为连接PA分子结构、生物活性与实际应用的核心桥梁, 也将持续为该领域的创新发展发挥不可替代的关键支撑作用. 未来, 针对PA合成的立体选择性精准调控、合成效率进一步提升及新型衍生物定向合成等方向的深入探索, 有望推动PA在农业与生物医药交叉领域实现更广泛的产业化应用, 为相关学科的发展注入新的活力.
(Cheng, F.)