研究论文

光氧化还原催化的烯烃自由基三氟乙氧基化/胺化反应

  • 蒋东晓 a ,
  • 杨云 b ,
  • 代科旭 a ,
  • 陈樟 a ,
  • 陈劲进 a ,
  • 曾要富 , a, *
展开
  • a 南华大学衡阳医学院药学院 湖南衡阳 421001
  • b 南华大学化学与化学工程学院 湖南衡阳 421001

共同第一作者

收稿日期: 2026-05-11

  网络出版日期: 2026-06-25

基金资助

湖南省自然科学基金(2024JJ5323)

Photoredox-Catalyzed Radical Trifluoroethoxylation/Amination of Alkenes

  • Dong-Xiao Jiang a, † ,
  • Yun Yang b, † ,
  • Kexu Dai a ,
  • Zhang Chen a ,
  • Jinjin Chen a ,
  • Yao-Fu Zeng , a, *
Expand
  • a School of Pharmaceutical Science, Hengyang Medical School, University of South China, Hengyang, Hunan, 421001
  • b School of Chemistry and Chemical Engineering, University of South China, Hengyang, Hunan, 421001
* E-mail:

The authors contributed equally to this work.

Received date: 2026-05-11

  Online published: 2026-06-25

Supported by

Natural Science Foundation of Hunan Province(2024JJ5323)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

发展了一种高效、温和的可见光氧化还原催化烯烃的自由基三氟乙氧基化/胺化双官能团化反应, 为β-三氟乙氧基胺类化合物的精准合成提供了新的有效路径. 该方法展现出良好的官能团耐受性与广泛的底物适用范围, 能够兼容多种常见的给电子、吸电子官能团, 其中腈类、苯甲酰胺及苯磺酰胺均被证实为适宜的氮中心亲核试剂. 此外, 该方法还可应用于药物分子的后期结构修饰. 反应所得产物可通过后续的官能团转化反应, 衍生得到结构多样的含氟衍生物, 充分验证了该类产物在有机合成中的潜在应用价值. 初步机理研究结果表明, 该反应可能遵循自由基反应路径.

本文引用格式

蒋东晓 , 杨云 , 代科旭 , 陈樟 , 陈劲进 , 曾要富 . 光氧化还原催化的烯烃自由基三氟乙氧基化/胺化反应[J]. 化学学报, 2026 , 84(8) : 1312 -1317 . DOI: 10.6023/A26050155

Abstract

The trifluoroethoxy group represents a valuable fluorinated building block with high metabolic stability and remarkable lipophilicity. It has been successfully incorporated into the molecular frameworks of numerous important pharmaceuticals and agrochemicals. In light of these advantages, the development of efficient and practical strategies for the incorporation of the trifluoroethoxy group has emerged as a prominent research hotspot in modern synthetic chemistry. In this work, an efficient and mild visible-light redox-catalyzed radical trifluoroethoxylation/amination difunctionalization reaction of alkenes with N-trifluoroethoxy benzotriazolium triflate has been successfully developed, providing a new and effective pathway for the precise synthesis of β-trifluoroethoxyamine compounds. This method exhibits good functional group tolerance and a wide substrate scope, being compatible with various common electron-donating and electron-withdrawing functional groups. Among them, nitriles, benzamides, and benzenesulfamides have all been confirmed as suitable nitrogen-centered nucleophiles, which can participate in the reaction smoothly. In addition, this method can also be applied to the late-stage structural modification of drug molecules. The products obtained from the reaction can be derivatized into structurally diverse fluorine-containing derivatives through subsequent functional group transformation reactions, which fully verifies the practical application value of such products in organic synthesis. Preliminary mechanistic studies indicate that this reaction may proceed via a radical pathway. The general procedure for this photoredox-catalyzed radical trifluoroethoxylation/amination of alkenes is as follows: To a mixture of alkene (0.1 mmol), N-trifluoroethoxy benzotriazolium reagent (0.2 mmol), tris(2,2′-bipyridyl)ruthenium(II) chloride hexahydrate (4 mol%) in a 6 mL vial was added nitrile (1.0 mL). The vessel was evacuated and backfilled with Ar three times. The tube was screw-capped and stirred at room temperature under irradiation with 30 W blue LEDs (distance approximate 2 cm) for 5 h. After completion of the reaction, the mixture was concentrated under reduced pressure. The residue was purified by flash column chromatography on silica gel using a mixture of petroleum ether and ethyl acetate as the eluents to afford the desired products.

1 引言

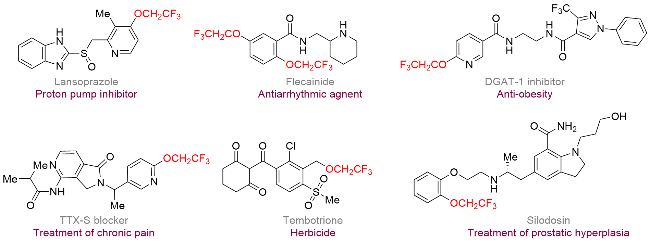
含氟化合物在医药、农药及材料科学领域均具有不可或缺的应用价值. 向有机分子中引入氟原子或含氟官能团, 可显著调控其生物活性与理化性质[1]. 在各类含氟基团中, 三氟乙氧基凭借优异的代谢稳定性与较强的亲脂性, 是一类极具应用价值的含氟合成砌块. 该基团已成功引入兰索拉唑、氟卡尼、DGAT-1抑制剂、TTX-S阻断剂、坦博特林、西洛多辛等多种重要药物及农用化学品分子骨架中, 在药物研发与农药创制领域展现出广阔的应用前景(图1)[2]. 基于上述独特优势, 开发高效、实用的三氟乙氧基化合成方法, 实现三氟乙氧基向有机分子的精准引入, 已成为现代合成化学领域的研究热点之一.
图1 含有三氟乙氧基基团的代表性药物与农用化学品

Figure 1 Representative pharmaceuticals and agrochemicals bearing trifluoroethoxy group

目前合成三氟乙氧基化衍生物主要采用两种传统策略: 第一种策略利用三氟乙氧基化试剂, 对芳基或烷基亲电试剂进行三氟乙氧基化反应[3]; 第二种策略则通过苯酚的三氟乙基化反应实现[4]. 此外, 科研人员还开发了过渡金属催化及无金属条件下的C-H直接三氟乙氧基化方法, 用于合成三氟乙基芳基醚[5]. 然而, 这类离子型反应路径存在诸多局限: 需使用过量过渡金属、反应条件苛刻、底物适用范围狭窄. 值得注意的是, 目前向(杂)芳香环引入三氟乙氧基的方法以离子反应为主, 而借助自由基路径合成三氟乙基烷基醚的方案仍有待开发.
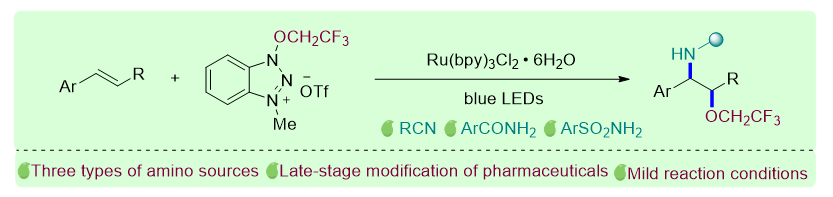
近年来, 自由基化学领域发展迅猛. 可见光氧化还原催化已发展成为有机合成中的一种强有力手段, 可在温和条件下实现自由基的生成[6]. 2024年, 王泉德课题组[7]开发了一种新型三氟乙氧基苯并三氮唑三氟甲磺酸盐试剂, 实现了烯烃及(杂)芳烃的光催化自由基三氟乙氧基化反应(Scheme 1a). 随后, Besset课题组[8]以肟醚为双功能试剂, 通过三重态能量转移策略, 发展了烯烃的光催化三氟乙氧基胺化反应(Scheme 1b). 但该方法底物适用范围有限, 仅适用于富电子乙烯基醚与N-乙烯基酰胺类底物, 苯乙烯类衍生物无法兼容; 同时胺源也仅限于二芳基亚胺. 基于此, 本文以三氟乙氧基苯并三氮唑三氟甲磺酸盐为试剂, 开发了苯乙烯衍生物的光催化自由基三氟乙氧基化/胺化反应. 该体系可兼容腈类、苯磺酰胺及苯甲酰胺三类不同胺源(Scheme 1c).
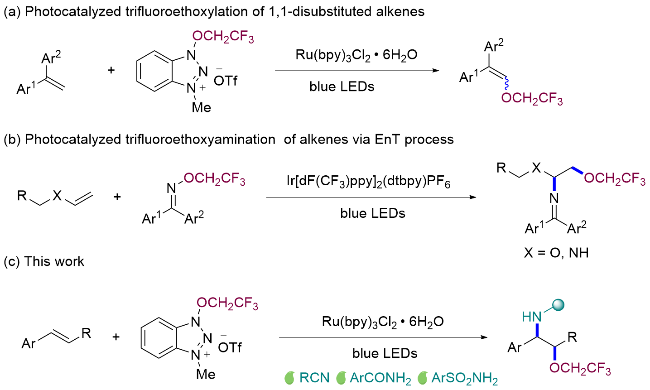
图式1 光催化烯烃自由基三氟乙氧基化反应

Scheme 1 Photocatalyzed radical trifluoroethoxylation of alkenes

2 结果与讨论

2.1 反应条件优化

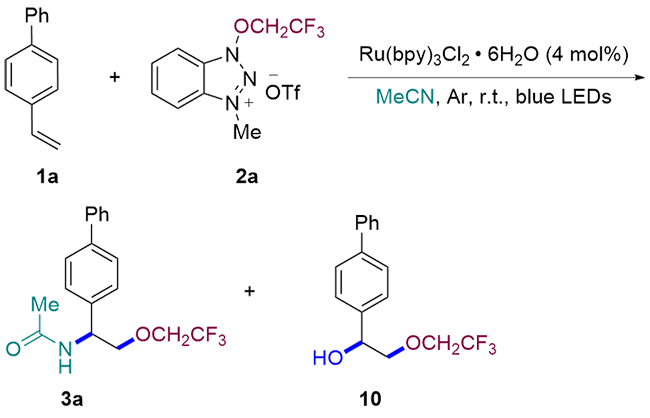
首先选取4-苯基苯乙烯1a作为模型底物, 在乙腈溶剂中、蓝光照射条件下与三氟乙氧基苯并三氮唑三氟甲磺酸盐试剂2a进行反应. 经过一系列反应条件筛选优化, 确定最优条件: 以六水合三氯化钌联吡啶Ru(bpy)3Cl2•6H2O为光催化剂、乙腈为溶剂, 底物1a与试剂2a在氩气氛围下室温蓝光照射反应5 h, 以68%收率得到目标三氟乙氧基化/胺化产物3a(表1, Entry 1). 与此同时, 我们还监测到了三氟乙氧基化/羟基化的副产物10. 将催化剂替换为Ru(bpy)3(PF6)2时, 产物收率有所下降(表1, Entry 2); 改用[Ir(dtbbpy)(ppy)2][PF6]作光催化剂, 收率与最优条件基本相当(表1, Entry 3). 将催化剂用量降至1 mol%, 产物收率仅为50%(表1, Entry 4); 缩短反应时间至3 h同样不利于反应进行, 产物3a收率仅为54%(表1, Entry 5). 物料配比考察结果表明, 将底物1a与试剂2a物质的量比提高到1∶3时, 仍可保持68%的相近收率(表1, Entry 6); 若反转二者投料比例, 收率则显著降低(表1, Entry 7). 增加底物的浓度会使收率下降至46%(表1, Entry 8); 向体系中添加三氟乙酸(TFA)作为添加剂, 也未能明显提升反应效果(表1, Entry 9). 对照实验结果表明: 该反应严格依赖氩气惰性保护, 无氩气保护时收率降至37%(表1, Entry 10); 同时, 无光催化剂或无光照条件下均不发生反应(表1, Entries 11~12).
表1 反应条件的优化a

Table 1 Screening of the reaction conditions

Entry Variation from the standard conditions 3a Yieldb/% 10 Yieldb/%
1 None 68 (62)c 12
2 Ru(bpy)3(PF6)2 62 16
3 [Ir(dtbbpy)(ppy)2][PF6] 67 12
4 1 mol% Ru(bpy)3Cl2•6H2O 50 16
5 3 h instead of 5 h 54 15
6 1a∶2a=1∶3 68 13
7 1a∶2a=2∶1 27 8
8 0.5 mL MeCN 46 14
9 0.1 mmol TFA 62 12
10 No Ar 37 14
11 No photocatalyst N.D. N.D.
12 In dark N.D. N.D.

a Reaction conditions: 1a (0.1 mmol), 2a (0.2 mmol, 2.0 equiv.), Ru(bpy)3Cl2•6H2O (4 mol%), MeCN (1.0 mL), Ar, 30 W blue LEDs (450 nm) irradiation, r.t., 5 h. b 1H NMR yield, using 2H-chromen-2-one as the internal standard. c Isolated yield. N.D., not detected.

2.2 反应普适性考察

在确定最优反应条件后, 首先考察了该光催化自由基三氟乙氧基化/胺化反应中苯乙烯类底物的适用范围(Scheme 2). 带有甲基(3c、3n、3r)、叔丁基(3d)、乙酰氧基(3e)、甲氧基(3q)等给电子官能团的苯乙烯衍生物均能良好兼容, 以较高收率得到相应产物. 此外, 三氟甲基(3k)、氰基(3l)、酯基(3m)等多种吸电子官能团取代的苯乙烯也能顺利参与反应. 苯环上取代基的位置不会影响反应效率, 邻位(3t、3u)、间位(3o、3p)与对位(3f、3g、3h)卤素取代底物均可顺利反应即为佐证. 值得注意的是, 硝基取代苯乙烯同样可转化为三氟乙氧基化产物, 收率达81% (3j). 将苯环替换为萘环时反应同样可行(3v); 而在标准条件下, 杂环烯烃(1aa、1ae)、烷基烯烃(1ac)以及(E)-丁-1,3-二烯-1-基苯(1ad)无法得到目标产物. 反式‑β‑甲基苯乙烯反应活性优异, 以87%的收率生成产物, 且非对映选择性极佳(3w); 与之相反, α-甲基苯乙烯(1ab)不适用于该反应. 随后, 我们探究了该方法在药物分子后期修饰中的应用潜力. 由药物分子衍生的烯烃(如氟比洛芬3x、丙磺舒3y)均可顺利发生该反应, 以中等至优异的收率得到三氟乙氧基化产物. 上述结果表明, 该方法在药物化学领域具有潜在的应用价值.
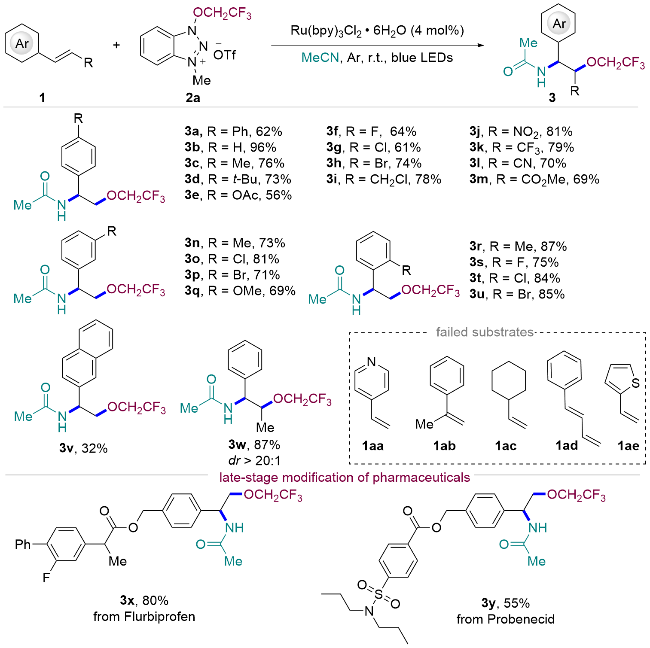
图式2 烯烃的底物范围a

Scheme 2 Scope of styrenes

a Reaction conditions: 1 (0.1 mmol), 2a (0.2 mmol, 2.0 equiv.), Ru(bpy)3Cl2·6H2O (4 mol%), MeCN (1.0 mL), 5 h. Ar, r.t., 30 W blue LEDs (450 nm) irradiation. Isolated yields.

接下来, 考察了腈类底物的适用范围(Scheme 3). 除乙腈外, 其他烷基取代腈类(如环丙基腈4a、异丙基腈 4b、正丁基腈4c)均可有效参与反应, 以47%~66%的中等收率得到目标产物. 此外, 甲氧基取代腈(4d)与酯基取代腈(4e)同样适用, 进一步证明该方法在构建结构多样性分子方面具有应用潜力. 然而, 芳香腈类如对氟苯甲腈和对溴苯甲腈不耐受.
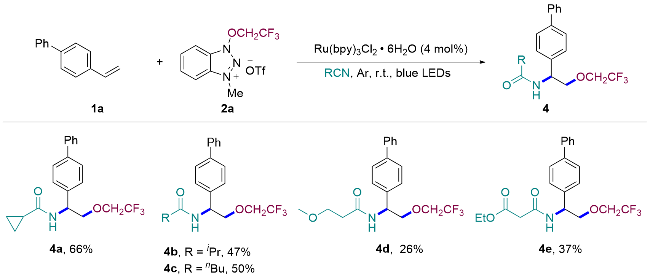
图式3 腈的底物范围a

Scheme 3 Scope of nitriles

a Reaction conditions: 1a (0.1 mmol), 2a (0.2 mmol, 2.0 equiv.), Ru(bpy)3Cl2·6H2O (4 mol%), RCN (1.0 mL), 5 h. Ar, r.t., 30 W blue LEDs irradiation (450 nm). Isolated yields.

为进一步拓展该方法的适用范围, 以二氯甲烷(DCM)为溶剂, 考察了其它含氮亲核试剂的反应效果(Scheme 4). 苯甲酰胺(5a)与 4‑甲氧基苯甲酰胺(5b)均为适宜底物, 分别以35%和37%的收率得到双官能团化产物. 此外, 苯环上连有甲基(5c)或氯原子(5d)的磺酰胺也可转化为相应产物, 但因伴随多种副产物生成, 产物收率处于中等水平. 遗憾的是, 以4‑甲基苯胺作为亲核试剂时, 未能得到目标产物.
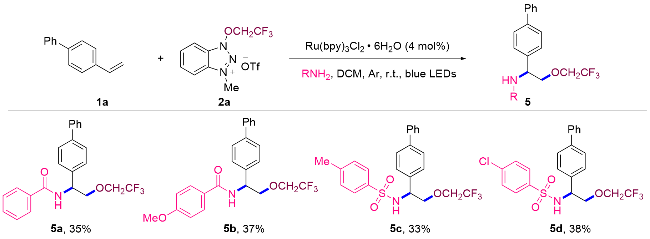
图式4 含氮亲核试剂的底物范围a

Scheme 4 Scope of nitrogen-containing nucleophiles

a Reaction conditions: 1a (0.1 mmol), 2a (0.2 mmol, 2.0 equiv.), RNH2 (0.2 mmol, 2.0 equiv.), Ru(bpy)3Cl2·6H2O (4 mol%), dry DCM (1.0 mL), 5 h. Ar, r.t., 30 W blue LEDs irradiation (450 nm). Isolated yields.

2.3 自由基捕获实验

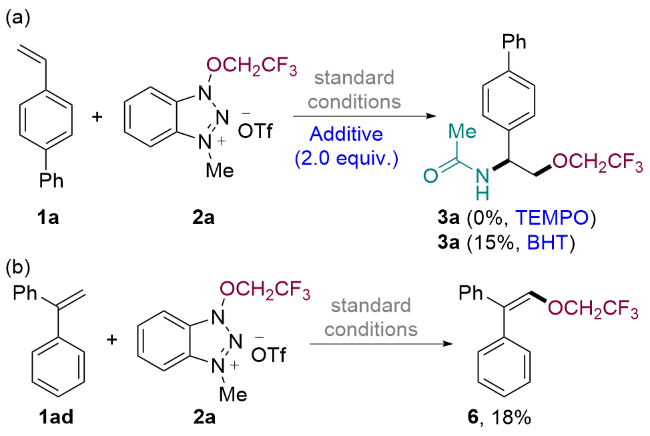
为验证反应机理, 我们向体系中加入自由基捕获剂2,2,6,6-四甲基哌啶-1-氧自由基(TEMPO), 结果发现反应被完全抑制(Scheme 5a). 加入2,6-二叔丁基‑4‑甲基苯酚(BHT)后, 产物收率显著下降(Scheme 5a). 此外, 在标准反应条件下, 三氟乙氧基自由基可被1,1‑二苯乙烯捕获(Scheme 5b), 表明该反应可能遵循自由基反应历程.
图式5 自由基捕获实验

Scheme 5 Radical trapping experiments

2.4 放大实验与产物的衍生化

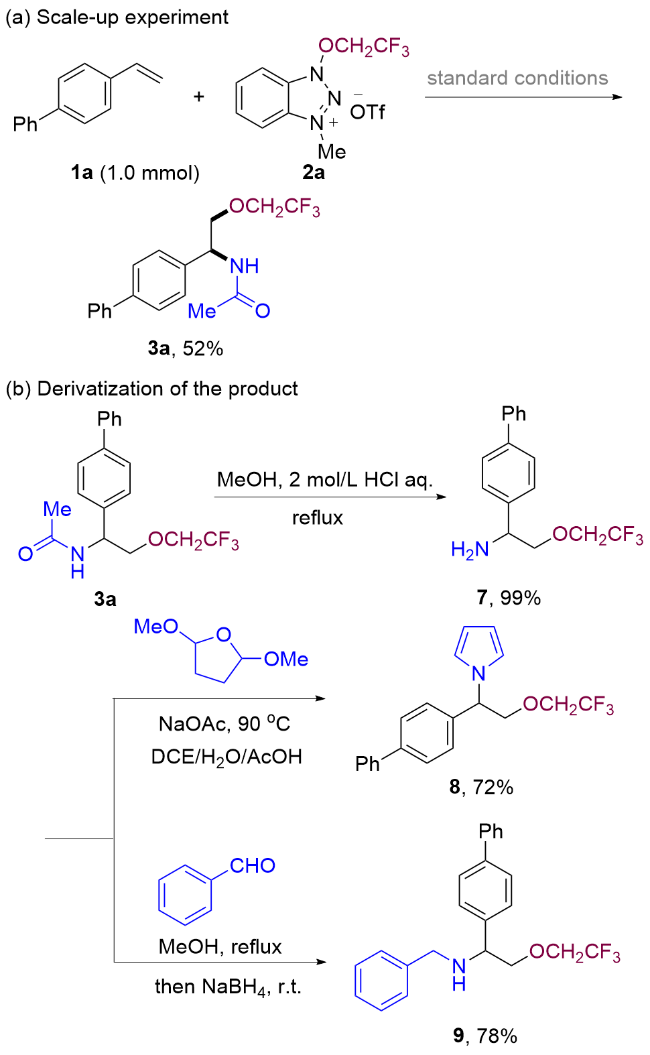
为验证该光催化烯烃三氟乙氧基化/胺化反应的实用价值, 我们将底物1a与2a的反应规模放大至1.0 mmol, 产物3a的分离收率可达52% (Scheme 6a). 随后, 我们探究了产物的应用潜力: 在酸性条件下可脱除3a中的乙酰基, 以定量收率得到伯胺化合物7[9], 证明三氟乙氧基在加热酸性环境下结构稳定. 化合物7可与2,5‑二甲氧基四氢呋喃经Clauson-Kaas反应, 转化为含三氟乙氧基的吡咯衍生物8. 此外, 该伯胺可与苯甲醛发生缩合反应, 再经硼氢化钠还原, 以78%的收率得到化合物9 (Scheme 6b).
图式6 放大实验与产物的衍生化

Scheme 6 Scale-up experiment and derivatization of the product

2.5 反应机理的提出

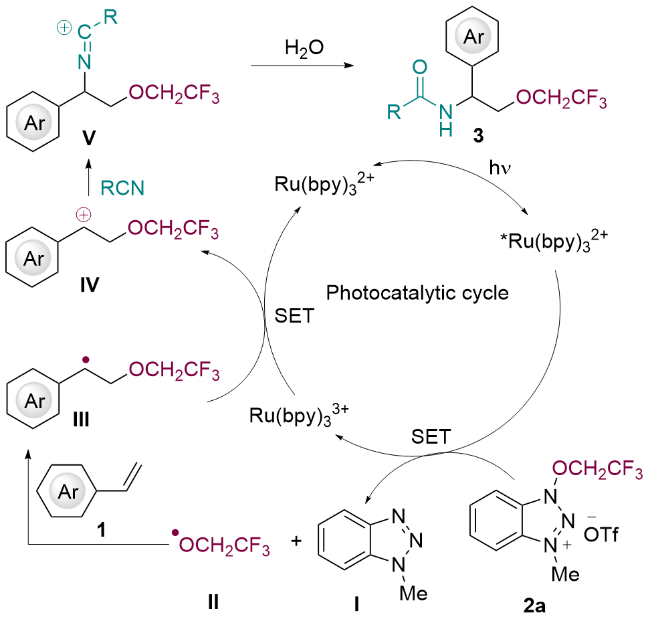
基于上述实验结果及相关文献报道[7], 我们提出了可能的反应机理(Scheme 7). 首先, 二价钌Ru(II)催化剂经光激发到达激发态, 还原三氟乙氧基化试剂2a, 生成 N-甲基苯并三氮唑中间体I与三氟乙氧基自由基II. 三氟乙氧基自由基II进攻苯乙烯, 形成自由基中间体III; 该中间体随后被三价钌Ru(III)氧化, 得到碳正离子中间体IV. 最终, 碳正离子被氰基捕获, 生成目标产物3.
图式7 可能的反应机理

Scheme 7 Proposed mechanism

3 结论

综上, 本文发展了一种光催化烯烃三氟乙氧基化/胺化双官能团化反应. 在该自由基型三氟乙氧基化过程中, 腈类、苯甲酰胺及苯磺酰胺均可作为合适的氮中心亲核试剂. 该反应体系具有较好的官能团兼容性, 且能够用于相关药物分子的后期结构修饰. 此外, 所得产物具备多样的合成转化潜力, 进一步凸显了该方法的实用价值.

4 实验部分

以化合物3a的合成为例: 在装有搅拌子的6 mL反应小瓶中, 依次加入4-苯基苯乙烯1a (0.1 mmol)、N-三氟乙氧基苯并三氮唑试剂2a (0.2 mmol, 2.0 equiv.)、六水合二氯化三(2,2′‑联吡啶)合钌(II) (4 mol%), 再加入乙腈(1.0 mL). 将反应体系抽真空并充入氩气, 重复操作三次. 室温条件下在30 W蓝色LED灯照射(照射距离约2 cm)下搅拌反应5 h. 反应结束后, 将反应液减压浓缩, 粗产物以石油醚-乙酸乙酯混合溶剂为洗脱剂, 经硅胶柱色谱纯化, 得到目标产物3a.
(Lu, Y.)
[1]
(a) Chen, M.; Wang, Q. Eur. J. Org. Chem. 2024, 27, e202400316;

DOI

(b) Hagmann, W. K. J. Med. Chem. 2008, 51, 4359

DOI

(c) Zeng, C.; Wang, Y.; Wang, Z.; Zeng, Y.-F. Asian J. Org. Chem. 2025, 14, e202500257;

DOI

(d) Wang, J.; Sanchez-Roseló, M.; Aceña, J. L.; del Pozo, C.; Sorochinsky, A. E.; Fustero, S.; Soloshonok, V. A.; Liu, H. Chem. Rev. 2014, 114, 2432;

DOI

(e) Luo, Y.-C.; Zhang, X. Chin. J. Chem. 2024, 42, 3499;

DOI

(f) Shi, T.; Li, J.; Yin, Y.; Sun, K. Acta Chim. Sinica 2026, 84, 135 (in Chinese).

DOI

史同同, 李佳, 殷一樊, 孙凯, 化学学报, 2026, 84, 135);

DOI

(g) Zhu, T.; Xie, X.; Zhang, Y.; Liu, H.-W.; Zhang, J.-J.; Tang, L.; Fang, W.; Chen, Z. Sci. China Chem. 2026, 69, 863;

DOI

(h) Su, Q.; Lei, P.; Wang, D.; Shaid, A. K.; Ablajan, K. Acta Chim. Sinica 2025, 83, 1372 (in Chinese).

DOI

(苏秦, 雷平, 王栋, Shahid, A. K., 阿布拉江•克依木, 化学学报, 2025, 83, 1372.)

DOI

[2]
(a) Pethö, B.; Novák, Z. Asian J. Org. Chem. 2019, 8, 568;

DOI

(b) Roy, A. D.; Sharma, S.; Grover, R. K.; Kundu, B.; Roy, R. Org. Lett. 2004, 6, 4763;

DOI

(c) Han, Z.-Z.; Zhang, C.-P. Adv. Synth. Catal. 2020, 362, 4256.

DOI

[3]
(a) Ping, J.; You, Y.; Weng, Z. Tetrahedron Lett. 2016, 57, 1724;

DOI

(b) Zhang, K.; Xu, X.-H.; Qing, F.-L. J. Fluorine Chem. 2017, 196, 24;

DOI

(c) Pethö, B.; Zwillinger, M.; Csenki, J. T.; Káncz, A. E.; Krámos, B.; Müller, J.; Balogh, G. T.; Novák, Z. Chem. Eur. J. 2017, 23, 15628;

DOI

(d) Huang, R.; Huang, Y.; Lin, X.; Rong, M.; Weng, Z. Angew. Chem. Int. Ed. 2015, 54, 5736;

DOI

(e) Rangarajan, T. M.; Devi, K.; Ayushee, A.; Prasad, K.; Singh, R. P. Tetrahedron 2015, 71, 8307;

DOI

(f) Szpera, R.; Isenegger, P. G.; Ghosez, M.; Straathof, N. J. W.; Cookson, R.; Blakemore, D. C.; Richardson, P.; Gouverneru, V. Org. Lett. 2020, 22, 6573;

DOI

(g) Li, J.; Wang, Z.; Lu, X.; Lin, J.; Liu, L.; Zhao, Y. Lett. Org. Chem. 2019, 16, 485.

DOI

[4]
(a) Luo, H.; Wu, G.; Zhang, Y.; Wang, J. Angew. Chem. Int. Ed. 2015, 54, 14503;

DOI

(b) Zhao, C.-L.; Yang, J.; Han, Z.-Z.; Zhang, C.-P. J. Fluorine Chem. 2017, 204, 23;

DOI

(c) Zhou, M.-X.; Han, S.; Wang, Y.; Zhang, W.; Wang, Z.; Zeng, Y.-F. Org. Chem. Front. 2023, 10, 5986;

DOI

(d) Kamal, A.; Pratap, T. B.; Ramana, K. V.; Ramana, A. V.; Babu, A. H. Tetrahedron Lett. 2002, 43, 7353.

DOI

[5]
(a) Yang, L.; Li, S.; Cai, L.; Ding, Y.; Fu, L.; Cai, Z.; Ji, H.; Li, G. Org. Lett. 2017, 19, 2746;

DOI

(b) Sato, T.; Nogi, K.; Yorimitsu, H. ChemCatChem 2020, 12, 3467;

DOI

(c) Xu, J.; Yang, H.; Cai, H.; Bao, H.; Li, W.; Zhang, P. Org. Lett. 2019, 21, 4698;

DOI

(d) Maiti, S.; Alam, M. T.; Mal, P. Asian J. Org. Chem. 2018, 7, 715.

DOI

[6]
(a) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322;

DOI

(b) Xuan, J.; Xiao, W. J. Angew. Chem. Int. Ed. 2012, 51, 6828;

DOI

(c) Pitre, S. P.; Overman, L. E. Chem. Rev. 2022, 122, 1717;

DOI

(d) Bell, J. D.; Murphy, J. A. Chem. Soc. Rev. 2021, 50, 9540;

DOI

(e) Narayanam, J. M. R.; Stephenson, C. R. J. Chem. Soc. Rev. 2011, 40, 102;

DOI

(f) Sarró, P.; Gallego-Gamo, A.; Molins, E.; Pleixats, R.; Gimbert-Suriñach, C.; Vallribera, A.; Granados, A. Org. Lett. 2025, 27, 11372;

DOI

(g) Zhai, S.; Hou, H.; Wang, L.; Qi, X.; Zheng, M. Sci. China Chem. 2025, 69, 807;

DOI

(h) Meng, F.; Li, G.; Zhao, J.; Xiao, W.; Shi, D.; Chen, J. Acta Chim. Sinica 2025, 83, 1472 (in Chinese).

DOI

孟凡荣, 李国锋, 赵杰, 肖文精, 石德清, 陈加荣, 化学学报, 2025, 83, 1472);

DOI

(i) Wang, C.; Ouyang, B.; Zhong, P.; Zhang, Y.; Liu, J. Acta Chim. Sinica 2026, 84, 1 (in Chinese).

DOI

汪晨程, 欧阳班来, 钟品勇, 张莺瑢, 刘晋彪, 化学学报, 2026, 84, 1);

DOI

(j) Xiong, Y.; Xie, W.; Chen, J.; Wu, J. Acta Chim. Sinica 2025, 83, 1592 (in Chinese).

DOI

熊雨平, 谢文林, 陈健强, 吴劼, 化学学报, 2025, 83, 1592);

DOI

(k) Zhang, M.; Jin, H.; Sun, K.; Zhu, Y.; Wang, X. Acta Chim. Sinica 2026, 84, 572 (in Chinese).

DOI

张蒙爱, 靳皓冉, 孙凯, 祝艳平, 王薪, 化学学报, 2026, 84, 572);

DOI

(l) Wang, C.-R.; Zhang, W.-Y.; Yu, C.; Li, Y.; Li, J.-H. Chin. J. Chem. 2025, 43, 3676;

DOI

(m) Xu, L.; Wang, F.; Chen, F.; Zhu, S.; Chu, L. Chin. J. Org. Chem. 2022, 42, 1 (in Chinese).

徐磊, 王方, 陈凡, 朱圣卿, 储玲玲, 有机化学, 2022, 42, 1).

DOI

[7]
(a) Chen, M.; Lu, Y.; Shen, Y.; Wang, Q. Org. Lett. 2024, 26, 9586;

DOI

(b) Chen, M.; Ling, J.; Cheng, K.; Wang, Q. Org. Lett. 2025, 27, 2241.

DOI

[8]
Doche, F.; Gallavardin, T.; Poisson, T.; Besset, T. ChemistryEurope 2025, 3, e202500041.

DOI

[9]
Kawai, K.; Usui, M.; Ikawa, S.; Hoshiya, N.; Kishikawa, Y.; Shibata, N. Chem. Sci. 2025, 16, 2830.

DOI

文章导航

/

〈 〉