研究论文

碘盐/过氧化物促进次磺酰胺自由基氧化活化实现硫亚胺酰胺和硫亚胺酯的N/O分流合成

  • 黄国玲 , * ,
  • 黄政豪 ,
  • 孙嘉琦 ,
  • 赵智博 ,
  • 李鹏妍 ,
  • 潘雅雯 ,
  • 卢训博 , *
展开
  • 岭南师范学院化学化工学院 广东湛江 524048

收稿日期: 2026-05-01

  网络出版日期: 2026-07-02

基金资助

国家自然科学基金(22101106)

Iodide/Peroxide-Promoted Radical Oxidative Activation of Sulfenamides for the N/O-Divergent Synthesis of Sulfinamidines and Sulfinimidate Esters

  • Guoling Huang , * ,
  • Zhenghao Huang † ,
  • Jiaqi Sun † ,
  • Zhibo Zhao † ,
  • Pengyan Li ,
  • Yawen Pan ,
  • Xunbo Lu , *
Expand
  • School of Chemistry and Chemical Engineering, Lingnan Normal University, Zhanjiang, Guangdong 524048, China
* E-mail: ;

These authors contributed equally to this work.

Received date: 2026-05-01

  Online published: 2026-07-02

Supported by

National Natural Science Foundation of China(22101106)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

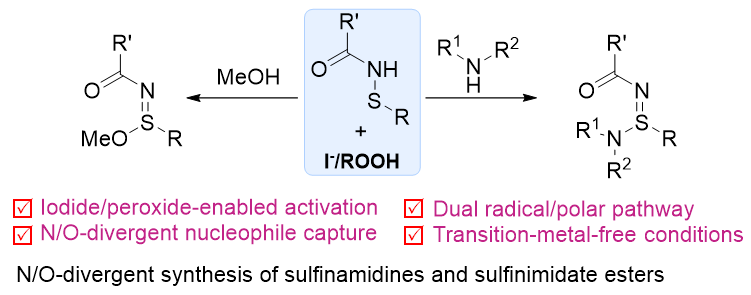
硫亚胺酰胺和硫亚胺酯是重要的S(IV)高价硫氮化合物, 发展由易得次磺酰胺出发的模块化合成方法具有重要意义. 本工作报道了一种碘盐/过氧化物促进的次磺酰胺氧化转化反应, 实现了硫亚胺酰胺和硫亚胺酯的N/O分流合成. 在四正丁基碘化铵(TBAI)/过氧化叔丁醇(TBHP)条件下, 次磺酰胺可与多种胺类底物发生氧化胺化反应, 构建S—N键; 在四甲基碘化铵(TMAI)/过氧化氢异丙苯(CHP)或TMAI/TBHP条件下, 次磺酰胺可在甲醇中转化为相应硫亚胺酯, 构建S—O键. 该方法无需过渡金属, 条件温和, 操作简便, 对不同硫取代基、酰基片段及胺类底物具有较好的兼容性, 产物收率最高可达 96%. 机理实验表明, 该反应可能经历自由基氧化活化和碘代高价硫中间体亲核捕获并存的双重反应机制. 该研究为基于次磺酰胺平台构建高价硫氮化合物提供了新的氧化体系.

本文引用格式

黄国玲 , 黄政豪 , 孙嘉琦 , 赵智博 , 李鹏妍 , 潘雅雯 , 卢训博 . 碘盐/过氧化物促进次磺酰胺自由基氧化活化实现硫亚胺酰胺和硫亚胺酯的N/O分流合成[J]. 化学学报, 2026 , 84(8) : 1318 -1325 . DOI: 10.6023/A26050146

Abstract

Sulfinamidines and sulfinimidate esters are important S(IV) aza-sulfur compounds containing S(=N)—N and S(=N)—O motifs. Developing modular methods from readily available sulfenamides is valuable for expanding the chemistry of high-valent sulfur compounds. Herein, we report an iodide/peroxide-promoted oxidative transformation of sulfenamides for the N/O-divergent synthesis of sulfinamidines and sulfinimidate esters. For oxidative amination, sulfenamides were reacted with amines in the presence of tetrabutylammonium iodide (TBAI) and tert-butyl hydroperoxide (TBHP) in EtOAc at room temperature for 15 h, affording a series of N-acyl sulfinamidines through S—N bond formation. For esterification, sulfenamides were treated with tetramethylammonium iodide (TMAI) and cumene hydroperoxide (CHP) in MeOH at 60 ℃ for 5 h to give the corresponding sulfinimidate esters through S—O bond formation. In selected cases, TMAI/TBHP conditions also promoted the esterification efficiently. This transition-metal-free protocol is operationally simple and shows good compatibility with aryl, alkyl, naphthyl, heteroaryl, and acyl-substituted sulfenamides, as well as primary amines, cyclic secondary amines, acyclic secondary amines, and structurally complex amines. The desired products were obtained in up to 96% yield, and both the amination and esterification reactions could be performed on millimole scale, demonstrating the synthetic practicality of the method. Mechanistic studies were carried out to probe the reaction pathway. Addition of butylated hydroxytoluene (BHT) or 2,2,6,6-tetramethylpiperidinooxy (TEMPO) strongly inhibited both transformations and led to substantial recovery of the sulfenamide starting materials. HRMS analysis detected sulfilimidoyl-related, morpholine-related, and methoxy-related radical adducts, suggesting that both sulfenamides and the external N/O nucleophiles may participate in radical processes. In addition, N-iodosuccinimide (NIS)-mediated control reactions afforded both amination and esterification products, supporting the possible involvement of iodinated high-valent sulfur intermediates. These results indicate that the reaction may proceed through a dual radical/polar pathway involving radical oxidative activation, possible radical coupling, and nucleophilic trapping of electrophilic sulfur species. This work provides a new oxidative platform for the synthesis of high-valent aza-sulfur compounds from sulfenamides.

1 引言

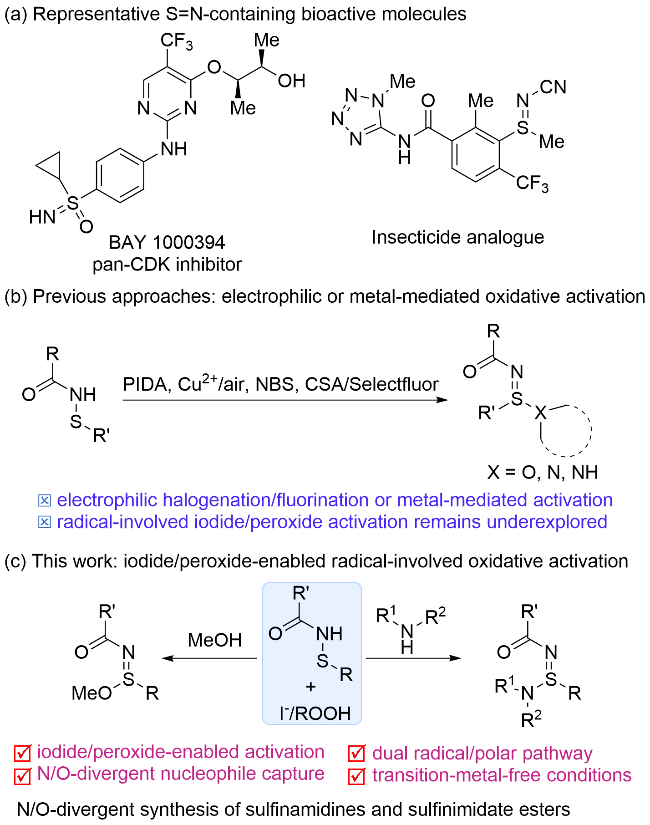
有机硫化合物因硫原子价态丰富, 并能够与碳、氮、氧等原子形成多样化化学键, 在药物化学、农药化学、功能材料和有机合成中具有重要地位. 近年来, 含S=N键的高价硫氮化合物受到持续关注[1]. 例如, BAY 1000394 (roniciclib)是一种含sulfoximine结构的pan-CDK抑制剂, 表现出抗肿瘤活性; 此外, N-cyano sulfilimine类结构也被用于农化分子设计, 显示出作为生物活性骨架或酰胺键生物电子等排体的潜力(图1a)[2]. 这些代表性分子表明, 高价硫氮结构不仅具有独特的理化性质, 也为药物和农药分子的结构优化提供了新的设计空间. 硫亚胺酰胺和硫亚胺酯作为含S(=N)—N或S(=N)—O键的四价硫化合物, 具有较强的极性、可调控的氢键作用和独特的立体电子性质, 不仅可作为潜在的生物活性结构单元, 也可作为进一步构建更高氧化态硫氮化合物的重要中间体[3]. 因此, 发展温和、高效、模块化的硫亚胺酰胺和硫亚胺酯合成方法具有重要意义.
图1 硫亚胺酰胺和硫亚胺酯分流合成的研究背景与策略

Figure 1 Background and strategy for the N/O-divergent synthesis of sulfinamidines and sulfinimidate esters

近年来, 次磺酰胺逐渐发展成为构建高价硫氮化合物的重要二价硫氮平台[4], 由于其分子中同时含有可氧化硫中心和S—NH键, 次磺酰胺不仅可作为传统硫醚胺化策略的替代前体,用于构建含S=N键的高价硫骨架, 还可通过S-烷基化、S-芳基化等反应实现高价硫氮化合物中S—C键的构建[5]. 另外, 次磺酰胺在适当氧化体系作用下能够原位生成亲电性硫中间体或自由基型硫中间体, 并进一步被胺、醇等亲核组分捕获, 从而实现S—N、S—O或相关高价硫骨架的构建. 围绕这一策略, 发展了卤化试剂介导[6]、高价碘试剂介导[7]、Cu(II)催化有氧氧化[8]以及亲电氟化[9]等氧化活化模式均可推动次磺酰胺向硫亚胺酰胺或硫亚胺酯转化[10]. 其中, N-溴代丁二酰亚胺(NBS)/碳酸氢钠体系在醇参与反应中能够有效避免经典Mukaiyama型醇氧化副反应, 实现选择性S—O键形成, 并表现出良好的底物兼容性和手性醇适用性[6b]; Yu等[9]则报道了Brønsted酸催化的亲电氟化/亲核取代策略, 以Selectfluor为氟化试剂、樟脑磺酸(CSA)为酸催化剂, 实现了次磺酰胺与胺或醇的转化, 进一步说明亲电活化后亲核捕获是构建这类S(IV)化合物的可行模式(图1b). 这些研究表明, 通过调控氧化活化方式, 可以将次磺酰胺转化为可被不同亲核试剂捕获的高价硫中间体, 为硫亚胺酰胺和硫亚胺酯的模块化合成提供有效基础. 尽管已有方法取得了重要进展, 这些体系通常仍依赖化学计量卤化试剂、高价碘氧化剂、亲电氟化试剂或金属催化条件. 因此, 发展一种基于廉价碘盐和有机过氧化物、能够同时实现胺化和酯化分流转化的新型温和氧化体系, 仍具有方法学价值(图1c).
碘盐/过氧化物体系可原位生成活性碘物种和氧中心自由基, 在非金属氧化转化中具有独特优势[11]. 我们设想, 在碘盐和有机过氧化物共同作用下, 次磺酰胺可被氧化活化形成硫亚胺相关自由基或电正性高价硫中间体, 随后被胺或醇捕获, 从而分别生成硫亚胺酰胺和硫亚胺酯. 基于此, 本工作报道了一种碘盐/过氧化物促进的次磺酰胺氧化转化反应. 在四正丁基碘化铵(TBAI)/过氧化叔丁醇(TBHP)条件下, 次磺酰胺可与多种胺类化合物发生氧化胺化反应, 构建N-酰基硫亚胺酰胺; 在四甲基碘化铵(TMAI)/过氧化氢异丙苯(CHP)和甲醇体系中, 该反应可进一步拓展至硫亚胺酯合成. 与已报道的卤化、高价碘、亲电氟化或金属催化氧化体系相比, 本方法具有以下特点: (1)采用催化量碘盐和有机过氧化物作为氧化体系; (2)在同一低价硫平台上实现S—N和S—O键的分流构建; (3)兼容芳基、烷基、杂芳基、不同酰基以及多种胺类底物; (4)自由基捕获、高分辨质谱(HRMS)和N-碘代丁二酰亚胺(NIS)参与的对照实验表明反应可能经历自由基氧化活化与电正性高价硫中间体亲核捕获并存的双途径过程. 该研究为次磺酰胺参与高价硫氮化合物合成提供了新的氧化体系和机理视角.

2 结果与讨论

2.1 胺化反应条件优化

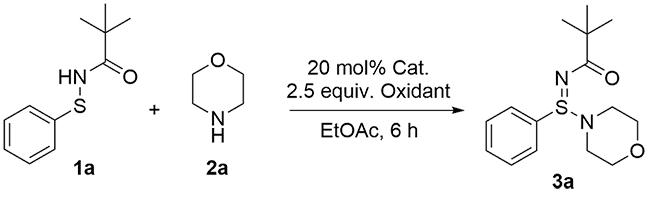
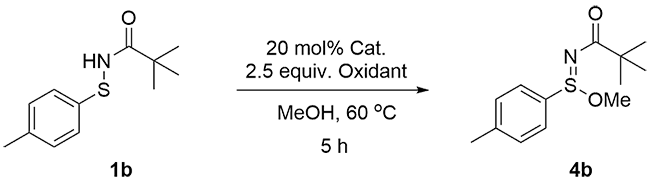
我们以次磺酰胺1a和吗啉2a为模型底物, 对碘盐促进的氧化胺化反应条件进行了系统筛选(表1). 初始实验中, 以TBAI为碘源、TBHP为氧化剂, 在乙酸乙酯中60 ℃反应6 h, 以80%的收率得到目标产物3a(表1, Entry 1). 当反应时间延长至12 h时, 产率并未提高(Entry 2), 主要原因是在高温条件下延长反应时间, 次磺酰胺1a被氧化的副产物量逐渐增多. 为了抑制次磺酰胺被氧化, 我们随后筛选了不同的氧化剂, 将TBHP替换为CHP时, 产物3a的收率为75% (Entry 3), 略低于TBHP; 而使用H2O2时仅检测到痕量目标产物, 几乎所有的1a都被氧化,得到亚磺胺和磺胺的混合物(Entry 4). 当采用过氧化苯甲酰(BPO)、二叔丁基过氧化物(DTBP)和苯甲酸过氧化叔丁酯(TBPB)为氧化剂时, 分别得到46%、15%和38%的收率(Entries 5~7). 这些结果表明, 有机过氧化物较H2O2更适合该反应, 可能与其在有机相中的溶解性、与碘盐生成活性碘物种的能力以及诱导硫中心氧化活化的效率有关. 在确定TBHP为较优氧化剂后, 我们进一步探究温度对反应的影响. 当反应温度由60 ℃降低至50 ℃和 40 ℃时, 3a的收率分别为77%和75% (Entries 8和9), 仍保持较好水平. 值得注意的是, 室温下反应6 h也能以73%的收率得到3a (Entry 10). 考虑到次磺酰胺在较高温度条件下发生氧化作用明显, 后续条件的筛选主要在室温条件下进行. 在室温下, 我们筛选了常见的碘催化剂, 包括I2, KI, 季铵碘盐等, 均能得到3a, 其产率在36%~68%之间(Entries 11~15). 我们随后对TBHP用量和反应时间进行了进一步优化. 当TBHP用量降低至1.5 equiv.时, 3a收率明显下降至41% (Entry 16); 而增加至3.5 equiv.时, 收率仅提高至61% (Entry 17), 当采用2.5 equiv. TBHP并将室温反应时间延长至15 h时, 目标产物3a的收率显著提高至95% (Entry 18). 随后我们考察底物比例和碘盐用量的影响. 当1a过量或1a与2a等物质的量投料时, 3a收率分别为42%和68% (Entries 19和20), 均低于n(1a)/n(2a)=1∶1.5条件下的结果, 说明适当过量的吗啉有利于反应进行. 降低TBAI用量时, 收率降至23% (Entry 21); 以TBAB替代TBAI时, 3a收率仅为15% (Entry 22), 表明碘离子对该反应具有关键作用. 我们也对反应溶剂进行了筛选(见支持信息). 为进一步验证反应的实用性, 我们进行了放大实验. 1a在3.0 mmol 规模下可顺利转化, 以71%的收率得到3a, 该碘盐/过氧化物体系在放大条件下仍具有一定的可操作性和合成实用性(Entry 18).
表1 次磺酰胺氧化胺化反应条件的优化

Table 1 Optimization of the reaction conditions for the oxidative amination of sulfenamides

Entrya Cat. Oxidant Temp. Yield/%
1 TBAI TBHP 60 ℃ 80
2b TBAI TBHP 60 ℃ 79
3 TBAI CHP 60 ℃ 75
4 TBAI H2O2 60 ℃ Trace
5 TBAI BPO 60 ℃ 46
6 TBAI DTBP 60 ℃ 15
7 TBAI TBPB 60 ℃ 38
8 TBAI TBHP 50 ℃ 77
9 TBAI TBHP 40 ℃ 75
10 TBAI TBHP r.t. 73
11 I2 TBHP r.t. 67
12 KI TBHP r.t. 65
13 TPeAI TBHP r.t. 68
14 THexAI TBHP r.t. 36
15 TMAI TBHP r.t. 38
16c TBAI TBHP r.t. 41
17d TBAI TBHP r.t. 61
18e TBAI TBHP r.t. 95 (71)f
19g TBAI TBHP r.t. 42
20h TBAI TBHP r.t. 68
21i TBAI TBHP r.t. 23
22 TBAB TBHP r.t. 15

a Unless otherwise noted, reactions were performed with 1a (0.1 mmol), 2a (1.5 equiv.), iodine source (0.02 mmol), and oxidant (2.5 equiv.) in EtOAc at the indicated temperature for 6 h. Yields refer to isolated yields; b 12 h; c 1.5 equiv. TBHP was used; d 3.5 equiv. TBHP was used; e 15 h; f The reaction was performed on a 3.0 mmol scale; the yield is shown in parentheses. See the Supporting Information for experimental details; g 1a 0.15mmol, 2a 0.1 mmol. h 1a 0.1 mmol, 2a 0.1 mmol; i 0.01 mmol TBAI was used. TBHP=tert-butyl hydroperoxide; CHP=cumene hydroperoxide; TBAI=tetrabutylammonium iodide; TMAI=tetramethylammonium iodide; TPeAI=tetra-n-pentyl- ammonium iodide; THexAI=tetra-n-hexylammonium iodide; NIS=N-iodosuccinimide; BPO=Benzoyl peroxide; DTBP=Di-tert-butyl peroxide; TBPB=t-Butyl peroxybenzoate.

2.2 胺化反应的底物普适性考察

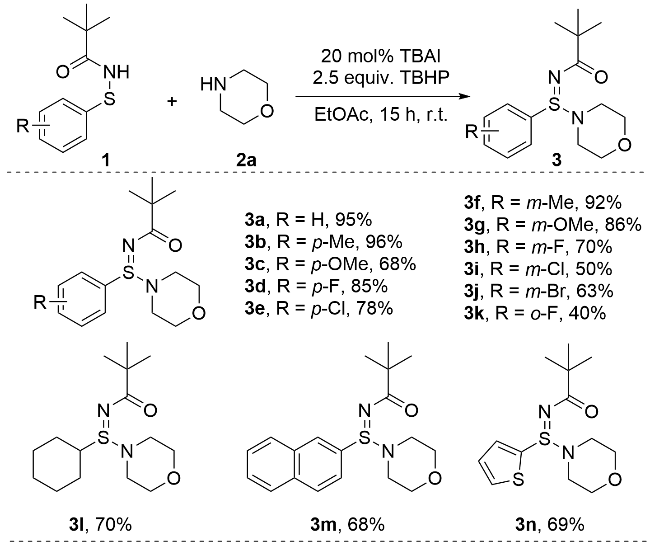
在获得最佳反应条件后, 我们首先考察不同硫酚/硫醇衍生的次磺酰胺与吗啉的反应适用性(图2). 我们首先考察对位取代苯基底物. 含供电子甲基的底物表现最佳, 产物3b的收率达到96%; 对甲氧基取代底物也可以顺利转化, 然而产物3c的产率只有68%. 含拉电子的卤素取代基的底物同样具有良好兼容性, 对氟和对氯取代底物分别以85%和78%的收率得到产物3d和3e. 间位取代底物也能够较好适用于该反应. 间甲基和间甲氧基取代底物分别以92%和86%的收率得到产物3f和3g, 显示出较高反应活性. 上述结果中强供电的甲氧基(3c和3g)表现一般的主要原因是, 在标准条件下部分次磺酰胺底物被氧化. 间位卤素取代底物同样可以发生反应, 其中m-F、m-Cl和m-Br取代底物分别以70%、50%和63%的收率生成产物3h~3j. 与间位供电子取代底物相比, 间位卤素取代底物的收率略有降低, 可能与底物电子效应及氧化条件下中间体稳定性有关. 相比之下, 邻位取代底物的反应效率明显下降, o-F取代底物仅以 40% 的收率得到产物3k, 其他邻位取代底物的反应效果也不理想(见支持信息). 这说明邻位取代基带来的空间位阻可能影响硫中心活性中间体的形成或后续吗啉对硫中心的捕获过程. 除芳基硫取代底物外, 该反应也可拓展至其他类型的硫取代次磺酰胺. 环己基硫、萘基硫和噻吩基硫取代底物均能顺利参与反应, 分别以70%、68%和69%的收率得到产物3l~3n, 表明该体系对烷基硫、稠环芳基硫以及杂芳基硫片段均具有一定兼容性.
图2 不同硫酚或硫醇衍生次磺酰胺与吗啉反应的底物范围

Figure 2 Substrate scope of the reaction of morpholine with sulfenamides derived from different thiophenols and thiols

Unless otherwise noted, sulfenamide 1 (0.05 mmol, 1.0 equiv.), morpholine 2a (1.5 equiv.), TBAI (0.01 mmol), and TBHP (2.5 equiv.) were stirred in EtOAc (1.0 mL) at room temperature for 15 h. Isolated yields are shown

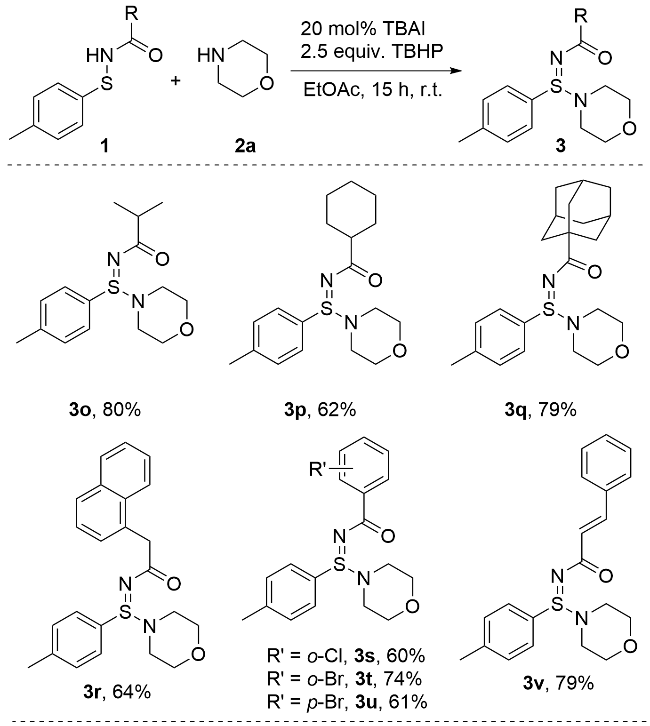
随后, 我们对次磺酰胺中酰基片段的适用范围进行了考察(图3). 脂肪酰基底物能够较好地参与该反应, 异丁酰基、环己甲酰基和金刚烷甲酰基底物在标准条件下均能顺利得到目标产物(3o~3q), 同样, 大位阻的萘乙酰基底物可生成产物3r, 收率为64%. 随后, 我们进一步考察苯甲酰基取代的底物, 邻氯、邻溴和对溴取代苯甲酰基底物分别以60%、74%和61%的收率得到产物3s~3u, 表明该反应能够耐受芳环上的卤素取代基, 为后续进一步官能团转化提供了可能. 值得注意的是, α,β-不饱和酰基底物也能顺利参与反应, 肉桂酰基取代底物以79%的收率得到产物3v, 说明该氧化胺化体系对不饱和双键具有较好的兼容性. 总体来看, 不同脂肪酰基、芳香酰基以及不饱和酰基取代的次磺酰胺均可在标准条件下转化为相应硫亚胺酰胺产物, 收率为 60%~80%, 进一步体现了该方法在酰基片段调控方面的适用性.
图3 不同酰基取代次磺酰胺与吗啉反应的底物范围

Figure 3 Substrate scope of N-acyl sulfenamides in the reaction with morpholine

Unless otherwise noted, sulfenamide 1 (0.05 mmol, 1.0 equiv.), morpholine 2a (1.5 equiv.), TBAI (0.01 mmol), and TBHP (2.5 equiv.) were stirred in EtOAc (1.0 mL) at room temperature for 15 h. Isolated yields are shown

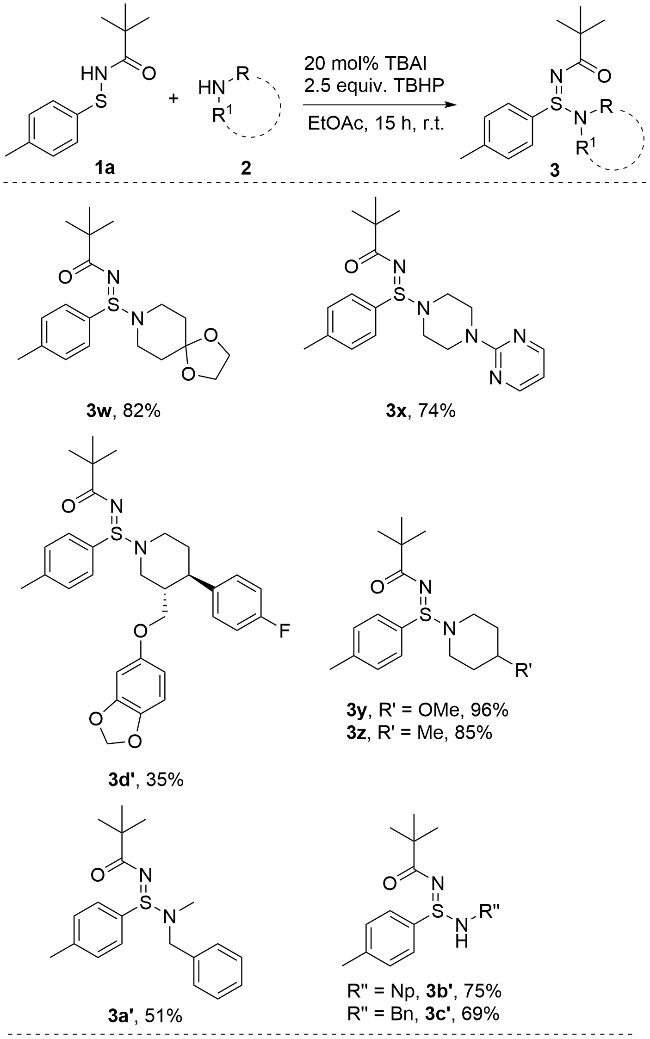
在上述底物拓展基础上, 我们进一步考察了不同胺类化合物在该氧化胺化反应中的耐受性(图4). 除吗啉外, 其他环状仲胺也能够顺利参与反应. 含缩醛结构的哌啶类底物可与次磺酰胺1a反应, 以82%的收率得到产物3w. 含杂原子嘧啶取代基的哌嗪衍生物也能较好转化, 产物3x的收率为74%, 说明该体系对含氮杂芳环具有良好兼容性. 4-甲氧基哌啶和4-甲基哌啶同样适用于该反应, 分别以96%和85%的收率得到产物3y和3z. 开链仲胺, N-甲基苄胺与1a反应后, 以51%的收率得到产物3a'. 与环状仲胺相比, 开链仲胺的收率有所降低, 可能与其空间构象、亲核性以及反应过程中形成的硫活性中间体捕获效率有关. 值得注意的是, 伯胺类底物如新戊胺和苄胺分别以75%和69%的收率得到产物3b'和3c', 表明该方法不仅适用于仲胺, 也能够拓展至伯胺参与的S—N键构建. 此外, 具有复杂结构的胺类底物也能兼容该反应体系, 尽管产物3d'的产率较低, 但该结果说明该方法在复杂分子的后期片段修饰方面具有一定潜力.
图4 不同胺与次磺酰胺反应的底物范围

Figure 4 Substrate scope of amines in the reaction with sulfenamides

Unless otherwise noted, sulfenamide 1a (0.05 mmol, 1.0 equiv.), amine 2 (1.5 equiv.), TBAI (0.01 mmol), and TBHP (2.5 equiv.) were stirred in EtOAc (1.0 mL) at room temperature for 15 h. Isolated yields are shown. Np=neopentyl.

2.3 酯化反应条件优化

在实现次磺酰胺与胺类化合物的氧化胺化反应后, 我们接着考察了醇类亲核试剂与次磺酰胺的偶联反应. 以对甲基芳基衍生的次磺酰胺1b为模型底物, 甲醇既作为溶剂又作为反应试剂, 对硫亚胺酯4b的合成进行了条件优化(表2). 首先采用胺化反应中较优的TBAI/TBHP体系进行初步尝试. 在室温下反应20 h, 目标产物4b产率达46%(表2, Entry 1). 将反应时间缩短至5 h时, 在TBAI/TBHP体系仍可得到43%的收率(Entry 2). 当反应温度升高至60 ℃时, 产率提高至57% (Entry 3). 增加或降低催化剂用量, 对反应收率影响不大 (Entries 4和5). 随后我们对催化剂进行了系统筛选, 催化剂是I2和KI分别给出30%和44%的收率(Entries 6和7). 四戊基碘化铵和四己基碘化铵分别以50%和66%的收率得到4b (Entries 8和9). 而四甲基碘化铵(TMAI)表现最佳, 可将产率提高至80% (Entry 10). 这说明在甲醇体系中, 季铵阳离子的结构对反应效率具有显著影响, 小尺寸的TMAI可能更有利于碘离子在极性质子溶剂中的有效参与及活性碘物种生成. 在确定TMAI为较优碘源后, 我们进一步考察氧化剂种类. H2O2几乎不能促进反应, 仅得到痕量产物(Entry 11), 与胺化反应相同, 大部分原料被氧化; BPO和TBPB均仅给出20%的收率(Entries 12和15); DTBP则基本无反应(Entry 14). 相比之下, CHP表现较好, 在TMAI存在下60 ℃反应5 h可获得79%的收率(Entry 13), 与TMAI/TBHP条件相近. 进一步降低CHP用量至1.5或2.0 equiv.时, 产率分别下降至23%和41% (Entries 16和17), 说明足量氧化剂对反应十分重要. 随后考察温度和时间的影响: 升温至80 ℃时收率下降至53%, 而50 ℃时收率为70% (Entries 18和19); 将60 ℃反应时间延长至15 h可得到81%收率(Entry 20), 但在1.5 equiv. CHP条件下延长时间仍不能有效提高产率(Entry 21). 此外, 为验证该方法的实用性, 我们将1b的投料量放大至2.0 mmol. 在TMAI/TBHP条件下, 目标产物4b可以64%的收率获得(表2, Entry 10), 表明该反应具有一定的放大应用潜力.
表2 次磺酰胺氧化酯化反应条件的优化

Table 2 Optimization of the reaction conditions for the synthesis of sulfinimidate esters

Entry a Cat. Oxidant Yield/%
1b TBAI TBHP 46
2c TBAI TBHP 43
3 TBAI TBHP 57
4d TBAI TBHP 58
5e TBAI TBHP 41
6 I2 TBHP 30
7 KI TBHP 44
8 TPeAI TBHP 50
9 THexAI TBHP 66
10 TMAI TBHP 80 (64)f
11 TMAI H2O2 Trace
12 TMAI BPO 20
13 TMAI CHP 79
14 TMAI DTBP Trace
15 TMAI TBPB 20
16g TMAI CHP 23
17h TMAI CHP 41
18i TMAI CHP 53
19j TMAI CHP 70
20k TMAI CHP 81
21g,k TMAI CHP 29

a Unless otherwise noted, sulfenamide 1b (0.05 mmol, 1.0 equiv.), iodine source (0.01 mmol), and oxidant (2.5 equiv.) were stirred in MeOH (1.0 mL) at 60 ℃ for 5 h. Isolated yields are shown; b The reaction was performed at room temperature for 20 h; c The reaction was performed at room temperature for 5 h. d 0.015 mmol TBAI was used; e 0.005 mmol TBAI was used; f The reaction was performed on a 2.0 mmol scale; the yield is shown in parentheses. See the Supporting Information for experimental details; g 1.5 equiv. CHP was used; h 2.0 equiv. CHP was used; i The reaction was performed at 80 ℃; j The reaction was performed at 50 ℃; k The reaction was performed for 15 h.

2.4 酯化反应底物普适性考察

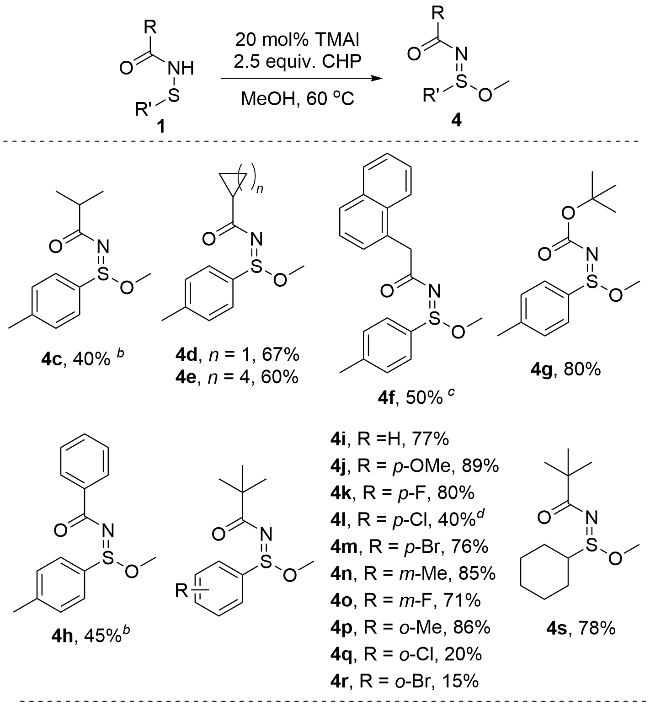
在得到几个硫亚胺酯化最佳反应条件后, 我们进一步考察了不同次磺酰胺底物在甲醇体系中的适用性, 结果见图5. 首先考察酰基片段对反应的影响. 异丁酰基衍生的次磺酰胺以40%的收率得到产物4c. 环烷基酰基底物也可顺利转化, 其中环丙甲酰基和环己甲酰基底物分别以67%和60%的收率得到产物4d和4e. 大位阻的萘基乙酰基的底物以50%收率生成产物4f, 说明该体系对芳香侧链具有一定兼容性. 值得一提的是, Boc保护型底物也可以较好参与反应, 产物4g的收率为80%, 表明该方法可用于含氨基甲酸酯片段的硫亚胺酯构建. 同样, 苯甲酰胺底物也具有很好的耐受性, 产物4h产率为45%. 我们随后考察不同硫酚衍生的次磺酰胺对反应的影响. 对甲氧基、对氟、对溴、间甲基和间氟取代底物分别以89%、80%、76%、85%和71%的收率得到相应产物4j、4k、4m、4n和4o. 对氯取代底物也能反应, 但产物4l的收率为40%. 邻位取代底物的反应结果差异较大, 邻甲基取代底物以86%的收率得到产物4p, 而邻氯和邻溴取代底物的收率明显降低, 分别为20%和15% (4q和4r), 说明邻位卤素取代可能对硫中心氧化活化或甲醇捕获过程产生不利影响. 此外, 环己基硫取代底物也能以 78% 的收率得到产物4s, 进一步说明该反应并不局限于芳基硫取代底物.
图5 次磺酰胺酯化的底物范围a

Figure 5 Substrate scope for the synthesis of sulfinimidate estersa

a Reaction conditions: unless otherwise noted, 1 (0.05 mmol), TMAI (0.01 mmol), and CHP (2.5 equiv.) in MeOH at 60 ℃ for 5 h. Isolated yields are shown. b TBHP was used as oxidant. c 3.0 equiv. CHP was used. d r.t., 24 h.

3 机理探究

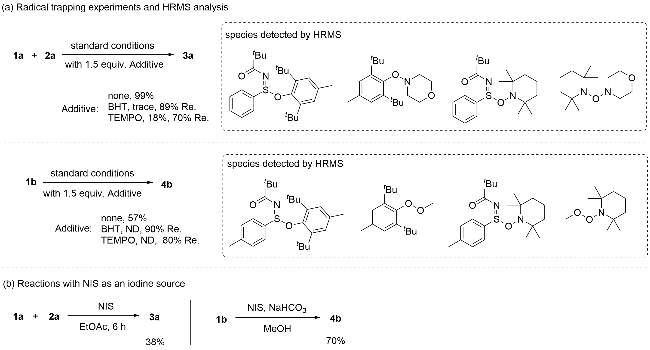
为了解反应机理, 我们首先进行了自由基捕获实验(图6a). 在胺化反应中, 在标准条件下加入1.5 equiv. 2,6-二叔丁基-4-甲基苯酚(BHT)后, 几乎观察不到目标产物, 同时回收了89%的次磺酰胺原料; 加入1.5 equiv. 2,2,6,6-四甲基哌啶氧化物(TEMPO)后, 产物收率下降至18%, 并回收了70%的次磺酰胺原料. 该结果表明, 自由基抑制剂会显著影响胺化反应的进行, 说明该反应可能涉及自由基过程. 类似现象也出现在硫亚胺酯化反应中: 在标准条件下加入BHT或TEMPO后, TLC上均未观察到目标产物, 同时分别回收90%和80%的次磺酰胺原料. 这些结果进一步说明, 碘盐/过氧化物体系诱导的自由基过程可能是该类转化的重要组成部分. 随后, 我们对自由基捕获实验的反应混合物进行了HRMS分析, 检测到多种BHT和TEMPO捕获物. 其中, 在胺化反应体系中观察到吗啉相关自由基捕获物以及硫亚胺自由基捕获物; 在硫亚胺酯化反应体系中, 也检测到甲氧基相关自由基捕获物和硫亚胺自由基捕获物. 这些结果表明, 在碘盐/过氧化物体系下, 不仅次磺酰胺可以被氧化活化, 胺或甲醇组分也可能参与自由基过程. 因此, 目标S—N和S—O键的形成可能包含自由基偶联贡献. 值得注意的是, 在胺化反应体系中还检测到了碘代高价硫中间体(图7,Int-1,详情见支持信息). 进一步以NIS代替碘盐/过氧化物体系进行模型反应时(图6b左), 胺化产物3a可以38%的收率生成; 类似地, 在NIS/MeOH条件下, 次磺酰胺1b也能够转化为硫亚胺酯4b, 收率为70%(图6b右). 这些结果表明, 碘代或卤代高价硫中间体参与的亲核取代路径在胺化和酯化过程中均可能存在. 与此同时, 碘盐/过氧化物体系不仅能够提供活性碘物种, 还可诱导氧中心自由基生成, 从而促进次磺酰胺以及亲核组分的氧化活化.
图6 自由基捕获、HRMS分析及NIS对照实验

Figure 6 Radical trapping experiments, HRMS analysis, and NIS-mediated control reactions

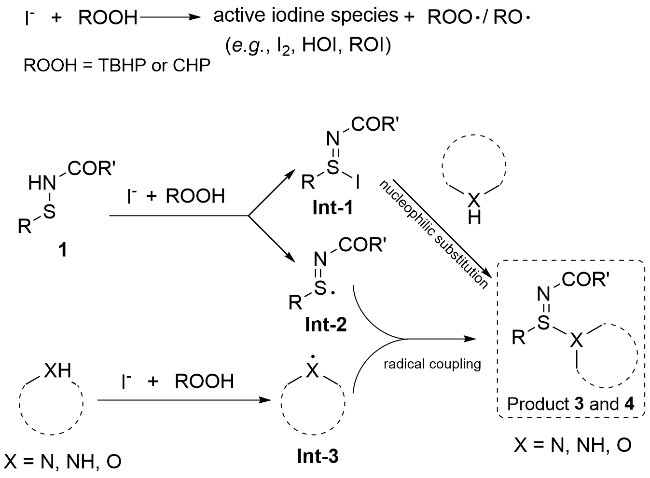
图7 碘盐/过氧化物促进的次磺酰胺胺化及醇氧化酯化反应可能的机理

Figure 7 Proposed mechanism for the iodide/peroxide-mediated amination and alkoxylation of sulfenamides

基于上述实验结果, 我们提出了可能的双路径反应机制(图7). 首先, 碘盐与过氧化物作用可原位生成活性碘物种以及氧中心自由基. 一方面, 次磺酰胺1可与活性碘物种反应生成碘代高价硫中间体Int-1, 随后被胺或甲醇亲核进攻, 经硫中心亲核取代生成相应的硫亚胺酰胺或硫亚胺酯产物; 另一方面, 次磺酰胺也可能经单电子氧化过程形成硫亚胺自由基中间体Int-2, 同时胺或甲醇底物在该体系中形成相应的杂原子中心自由基 Int-3, 二者进一步发生自由基偶联, 生成目标S—N或S—O键产物. 综上, 该反应可能并非遵循单一路径, 而是经历自由基氧化活化/自由基偶联与碘代高价硫中间体亲核捕获并存的双重反应机制.

4 结论

本工作发展了一种碘盐/过氧化物促进的次磺酰胺氧化转化反应, 实现了硫亚胺酰胺和硫亚胺酯的N/O分流合成. 在TBAI/TBHP条件下, 次磺酰胺可与多种胺类底物发生氧化胺化反应, 构建S—N键; 在TMAI/CHP或TMAI/TBHP条件下, 次磺酰胺可在甲醇中转化为相应硫亚胺酯, 构建S—O键. 该方法条件温和、操作简便、无需过渡金属, 并对不同硫取代基、酰基片段和胺类底物具有较好的适用性. 机理实验表明, 自由基捕获剂可显著抑制反应, HRMS检测到多种自由基捕获物; 同时, NIS对照实验能够生成胺化和酯化产物, 说明碘代高价硫中间体参与的亲核取代路径也可能存在. 综合结果表明, 该反应可能经历自由基氧化活化/自由基偶联与电正性高价硫中间体亲核捕获并存的双重反应机制. 该研究为基于次磺酰胺平台构建高价硫氮化合物提供了新的方法学思路.

5 实验部分

硫亚胺酰胺类化合物 3 的合成: 在干燥反应管中加入次磺酰胺1 (0.05 mmol)、胺2 (1.5 equiv.)、TBAI (0.01 mmol)和EtOAc, 随后加入TBHP (2.5 equiv.), 室温搅拌15 h. 反应结束后, 粗产物经柱层析或制备薄层色谱纯化, 得到相应产物.
硫亚胺酯类化合物4的合成: 在干燥反应管中加入次磺酰胺1 (0.05 mmol)、TMAI (0.01 mmol)和MeOH, 随后加入CHP (2.5 equiv.), 60 ℃反应5 h. 反应结束后, 粗产物经柱层析或制备薄层色谱纯化, 得到相应产物. 部分底物采用TMAI/TBHP条件. 所有试剂、仪器、具体实验步骤、放大实验、机理实验及化合物表征数据详见支持信息.
(Cheng, B.)
[1]
(a) Feng, M.; Tang, B.; Liang, S. H.; Jiang, X. Curr. Top. Med. Chem. 2016, 16, 1200.

DOI

(b) Zhao, C.; Rakesh, K. P.; Ravidar, L.; Fang, W.-Y.; Qin, H.-L. Eur. J. Med. Chem. 2019, 162, 679.

DOI

[2]
(a) Vanacore, R.; Ham, A.; Voehler, M.; Sanders, C. R.; Conrads, T. P.; Veenstra, T. D.; Sharpless, K. B.; Dawson, P. E.; Hudson, B. G. Science 2009, 325, 1230.

DOI PMID

(b) Weiss, S. J. Nat. Chem. Biol. 2012, 8, 740.

DOI

(c) Han, Y.; Xing, K.; Zhang, J.; Tong, T.; Shi, Y.; Cao, H.; Yu, H.; Zhang, Y.; Liu, D.; Zhao, L. Eur. J. Med. Chem. 2021, 209, 112885.

DOI

(d) Kang, O.-Y.; Kim, E.; Lee, W. H.; Ryu, D. H.; Lim, H. J.; Park, S. J. RSC Adv. 2023, 13, 2004.

DOI

(e) Lücking, U.; Jautelat, R.; Krüger, M.; Brumby, T.; Lienau, P.; Schäfer, M.; Briem, H.; Schulze, J.; Hillisch, A.; Reichel, A.; Wengner, A. M.; Siemeister, G. ChemMedChem 2013, 8, 1067.

DOI PMID

[3]
Andresini, M.; Spennacchio, M.; Romanazzi, G.; Ciriaco, F.; Clarkson, G.; Degennaro, L.; Luisi, R. Org. Lett. 2020, 22, 7129.

DOI PMID

[4]
Padma Priya, V. R.; Sugapriya, S.; Nandi, G. C. Eur. J. Org. Chem. 2025, 28, e202500026.

[5]
For selected examples of the S-alkylation of sulfenamides, see: (a) Greenwood, N. S.; Champlin, A. T.; Ellman, J. A. J. Am. Chem. Soc. 2022, 144, 17808.

DOI

(b) Huang, G. L.; Lu, X. B.; Yang, K. Y.; Xu, X. Y. Org. Lett. 2023, 25, 3173.

DOI

(c) Chen, Y.; Fang, D.-M.; Huang, H.-S.; Nie, X.-K.; Zhang, S.-Q.; Cui, X.; Tang, Z.; Li, G.-X. Org. Lett. 2023, 25, 2134.

DOI PMID

(d) Huang, G.; Huang, Z.; Zhou, S.; Ye, J.; Sun, J.; Lu, X. Asian J. Org. Chem. 2026, 15, e00616.

DOI

(e) Champlin, A. T.; Kwon, N. Y.; Ellman, J. A. Angew. Chem. Int. Ed. 2024, 63, e202408820.

(f) Wang, F.; Xiang, W.; Xie, Y.; Huai, L.; Zhang, L.; Zhang, X. Sci. Adv. 2024, 10, eadq2768.

DOI

(g) Zhang, M.; Tan, Y.; Yang, H.; Fu, X.; Liu, Y.; Wang, Z.; Wang, Q. ACS Catal. 2025, 15, 4007.

DOI

(h) Huang, G.; Zhao, Z.; Huang, Z.; Zhu, H.; Lu, X. J. Org. Chem. 2026, 91, 4581.

DOI

(i) Liu, H.; Liu, Y.; Wang, X.; He, F.-S.; Wu, J. Acta Chim. Sinica 2026, 84, 287 (in Chinese).

DOI

刘洪昤, 刘艺婷, 王新华, 何福生, 吴劼, 化学学报, 2026, 84, 287). For selected examples of the S-arylation of sulfenamides, see:

(j) Greenwood, N. S.; Ellman, J. A. Org. Lett. 2023, 25, 2830.

DOI

(k) Huang, G.; Lu, X.; Liang, F. Org. Lett. 2023, 25, 3179.

DOI

(l) Guo, Y.; Zhuang, Z.; Feng, X.; Ma, Q.; Li, N.; Jin, C.; Yoshida, H.; Tan, J. Org. Lett. 2023, 25, 7192.

DOI

(m) Liang, Q.; Wells, L. A.; Han, K.; Chen, S.; Kozlowski, M. C.; Jia, T. J. Am. Chem. Soc. 2023, 145, 6310.

DOI

(n) Greenwood, N. S.; Ellman, J. A. Org. Lett. 2023, 25, 4759.

DOI

(o) Yuan, Y.; Han, Y.; Zhang, Z.-K.; Sun, S.; Wu, K.; Yang, J.; Zhang, J. Angew. Chem. Int. Ed. 2024, 63, e202409541.

DOI

(p) Zhuang, X.; Li, H.; Feng, Z.; Wang, H. Org. Lett. 2025, 27, 4886.

DOI

(q) He, M.; Zhang, R.; Wang, T.; Xue, X.-S.; Ma, D. Nat. Commun. 2025, 16, 2310.

DOI

(r) Jian, C.; Huang, X.; Long, H.; Liao, M.; Wu, X. Org. Lett. 2025, 27, 5464.

DOI

(s) Zhu, H.; Zhou, S.; Zheng, W.; Ye, J.; Huang, Z.; Zhou, S.; Huang, G.; Lu, X. J. Org. Chem. 2026, DOI: 10.1021/acs.joc.6c01024.

[6]
(a) Yang, G.-F.; Huang, H.-S.; Nie, X.-K.; Zhang, S.-Q.; Cui, X.; Tang, Z.; Li, G.-X. J. Org. Chem. 2023, 88, 4581.

DOI

(b) Huang, G. L.; Zhu, H. R.; Zhou, S. T.; Zheng, W. L.; Liang, F. P.; Zhao, Z. B.; Chen, Y. F.; Lu, X. B. Beilstein J. Org. Chem. 2026, 22, 158.

DOI

[7]
(a) Lu, X.; Huang, G.; Ye, J.; Bashir, M. A.; Su, J.; Yang, K.; Liang, F.; Xu, X. Org. Lett. 2023, 25, 2151.

DOI

(b) Huang, G.; Ye, J.; Bashir, M. A.; Chen, Y.; Chen, W.; Lu, X. J. Org. Chem. 2023, 88, 11728.

DOI

[8]
Huang, G.; Ye, J.; Tan, M.; Chen, Y.; Lu, X. J. Org. Chem. 2023, 88, 16116.

DOI

[9]
Li, M.; Wang, J.; Ou, X.; Yu, J. Org. Biomol. Chem. 2025, 23, 3171.

DOI

[10]
(a) Fimm, M.; Saito, F. Angew. Chem. Int. Ed. 2024, 63, e202408380.

DOI

(b) Padma Priya, V. R.; Sugapriya, S.; Mercy, A. A. H.; Natarajan, K.; Kataria, R.; Nandi, G. C. ACS Sustainable Chem. Eng. 2025, 13, 1196.

DOI

[11]
(a) Wu, X.-F.; Gong, J.-L.; Qi, X. Org. Biomol. Chem. 2014, 12, 5807.

DOI

(b) Chen, R.; Liu, J.; Wang, X.; Sun, X. Asian J. Org. Chem. 2018, 7, 2309.

DOI

(c) Yang, W.; Guo, J.; Hee, S.; Chen, Y. Adv. Synth. Catal. 2025, 367, e202401486.

DOI

文章导航

/

〈 〉