研究论文

普鲁士蓝类似物衍生多级碳限域Fe-Ni-P异质结构: 界面工程助力高性能锂存储

  • 李奉志 a ,
  • 江锋 a ,
  • 朱从乐 a ,
  • 关志强 a ,
  • 赵含玥 a ,
  • 李雨微 a ,
  • 李俊哲 , a, * ,
  • 闫绳学 b ,
  • 罗绍华 , b, *
展开
  • a 安徽工业大学材料科学与工程学院 安徽省氢能高效转化与固态储能重点实验室 马鞍山 243002
  • b 东北大学材料科学与工程学院 材料科学与工程学院 沈阳 110819

收稿日期: 2026-04-01

  网络出版日期: 2026-07-07

基金资助

国家自然科学基金(52104291)

安徽省优秀青年教师培育项目重点项目(YQZD2025025)

Prussian Blue Analogue-Derived Hierarchical Carbon-Confined Fe-Ni-P Heterostructures: Interfacial Engineering for High-Performance Lithium Storage

  • Fengzhi Li a ,
  • Feng Jiang a ,
  • Congle Zhu a ,
  • Zhiqiang Guan a ,
  • Hanyue Zhao a ,
  • Yuwei Li a ,
  • Junzhe Li , a, * ,
  • Shengxue Yan b ,
  • Shaohua Luo , b, *
Expand
  • a School of Materials Science and Engineering, Anhui Province Key Laboratory of Efficient Conversion and Solid-State Storage of Hydrogen & Electricity, Anhui University of Technology, Ma’anshan, Anhui 243002, China
  • b School of Materials Science and Engineering, Northeastern University, Shenyang, Liaoning 110819, China

Received date: 2026-04-01

  Online published: 2026-07-07

Supported by

National Natural Science Foundation of China(52104291)

Key Project of Anhui Province Excellent Young Teacher Cultivation Project(YQZD2025025)

摘要

过渡金属磷化物(TMPs)因其高理论容量而成为极具潜力的锂离子电池负极材料. 然而, 严重的体积膨胀和缓慢的反应动力学阻碍了其实际应用. 本工作报道了一种源自普鲁士蓝类似物(PBAs)并经多巴胺辅助包覆策略制备的界面工程化双金属Fe-Ni-P异质结构, 该结构被封装于多级碳基质中. 所得Fe-Ni-P@C复合材料呈现出分级核壳架构: 导电碳壳有效缓冲体积变化并增强结构稳定性, 而精心构筑的Fe-Ni-P异质界面则加速了电荷转移与反应动力学. 这种协同设计提供了丰富的电化学活性位点及稳健的离子/电子传输通道, 使其在2 A•g−1电流密度下循环1000次后仍保持291.4 mAh•g−1的高可逆比容量. 将其与LiFePO4正极组装成全电池, Fe-Ni-P@C负极循环100次后容量保持在113.2 mAh•g−1, 展现出良好的实际应用前景. 本研究突显了界面工程和分级碳限域在稳定双金属磷化物负极方面的有效性, 为开发用于先进锂离子电池及相关储能系统的高性能电极材料提供了一种富有前景的设计策略.

本文引用格式

李奉志 , 江锋 , 朱从乐 , 关志强 , 赵含玥 , 李雨微 , 李俊哲 , 闫绳学 , 罗绍华 . 普鲁士蓝类似物衍生多级碳限域Fe-Ni-P异质结构: 界面工程助力高性能锂存储[J]. 化学学报, 2026 , 84(7) : 1129 -1139 . DOI: 10.6023/A26040096

Abstract

Transition metal phosphides (TMPs) are considered promising anode materials for lithium-ion batteries because of their high theoretical capacities and suitable operating potentials. Nevertheless, their practical application is still severely restricted by large volume fluctuation, particle pulverization, and sluggish charge-transfer/ion-diffusion kinetics during repeated lithiation and delithiation. In this work, a hierarchical carbon-confined bimetallic Fe-Ni-P heterostructure (Fe-Ni-P@C) was rationally constructed by using a Prussian blue analogue (Fe-Ni-PBA) as the precursor, followed by a dopamine-assisted coating strategy, carbonization, and phosphorization. Density functional theory calculations indicate that the introduction of Ni into the phosphide system increases the electronic states near the Fermi level, which is favorable for electronic transport. Structural characterization demonstrates that the obtained Fe-Ni-P@C composite preserves a uniform cubic morphology with an average particle size of about 120 nm, possesses a conductive carbon shell with a thickness of about 15 nm, and contains abundant internal voids and FeP/NiP2 heterointerfaces. In addition, the material exhibits a high specific surface area of 798.24 m2•g−1 with rich mesoporous features, which can effectively facilitate electrolyte penetration and provide sufficient electroactive sites. Benefiting from the synergistic effects of hierarchical porous architecture, conductive carbon confinement, and heterointerface engineering, the Fe-Ni-P@C electrode delivers a high specific capacity of 1025.4 mAh•g−1 at 0.1 A•g−1 and maintains 291.4 mAh•g−1 after 1000 cycles at 2 A•g−1. Electrochemical kinetic analyses further reveal that Fe-Ni-P@C possesses the lowest charge-transfer resistance, a Li+ diffusion coefficient of 5.58×10⁻¹⁰ cm2•s−1, and a high pseudocapacitive contribution of 77.99% at 1.0 mV•s−1, confirming its fast reaction kinetics and efficient charge-storage behavior. Furthermore, the assembled LiFePO4//Fe-Ni-P@C full cell retains a discharge capacity of 113.2 mAh•g−1 after 100 cycles and can successfully power a small blue LED. This study demonstrates that combining PBA-derived heterostructure design with dopamine-derived carbon confinement is an effective strategy for developing high-performance TMP-based anodes for advanced lithium-ion storage.

1 引言

锂离子电池(LIBs)在电动汽车、便携式电子设备及储能系统中发挥着重要作用. 目前, 商业化LIBs负极材料仍以石墨为主, 但其372 mAh•g−1的理论比容量相对较低, 难以满足储能器件对更高能量密度和功率密度的需求[1]. 此外, 石墨负极动力学性能迟缓, 难以满足现代储能系统对快充技术的迫切需求. 同时, 石墨易引发严重的析锂现象, 导致电化学性能迅速退化[2]. 因此, 开发环境友好且具有优异储锂能力的新型负极材料成为该领域的重要研究方向. 近年来, 研究者们围绕硅基材料[3]、锡基材料[4-5]、过渡金属氧化物(TMOs)[6-7]、合金化合物[8]以及层状金属硫化物等新型负极材料开展了广泛研究[9]. 与过渡金属氧化物和硫化物相比, 过渡金属磷化物(TMPs)因其高理论容量、较低的极化程度和适宜的工作电压而备受关注.
在各类TMPs中, 磷化铁(FeP)凭借转化反应实现926 mAh•g−1的高理论比容量、以及低成本、储量丰富、环境友好等优势, 被视为极具前景的负极候选材料[10]. 然而, FeP在反复嵌锂/脱锂过程中会产生约202%的巨大体积膨胀, 且氧化还原动力学迟缓, 导致电池容量快速衰减、倍率性能差[11]. 解决这些挑战对于充分释放FeP的储锂潜力至关重要. 碳材料具有优异的导电性及机械/化学稳定性, 为缓解TMPs的上述缺陷提供了有效途径. 将TMPs与导电碳基质复合, 可有效缓冲体积变化、抑制颗粒粉化并改善反应动力学. 利用多孔碳基质的物理限域与多组分合金/异质界面的协同作用来稳定电极结构, 是当前先进二次电池(如无负极锂金属电池等)实现界面稳定和长循环寿命的有效策略[12]. 例如, 高导电性、大比表面积的一维碳纳米管(CNTs)与TMPs复合, 可显著提升循环稳定性和倍率性能[13]; 而聚多巴胺(PDA)衍生的三维碳壳可包覆活性材料, 形成相互连接的导电网络, 在容纳体积变化的同时, 提升材料的结构稳定性和导电性[14]. 已有研究通过静电纺丝将FeP纳米颗粒封装于多孔导电碳纳米纤维中, 实现了材料电化学性能的提升[15]; 或在石墨烯上构建垂直排列的碳包覆FeP纳米棒阵列, 有效改善了材料的导电性、结构稳定性和储锂性能[16].
相较于单金属磷化物, 引入第二种金属形成双金属磷化物是调控电子结构、优化键合配位、增强电化学活性的有效途径. 异质金属的掺入可诱导缺陷产生、调节电子构型并增加电化学活性位点数量, 从而提升材料的离子和电子电导率[17-18]. 普鲁士蓝类似物(PBAs, 通式为Mx[Fe(CN)6]γ, M为过渡金属)具有规整的晶体结构、可调的化学组成及可控的形貌, 被广泛用作合成TMPs的前驱体[19-21]. 通过调控掺杂金属种类与合成条件, 可制备出蜂窝状[22]、多面体棱柱形[23]、中空结构[24]等多种形貌的PBAs. 由此衍生的多孔材料通常具有高比表面积和孔隙率, 是制备高性能TMPs负极的理想前驱体[25-26]. 然而, 关于镍(Ni)掺杂PBAs衍生的双金属磷化物在LIBs中的应用研究, 以及其性能提升内在机制的研究尚不充分, 特别是针对金属比例调控及双金属磷化物-碳复合结构构筑方面的系统性研究仍较为匮乏.
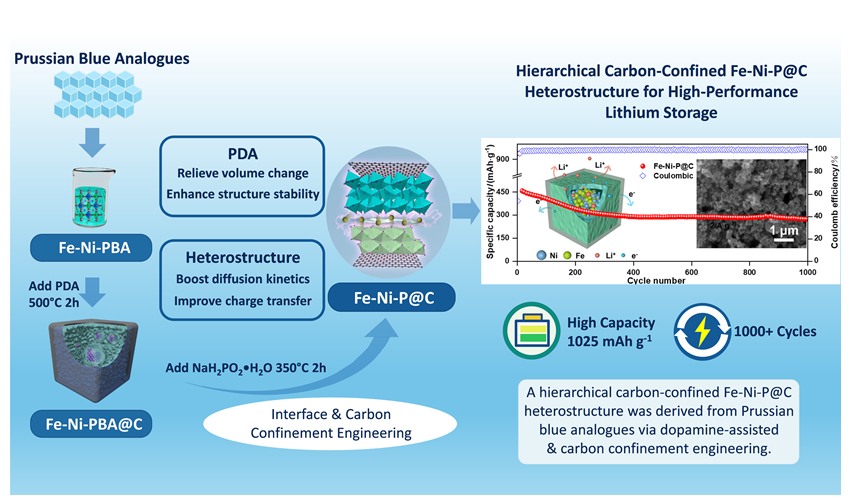
本研究采用共沉淀法合成了Ni掺杂PBAs (Fe-Ni-PBA), 当Fe/Ni物质的量比为1∶1时可获得元素分布均匀的立方前驱体. 将Fe-Ni-PBA与CNTs复合, 构建三维导电框架, 经磷化处理得到导电性增强的Fe-Ni-P-CNTs复合材料. 同时, 制备多巴胺包覆的Fe-Ni-PBA前驱体, 经磷化转化为Fe-Ni-P@C, 形成具有丰富内部空隙的分级碳包覆结构. 该结构能有效缓冲体积膨胀、防止颗粒团聚并促进快速电子传输. 同时, 双金属Fe-Ni磷化物形成的大量异质界面会引发晶格畸变和电子重分布, 为储锂反应提供丰富的活性位点并缩短离子扩散路径. 结构限域、导电网络与异质界面工程的协同效应显著增强了材料的离子/电子传输能力和电化学反应动力学. 优化后的Fe-Ni-P@C电极在100 mA•g−1电流密度下初始放电比容量达1025.4 mAh•g−1, 在2 A•g−1下循环1000次后, 可逆比容量仍保持为291.4 mAh•g−1, 展现出优异的长循环稳定性. 此外, 将其与商用LiFePO4正极配对组装成全电池, 电池表现出稳定的比容量和良好的循环性能, 证实了该材料的实际应用潜力.

2 结果与讨论

2.1 理论计算与材料设计

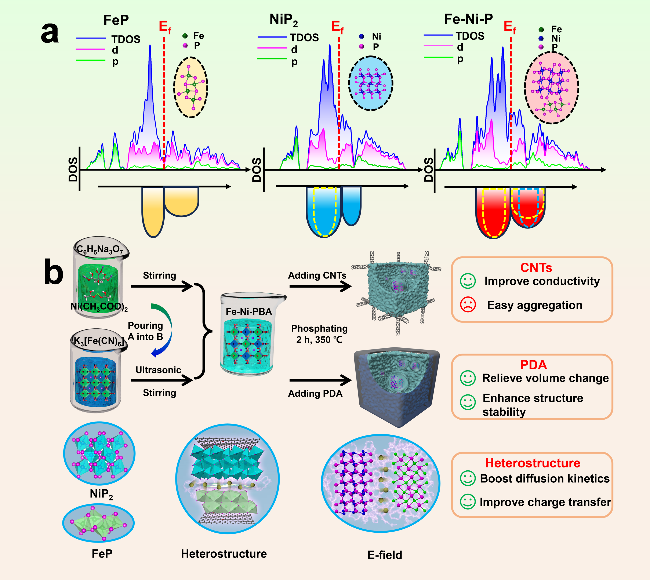
图1a展示了FeP、NiP2及Fe-Ni-P的态密度(DOS)图谱, 每个图中的三条曲线分别代表总态密度(TDOS), d轨道的分波态密度(PDOS), 以及p轨道的分波态密度(PDOS). 费米能级(Ef)以下和以上区域分别对应电子的占据态和非占据态. 无明显带隙表明这些材料具有金属性, 有利于电子传输. 值得注意的是, NiP2Ef附近的TDOS高于FeP, 表明其具有更高的电子激发概率, 导电性更优异. 更重要的是, 与单金属磷化物相比, 双金属Fe-Ni-P在Ef周围广泛能谱区间内的TDOS均得到进一步提升, 表明其本征导电性显著增强. 导电性的提升有助于促进电荷转移并增加参与电化学反应的电荷载流子浓度, 从而提升材料的电化学性能.
图1 (a) FeP、NiP2及Fe-Ni-P的DOS图谱, (b) Fe-Ni-P-CNTs和Fe-Ni-P@C的合成路线示意图

Figure 1 (a) The DOS profiles of FeP, NiP2 and Fe-Ni-P. (b) Schematic illustration of the synthetic routes for Fe-Ni-P-CNTs and Fe-Ni-P@C

基于上述理论指导, 以醋酸镍为镍源, 通过共沉淀法合成Fe-Ni-PBA前驱体, 随后经过结构工程和磷化处理, 制备出Fe-Ni-P-CNTs和Fe-Ni-P@C复合材料. 如图1b所示, 当Fe/Ni物质的量比为1∶1时, 可获得粒径均一的Fe-Ni-PBA立方颗粒. 为提升导电性和结构完整性, 将Fe-Ni-PBA与CNTs复合, 构建出CNTs穿插于PBA基质中的三维导电框架(Fe-Ni-PBA-CNTs), 经磷化后得到Fe-Ni-P-CNTs. 与此同时, 制备多巴胺包覆的Fe-Ni-PBA (Fe-Ni-PBA@PDA), 磷化后转化为碳包覆的Fe-Ni-P@C, 磷化物纳米块被导电碳壳紧密包覆. 碳包覆层具有多重作用: 提升材料电子电导率、缓冲充放电过程中的体积变化、并保护活性材料免受电解液的直接腐蚀. 同时, 双金属Fe-Ni磷化物形成的大量异质界面会促进电子重分布, 提供丰富的电化学活性位点. 两种磷化物组分间的电子结构差异会在异质界面处诱导形成内建电场, 驱动电子自发转移, 加速电荷传输. 这种界面效应降低了电化学反应的活化能, 缩短了离子扩散路径. 此外, 分级异质结构暴露了大量活性界面, 整合了各组分的互补优势, 协同提升了反应动力学和储锂性能.

2.2 结构与形貌表征

图S1a(见支持信息)显示, Fe-Ni-PBA的X射线衍射(XRD)峰与KNiFe(CN)6的标准PDF卡片高度匹配, 证明通过简单的共沉淀法成功合成了纯相Fe-Ni-PBA. 图S1b表明, 磷化后样品的衍射峰可准确归属于FeP (PDF#03-1066)和NiP2 (PDF#21-0590), 证实双金属铁镍磷化物的成功形成[27]. 利用扫描电子显微镜(SEM)表征样品的微观形貌. 图S2(见支持信息)为不同Fe/Ni物质的量比的Fe-Ni-PBA前驱体形貌, 结合图S2和图S3a, S3b(见支持信息)的对比可知, 当Fe/Ni物质的量比为1∶1时, 前驱体呈现出形貌均一、结构规整的产物. 这可能是由于金属离子浓度平衡时, 成核速率适中, 有利于形成结构完整的颗粒. 因此, 后续研究均采用Fe/Ni物质的量比为1∶1的前驱体. 图S3a, S3b显示, Fe/Ni物质的量比为1∶1时的Fe-Ni-PBA前驱体为均匀的立方体形貌, 平均粒径约120 nm, 表面光滑、分散均匀且无明显团聚现象. 磷化后得到的Fe-Ni-P(图S3c, S3d)基本保持了前驱体的形貌, 仅表面出现轻微皱褶且粗糙度略有增加. 煅烧磷化过程不仅实现了Fe-Ni-PBA向Fe-Ni-P的转化, 还提升了产物的结晶度和化学稳定性.
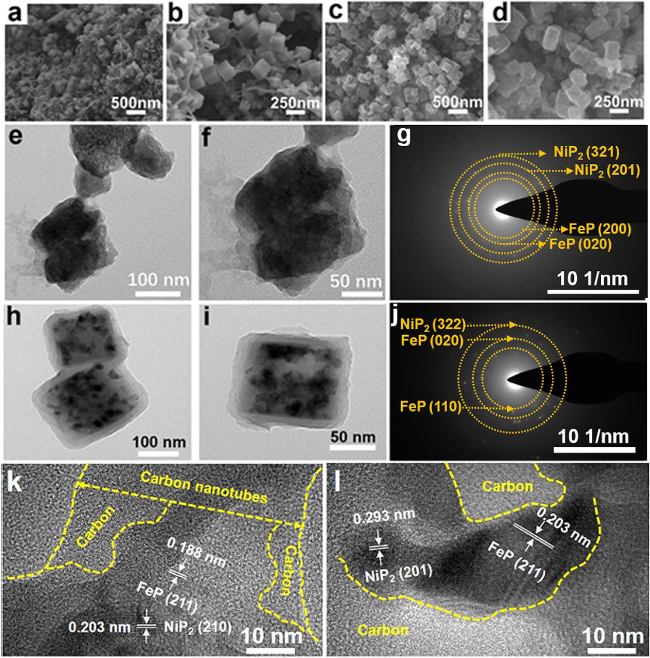
为进一步探究引入导电和保护组分后的结构演变, 对Fe-Ni-P基复合材料进行SEM表征. 图2a, 2b显示, NTs与Fe-Ni-P立方颗粒相互缠绕, 形成互联的链状导电网络. 图2c, 2d显示, 与纯Fe-Ni-P相比, Fe-Ni-P@C立方颗粒的粒径略有增大, 这归因于颗粒表面形成了均匀的碳包覆层. 通过透射电子显微镜(TEM)进一步分析Fe-Ni-P-CNTs的微观结构(图2e, 2f), 可见CNTs穿插并部分包裹立方颗粒, 颗粒存在一定程度的团聚, 且粒径略小于纯Fe-Ni-P. 粒径减小可能是由于碳纳米管表面的亲水官能团促进了非均相成核和颗粒团聚, 从而影响了最终产物的粒径和形貌[28]. 图2g为Fe-Ni-P-CNTs的选区电子衍射(SAED)图谱, 出现四条清晰的衍射环, 可分别归属于NiP2的(321)和(201)晶面以及FeP的(200)和(020)晶面, 证实两种晶相共存.
图2 (a, b) Fe-Ni-P-CNTs和(c, d) Fe-Ni-P@C的SEM图, (e, f) Fe-Ni-P-CNTs的TEM图和(g) SAED图, (h, i) Fe-Ni-P@C的TEM图和(j) SAED图, (k) Fe-Ni-P-CNTs和(l) Fe-Ni-P@C的HRTEM图

Figure 2 (a, b) SEM images of Fe-Ni-P-CNTs and (c, d) Fe-Ni-P@C. (e, f) TEM images and (g) SAED pattern of Fe-Ni-P-CNTs. (h, i) TEM images and (j) SAED pattern of Fe-Ni-P@C. (k) HRTEM images of Fe-Ni-P-CNTs and (l) Fe-Ni-P@C

图2h, 2i显示, Fe-Ni-P@C立方颗粒的平均粒径约为120 nm, 表面包覆有厚度约15 nm的碳层, 且颗粒内部存在明显的空隙结构. 立方颗粒内部的深黑色颗粒是由结晶度较高、致密生长的双金属磷化物纳米颗粒(FeP和NiP2相)构成. 这种结构特征可有效缓冲电极材料在充放电过程中的体积变化, 促进离子/电子传输, 提升电化学反应动力学[29]. 相比之下, Fe-Ni-P-CNTs的立方形貌保持性较差, 这可能是由于磷化和复合过程中的体积变化引发结构畸变, 导致Fe-Ni-PBA前驱体的原始立方框架部分被破坏.
Fe-Ni-P@C的SAED图谱(图2j)出现三条衍射环, 分别归属于NiP2的(322)晶面以及FeP的(110)和(020)晶面, 进一步证实Fe-Ni-P@C的成功制备. 高分辨透射电镜(HRTEM)为材料结构提供了更精细的表征结果. 图2k中, Fe-Ni-P-CNTs样品中可清晰观察到直径约30 nm的CNTs, 测得0.203 nm和0.188 nm的晶格间距分别对应NiP2的(210)晶面和FeP的(211)晶面. 图2l中, Fe-Ni-P@C的纳米晶域被碳基质紧密包覆, 0.293 nm和0.203 nm的晶面间距分别对应NiP2的(201)晶面和FeP的(211)晶面, 再次证实了两相共存的结构特征. 此外, 元素面分布结果(见支持信息图S4)表明, Fe、Ni、P、N和C在Fe-Ni-P@C复合材料中均匀分布. 采用能量色散X射线光谱(EDS)对材料进行定量元素分析, 结果见表S1(见支持信息), 计算出FeP与NiP2的质量比为1.04∶1. 电感耦合等离子体原子发射光谱(ICP-AES)测试得到二者质量比为1.08∶1, 与EDS结果吻合良好, 证实了成分分析的可靠性.

2.3 物理化学性质分析

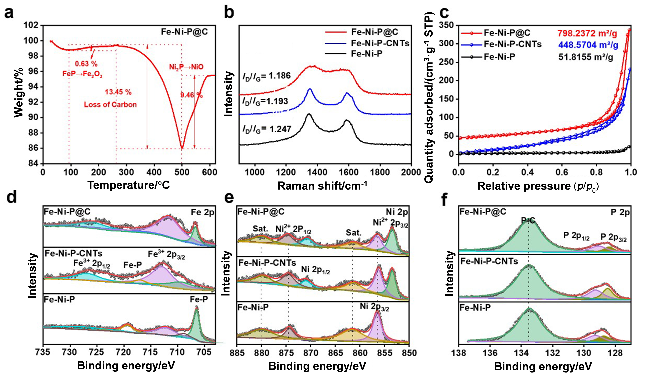
图3a展示了Fe-Ni-P@C的热重(TGA)曲线. 200 ℃以下的轻微质量损失归因于物理吸附水的去除和FeP的轻微表面氧化. 258~500 ℃区间出现约13.45%的质量损失, 主要与碳质组分的氧化燃烧有关. 500~600 ℃区间检测到约9.45%的质量增加, 源于金属磷化物(特别是NiP2)的进一步氧化. 图3b为三种样品的Raman光谱, 在1345 cm−1和1584 cm−1处出现两个宽的特征峰, 分别对应碳材料的D带(无序碳/无定形碳)和G带(石墨化碳). 计算得出Fe-Ni-P@C的ID/IG比为1.186, 低于Fe-Ni-P (1.193)和Fe-Ni-P-CNTs (1.247), 表明Fe-Ni-P@C的石墨化程度更高, 电子导电性更优异.
图3 (a) Fe-Ni-P@C的TGA曲线, (b) Fe-Ni-P@C、Fe-Ni-P-CNTs和Fe-Ni-P的Raman光谱, (c)三种样品的氮气吸脱附等温线以及(d) Fe 2p, (e) Ni 2p和(f) P 2p的高分辨XPS能谱

Figure 3 (a) TGA curve of Fe-Ni-P@C. (b) Raman spectra and (c) N2 adsorption and desorption isotherms of Fe-Ni-P@C, Fe-Ni-P-CNTs, and Fe-Ni-P. (d~f) High-resolution XPS spectra of Fe 2p, Ni 2p, and P 2p

N2吸脱附测试结果(图3c)显示, Fe-Ni-P@C和Fe-Ni-P-CNTs均呈现IV型等温线, 表明材料中存在丰富的介孔及微孔结构. Fe-Ni-P@C的Brunauer-Emmett- Teller (BET)比表面积高达798.24 m2•g−1, 显著高于Fe-Ni-P-CNTs (448.57 m2•g−1)和Fe-Ni-P (51.82 m2•g−1). 孔径分布结果(见支持信息图S5)显示, Fe-Ni-P@C的孔径分布主要集中在2~10 nm和35 nm左右, 而Fe-Ni-P的孔径分布相对较宽且无明显特征. 上述结果表明, Fe-Ni-P@C不仅拥有最大的比表面积, 还具有更高比例的介孔, 这种结构有利于电解液的充分浸润, 提供丰富的电活性位点, 并促进离子快速传输[30].
通过X射线光电子能谱(XPS)进一步分析了材料的表面化学状态和元素组成, 全谱结果见图S6(见支持信息). 图3d为Fe 2p的高分辨XPS谱图, 712.5 eV和724.6 eV处的两个特征峰分别对应Fe3+ 2p3/2和Fe3+ 2p1/2, 718.8 eV附近的峰可归属于卫星峰, 而706.5 eV处的峰与Fe—P键相关[31]. 图3e为Ni 2p的高分辨XPS谱图, 856.5 eV和874.8 eV处的峰分别对应Ni2+ 2p3/2和Ni2+ 2p1/2; 而853.4 eV和870.9 eV处的峰可归属于Ni—P键合态. 图3f为P 2p的高分辨XPS谱图, 129.5 eV和128.8 eV处的两个主峰分别对应P 2p1/2和P 2p3/2, 为金属磷化物的特征峰, 而133.9 eV处的峰可归属于P—C键合态, 表明磷物种与碳基质之间存在相互作用.

2.4 电化学性能评估

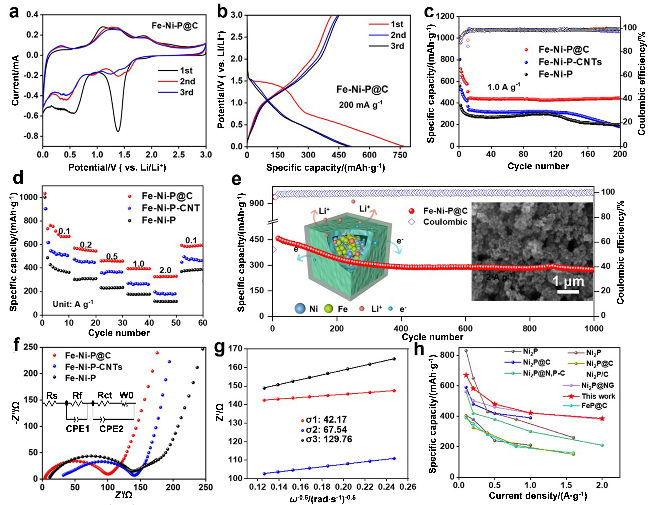
对电极材料的电化学性能进行系统测试. 图4a为Fe-Ni-P@C电极前三个循环中的循环伏安(CV)曲线. 首次阴极扫描中, 观察到位于约1.4 V和0.6 V的两个还原峰, 分别对应Li3P的形成以及Fe-Ni-P转化为中间相(LixFeP和LixNiP2). 这些中间相在后续反应中进一步还原为金属Fe、Ni和Li3P. 此外, 约0.38 V处的还原峰与固体电解质界面(SEI)膜的形成有关, 该过程造成电解液的不可逆消耗和初始容量损失[32]. 第二和第三圈的CV曲线几乎完全重叠, 表明Fe-Ni-P@C电极形成了稳定的SEI膜且电化学反应具有良好的可逆性, 其电化学转化反应可描述如下:
FeP+xLi+xe↔LixFeP
LixFeP+(3-x)Li++(3-x)e↔Fe+Li3P
NiP2xLi+xe↔LixNiP2
LixNiP2+(6-x)Li++(6-x)e↔Ni+2Li3P
图4 Fe-Ni-P@C、Fe-Ni-P-CNTs和Fe-Ni-P的电化学性能: (a) Fe-Ni-P@C的CV曲线和(b)恒流充放电曲线, (c)三种电极材料的循环性能和(d)倍率性能, (e) Fe-Ni-P@C的长循环性能, (f)三种电极材料的EIS图谱及其等效电路图(插图), (g)三种样品的Z′与ω−1/2的线性关系图, (h) Fe-Ni-P@C与已报道磷化物基负极的电化学性能对比

Figure 4 Electrochemical performance of Fe-Ni-P@C, Fe-Ni-P-CNTs, and Fe-Ni-P. (a) CV curves and (b) charge/discharge profiles of Fe-Ni-P@C. (c) Cycling performance and (d) rate performance of Fe-Ni-P@C, Fe-Ni-P-CNTs, and Fe-Ni-P. (e) Long-term cycling performance of Fe-Ni-P@C. (f) EIS spectra and the corresponding equivalent circuit (inset). (g) Relationship between Z′ and ω−1/2 of the samples. (h) Comparison of electrochemical performance between Fe-Ni-P@C and reported phosphide-based anode materials

基于上述多步转换反应, 根据公式C=nF/(3.6M)计算出FeP和NiP2完全储锂的理论比容量分别为926.3 mAh•g−1和1332.8 mAh•g−1. 根据ICP-AES测试得到的FeP与NiP2质量比(1.08∶1), 计算出电极活性材料的理论比容量约为1121.7 mAh•g−1. 图4b为Fe-Ni-P@C电极在200 mA•g−1电流密度下的恒流充放电曲线, 其首次放电比容量为769 mAh•g−1, 首次充电比容量为476 mAh•g−1, 首周库伦效率为62%. 不可逆容量损失主要源于SEI膜形成及相关副反应[33]. 后续循环的充放电曲线高度重叠, 表明电极具有稳定的电化学行为, 这归因于Fe-Ni-P@C的分级结构和大比表面积, 可有效缓冲体积变化并在循环中保持结构完整性. 图4c为三种样品在1.0 A•g−1下的循环性能, Fe-Ni-P@C电极的初始放电比容量为503 mAh•g−1, 循环200次后保持在412 mAh•g−1, 性能优于对比样品. 循环稳定性的提升, 一方面源于多孔结构缓解了体积变化引发的应力, 另一方面FeP与NiP2之间的丰富异质界面降低了Li+扩散势垒, 改善了反应动力学[34-35]. 值得注意的是, 在循环最初几圈观察到容量骤减, 主要是由于双金属磷化物在循环初期经历了剧烈的相变与结构重排, 同时电解液在电极表面发生分解并形成SEI膜, 这一不可逆过程造成了活性Li+和电解液的快速消耗. 循环约10周次后, 高度致密的SEI膜逐渐形成, 材料内部的空隙结构和导电碳骨架有效缓解了电极材料的体积变化并减轻了界面应力, 确保了电极结构的完整性, 使得容量迅速趋于稳定并展现出优异的长循环稳定性.
倍率性能测试结果(图4d)表明, Fe-Ni-P@C电极在0.1 A•g−1下的比容量达1025.4 mAh•g−1, 在2 A•g−1的高电流密度下仍能保持356 mAh•g−1. 当电流密度恢复至0.1 A•g−1时, 可逆比容量恢复至596 mAh•g−1, 表明材料具有优异的结构鲁棒性和倍率性能. 图4e为Fe-Ni-P@C在2 A•g−1下的长循环性能, 其初始活化比容量为923 mAh•g−1, 循环200周次后稳定在316.7 mAh•g−1, 循环1000周次后仍保留291.4 mAh•g−1[36]. 初始容量衰减主要是由于高电流条件下SEI膜的反复破裂与重构, 造成Li+和电解液的持续消耗; 容量稳定后, 致密的SEI膜和内部空隙结构可有效容纳体积变化, 保证了优异的长循环稳定性. 电化学阻抗谱(EIS)结果(图4f)显示, Fe-Ni-P@C具有最低的电荷转移电阻(Rct), 表明其电子导电性最优, 其低频区更陡峭的斜率说明其更快的离子扩散速率, 拟合所得的详细电阻参数如表S2(见支持信息)所示. 图4g展示了实部阻抗(Z′)与角频率平方根倒数(ω−1/2)的关系曲线, 其斜率对应反映锂离子扩散行为的Warburg系数(σ). 阻抗关系可表示为:
Z'=RsRfRctσω−1/2
其中, Rs为溶液电阻, Rf为固体电解质界面(SEI)膜电阻, Rct为电荷转移电阻. 测得Fe-Ni-P@C、Fe-Ni-P-CNTs和Fe-Ni-P的Rs值分别为1.23、2.68和4.75 Ω. Rct值分别为45.3、99.8和147.6 Ω. Rf的值分别为27.4、35.8和59.6 Ω. 相应的σ值分别为42.17、67.54和129.76 Ω•s−1/2, 表明Fe-Ni-P@C的分级碳限域和异质界面结构使其动力学性能显著提升. 基于相关公式计算锂离子扩散系数(DLi+)和交换电流密度(I0)[37]:
DLi+=R2T2/(2A2n4F4C2σ2)
I0= RT/nFRct
计算得到Fe-Ni-P@C电极的DLi+为5.58×10⁻¹⁰ cm2•s−1, I0为6.09×10⁻⁴ mA•cm−2, 均为三者中最高, 进一步证实其具有优越的电荷转移和离子扩散动力学, 与倍率性能测试结果一致. 图4h将Fe-Ni-P@C的电化学性能与已报道的Ni-P、Fe-P基负极材料进行对比[38-42]. 结果表明, Fe-Ni-P@C电极在比容量、倍率性能和循环稳定性方面均表现出竞争优势, 证实其作为高性能锂离子电池负极材料的巨大潜力.

2.5 动力学分析与储锂机理

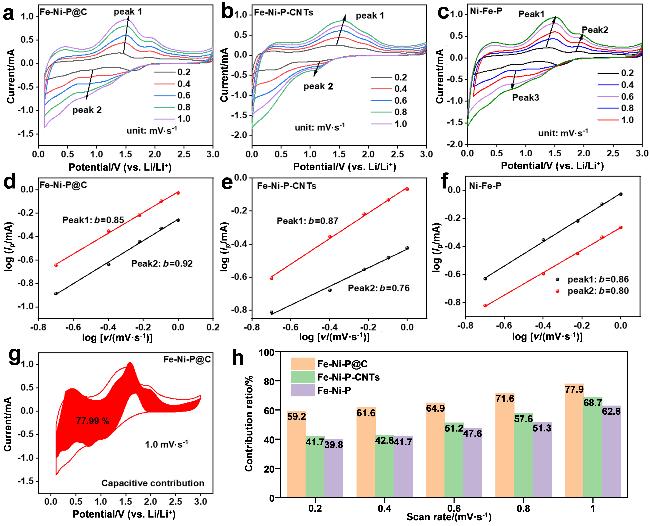
为进一步阐明Fe-Ni-P@C优异电化学性能的内在原因, 开展动力学分析. 如图5a~5c所示, 随着扫描速率从0.2增至1.0 mV•s−1时, 所有电极均保持相似的CV曲线形状, 表明材料具有良好的结构稳定性, 电化学反应可逆性高, 无明显副反应发生.
图5 (a) Fe-Ni-P@C、(b) Fe-Ni-P-CNTs、(c) Fe-Ni-P电极在不同扫描速率下的CV曲线, (d~f)三种电极的峰值电流(i)与扫描速率(v)的双对数线性关系, (g) Fe-Ni-P@C在1.0 mV•s−1下的电容贡献占比, (h)三种电极在不同扫速下的电容控制贡献比例

Figure 5 (a) CV curves of Fe-Ni-P@C, (b) Fe-Ni-P-CNTs and (c) Fe-Ni-P at various scanning rates. (d~f) Linear relationship between log(i) and log(v) of the samples. (g) Capacitive contribution of Fe-Ni-P@C at 1.0 mV•s−1. (h) Proportional relationship between diffusion control and capacitance control at different scanning rates of the samples

峰电流(i)与扫描速率(v)的关系方程:
i=avb
通过拟合log(i)-log(v)曲线得到b值(图5d~5f), b=0.5表示扩散控制过程, b=1.0对应表面控制的电容过程. 计算得出Fe-Ni-P@C电极的b值分别为0.85和0.92, 表明其电荷存储机制以赝电容行为为主, 兼有部分扩散控制贡献. 为定量区分电容和扩散控制贡献, 采用以下公式分析电流响应:
i=k1vk2v1/2
其中k1vk2v1/2分别代表电容和扩散控制贡献. 图5g所示, 在1.0 mV•s−1扫描速率下, Fe-Ni-P@C电极的电容贡献占比达到77.99%. 图5h为三种样品在不同扫速下的电容贡献占比变化, Fe-Ni-P@C的电容贡献随扫描速率增加而逐步提升, 在0.2、0.4、0.6、0.8和1.0 mV•s−1扫描速率下, 电容贡献占比分别为59.2%、61.6%、64.9%、71.6%和77.99%, 均高于Fe-Ni-P-CNTs和Fe-Ni-P. 表明Fe-Ni-P@C的分级多孔结构和丰富异质界面为Li+存储提供了更多可接触的活性位点, 主导的赝电容行为促进了Li+的快速传输和电荷转移, 这是其具有优异倍率性能和长循环稳定性的关键原因.
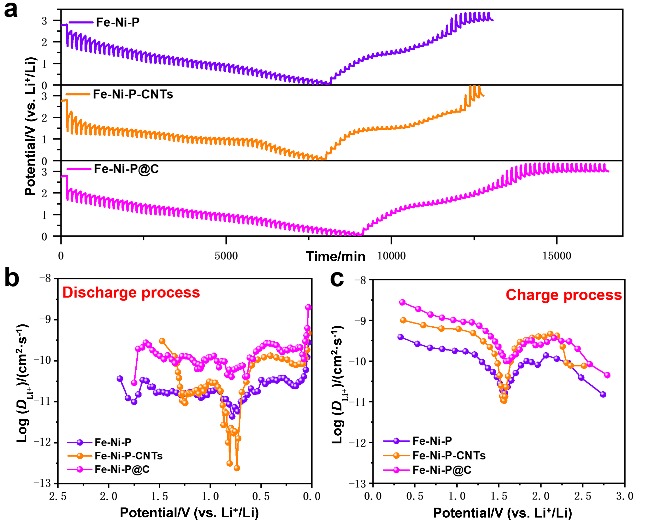
采用恒电流间歇滴定技术(GITT)评估三种电极的Li+扩散动力学, 扩散系数计算公式如下:
$D\frac{4}{\pi \tau }{{\left( \frac{{{m}_{B}}{{V}_{M}}}{{{M}_{B}}S} \right)}^{2}}{{\left( \frac{\Delta {{E}_{S}}}{\Delta {{E}_{\tau }}} \right)}^{2}}$
其中, τ为电流脉冲时间, ΔES为相邻两稳态之间的电位变化(V), mB为活性物质质量(g), VM为摩尔体积(cm3•mol−1), MB为摩尔质量(g•mol−1), S为电极表面积(cm2), ΔEτ为扣除欧姆压降后的脉冲过程电位变化(V).
图6a~6c显示, 三种电极在充放电过程中的Li+扩散系数均在10−13至10−9 cm2•s−1之间. 值得注意的是, Fe-Ni-P@C电极的Li+扩散系数显著更高, 为2.884×10⁻¹¹至2.818×10⁻⁹ cm2•s−1, 表明其离子传输动力学增强. 此外, Fe-Ni-P@C电极在氧化还原平台处显示出特征的“W型”波动, 这一现象通常与快速的相演变和促进的Li+扩散相关, 反映出材料具有丰富的离子传输路径和电化学活性位点[43-45]. 这些特征共同促成了其优异的倍率性能、循环稳定性和显著的赝电容行为, 与CV和EIS测试结果相一致.
图6 (a) Fe-Ni-P@C、Fe-Ni-P-CNTs和Fe-Ni-P的GITT曲线; (b)三种电极在放电过程中的Li+扩散系数; (c)三种电极在充电过程中的Li+扩散系数

Figure 6 (a) GITT curves of Fe-Ni-P@C, Fe-Ni-P-CNTs and Fe-Ni-P. (b) Li+ diffusion coefficients of the three electrodes during the discharge process. (c) Li+ diffusion coefficients of the three electrodes during the charge process

2.6 全电池性能评估

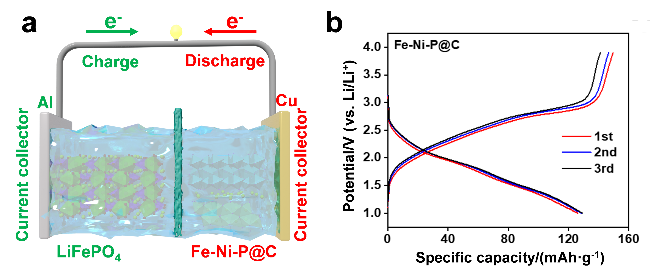
为评估Fe-Ni-P@C负极的实际应用潜力, 以商用LiFePO4为正极组装成LiFePO4//Fe-Ni-P@C全电池, 结构示意图见图7a. 图7b为全电池在0.1 A•g−1电流密度、1.0~3.9 V电压窗口下的充放电曲线, 前三次循环的放电曲线高度重叠, 提供约130 mAh•g−1的稳定放电比容量, 表明全电池具有良好的电化学可逆性.
图7 (a) LiFePO4//Fe-Ni-P@C全电池的工作原理示意图, (b)全电池的恒流充放电曲线

Figure 7 (a) Schematic illustration and (b) galvanostatic charge/discharge profiles of the LiFePO4//Fe-Ni-P@C full cell

LiFePO4//Fe-Ni-P@C全电池的循环性能和倍率性能分别见图S7和图S8(见支持信息). 在0.1 A•g−1下循环100周次后, 放电比容量仍保持在113.2 mAh•g−1, 展现出优异的循环稳定性. 这一性能得益于Fe-Ni-P@C复合材料独特的分级结构和大比表面积, 尤其是丰富的内部空隙可有效缓冲反复充放电过程中的体积膨胀, 从而保持结构完整性(见支持信息图S10a, S10b), 保证高效的Li+存储. 相比之下, LiFePO4//Fe-Ni-P-CNTs全电池(见支持信息图S9)表现出较差的倍率能力和循环稳定性, 这可能与颗粒团聚和结构恶化有关(图S10c, S10d). 此外, LiFePO4//Fe-Ni-P@C全电池成功点亮了一个小型蓝色LED灯泡, 直观证明了Fe-Ni-P@C负极在锂离子电池中的实际可行性和应用潜力.

3 结论

综上所述, 本工作以普鲁士蓝类似物为前驱体, 通过可控磷化和碳化策略, 成功合成了粒径均一的Fe-Ni-P@C复合材料. 该材料具有分级核壳结构, 丰富的内部空隙和导电碳壳, 有效缓冲了充放电过程中的体积膨胀, 保持结构完整性并抑制颗粒团聚. 同时, 双金属Fe-Ni磷化物形成的大量异质界面提供了丰富的电化学活性位点, 缩短了Li+扩散路径, 并增强了离子和电子导电性, 从而显著改善了反应动力学. 电化学测试结果表明, Fe-Ni-P@C电极展现出优异的储锂性能, 在0.1 A•g−1下初始放电容量达1025.4 mAh•g−1, 在2 A•g−1下循环1000周次后, 可逆比容量仍保持291.4 mAh•g−1, 展现出卓越的长循环稳定性. 将其与商用LiFePO4正极组装成全电池, 电池表现出稳定的循环性能和良好的容量保持率, 证实了该材料具有良好的实际应用潜力.

4 实验部分

4.1 材料的制备

4.1.1 Fe-Ni-PBA的合成

采用共沉淀法合成Fe-Ni-PBA前驱体. 称取0.373 g C4H6NiO4•4H2O (1.5 mmol)和0.88 g C6H5Na3O7•2H2O (3 mmol), 溶于40 mL去离子水中, 搅拌20 min, 得到溶液A. 同时, 称取0.329 g K3[Fe(CN)6] (1.5 mmol)溶于60 mL去离子水, 搅拌20 min, 得到溶液B. 在持续搅拌条件下, 将溶液A缓慢滴加至溶液B中, 滴加完成后继续搅拌1 h, 随后静置陈化24 h. 将所得沉淀离心收集, 分别用去离子水和无水乙醇洗涤3次, 置于60 ℃烘箱中干燥12 h, 得到Fe-Ni-PBA产物. 此外, 通过调整前驱体投料比例, 制备不同Fe/Ni物质的量比的样品.

4.1.2 Fe-Ni-PBA-CNTs的合成

Fe-Ni-PBA-CNTs的合成方法与Fe-Ni-PBA一致, 仅在配制溶液B时, 加入0.3 g羟基化多壁碳纳米管(CNTs).

4.1.3 Fe-Ni-PBA@C的合成

称取100 mg Fe-Ni-PBA粉末, 加入100 mL去离子水与乙醇混合溶液(体积比1∶1)中. 随后加入121 mg Tris缓冲剂, 超声分散30 min, 接着加入100 mg盐酸多巴胺, 持续搅拌24 h使其充分反应. 产物经离心收集, 用去离子水和乙醇各洗涤3次, 置于60 ℃真空烘箱中干燥12 h. 最后, 将干燥后的产物在氩气氛围下, 500 ℃煅烧2 h, 得到Fe-Ni-PBA@C.

4.1.4 Fe-Ni-P@C的合成

采用固相磷化法合成Fe-Ni-P@C, 同时以相同方法制备Fe-Ni-P-CNTs及Fe-Ni-P作为对比样品. 首先, 将100 mg Fe-Ni-PBA@C粉末与NaH2PO2•H2O按1∶10的质量比分别置于两个独立的陶瓷舟中. 在氩气氛围下, 以2 ℃•min−1的升温速率逐渐加热至350 ℃, 并在此温度下保温2 h, 冷却后得到Fe-Ni-P@C. 详细的材料表征、电化学测量及理论计算方法见支持信息.

4.2 材料的表征

采用扫描电子显微镜(SEM)和透射电子显微镜(TEM)对Fe-Ni-P@C、Fe-Ni-P-CNTs及Fe-Ni-P样品的微观形貌进行了表征. 利用X射线衍射(XRD)分析了材料的物相组成. 通过X射线光电子能谱(XPS)深入探究了样品的元素组成及表面化学态. 采用热重分析(TGA)测定了复合材料中的碳含量. 此外, 利用拉曼光谱(Raman)评估了碳层的石墨化程度, 并通过Brunauer- Emmet-Teller (BET)比表面积及孔径分布测试, 详细表征了材料的孔隙结构特征.

4.3 电化学测试

将Fe-Ni-P@C、Fe-Ni-P-CNTs和Fe-Ni-P作为负极活性物质, 组装成CR2032型扣式半电池进行电化学性能评估. 电极制备过程如下: 将活性物质、导电剂(Super P, SP)和粘结剂(聚偏氟乙烯, PVDF)按质量比8∶1∶1混合, 加入N-甲基吡咯烷酮(NMP)作为溶剂, 研磨制成均匀浆料. 随后将浆料涂覆于铜箔集流体上, 控制活性物质负载量约为1.2 mg•cm−2. 电解液采用溶解有1 mol•L−1 LiPF6的碳酸乙烯酯(EC)与碳酸二乙酯(DEC)混合溶剂(体积比1∶1). 所有扣式电池均在氩气保护的手套箱中组装, 严格控制水氧的体积分数均低于1.0×10⁻⁷.
全电池组装以广东灿星新能源科技有限公司提供的商业磷酸铁锂(LiFePO4)为正极材料. 正极浆料由LiFePO4、SP和PVDF按质量比8∶1∶1在NMP中混合均匀后涂覆于铝箔集流体上. 全电池按照负极与正极活性物质质量比3∶1进行组装.
恒流充放电(GCD)测试在LAND-CT3001A电池测试系统上进行, 电压窗口设定为0.01~3.0 V. 循环伏安(CV)和电化学阻抗谱(EIS)测试均在CHI760e电化学工作站上完成. 恒电流间歇滴定技术(GITT)测试同样使用LAND电池测试系统进行.

4.4 理论计算

基于密度泛函理论(DFT), 利用Materials Studio软件中的CASTEP模块及投影缀加平面波(PAW)方法进行了理论计算. 所有计算均采用广义梯度近似(GGA)交换关联泛函. 平面波截断能设定为400 eV, 总能量收敛标准设为10−5 eV/atom. 布里渊区积分采用以Γ点为中心的5×5×9 k点网格进行采样. 几何优化持续进行, 直至每个原子上的Hellmann-Feynman力小于0.2 eV•nm−1.
(Cheng, B.)
[1]
Chae, S.; Choi, S.; Kim, N.; Sung, J.; Cho, J. Angew. Chem. Int. Ed. 2020, 59, 110.

DOI

[2]
Shu, W.; Zeng, Z.; Qin, M.; Zhong, W.; Tuo, C.; Yang, J.; Ji, S.; Cheng, S.; Xie, J. Energy Storage Mater. 2025, 81, 104479.

[3]
Cheng, Z.; Jiang, H.; Zhang, X.; Cheng, F.; Wu, M.; Zhang, H. Adv. Funct. Mater. 2023, 33, 2301109.

DOI

[4]
Li, B.; Zhao, Y.; Gao, X.; Sun, Y.; Zhao, B.; Luo, Q.; Bao, X.; Gou, L.; Cui, Y.; Fan, X. Acta Chim. Sinica 2025, 83, 237 (in Chinese).

DOI

(李奔, 赵宇, 高欣, 孙雨涵, 赵宝雁, 罗巧梅, 鲍晓冰, 苟蕾, 崔艳华, 樊小勇, 化学学报, 2025, 83, 237.)

DOI

[5]
Wei, R.; Liu, X.; Tian, Y.; Huang, F.; Xu, S.; Zhang, J. J. Am. Ceram. Soc. 2023, 106, 330.

DOI

[6]
Li, J.; Wang, C.; Wang, R.; Zhang, C.; Li, G.; Davey, K.; Zhang, S.; Guo, Z. Chem. Soc. Rev. 2024, 53, 4154.

DOI

[7]
Wei, Z.-B.; Bao, M.-F.; Xu, S.-B.; Cheng, Y.; Chen, S.-J.; Lin, N.; Mao, A.-Q. Acta Chim. Sinica 2025, 83, 868 (in Chinese).

DOI

(韦正兵, 鲍梦凡, 徐世彪, 程怡, 陈诗洁, 林娜, 冒爱琴, 化学学报, 2025, 83, 868.)

DOI

[8]
Li, H.; Yamaguchi, T.; Matsumoto, S.; Hoshikawa, H.; Kumagai, T.; Okamoto, N. L.; Ichitsubo, T. Nat. Commun. 2020, 11, 1584.

DOI

[9]
Li, J.; Wang, C.; Ji, C.; Ma, Y.; Wang, R.; Zhang, S.; Hao, J.; Zhou, T.; Zhang, L.; Zhang, C.; Yi, T. Coord. Chem. Rev. 2024, 506, 215725.

DOI

[10]
Shi, S.; Sun, C.; Yin, X.; Shen, L.; Shi, Q.; Zhao, K.; Zhao, Y.; Zhang, J. Adv. Funct. Mater. 2020, 30, 1909283.

DOI

[11]
Guo, Y.; Huang, Z.; Hu, Y.; Li, J.; Xu, J. Acta Phys.-Chim. Sin. 2024, 40, 2311015.

[12]
Zhu, H.; Qiu, S.; Sun, M.; Jiang, T.; Wu, Q.; Peng, L.; Cheng, S.; Xie, J. Adv. Energy Mater. 2026, 16, e70821.

DOI

[13]
Chen, J.; Feng, W.; Zhao, W.; Shi, Z. J. Alloys Compd. 2022, 890, 161794.

DOI

[14]
Yang, F.; Gao, H.; Hao, J.; Zhang, S.; Li, P.; Liu, Y.; Chen, J.; Guo, Z. Adv. Funct. Mater. 2019, 29, 1808291.

DOI

[15]
Yang, Y.; Fu, W.; Lee, D. C.; Bell, C.; Drexler, M.; Ma, Z. F.; Magasinski, A.; Yushin, G.; Alamgir, F. M. Mater. Today Energy 2020, 16, 100410.

[16]
Hou, B.; Wang, Y.; Ning, Q.; Fan, C.; Xi, X.; Yang, X.; Wang, J.; Zhang, J.; Wang, X.; Wu, X. Nanoscale 2019, 11, 1304.

DOI

[17]
Han, Q.; Zhang, W.; Zhu, L.; Liu, M.; Xia, C.; Xie, L.; Qiu, X.; Xiao, Y.; Yi, L.; Cao, X. ACS Appl. Mater. Interfaces 2024, 16, 6033.

DOI

[18]
Guan, J.; Liu, M.; Zhu, L.; Wang, J.; Han, Q.; Yang, X.; Hua, W.; Xie, L.; Cao, X. Nano Res. 2024, 17, 5122.

DOI

[19]
Yan, Z.; Sun, Z.; Yue, K.; Li, A.; Liu, H.; Guo, Z.; Qian, L. Appl. Surf. Sci. 2021, 554, 149666.

DOI

[20]
Yan, Z.; Sun, Z.; Li, A.; Liu, H.; Guo, Z.; Zhao, L.; Feng, J.; Qian, L. Chem. Eng. J. 2022, 429, 132249.

DOI

[21]
Xu, H.; Zhao, L.; Liu, X.; Huang, Q.; Wang, Y.; Hou, C.; Hou, Y.; Wang, J.; Dang, F.; Zhang, J. Adv. Funct. Mater. 2020, 30, 2006188.

DOI

[22]
Yuan, Y.; Xi, J.; Zhang, T.; Wang, B.; Guo, S.; Huang, Y.; Yang, Q. Appl. Surf. Sci. 2023, 640, 158456.

DOI

[23]
Han, X.; Qin, Y.; Luo, J.; Zhang, F.; Lei, X. ACS Appl. Energy Mater. 2021, 4, 12631.

DOI

[24]
Wang, J.; Zhang, Z.; Zhang, X.; Yin, X.; Li, X.; Liu, X.; Kang, F.; Wei, B. Nano Energy 2017, 39, 647.

DOI

[25]
Song, R.; Zhao, M.; Wang, S.; Lu, Y.; Bao, X.; Luo, Q.; Gou, L.; Fan, X.; Li, D. Acta Chim. Sinica 2024, 82, 426 (in Chinese).

DOI

(宋瑞, 赵铭钦, 王帅, 卢垚, 鲍晓冰, 罗巧梅, 苟蕾, 樊小勇, 李东林, 化学学报, 2024, 82, 426.)

DOI

[26]
Zeng, Y.; Lu, X.; Zhang, S.; Luan, D.; Li, S.; Lou, X. Angew. Chem. Int. Ed. 2021, 60, 22189.

DOI

[27]
Chen, W.; Chang, S.; Yu, H.; Li, W.; Zhang, H.; Zhang, Z. Nanoscale 2021, 13, 17136.

DOI

[28]
He, M.; Davis, R.; Chartouni, D.; Johnson, M.; Abplanalp, M.; Troendle, P.; Suetterlin, R.-P. J. Power Sources 2022, 548, 232036.

DOI

[29]
Lim, C. Q. X.; Wang, T.; Ong, E. W. Y.; Tan, Z. K. Adv. Mater. Interfaces 2020, 7, 2000853.

DOI

[30]
Guo, Y.; Zhang, D.; Yang, Y.; Wang, Y.; Bai, Z.; Chu, P. K.; Luo, Y. Nanoscale 2021, 13, 4624.

DOI

[31]
Lin, X.; Ke, Y.; Peng, X.; He, C.; Zhao, X.; Xiao, X.; Lin, X.; Nan, J. J. Colloid Interface Sci. 2023, 634, 346.

DOI

[32]
Wang, X.; Na, Z.; Yin, D.; Wang, C.; Huang, G.; Wang, L. Energy Storage Mater. 2018, 12, 103.

[33]
Liang, S. S.; Kang, S. S.; Yang, D.; Hu, J. H. Acta Chim. Sinica 2022, 80, 1264 (in Chinese).

DOI

(梁世硕, 康树森, 杨东, 胡建华, 化学学报, 2022, 80, 1264.)

DOI

[34]
Li, F.; Gao, J.; He, Z.; Brandon, N.; Li, X.; Kong, L. Energy Storage Mater. 2022, 48, 20.

[35]
Liu, G.; Wang, N.; Qi, F.; Lu, X.; Liang, Y.; Sun, Z. Inorg. Chem. Front. 2023, 10, 699.

DOI

[36]
Wang, C.; Wan, J.; Li, J.; Zhang, L.; Wang, R.; Liu, Y.; Ma, Y.; Qin, Q.; Qian, M.; Li, H.; Zhang, C. J. Alloys Compd. 2024, 987, 174177.

DOI

[37]
Li, J.; Hu, Y.; Guo, Y.; Wang, C.; Huang, Z.; Luo, S.; Yan, S.; Qian, M.; Cheng, Y.; Ma, Y. J. Energy Storage 2024, 89, 111642.

DOI

[38]
Kim, Y. S.; Kim, M. C.; Moon, S. H.; Kim, H.; Park, K. W. Electrochim. Acta 2020, 341, 136045.

DOI

[39]
Li, Y.; Zhang, J.; Li, D.; Ding, J.; Liu, Y.; Cai, Q. ChemElectroChem 2019, 6, 5492.

DOI

[40]
Dong, C.; Guo, L.; He, Y.; Chen, C.; Qian, Y.; Chen, Y.; Xu, L. Energy Storage Mater. 2018, 15, 234.

[41]
Wang, J.; Wang, B.; Liu, X.; Wang, G.; Wang, H.; Bai, J. J. Colloid Interface Sci. 2019, 538, 187.

DOI

[42]
Li, Q.; Ma, J.; Wang, H.; Yang, X.; Yuan, R.; Chai, Y. Electrochim. Acta 2016, 213, 201.

DOI

[43]
Hu, Y.; Li, F.; Jiang, F.; Li, J.; Ma, Y.; Qin, Q.; Yan, S.; Luo, S.-H. J. Energy Storage 2025, 132, 117769.

DOI

[44]
Long, Z.; Dai, H.; Wu, C.; Li, Z.; Qiao, H.; Wang, K.; Wei, Q. Adv. Fiber Mater. 2024, 6, 297.

DOI

[45]
Shi, C.; Long, Z.; Wu, C.; Dai, H.; Li, Z.; Qiao, H.; Liu, K.; Fan, Q. H.; Wang, K. Small 2023, 19, 2303802.

DOI

文章导航

/