综述

双原子催化剂的创制与协同机理★

  • 戈楠 ,
  • 鲁统部 , *
展开
  • 天津理工大学新能源材料与低碳技术研究院、化学化工学院 新能源材料与低碳技术研究院、化学化工学院 天津 300384

★“纪念兰州大学化学学科创建80周年”专辑

戈楠, 天津理工大学化学化工学院2025级硕士研究生, 主要研究方向为半导体纳米材料的合成及其在光催化领域的应用.

鲁统部, 1988年兰州大学获学士学位, 1993年兰州大学获博士学位. 随后进入中山大学博士后流动站工作, 1995年出站后留校任教. 2000年晋升教授, 2016年入职天津理工大学. 目前主要研究方向为双原子催化剂与人工光合作用研究. 已发表论文500余篇, 获授权中国发明专利42项. 论文被他引26000余次, H-指数87, 入选爱思唯尔中国高被引学者和科睿唯安全球高被引学者. 出版《人工光合作用催化剂》专著. 以第三和第五完成人获国家自然科学二等奖2项, 以第一完成人获天津市自然科学一等奖2项.

收稿日期: 2026-06-19

  网络出版日期: 2026-09-03

基金资助

国家重点研发计划(2022YFA1502902)

国家自然科学基金(22531007)

Design and Synergistic Mechanism of Dual-Atom Catalysts★

  • Nan Ge ,
  • Tongbu Lu , *
Expand
  • Institute of New Energy Materials and Low-Carbon Technology, School of Chemistry and Chemical Engineering, Tianjin University of Technology, Tianjin 300384, China

★For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”

Received date: 2026-06-19

  Online published: 2026-09-03

Supported by

National Key R&D Program of China(2022YFA1502902)

National Natural Science Foundation of China(22531007)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

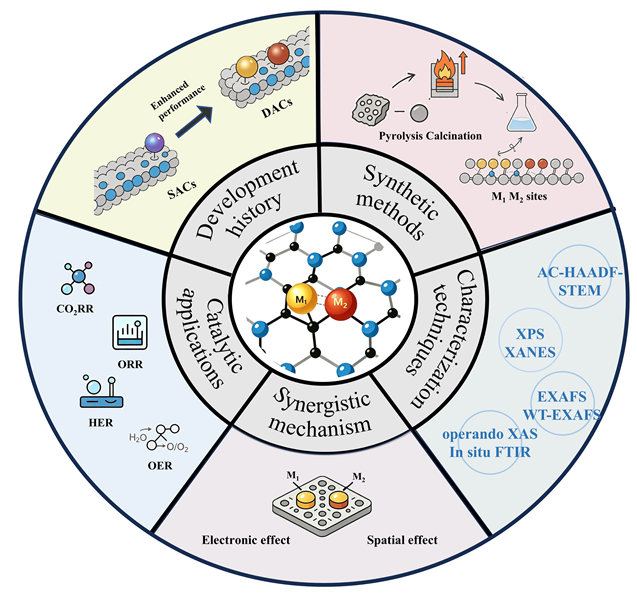
双原子催化剂由于双原子间的协同催化作用, 通常显示出比单原子催化剂更高的催化活性, 成为能源与催化领域新的研究热点. 本综述简要总结了双原子催化剂的发展历程、精准合成方法与表征技术、协同机理与催化应用. 首先梳理了双原子催化剂的发展历程, 随后总结了双原子催化剂的精准合成方法, 包括大环配体导向、双核金属配合物模板、“导航与定位”以及离子交换等合成方法. 进一步围绕双原子构型、元素分布、配位环境、电子结构及原位动态结构表征等方面介绍了双原子催化剂的主要表征技术, 从电子效应与空间效应二方面阐明了双原子协同提升催化活性的微观机制. 最后概述其在氧还原、二氧化碳还原、析氢、析氧等重要反应中的应用, 并对未来发展方向进行展望, 为双原子催化剂的理性设计、精准制备与性能优化提供参考.

本文引用格式

戈楠 , 鲁统部 . 双原子催化剂的创制与协同机理★[J]. 化学学报, 2026 , 84(8) : 1376 -1394 . DOI: 10.6023/A26060208

Abstract

Dual-atom catalysts (DACs), in which two metal atoms are anchored on a support through coordination interactions, have emerged as a new frontier in catalysis. Inheriting the advantages of single-atom catalysts (SACs), such as near 100% atom utilization and well-defined active sites, DACs also overcome the intrinsic limitations of SACs in complex reactions involving multi-electron transfer and multiple intermediates through synergistic interactions between dual metal sites. This synergy enables simultaneously optimizing the adsorption energies of different reaction intermediates, thereby breaking the scaling relations that often constrain SACs, and leading to markedly enhanced catalytic activity and selectivity. This review systematically summarizes recent progress in the development of precise synthetic strategies, characterization techniques, synergistic mechanisms, and catalytic applications of DACs. We first outline the development history of DACs over the past two decades, dividing it into three characteristic stages: conceptual exploration, rapid development, and application expansion. We then summarize state-of-the-art synthetic methods for precise construction of DACs with well-defined structures. For homogeneous DACs synthesis, macrocyclic ligand-directed synthesis enables the precise assembly of dual-atom sites with controlled metal-metal distances and coordination environments. In heterogeneous DACs synthesis, several effective strategies have been developed, including the dinuclear metal complex templating method, the photo-induced charge enrichment strategy, and the ion-exchange strategy etc., all of which enable the fabrication of DACs with high purity and tunable local structures. Following this, we introduce the main characterization techniques for DACs, with emphasis on the determination of bimetallic configurations, coordination environments, electronic structures, and in situ dynamic evolution under reaction conditions. Aberration-corrected scanning transmission electron microscopy provides direct visualization of atomic arrangements, while synchrotron-based X-ray absorption spectroscopy offers the information on local coordination geometry and oxidation states. More importantly, in situ/operando spectroscopic techniques enable real-time tracking of structural evolution during catalysis process, which is essential for understanding the real reaction mechanism. We further elucidate the mechanism of synergistic effects from both electronic and steric perspectives. The electronic effect involves charge transfer, orbital hybridization, and d-band center modulation between the two metal atoms, whereas the steric effect is governed by interatomic distance, bridging configuration, and local spatial confinement. These two effects are intimately coupled and collectively constitute the essential features that distinguish DACs from SACs. Finally, we overview their applications in oxygen reduction, CO2 reduction, hydrogen and oxygen evolution, and provide perspectives on remaining challenges and future opportunities, aiming to offer guidance for the rational design and practical applications of DACs in sustainable energy conversion.

1 引言

随着全球能源需求持续增长与温室气体过量排放引发的环境问题日益突出, 高效、稳定、低成本的新型催化材料已成为能源转化、绿色合成与环境治理领域的关键[1-3]. 近年来, 单原子催化剂(Single-Atom Catalysts, SACs)凭借近100%原子利用率、明确的活性位点结构以及可调的电子与配位环境, 在催化领域得到广泛研 究[4-9], 成为连接均相与多相催化的桥梁. 然而, 由于单原子催化剂仅含有单个催化中心[10-12], 对涉及多电子转移、多中间体参与的复杂反应存在催化活性不足、吸附能难以同步优化、催化活性与产物选择性受限等局 限[13-16]. 在此背景下, 双原子催化剂(Dual-Atom Catalysts, DACs)应运而生, 成为继单原子催化剂之后的新一代原子级分散催化体系.
双原子催化剂由两个邻近金属原子通过配位键或桥连原子稳定于配体或载体表面, 具有可精准调控的双原子间距与配位环境[17-19]. 双原子催化剂不仅继承了单原子催化剂的原子利用率高、活性位点明确等优势, 而且能通过双原子间的协同配位作用实现对中间体吸附、反应路径及产物选择性的调控[20-24], 能够打破单原子催化剂位点单一的局限, 在氧还原、二氧化碳还原、析氢、析氧、氮气还原等反应中展现出优异的催化活性与产物选择性[25-26]. 近年来, 双原子催化剂在精准合成方法、结构表征技术、协同机理与应用研究等方面均取得快速发展, 成为暨单原子催化之后催化领域最具潜力的研究方向之一. 然而, 双原子催化剂的发展仍面临诸多挑战: 在合成方面, 如何实现双金属位点的原子级精准构筑、避免团聚并保证双原子位点均一性, 仍是制约其性能提升与构效关系研究的核心问题; 在表征方面, 亟需借助先进原位表征技术揭示双原子位点的动态演变与反应机制; 在机理方面, 双原子间的配位协同、电子效应与空间效应的协同规律、构效关系等仍需系统阐明; 在应用方面, 双原子催化剂的宏量制备与工业化应用仍有待突破.
基于此, 本文系统综述了双原子催化剂的发展历程、精准合成方法、结构表征技术、协同机理及其在能源催化领域的应用进展, 重点梳理了双原子均相与多相催化剂的可控合成方法, 总结了双原子催化剂结构的主要表征技术, 阐明了双原子协同提升催化活性的微观机制, 并展望未来面临的挑战与发展机遇, 旨在为双原子催化剂的理性设计、精准合成与应用提供参考.

2 双原子催化剂的发展历程

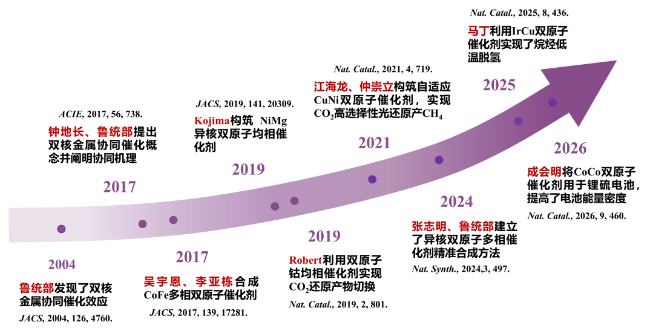
双原子催化剂的发展得益于仿生催化、单原子催化研究的逐步成熟、以及高时空分辨表征技术的进步. 借鉴生物酶双金属活性中心的协同机制, 同时依托单原子催化剂的原子级构筑策略, 双原子催化体系在过去十余年的发展中逐步完善. 图1概括了双原子催化剂的主要发展节点.
图1 双原子催化剂的发展历程

Figure 1 Timeline of dual-atom catalysts development

第一阶段: 探索起步阶段(2004 ~ 2016)
双原子协同催化效应最早在均相催化剂中得到验证. 2004年, 鲁统部等[27]报道了一例大环穴醚双核铜配合物, 发现该配合物在室温下能够高效催化断裂乙腈 C—C键, 生成氰根桥联产物和甲醇. 配合物中的两个Cu(II)离子间距为0.516 nm, 在催化断裂乙腈C—C键过程中, 一个Cu首先与乙腈的氮配位, 另一个Cu与乙腈碳的π轨道发生相互作用, 使碳原子的部分电子流向Cu, 缺电子的碳原子与水分子发生亲核反应, 通过SN2协同催化过程, 生成氰根桥联的双核铜配合物与甲醇. 这一发现表明, 通过距离合适的双原子Cu的协同配位作用, 可实现乙腈稳定C—C键常温常压下的高效断裂, 为后续双原子协同催化研究提供了原始思路.
第二阶段: 快速发展阶段(2017 ~ 2023)
2017年, 双原子协同催化被应用于光催化CO2还原. 鲁统部等[28]提出双核金属协同催化概念并阐明了双金属协同机理. 他们设计合成了大环穴醚双核钴(II)配合物均相催化剂. 在含水乙腈中、可见光照射下, 双核钴配合物可将CO2高效还原为CO, 转化数(TON)为16896, 产物选择性98%. 相同反应条件下, 结构类似的单核Co配合物其TON仅为1600, 产物选择性85%. 密度泛函理论(density functional theory, DFT)计算表明: 双原子Co位点可同时与CO2及COOH中间体发生配位作用, 其中一个Co位点接受电子并转移给结合的CO2分子, 另一个Co位点作为路易斯酸位点辅助COOH中间体的C—OH键断裂, 双原子Co协同催化作用将CO2还原决速步骤的反应能垒从单原子Co的81.67 kJ•mol-1降至双原子Co的55.19 kJ•mol-1.
同年, 双原子多相催化剂也迎来突破. 李亚栋等[29]采用吸附法在ZIF‑8孔道中同时引入Fe和Co, 经高温热解后获得了氮掺杂碳负载的Fe-Co双原子催化剂. 该催化剂在酸性氧还原反应中的半波电位为0.863 V, 优于商业Pt/C(0.858 V), 且具有较好的循环稳定性. DFT计算表明, Fe-Co双位点与O-O的协同配位作用将O—O键断裂的能垒降至0.25 eV, 低于单Fe位点的0.65 eV.
双原子协同催化效应的发现引起国内外研究者们的广泛兴趣. 2019年, Kojima等[30]设计了一种带有吡啶侧臂的Ni(II)配合物. 该侧臂可以作为“抓手”捕获溶液中的Mg2+离子, 使其恰好位于Ni中心的第二配位层. 在Mg2+存在下, 该体系光催化CO2还原为CO的量子效率达到11.1%, 是当时Ni基催化剂的最高值; 即使在5%的低CO2浓度下, 依然保持较高的催化活性. 机理研究表明, Mg2+作为路易斯酸与Ni-CO2加合物中的氧原子发生配位作用, 从而促进了C—O键的断裂.
同年, Robert等[31]报道了一种由双四联吡啶配体桥联两个Co中心形成的双原子钴均相催化剂. 通过向反应体系中加入苯酚, CO2还原的主要产物从甲酸(TON 821)转变为CO(TON 829). 原位红外光谱、电化学和DFT计算结果表明: 双原子Co位点以“三明治”方式桥联CO2(C与一个Co配位, O与另一个Co配位); 在酸性条件下发生C—OH断裂生成CO, 在碱性条件下则先发生异构化(Co‑CO2→Co‑OCO), 随后C质子化生成甲酸盐. 这项工作表明, 双金属位点可以通过调节溶液的酸碱性改变反应路径, 并形成不同产物.
2021年, 仲崇立等[32]在MOF孔道中构建了动态自适应的双金属催化位点. 他们在MOF‑808的Zr6簇上接枝柔性EDTA, 同时螯合Cu²⁺和Ni²⁺, 构建了锚定于MOF孔道内的Cu/Ni双金属位点. 从头算分子动力学(ab initio molecular dynamics, AIMD)模拟显示, 室温下Cu—Ni距离在0.425 至0.504 nm之间波动, 四个配位N原子的二面角也在12°至90°范围内变化. 这种柔性使得双金属位点能够针对不同反应中间体(如*COOH、*CO、*H3CO、*CH3)自动调整空间构型, 从而对每一个中间体都给出最佳的稳定化作用. 在光催化CO2还原为CH4的反应中, 该MOF催化剂对CH4的电子选择性达到 99.4%, 产物选择性为97.5%, 产率为158.7 μmol•g-1•h-1. 相比之下, 固定距离的物理混合Cu‑MOF和Ni‑MOF则性能较低. 这一工作表明, 对于涉及多步中间体的复杂反应, 具有一定自由度的动态结构的双原子位点可能比刚性双原子位点更具优势.
这一阶段, 研究者不再仅仅追求将“双金属原子结合一起”, 而是开始关注如何放置、放置的环境是否可调、以及这种放置能否适应多步反应中中间体的变化. 这种从静态结构向动态功能的转变, 为后续DACs在更苛刻条件下的应用奠定了理论基础.
第三阶段: 应用拓展阶段(2024 ~ 2026)
尽管上述工作展示了DACs的卓越性能, 但传统的高温热解法合成的双原子多相催化剂常包含单原子、双原子、团簇和纳米颗粒等多种成分, 双原子多相催化剂的纯度较低, 特别是异核双原子多相催化剂的纯度更低. 2024年, 张志明、鲁统部等[33]提出了一种光生电荷富集诱导合成策略, 突破了异核双原子多相催化剂精准合成的难题. 他们先在石墨相氮化碳上负载第一种金属(M1)单原子位点, 光激发下, 光生空穴被加入的异丙醇湮灭, 多余的光生电子在M1位点富集, 从而吸引并还原溶液中的第二种金属(M2)离子在第一种金属M1位点沉积, 原位形成M1M2异核双原子催化剂. 该方法操作简便, 可放大至公斤级甚至吨级宏量合成, 为双原子多相催化剂的精准和宏量合成提供了一条简单可行的路径.
双原子催化剂除在光、电催化领域显示出高效的催化反应性能外, 研究者还将其应用拓展至热催化和储能电池研究领域. 2025年, 马丁等[34]制备了以纳米金刚石@石墨烯为载体的IrCu双原子多相催化剂, 在正丁烷低温脱氢反应中表现出优异的催化活性. 450 ℃下, 正丁烷脱氢反应周转频率(TOF)为2.45 s-1, 是Ir单原子多相催化剂的6.3倍, 丁烯选择性为98%. 2026年, 成会明 等[35]将Co双原子多相催化剂引入Li-S和Li-O2电池. 在上述电池中, 原位产生的Li2S2和Li2O2等固态中间体为绝缘体, 覆盖电极后会切断电子传导路径, 导致电池性能下降. 通过对351种DACs进行系统DFT计算, 他们发现同核DACs(由两个相同的原子组成[36], 如CoCo)因其对称的πM*轨道能与Li2S2的σS*轨道对称性匹配而发生电子交换, 从而将绝缘的Li2S2转变为导体(费米能级附近电子占比从0.2%提升至15%), 大幅提高了电池的存储性能. 基于CoCo‑N6的Li‑S软包电池循环稳定性提升, 能量密度达到459 Wh•kg-1.

3 双原子催化剂的精准合成方法

在双原子催化剂中, 相邻双原子间的协同效应是提升催化性能的关键. 而要深入解析双原子协同机制, 首先需要获得高纯度双原子催化剂. 然而, 现有的双原子多相催化剂合成方法通常采用热解金属离子与载体混合物的方式获得, 合成的催化剂中通常含有单原子、双原子和纳米颗粒等多种成分[37], 难以获得高纯度的双原子多相催化剂. 导致双原子多相催化剂的构效关系不明确. 基于上述挑战, 近年来研究者们发展了多种双原子催化剂的精准合成策略. 根据催化体系的不同, 这些方法主要分为双原子均相与多相催化剂的精准合成[38].

3.1 双原子均相催化剂的精准合成

双原子均相催化剂指在水相或有机相能够溶解, 与反应物处于同一相态的双原子催化剂, 其合成主要依赖有机配体的配位导向作用. 利用有机配体的配位作用和空间限域效应, 在溶液相中完成双金属位点的配对, 从源头上保证了结构的准确性. 而大环配体导向合成是实现双原子均相催化剂结构精准可控的重要方法之一. 该策略的核心在于预先设计并合成具有两个独立金属配位空腔的大环有机配体, 利用配位作用和空间限域效应, 将两个金属离子分别锚定于配体的特定位置, 从而获得结构明确、金属间距离可控的双核金属配合物[39]. 该类催化剂保持了单原子催化剂原子利用率高的优点, 同时因双金属中心的协同作用而展现出更高的催化性能[40-41].
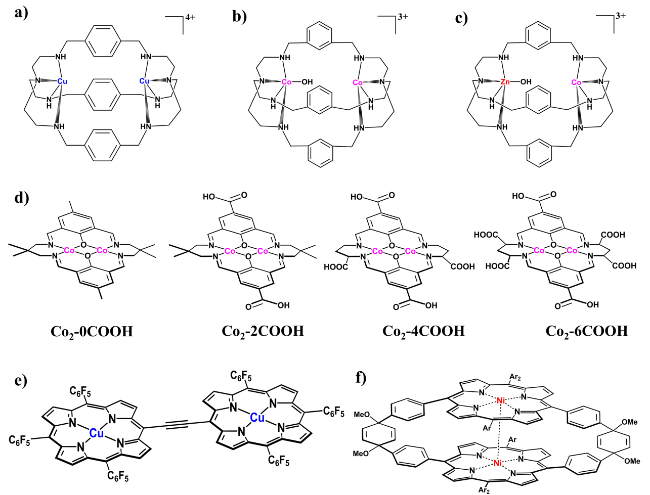
2004年, 鲁统部等[27]利用N-杂环穴醚配体的配位导向作用精准合成了双核铜配合物[Cu2L1](ClO4)4(图2a), 单晶X射线衍射(XRD)证实两个Cu(II)离子被分别限定于穴醚配体的两个端基空腔中, Cu···Cu距离为0.516 nm. 该配合物可在室温下高效活化断裂乙腈的 C—C键, 为后续双原子协同催化研究奠定了基础. 在此基础上, 钟地长、鲁统部等[28]采用结构类似的N-杂环穴醚配体L2, 合成了双核钴配合物[Co2(OH)L2](ClO4)3 (图2b), Co···Co距离为0.579 nm. 该配合物在可见光驱动下可将CO2高选择性地还原为CO, TON达16896, 远优于相应的单核钴配合物, 并首次明确提出“双核金属协同催化(DMSC)”的概念. 为进一步验证DMSC效应, 该团队[42]通过理性设计, 以Zn(II)替换上述双核Co配合物中的一个Co(II), 成功合成了异核(两个金属原子为不同元素, 如CoZn)双金属配合物[CoZn(OH)L2](ClO4)3 (图2c). 由于Zn(II)对*COOH中间体中OH-具有更强的亲和力, 使得CO2还原为CO的TON进一步提升至65000, TOF达1.8 s-1.
图2 基于大环配体导向策略构筑的典型双原子均相催化剂的分子结构

Figure 2 Molecular structures of representative homogeneous DACs constructed via macrocyclic ligand-directed synthetic strategy

除了笼状穴醚, 平面型Robson大环同样适用于精准合成双原子均相催化剂. 钟地长、鲁统部等[43]基于Robson型席夫碱大环配体, 设计并合成了四个双核Co(II)配合物(Co2-nCOOH, n=0, 2, 4, 6)(图2d), 其金属间距为0.31 nm. 通过在大环骨架上引入不同数量的羧基(-COOH, n=0, 2, 4, 6), 可系统调节催化中心的质子中继能力. 光催化CO2还原实验表明, 其CO产率随羧基数目的增加呈线性提高, 含六个羧基的配合物Co2-6COOH的TON高达10294, 分别是n=4、2、0配合物的1.8、3.4和7.8倍. DFT计算证实, 羧基作为分子内质子中继站, 显著降低了决速步(C—OH键断裂)的能垒.
卟啉作为经典的大环配体, 同样可作为构筑双原子均相催化剂的重要平台. 尽管卟啉大环自身仅能提供一个配位空腔, 难以直接锚定两个金属离子, 但通过共价连接两个金属卟啉单元, 可形成具有双金属中心的二聚体结构, 从而实现分子内的电子传输与协同催化. 例如, Chang等[40]利用炔基将两个Cu卟啉单元在meso位直接共价连接, 合成了双核Cu卟啉催化剂(图2e). 单晶XRD确认两个Cu中心均采取平面四方配位(Cu-N4)结构, 二面角仅为12°, 桥连炔基使两个金属中心之间能够进行有效的电子传输. 这一结构将析氢反应(HER)过程中的电子转移路径由分子间转变为分子内, 催化活性显著高于单核类似物. 类似地, Jökel等[44]将两个金属卟啉单元通过醌型结构的有机连接子桥连, 形成共面大环(图2f). 不仅固定了Ni-Ni距离(0.74 nm), 还作为可逆电子储库, 在还原时储存电子并在催化循环中释放, 从而显著提升了HER性能. 这些工作展示了以卟啉大环为结构基元、通过共价连接构建双原子均相催化剂的可行性.
上述策略为双原子均相催化剂的精准构筑提供了有效途径. 尽管均相分子体系在机理研究方面具有独特优势, 但其分离回收困难等固有缺陷限制了其实际应用, 这也促使研究者将目光转向双原子多相催化剂的研究.

3.2 双原子多相催化剂的精准合成

与双原子均相催化剂不同, 双原子多相催化剂是将双金属位点锚定于碳材料、金属氧化物、金属硫化物、MXene等载体表面形成的催化剂. 传统的热解法在加热过程中不可避免地会造成金属团聚, 合成的双原子催化剂中常含有单原子、双原子和纳米颗粒等多种成分. 为提高双原子多相催化剂的纯度, 人们发展出双核金属配合物模板合成、“导航与定位”合成以及离子交换等精准合成双原子多相催化剂的方法.
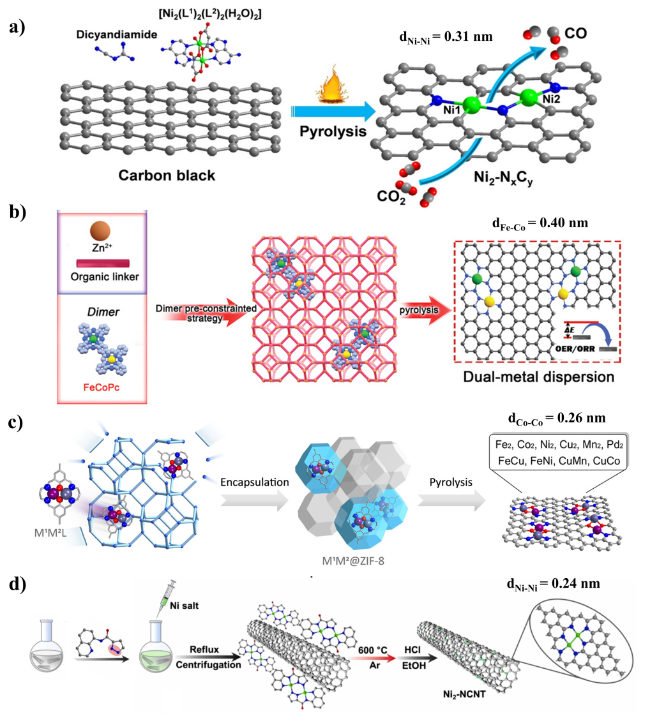
双核金属配合物模板合成策略以预先合成的、结构明确的双核金属配合物为前驱体, 将其负载于碳载体或封装于金属有机框架(MOFs)[45]或共价有机框架(COFs)多孔材料中. 由于有机配体的配位稳定作用, 高温热解过程中配合物中的双金属位点能够以原子对的方式转移至载体表面, 从而获得高纯度双原子多相催化剂. 例如, 钟地长等[46]以腺嘌呤和丙二酸桥联的双核镍配合物为前驱体, 与碳黑和双氰胺在700~900 ℃下共热解, 通过调节热解温度改变了Ni位点的N/C配位环境, 获得了三种Ni2双原子催化剂(Ni2-N7、Ni2-N5C2、 Ni2-N3C4)(图3a), 其Ni-Ni间距约0.31 nm. Ding等[47]预先合成了双膦配体配位的Ni2(dppm)2Cl3双核金属配合物作为前驱体, 将其与氮掺杂碳载体混合后热解, 热解过程中配体被去除, Ni2双原子对被载体上的氮原子锚定, 形成Ni2-N6双原子多相催化剂, 两个Ni原子通过桥氮连接, 间距为0.24 nm.
图3 双核金属配合物模板合成策略. (a) Ni2-NxCy DACs[46]; (b) FeCo-NC DACs[48]; (c) M1M2-NC DACs[49]; (d) Ni2-NCNT DAC[56]

Figure 3 Template strategy of heterogeneous DACs using dinuclear metal complexes as a precursor. (a) Ni2-NxCy DACs[46]; (b) FeCo-NC DACs[48]; (c) M1M2-NC DACs[49]; (d) Ni2-NCNT DAC[56]

为防止热解过程中金属团聚, 可将双核配合物封装于MOFs或COFs多孔材料中. 例如, Liu等[48]将双核酞菁FeCoPc配合物封装于ZIF-8中, 经高温热解得到相邻FeCoN8双原子多相催化剂(图3b); Fu等[41]将Robson型双核Co配合物封装于ZIF-8中, 经高温热解后得到Co2-N4O2双原子催化剂, Co-Co间距约0.26 nm(图3c); Zhang等[49]进一步证明了该策略的通用性, 利用Robson型双核配合物M1M2L为前驱体, 成功制备了Fe2、Co2、Ni2、Cu2、Mn2、Pd2六种同核DACs以及Fe-Cu、Fe-Ni、Cu-Mn、Cu-Co四种异核DACs(图3c). 此外, MOFs也可作为模板, 通过将金属离子引入其孔道后热解制备DACs[50-54]. 例如, Jin等[55]通过在ZIF-8中分步引入Mo和Fe, 经热解得到Mo-Fe双原子多相催化剂. 由于金属离子缺乏有机配体的束缚作用, 该法合成的双原子多相催化剂的纯度相对较低.
除借助多孔材料封装外, 在碳载体表面原位生成双核配合物后直接热解, 也可获得高纯度多相DACs. 鲁统部等[56]将配体与碳纳米管(CNT)混合后加入镍盐, 使双核镍配合物原位锚定于CNT表面, 再与双氰胺在600 ℃下共热解, 得到Ni2双原子多相催化剂(Ni2-NCNT, 图3d), 其中双原子对纯度大于90%, Ni-Ni间距约0.24 nm. Chen等[57]采用三唑桥连的Ni2L2配合物负载于氧化碳纳米管上, 经500 ℃热解得到吡咯氮配位的Ni2双原子多相催化剂.
近年来, 利用光生电子在金属位点的富集效应, 发展出一种“导航与定位”合成异核双原子多相催化剂的策略. 其主要步骤为: 先将第一种金属(M1)以单原子形式锚定于光敏载体(如石墨相氮化碳)上; 光照下, 光生空穴被电子牺牲剂湮灭, 光生电子则在M1处积累, 形成负电荷中心, 从而吸引并还原溶液中的第二种金属离子(M2n+), 使其原位锚定于M1附近, 最终形成M1M2异核双原子多相催化剂. 在这一过程中, 光生电子的空间富集效应起到了“导航与定位”作用, 而M1位点则充当了M2的成核模板.
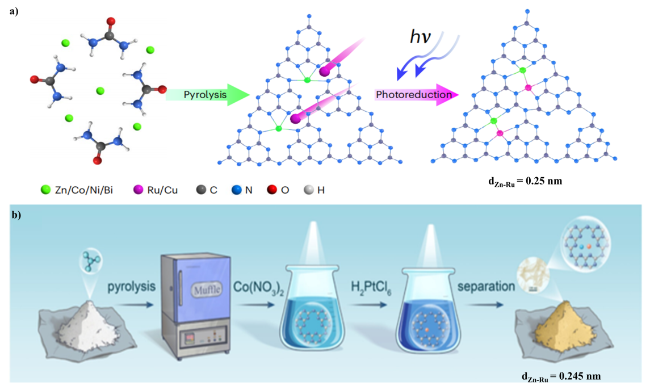
2024年, 张志明、鲁统部等[33]率先报道了该策略. 他们以尿素和醋酸锌为原料, 通过高温煅烧制备了Zn-PCN单原子催化剂. 将Zn-PCN分散于含有RuCl3的水溶液中, 加入异丙醇作为空穴湮灭剂. 光照激发PCN产生光生电子和空穴, 异丙醇迅速消耗光生空穴, 使得光生电子在Zn位点处富集. 富集的电子吸引并还原Ru3+离子, 使其沉积于Zn位点附近, 成功合成了高纯度ZnRu-PCN异核双原子催化剂(双原子对纯度大于80%, Zn-Ru间距为0.25 nm)(图4a). 该方法操作简便, 可通过调节光照时间、金属盐浓度等参数精确控制双原子的形成. 更重要的是, 该策略具有优异的普适性, 通过改变第一金属(Zn、Ni、Co)和第二金属(Ru、Cu), 成功制备了ZnRu、NiRu、ZnCu、CoCu、NiCu及BiCu-PCN等一系列异核双原子多相催化剂, 并可放大至200 g规模. 基于这一原理, Zhu等[58]以g-C3N4为载体, 先合成Co单原子催化剂. 光照下, 光生电子在Co位点积累, 吸引并还原Pt4+离子, 精准构筑了高纯度PtCo双原子多相催化剂(Pt-Co间距为0.245 nm)(图4b), 该催化剂在氨硼烷水解产氢中表现出优异的活性和稳定性. 光生电荷富集诱导合成策略巧妙地将光催化应用于双原子多相催化剂的精准合成, 利用光生电子的富集效应实现了异核双原子位点的精准构筑, 为双原子催化剂的温和、精准、规模化制备提供了新途径.
图4 光生电荷富集诱导策略合成过程. (a) M1M2-PCN DAC[33]; (b) PtCo-DAC[58]

Figure 4 Synthetic process of the photoinduced charge enrichment strategy. (a) M1M2-PCN DAC[33]; (b) PtCo-DAC[58]

离子交换策略通过离子交换将外来金属原子引入载体晶格的特定阳离子位点或表面官能团位点, 形成双原子催化剂. 该策略的关键在于载体需提供可置换的晶格位点或可电离的官能团, 且交换过程具备选择性或自限性, 从而在温和条件下实现双原子催化剂的精准构筑. Liu等[59]利用六方钙钛矿SrMnO3中Mn晶格位的可置换性, 将SrMnO3浸入IrCl4溶液, Ir4+选择性地取代Mn4+进入晶格, 且交换过程具有自限性, 最终自动终止于Ir∶Mn≈1∶1的Ir-Mn双原子催化剂. Hai等[60]以聚合氮化碳(PCN)为载体, 利用其周期性分布的N-H基团作为可交换位点. 在120 ℃的甲酰胺溶液中, Cu2+与N-H中的H⁺发生离子交换, 形成稳定的N-Cu-N配位结构, 经500 ℃惰性气氛热处理后, 得到高密度的Cu双原子催化剂, Cu-Cu间距约为0.4 nm. 无论是通过晶格阳离子交换还是表面官能团质子交换, 离子交换策略均能在温和条件下实现双原子位点的精准构筑, 为设计结构明确的双原子多相催化剂提供了重要方法.
综上所述, 上述四种合成策略在锚定机制、调控精度、适用范围及结构可控性等方面各具特点. 为便于系统比较, 表1从合成策略的调控精度、优势和不足等方面对其进行归纳对比.
表1 双金属催化剂的主要合成策略比较

Table 1 A comparison of main synthetic strategies for DACs

合成策略 锚定/配对机制 调控精度 主要优势 主要局限
大环配体导向合成 利用大环配体的配位空腔或桥联结构锚定, 通过配位导向作用锚定双金属中心 高
(通过配体结构设计实现精确调控)
可精准调控双金属间距、双原子均相催化剂纯度高 仅适用于双原子均相催化剂的合成
双核金属配合物模板合成 利用双核金属配合物前驱体稳定双金属位点 较高
(由前驱体结构决定, 热解后略有变化)
适用范围广 双原子多相催化剂纯度不可控
“导航与定位”合成 光生电子富集诱导金属离子定向迁移与配对 高 可实现异核双原子多相催化剂的快速和宏量合成 仅适用于含空配位点的光敏半导体载体(氮化碳等)
离子交换 置换晶格内部特定金属位点 较低
(由载体固有结构决定, 难以精确调控)
合成工艺简便, 规模化潜力高 适用金属种类较窄, 金属间距不可调

4 双原子催化剂表征技术

从原子层面对双原子催化剂的结构进行表征, 明确其原子排布方式、局部配位结构与电子态特征, 是理解催化剂构效关系的前提[61]. 双原子均相催化剂的结构可通过传统的配合物表征技术, 如X-射线单晶衍射、电喷雾质谱、核磁共振氢谱等加以确证. 双原子多相催化剂结构的表征比较复杂, 不仅需要验证金属的原子级分散状态, 还需精准判定双原子催化中心的结构、配位构型[62]、电子相互作用以及反应过程中的动态演变. 因此, 双原子多相催化剂的结构需要结合多种测试方法进行相互佐证[63]. 本节简要总结近年来双原子多相催化剂的主要表征技术.

4.1 原子构型、空间分布与元素分析

原子构型与空间分布是区分双原子、单原子以及金属纳米颗粒最直观的结构依据, 也是理解双原子协同催化机制的基础. 球差校正高角环形暗场扫描透射电子显微术(AC-HAADF-STEM)能够在原子尺度上直接成像, 为双原子空间构型的精准判定提供直观证据. 但是仅凭电镜图像中亮点的成对出现并不足以完全确认异核双原子结构, 还需要结合原子分辨的能量损失谱进一步确证[33].
AC-HAADF-STEM凭借其亚原子级别的结构分辨能力, 已成为确定双原子活性位点的最主要的表征手段之一[64]. 该技术的衬度与原子序数的平方成正比(Z 2衬度), 所以负载在碳、氮等轻元素载体上的过渡金属原子会呈现为清晰的亮斑. 对于双原子催化剂而言, 可以在原子分辨率下直接观察到两个紧邻亮点构成的“哑铃型”结构.
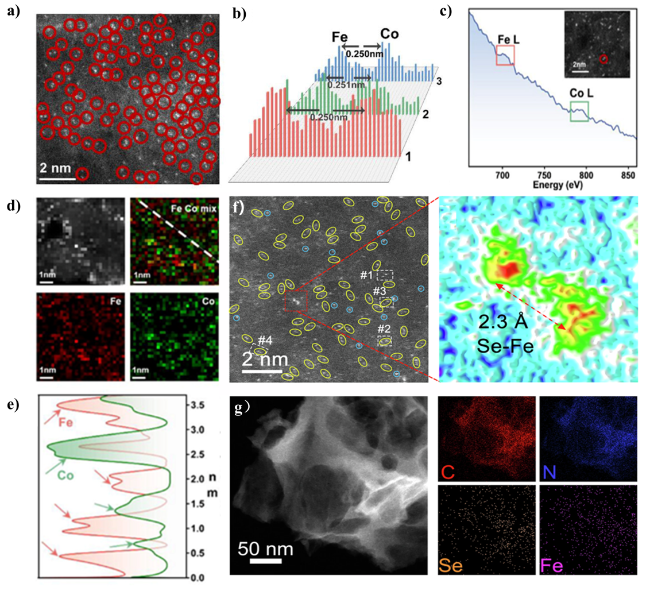
Wang等[65]合成了FeCo异核双原子多相催化剂. 其AC-HAADF-STEM图像(图5a)显示, 碳载体上均匀分散着大量明亮的金属原子点, 其中大部分以成对形式存在, 呈现出清晰的哑铃状结构. 对其中一对亮点放大后测量, 得到Fe与Co原子间距约为0.25 nm(图5b). 但仅依靠单张电镜图无法完全排除随机分布造成的“假性邻近”, 尤其在金属负载量较高时, 单原子偶然靠近的概率会明显上升. 因此, 需要进行大范围的统计分析, 通过对大量亮点对进行间距测量和统计, 发现Fe-Co间距主要集中在0.25 nm附近, 形成一个明显的特征峰, 与DFT优化的FeCoN6结构中的Fe—Co键长相吻合. 双原子对的占比为69%. 为进一步确认成对亮点属于不同金属元素, 原子分辨的电子能量损失谱(EELS)与能谱线扫(EDS)成为关键佐证. 在AC-HAADF-STEM图上选取典型的一对亮点对进行EELS点测试, 图5c清晰地显示该位置同时存在Fe和Co的特征信号, 直接证实了这一亮点对是由一个Fe原子和一个Co原子构成的异核双原子. 原子分辨率的EDS面扫(图5d)显示Fe(红色)和Co(绿色)的信号在空间上高度重叠, 沿白色虚线提取的线扫强度分布曲线(图5e)也表明Fe和Co的信号峰在相同位置出现, 进一步验证了Fe-Co异核双原子对的精准构建.
图5 FeCo双原子催化剂[65]. (a) AC-HAADF-STEM图像; (b)铁原子与钴原子间的距离; (c)从图(a)红圈位置采集的EELS点扫谱图; (d) Fe、Co及混合元素的EDS元素分布图; (e)图(d)中白虚线所示处Fe与Co的对应强度分布曲线. SeFe-C2N双原子催化剂[66]. (f) AC-HAADF-STEM图像及其局部放大图; (g) STEM-EDS元素面扫

Figure 5 FeCo dual-atom catalyst[65]. (a) AC-HAADF-STEM image; (b) Interatomic distance between Fe and Co atoms; (c) EELS point spectra acquired from the red circle in panel (a); (d) EDS elemental mapping of Fe, Co and overlapping elements; (e) Intensity profiles of Fe and Co along the white dashed line in panel (d). SeFe-C2N dual-atom catalyst[66]. (f) AC-HAADF-STEM image and its magnified view; (g) STEM-EDS elemental mapping

类似地, Wang等[66]合成了SeFe-C2N双原子催化剂. AC-HAADF-STEM图像(图5f)显示, 金属亮点均匀分散在C2N载体上, 其中大部分亮点以相邻成对形式存在(黄圈), 少量为孤立单原子(蓝圈). 对其中一对亮点放大后测量, Se与Fe原子间距约为0.23 nm, 强度分布曲线进一步确认了两个亮斑的间距约为0.22 nm. STEM-EDS元素面扫(图5g)显示C、N、Se、Fe在整个碳基体中均匀分布, 没有发生Se或Fe的局部团聚. 统计结果表明, 双原子对占全部金属物种的比例高达82%, 表明该合成策略对异核双原子多相催化剂具有高选择性.
上述结果共同证实了FeCo和SeFe异核双原子催化剂的成功构建及其在载体中的均匀分布. 由此可见, AC-HAADF-STEM原子成像、原子间距统计、EELS元素识别与EDS元素分布的多技术联用, 能够相对严谨地表征双原子催化剂的原子构型与空间分布, 已成为双原子多相催化剂结构确证的标准范式.

4.2 局部配位环境与电子结构

双原子催化剂的催化性能与其活性位点的局部配位环境[67]及电子状态[46]密切相关. 由于两个金属原子的原子序数往往相近, 常规的X射线吸收谱(X-ray absorption spectroscopy, XAS)难以区分不同背散射原子的贡献, 为配位结构的精确解析带来了挑战. X射线吸收近边结构(X-ray absorption near-edge structure, XANES)可定性表征金属中心的氧化价态与轨道配位特征, 扩展X射线吸收精细结构(extended X-ray absorption fine structure, EXAFS)能够定量获取配位数、原子键长等几何结构参数; 而小波变换EXAFS(wavelet transform EXAFS, WT-EXAFS)作为EXAFS的高级二维解析手段, 可通过构建R-k二维特征图谱, 依托不同金属原子独特的波矢依赖背散射指纹, 有效拆分异核双金属体系的重叠配位信号, 弥补了传统一维FT-EXAFS的解析缺陷.
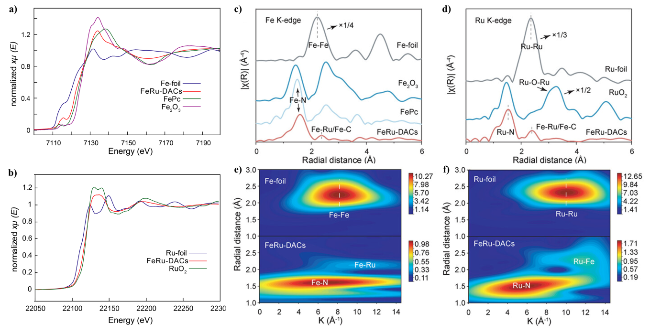
近年来, 结合X射线光电子能谱(X-ray photoelectron spectroscopy, XPS)、XANES、EXAFS、WT-EXAFS以及DFT计算等多技术联用, 已成为解析双原子位点配位环境和电子状态的有效手段. Yu等[68]从“电子缓冲”思路出发, 设计了FeRu双原子多相催化剂(FeRu-DACs), 其中Ru作为辅助位点调节Fe中心的电子密度, 以减缓Fe—N键在反应过程中的伸长. XPS结果显示, 与Fe-N-C相比, FeRu-DACs中Fe 2p结合能负移, 表明Ru的引入增加了Fe中心的电子密度; XANES进一步证实Fe的氧化态降低, 且白线峰变窄, 反映出Fe与Ru之间存在较强的电子耦合(图6a, 6b). EXAFS定量拟合表明(图6c, 6d), Fe的第一配位壳层为Fe-N4(键长约0.17 nm), 第二壳层存在Fe-Ru散射路径(键长约0.23 nm); Ru侧对应Ru-N4和Ru-Fe配位. 为了区分Fe-N与Fe-Ru的背散射信号, 采用WT-EXAFS有效分离了二者的贡献, 排除了金属团簇的存在(图6e, 6f). 结合DFT计算, FeRu-DACs的d带中心较Fe-N-C降低0.27 eV, 积分晶体轨道哈密顿布居(integrated crystal orbital Hamilton population, ICOHP)分析显示OH*吸附强度适度减弱, 与XPS和XANES观察到的电子密度变化一致. 上述表征共同揭示了Ru作为电子缓冲位点的机制: 通过动态调节Fe中心的电子密度波动, 抑制Fe—N键在催化反应过程中的拉长, 从而同时提升了催化活性和稳定性.
图6 FeRu双原子催化剂[68]. (a, b) 归一化Fe (a)和Ru (b) K-edge XANES谱; (c, d) Fe和Ru K-edge EXAFS傅里叶变换谱; (e, f) Fe和Ru K-edge的小波变换谱图

Figure 6 FeRu dual-atom catalyst[68]. (a, b) Normalized Fe (a) and Ru (b) K-edge XANES spectra; (c, d) Fourier-transformed EXAFS for Fe (c) and Ru (d) K-edge; (e, f) Wavelet transform plots for Fe (e) and Ru (f) K-edge

综上所述, XPS与XANES联用可揭示电荷转移方向和价态变化, EXAFS定量拟合可获得精确的配位参数, WT-EXAFS可解决原子序数相近时背散射信号重叠的难题, 而理论计算则从电子结构层面提供了机理解释. 这项工作展示了多种表征技术协同使用在解析双原子催化剂构效关系中的关键作用.

4.3 原位/动态表征技术

催化反应是一个动态过程, 常规静态表征技术只能反映催化剂始态和终态的结构, 难以捕捉反应发生时活性位点的真实构型、价态变化及中间体吸附行为. Operando XAS与In situ FTIR等原位表征技术可在反应工况下, 实时追踪催化剂的结构演变与中间体演化, 尤其对于双原子催化剂, 能够揭示双金属位点如何协同驱动反应路径的转变, 例如, 避开高能垒的反应路径、调控关键中间体在不同金属位点间的转移等. 这些信息是建立动态构效关系、理解双原子协同催化真实机理的关键.
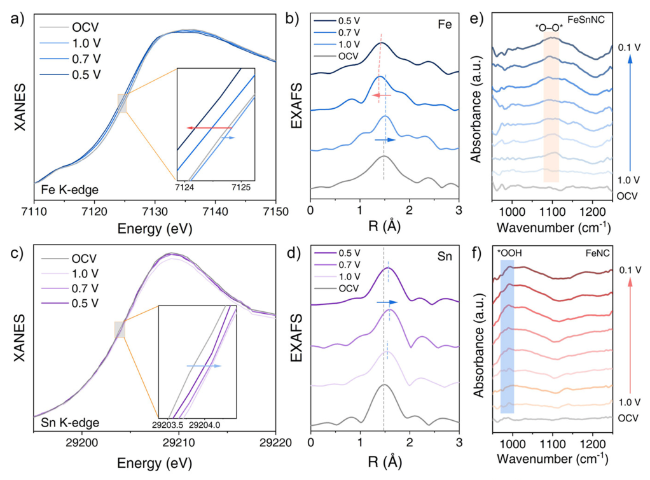
Zhang等[69]采用operando XAS与In situ FTIR联用, 实时追踪了FeSn-NC催化剂在氧还原反应(Oxygen Reduction Reaction, ORR)过程中的动态结构演变与中间体吸附行为. In situ XANES分析(图7a)显示, 随着电位从1.0 V降低至0.5 V, Fe的K边吸收峰先发生微弱正移, 对应O2的吸附与活化过程; 随后出现明显负移, 表明关键中间体*OH顺利从Fe位点脱附. 这一趋势与单原子Fe-NC中Fe长期保持高价态、*OH难以脱附的行为形成鲜明对比. In situ EXAFS进一步揭示了配位环境的动态响应(图7b): Fe—N/Fe—Sn键长在反应初期伸长(O2活化), 随后恢复至初始值, 表明Fe位点避免了持续的结构畸变, 这与Fe氧化态的可逆变化趋势一致. 与此同时, Sn的K边(图7c)吸收边持续正移, 说明含氧中间体逐步富集于Sn位点. Sn的EXAFS(图7d)显示Sn—N/ Sn—Fe键长持续伸长, 进一步证实了Sn位点在反应过程中持续参与中间体结合与脱附.
图7 FeSn-NC催化剂[69]. (a) Fe K-edge XANES; (b) Fe K-edge EXAFS; (c) Sn K-edge XANES; (d) Sn K-edge EXAFS; (e) FeSn-NC的in situ FTIR谱图; (f) Fe-NC的in situ FTIR谱图

Figure 7 FeSn-NC catalyst[69]. (a) Fe K-edge XANES; (b) Fe K-edge EXAFS; (c) Sn K-edge XANES; (d) Sn K-edge EXAFS; (e) in situ FTIR spectra of FeSn-NC; (f) in situ FTIR spectra of Fe-NC

In-situ FTIR结果进一步提供了反应中间体产生的证据. FeSn-NC(图7e)在约1100 cm-1处出现显著增强的特征峰, 归属于桥式吸附的O-O伸缩振动, 证实O2以Fe-O-O-Sn桥式构型吸附于双原子位点. 相比之下, 单原子Fe-NC(图7f)仅在约990 cm-1处出现*OH相关信号, 遵循传统的端式吸附路径.
综上所述, operando XAS与in situ FTIR联用技术揭示了FeSn双原子位点在ORR过程中的动态协同机制: Fe位点负责O2的吸附与活化, Sn位点作为电子和中间体的“接收器”, 将*OH脱附步骤从Fe转移至Sn, 从而避免了单原子Fe催化剂上*OH难以脱附的瓶颈. 同时, 桥式吸附构型(Fe-O-O-Sn)使O—O键可直接断裂, 绕过了高能垒的*OOH路径. 这些动态信息是静态表征技术无法获取的, 充分体现了原位/工况表征技术在解析双原子催化剂真实反应机理中的关键作用. 除ORR外, operando XAS与原位振动光谱(如in situ FTIR、拉曼光谱)联用技术在CO2RR、OER和HER等反应机理研究中也展现出不可替代的作用[70-72].

5 双原子催化剂协同机理

双原子催化剂的优异催化性能本质上来源于双金属中心之间独特的协同作用, 这种协同可从电子结构与空间几何两个维度进行调控. 一方面, 双金属位点通过轨道杂化、电荷转移与自旋态重构实现电子结构的精准调制, 从本质上改变中间体吸附强度与反应能垒; 另一方面, 双原子特有的双位点间距、配位环境与空间构型可提供几何匹配、空间限域与位点分区能力, 实现吸附模式、反应路径与产物选择性的高效调控. 电子效应与空间效应相互耦合、共同作用, 构成了双原子催化剂区别于单原子催化剂与纳米催化剂的本征特征, 也是提升双原子催化剂催化性能的关键.

5.1 电子效应

双原子催化剂的优异催化性能首先源于双金属中心间独特的电子协同效应. 在单原子催化剂中, 孤立金属位点的电子结构相对固定, 对反应中间体的吸附能力往往“非强即弱”, 难以兼顾活性和选择性. 而双原子位点中, 两个金属原子通过直接的金属-金属键或经由桥连原子的介导, 可以实现轨道杂化与电荷重分布, 从而实现对活性中心的电子态进行动态调控. 这种电子效应不仅能够优化关键中间体的吸附能, 还可能改变整个催化循环的决速步, 为突破单原子催化剂的活性限制提供了重要途径.
双原子催化剂的电子协同效应最早在均相双核金属配合物中得到了系统研究. 早在2004年, 鲁统部等[27]报道了一项开创性的工作, 证实双核铜笼状配合物可在室温下催化乙腈C—C键的高效断裂. 单晶结构测试表明, 该配合物中两个Cu(II)离子被笼状配体固定, 原子间距约为0.516 nm; 在催化断裂乙腈C—C键过程中, 一个Cu首先与乙腈的氮原子配位, 另一个Cu与乙腈中sp杂化碳原子的π轨道发生相互作用, 促使电子从π键流向Cu原子, 增强了氰根的离去能力和甲基碳的亲电性. 缺电子的甲基碳随后与水分子发生亲核反应, 通过SN2协同催化过程, 生成氰根桥联的双核铜配合物与甲醇. 对照实验显示, 相同条件下单核铜配合物无法驱动该反应, 证明双核位点特有的协同效应是实现乙腈C—C键活化断裂的核心因素. 受此启发并借鉴自然界[NiFe]CODH酶中Ni-Fe异核协同活化CO2的机制, 钟地长、鲁统部等[28]2017年报道了双核钴配合物[Co2(OH)L2](ClO4)3(Co-Co间距≈0.58 nm), 在可见光驱动CO2还原中表现出高效的催化活性. DFT计算表明, 双原子Co位点可同时与CO2反应物及COOH中间体发生配位作用, 其中一个Co位点接受电子并转移给结合的CO2分子, 另一个Co位点作为路易斯酸辅助COOH中间体的C—OH键断裂, 与单核钴相比, C—OH断裂能垒从75.65降至约49.33 kJ•mol-1, CO2还原能垒从81.67降至约55.19 kJ•mol-1, TON达16896, 选择性为98%, 并首次提出了“双核金属协同催化(DMSC)”的概念, 即两个金属位点通过协同作用共同参与底物活化与催化转化, 实现优于单金属中心的催化性能.
为进一步验证DMSC效应, 2018年, 钟地长、鲁统部等[42]在双核钴配合物研究基础上, 将其中一个Co(II)替换为对OH-亲和力更强的Zn(II), 合成了异核CoZn配合物(Co-Zn≈0.556 nm). 其TON达到65,000, 约为同核CoCo催化剂的4倍; DFT计算表明两个反应过渡态的能垒进一步降至27.41和58.53 kJ•mol-1. 结合XPS和自然键轨道电荷分析可知, Zn位点具有更高的正电荷密度, 与O=COH中间体中的OH-具有更强的结合力, 进一步提高了双金属协同效应. 对照实验证实: 仅在反应体系中添加Zn2+无法提升催化活性, 表明双核金属的协同作用依赖配体固定的特定空间构型, 无法通过游离金属离子实现. 2019年, Kojima等[30]将这一思路拓展至第二配位圈, 在Ni(II)配合物中引入两个未配位的吡啶侧臂作为Lewis酸结合位点, 成功捕获Mg2+形成Ni-Mg异核体系. Mg2+通过静电相互作用稳定Ni-CO22-中间体, 使光催化CO2还原的量子产率从1.42%提升至11.1%, 即使在5%低CO2浓度下仍保持高活性. 这些分子水平的研究不仅建立了电子协同的基本概念, 也为后续双原子多相催化剂的理性设计提供了理论依据.
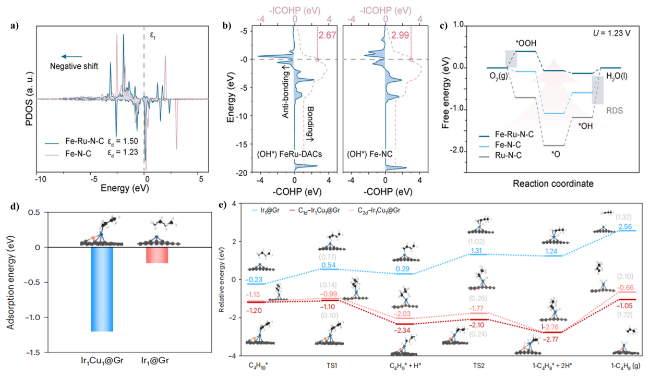
在上述双原子均相催化剂研究的基础上, 双原子多相催化剂的电子协同效应也得到广泛的研究. 在双原子位点中, 电子协同最直接的表现是电荷转移. 当两个不同金属原子相邻时, 由于电负性差异和轨道重叠, 电子会从电负性较低的金属流向电负性较高的金属, 形成局域偶极. 这一电荷转移过程可以精确调节活性中心的电子密度, 进而影响反应物和中间体的吸附强度. Yu等[68]在FeRu双原子催化剂中发现, Fe 2p结合能较单原子FeN4负移约0.3 eV(图8a), 而Ru的价态升高, 表明电子从Ru转移至Fe. 电子转移后, Fe中心的电子密度增加, d带中心(描述过渡金属表面电子结构的关键参数, 其相对位置决定了活性位点对反应中间体的吸附强度)适度下移, 对*OH的吸附减弱(图8b), 使氧还原反应的决速步从*OH脱附转变为更早的*OOH→*O转化(图8c), 从而提升了本征活性. 类似地, 在Ir1Cu1双原子催化剂中, Chen等[34]观察到Ir的价态较单原子Ir降低, 表明电子从Cu转移至Ir, 电子转移后, Ir中心对烷烃的吸附能力显著增强(图8d), C—H键活化的能垒大幅降低(图8e), 实现了低温烷烃脱氢. 由此可见, 通过选择合适的金属对来调控电荷转移方向, 可以有效优化催化反应的动力学.
图8 双原子催化剂中电子转移与反应能垒的调控[34,68]. (a) FeRu-DACs与Fe-N-C的d带中心对比; (b) *OH在FeRu-DACs和Fe-N-C上的ICOHP对比; (c) FeRu-DACs与Fe-N-C在U=1.23 V时的ORR自由能图; (d) 丁烷在Ir₁@Gr和Ir1Cu1@Gr上的吸附能对比; (e) 正丁烷脱氢第一步C—H键活化的自由能能垒对比

Figure 8 Regulation of electron transfer and reaction energy barriers in dual-atom catalysts[34,68]. (a) Comparison of d-band centers between FeRu-DACs and Fe-N-C; (b) ICOHP comparison of adsorbed *OH intermediate on FeRu-DACs and Fe-N-C; (c) ORR free-energy diagrams of FeRu-DACs and Fe-N-C at applied potential of U=1.23 V; (d) Adsorption energy comparison of n-butane on Ir₁@Gr and Ir1Cu1@Gr substrates; (e) Free-energy barrier comparison for the initial C—H bond activation step during n-butane dehydrogenation

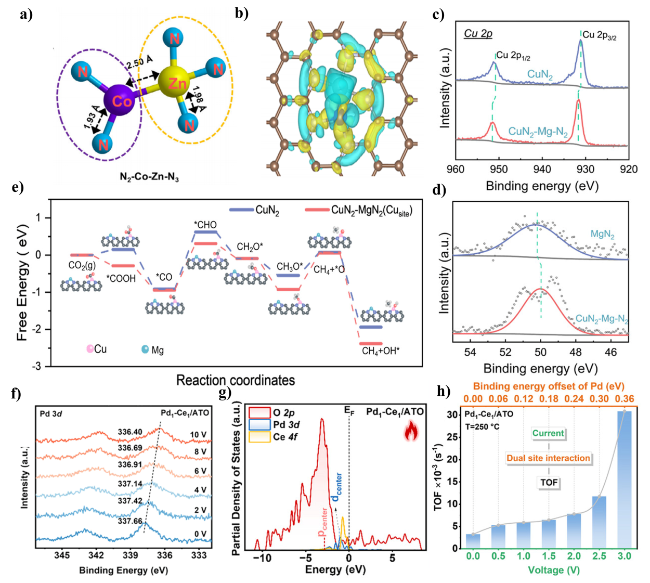
值得注意的是, 电荷转移的方向并非一成不变, 它取决于两种金属的相对电负性以及局部配位环境. 在不同的双原子体系中, 电子相互作用的模式丰富多样, 既可以表现为两个金属中心之间的强电子耦合与电荷重新分布, 也可以表现为明确的单向电荷转移, 但无论何种形式, 都能够带来显著的催化增益. Wei等[73]以富氮MOF为前驱体, 构筑了具有N3Zn-CoN2不对称配位结构的ZnCo双原子催化剂(图9a). Zn与Co之间发生强电子耦合与电荷重新分布(图9b), 优化了关键中间体*NOH的吸附能, 显著降低反应能垒, 实现硝酸盐电还原制氨法拉第效率高达98.95%. 而在CuMg双原子催化剂(CuN2-MgN2)中[74], XPS显示(图9c、9d), Cu 2p结合能正移、Mg 2p结合能负移, 结合DFT电荷密度分析, 证实电子从Cu转移至Mg, 使Cu的d带中心上移, 增强了对*CO的加氢能力(图9e); 同时Mg位点作为CO的生成与释放中心, 与Cu位点形成了高效的串联催化路径. 由此可见, 双原子催化剂的电子协同具有丰富的可调性, 不能简单地将某一电荷转移方向视为绝对优劣.
图9 双原子催化剂中不对称配位、电子耦合与动态电子调控[73-75]. (a) N3Zn-CoN2的原子结构模型; (b) N3Zn-CoN2的电荷密度差图; (c) CuN2-MgN2与CuN2的Cu 2p XPS谱图对比; (d) CuN2-MgN2与MgN2的Mg 2p XPS谱图对比; (e) CuN2-MgN2与CuN2上CO2 RR生成CH4的自由能对比; (f) PdCe双原子催化剂在不同电压下的原位Pd 3d XPS谱图; (g) PdCe双原子催化剂在有/无电场时的Pd d带中心对比; (h) 250 ℃恒温下不同电压时的CH4燃烧TOF值

Figure 9 Asymmetric coordination, electronic coupling and dynamic electronic modulation in dual-atom catalysts[73-75]. (a) Atomic structure model of N3Zn-CoN2; (b) Charge density difference plot of N3Zn-CoN2; (c) Comparison of Cu 2p XPS spectra between CuN2-MgN2 and CuN2; (d) Comparison of Mg 2p XPS spectra between CuN2-MgN2 and MgN2; (e) Free-energy comparison for CH4 formation via CO2RR over CuN2-MgN2 and CuN2; (f) In-situ Pd 3d XPS spectra of PdCe dual-atom catalyst under various applied potentials; (g) Comparison of Pd d-band centers of PdCe dual-atom catalyst with and without external electric field; (h) TOF values of CH4 combustion at varied potentials under a constant temperature of 250 ℃

除了静态的电荷转移, 近年来研究者还探索了对外部场响应的动态电子调控. Tao等[75]在Pd1Ce1/ATO催化剂中创新性地引入外加电流, 实现了对Ce → Pd电子转移的动态增强. 随着电流增大, Pd中心的电子密度持续升高(图9f), d带中心进一步下移, 导致金属-氧键减弱(图9g)、晶格氧释放能力增强, 使得甲烷燃烧的T50降低至181 ℃. 这种“按需”调节电子结构的能力, 使得催化活性可以通过改变电流来连续调控(图9h), 为智能催化系统的设计开辟了新方向.

5.2 空间效应

除电子效应外, 空间效应也是调控双原子催化剂(DACs)本征活性的关键因素. 空间效应决定了反应物和中间体以何种方式接近活性位点、在两个位点之间如何迁移, 以及不同功能位点能否在空间上实现有序分工. 通过合理设计活性位点间距、配位构型与局部空间微环境, 能够有效调控反应物吸附模式、中间体结构与反应路径, 进而实现催化选择性的精准调控[76].
空间效应最直接的体现是两个金属原子之间的距离及其桥联方式. 例如, 在CuN3-O-CuN3双原子多相催化剂中[77], 两个Cu原子间距约0.37 nm(图10a), 呈非平面扭曲构型. 这一结构使乙炔的吸附模式由单原子位点上常见的π吸附转变为di-σ吸附, C≡C键的积分晶体轨道哈密顿布居值从-12.0 eV变为-10.2 eV, 活化程度明显提升. 同时, 桥氧原子作为独立的HCl活化位点, 将反应路径从经典的Eley-Rideal(埃利-里德尔)机理转变为Langmuir-Hinshelwood(朗缪尔-欣谢尔伍德)机理, 决速步能垒从0.92 eV降至0.63 eV(图10b). 类似地, Fu等[41]利用Robson型双核钴配合物前驱体, 通过预封装热解策略合成了Co-Co间距约0.26 nm的催化剂, 同样形成了Co-O-Co桥联结构(图10c). 在该催化剂上, O2以桥式方式吸附于两个Co位点之间, 形成的Co-O-O-Co电子传输链增强了自旋轨道耦合, 将Li-O2电池的充放电过电位降低至0.48 V. 当双金属以适度间距(约0.25 nm)通过氮原子桥联时, 两个金属位点可在空间邻近的基础上实现功能分工与接力催化. 例如, 在CoN2(μ-N)- RuN2双原子催化剂中, Co与Ru的距离约为0.25 nm(图10d). Co位点优先吸附O2并生成超氧自由基, Ru位点则选择性吸附亚胺中间体(图10e), 这种空间上分离的吸附行为避免了单原子位点上O2与亚胺之间的竞争吸附. O2在Co位点活化后, 活性氧物种与吸附在Ru位点上的亚胺在空间上相近, 从而加速了N—H和C—H键的断裂, 使反应能垒显著低于单原子对照样(图10f)[78]. 由此可见, 桥联双原子位点可以改变反应物与催化位点的接触方式, 从而影响活化能垒和反应路径; 适中的原子间距则既可以保持两金属独立的功能分工, 又能通过空间邻近实现中间体的快速传递与偶联.
图10 双原子催化剂中的空间效应: 间距与桥联方式[41,77-78]. (a) HAADF-STEM线轮廓分析; (b) 乙炔氢氯化反应的自由能曲线; (c) Co-DAC上O2桥式吸附模型; (d) Co-Ru原子对距离统计; (e) 吸附能对比; (f) 糠醛氨氧化自由能曲线

Figure 10 Spatial effects in dual-atom catalysts: interatomic distance and bridging configuration[41,77-78]. (a) HAADF-STEM intensity line profile analysis; (b) Free-energy profiles for acetylene hydrochlorination; (c) Bridged O2 adsorption configuration on Co-based DAC; (d) Statistical distribution of Co-Ru interatomic distances; (e) Comparison of adsorption energies; (f) Free-energy curves for furfural ammoxidation

空间邻近驱动的中间体迁移与内部偶联, 是双原子空间效应的另一重要体现. Yu等[79]在ZSM-5沸石孔道中构建了Fe-(μ-O)-Zn双原子催化剂, Fe-Zn距离约0.27 nm(图11a). 在该催化剂上, Fe位点光解O2生成Fe=O活性物种(图11b)并活化CH4, 生成CH₃•和*HCHO; 随后*HCHO从Fe位点迁移至相邻的Zn位点, 计算得到的迁移能垒仅为0.36 eV, 而直接从Fe位点脱附为气态HCHO则需要更高的能量. 两个中间体在空间限域下发生C-C耦合, 最终生成乙酸(图11c). 如果将Fe单原子和Zn单原子物理混合, 由于两者之间的距离远超有效协同范围, 导致C2⁺产物的产率下降(图11d). Cu-Fe双原子催化剂也表现出类似的级联催化过程[80], 在该催化剂中, Cu和Fe通过N原子连接, 间距约0.486 nm(图11e). Fe位点催化2e- ORR, 生成的微量H2O2迁移到邻近的Cu位点, 通过2e- H2O2还原反应转化为H2O, 从而抑制了芬顿反应和自由基的产生(图11f). 电子顺磁共振(EPR)谱图中Cu-Fe双原子催化剂的•OH自由基信号强度远低于Fe-NC, 表明Cu位点能够有效清除自由基(图11g). 电化学测试显示(图11h), 该催化剂的H2O2产率低于0.13%, 而单原子Fe对照样为2.24%; 经过10000圈循环后, 其半波电位衰减仅为12 mV, 明显优于单原子Fe的34 mV. 以上结果表明, 空间邻近的双原子催化位点有助于中间体在两个位点之间传递, 进而影响催化剂的活性和稳定性.
图11 双原子催化剂中的空间邻近效应与级联催化过程[79-80]. (a) EXAFS拟合显示Fe-Zn间距; (b) Fe=O活性物种结构模型; (c) 反应自由能曲线; (d) C2+产率对比; (e) HAADF-STEM统计显示Cu-Fe间距; (f) 级联催化示意图; (g) EPR谱图; (h) 电化学性能

Figure 11 Spatial proximity effect and cascade catalytic pathway in dual-atom catalysts[79-80]. (a) Fe-Zn interatomic distance obtained from EXAFS fitting; (b) Structural model of Fe=O active intermediate; (c) Reaction free-energy profiles; (d) Comparison of C2⁺ product yields; (e) Statistical analysis of Cu-Fe interatomic distances based on HAADF-STEM; (f) Schematic illustration of cascade catalysis; (g) EPR spectra; (h) Electrochemical performance

由此可见, 双原子催化剂的空间效应是多维度、多层次的协同作用. 空间构型为电子效应提供结构基础(原子间距决定轨道重叠程度), 而电子分布的改变又可反向驱动空间构型的动态调整(电荷变化影响键合强度与原子间距), 二者相互耦合, 共同决定催化性能.

6 双原子催化剂应用

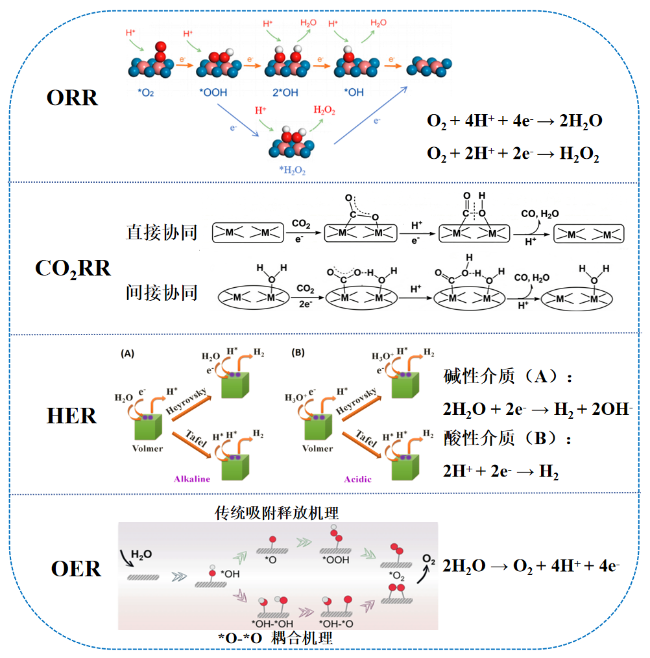
双原子催化剂凭借其独特的结构、可调的原子间电子与空间协同效应、优异的原子利用率等优势, 在多种能源转化催化反应中展现出显著优于单原子催化剂的反应活性. Scheme 1展示了双原子催化剂在氧还原反应(ORR)、二氧化碳还原反应(CO2RR)、析氢反应(HER)以及析氧反应(OER)的主要反应机理. 本文围绕上述四类催化体系, 简要总结了双原子催化剂的代表性应 用[39,81-83].

6.1 氧还原反应(ORR)

双原子催化剂两个相邻金属位点可以协同调控含氧中间体的吸附与脱附, 从而突破单原子位点固有的标度关系. 根据反应路径的不同, 主要分为4e- ORR和2e- ORR路径.
4e-路径的挑战在于需要同时优化*OOH、*O和*OH三种中间体的吸附能, 而双原子位点能提供更多调控空间. Wang等[66]在C2N载体上制备了非对称SeN2-FeN2双原子位点, Se通过短程电荷极化调节Fe的电子结构, 降低了*O→*OH的反应能垒. 在0.1 mol•L-1 KOH水溶液中, 该催化剂的半波电位为0.926 V, 组装的锌空气电池功率密度达287.2 mW•cm-2, 可稳定运行380 h. Zeng等[84]通过P部分取代构筑了FeCo-N3P双原子位点, P的掺杂使Fe和Co的3dz2轨道能级对齐, O2以桥式构型吸附后直接解离, 绕过了*OOH中间体, 原位拉曼光谱在1145 cm-1处直接观察到了桥式吸附的O=O. 该催化剂的半波电位为0.913 V, 在阴离子交换膜燃料电池中0.9 V时的电流密度达251 mA•cm-2, 超过美国能源部2025年目标五倍以上. Zhang等[85]在Pt-Co双原子位点上引入轴向Cl配位, Cl将Pt的电子结构从惰性的Pt2+转变为活性的Pt3+, 使*OOH的吸附能垒从1.49 eV降至0.37 eV. 在0.1 mol•L-1 HClO4水溶液中, 该催化剂的半波电位为0.841 V, 5000圈循环后仅下降12 mV.
2e-路径需要催化剂对*OOH保持适中的吸附能力, 避免O—O键断裂, 同时促进H2O2脱附. An等[86]设计了CoZn-N6双原子多相催化剂, 其中Co位点提供ORR活性, Zn位点则充当电势依赖的选择性开关. 原位XAFS显示, 在0.65 V时Co位点吸附氧物种启动反应, 到0.4 V时Zn位点开始参与, 形成Zn-O配位, 从而促进了H2O2脱附. 在0.1 mol•L-1 HClO4水溶液中, 该催化剂的H2O2选择性为94.8%, TOF为2.7 s-1, 在100 mA•cm-2下的产率可达10.5 mol•gcat-1•h-1, 并能稳定运行100 h. 类似效果在Pt-Zn、Ru-Zn、Ni-Zn双原子体系中也能观察到, 说明Zn位点作为2e-路径开关具有一定的普适性.
以上研究表明, 双原子催化剂可以有效调控ORR的反应路径, 在4e-和2e-还原路径中均展现出高效的催化活性.

6.2 二氧化碳还原反应(CO2RR)

双原子催化剂在CO2RR中的应用已从最初的C1产物(CO、甲酸盐)拓展至C2+产物(乙醇等), 其催化性能在活性、选择性和稳定性方面均优于相应的单原子或纳米催化剂.
在C1产物方面, 双原子催化剂展现出优异催化性能[87-89]. Li等[90]报道的Ag2/石墨烯催化剂(Ag2-G), 在 -0.7 V (vs. RHE)下, CO的法拉第效率高达93.4%, TOF为30 s-1, 起始电位低至-0.25 V, 且在36 h电解中保持稳定, 显著优于Ag1-G单原子催化剂(FECO=79%, TOF为5.1 s-1), 表现出与贵金属Au相媲美的催化活性. 对于甲酸盐产物, Xie等[91]开发的NiSn双原子多相催化剂(NiSn-APC)在-0.82 V下甲酸盐的FE达到86.1%, TOF为4752 h-1, 活性位点利用率57.9%. 此外, 该催化剂采用分级纳米阵列电极结构, 大幅增加了活性位点的数目, 为设计高利用率的双原子多相催化剂提供了有益启示.
在多碳(C2+)产物方面, 双原子催化剂也展现出优异的催化性能. Chala等[92]报道了NiCu双原子多相催化剂, 在-0.6 V(vs. RHE)下乙醇的法拉第效率高达92.2%, 起始电位仅为-0.32 V, 是目前电催化CO2到乙醇选择性最高的催化剂之一. Zhang等[93]利用Pt-TCPP分子聚集效应在Bi3O4Br表面构建了间距<1 nm的Pt双原子催 化剂, 光驱动下将CO2高效转化为C2H4, 以极低的Pt载量(0.0062% (w))实现了8倍以上的产率提升和约10倍的TOF增强.
虽然双原子催化剂在CO2 RR领域目前仍处于实验室研究阶段, 但已展现出良好的应用前景. 一方面, 反应产物包括CO、甲酸盐、乙醇等高附加值化学品, 可分别用作费托合成原料、储氢介质或液体燃料; 另一方面, 该反应在常温常压和水性电解质条件下即可进行, 反应条件温和, 且与可再生能源电力系统高度兼容. 不过, 要实现实际应用, 仍需克服电流密度与产物选择性偏低、长期稳定性差, 以及部分催化体系依赖贵金属等问题. 未来研究应聚焦于开发高活性、高产物选择性、高稳定性双原子催化剂, 并探索膜电极组件等器件化集成策略, 从而推动该技术向实用化方向迈进.

6.3 析氢反应(HER)

在析氢反应中, 双原子催化剂相邻金属位点的协同效应, 可有效促进水分子解离和氢中间体的吸附/脱附等过程.
图式1 双原子催化剂催化ORR、CO2RR、HER和OER反应机理示意图. ORR部分展示4e-路径与2e-路径; CO2RR部分展示双原子位点的直接协同(双金属中心共同活化CO2)与间接协同(一金属为主活性位点, 另一金属调控电子结构)两种作用模式; HER部分对比酸性和碱性条件下Volmer-Heyrovsky与Volmer-Tafel路径; OER部分对比传统吸附释放机理与双原子位点特有的*O-*O耦合机理[39,81-83]

Scheme 1 Schematic diagram of reaction mechanisms for DACs toward ORR, CO2RR, HER and OER. The 4e- and 2e- pathways are demonstrated in the ORR section. For CO2RR, two synergistic modes of di‑atomic sites are illustrated: direct synergy (CO2 is activated jointly by dual‑metal centers) and indirect synergy (one metal serves as the main active site while the other modulates the electronic structure). For HER, the Volmer‑Heyrovsky and Volmer‑Tafel pathways under acidic and alkaline conditions are compared. For OER, the conventional adsorbate evolution mechanism (AEM) is contrasted with the distinctive *O‑*O coupling mechanism of dual-atom sites[39,81-83]

光催化方面, Wei等[94]在暴露{001}和{101}晶面的TiO2上分别负载了Pt-Au双原子助催化剂, 发现{001}晶面富含不饱和Ti4+位点, 可通过Pt—O和Au—O键稳定锚定Pt-Au双原子位点, 而{101}晶面则易形成Au纳米簇. 优化后的PtAu/{001}-TiO2产氢速率达61.5 mmol•g-1•h-1, 分别是单原子Pt和单原子Au的3倍和5倍, 350 nm处的表观量子效率为72.9%[94]. Yang等[95]将Fe和Co锚定于氮掺杂石墨烯((Fex,Coy)-NG)负载于介孔g-C3N4上. 当Fe∶Co原子比为0.2∶0.8时, 5% (w) (Fe0.2,Co0.8)-NG/g-C3N4 4 h内的产氢量为1958 μmol•g-1, 分别是单原子催化剂Fe-NG和Co-NG的10倍和2.4倍, 协同效应源于Fe和Co原子电负性差异导致的电子转 移[95]. Feng等[96]在富含氧空位的TiO2上构筑了Cu1-Ti双原子位点, Cu位点通过Cu—O键锚定于TiO2表面, 与相邻的Ti3+位点形成协同催化对. DFT计算表明, Cu1-Ti双位点将H2O解离的能垒降至0.02 eV, H2生成能垒降至1.05 eV, 产氢速率达3830 μmol•g-1•h-1, 是单原子Cu-TiO2的7.3倍[96]. Li等[97]进一步通过硼掺杂构建了不对称B-Pt-O配位结构, 同时负载Pt单原子和Pt纳米颗粒于TiO2上. 该催化剂365 nm光照下产氢速率高达627.6 mmol•g-1•h-1, 表观量子效率达98.4%, TOF为33090 h-1. X射线吸收精细结构(XAFS)测试和DFT计算表明, B-Pt-O不对称配位导致Pt位点电子密度重新分布, 优化了H2O在Pt纳米颗粒上的解离和*H在Pt单原子上的脱附[97].
电催化方面, 双原子催化剂同样显示出优异的催化性能. Yue等[98]将Pt-Ru双原子嵌入富含缺陷的W2N晶格中, 形成W-Pt-N-Ru配位结构. 在0.5 mol•L-1 H2SO4和1.0 mol•L-1 KOH水溶液中, 该催化剂100 mA•cm-2电流密度下的过电位分别低至10和35 mV, Tafel斜率分别为10和36 mV•dec-1. 其质量比活性高达72.7 A•mg(Pt+Ru)-1 (@100 mV), 是20% Pt/C的500倍以上; 碱性条件下, 200~500 mA•cm-2电流密度下连续运行1200 h性能无明显衰减. 原位拉曼光谱和DFT计算表明, W位点优先吸附并解离H₂O, *H迁移至Pt位点, *OH迁移至Ru位点, 形成可逆氢溢流循环, 从而提高了催化性能[98].

6.4 析氧反应(OER)

双原子催化剂在析氧反应中同样展现出优于单原子催化剂的催化性能. 如Scheme 1所示, 与传统吸附演化机理(AEM)相比, 双原子位点可发生特有的*O-*O耦合路径, 为降低OER反应能垒提供新途径. 例如, Zhang等[99]在N,S共掺杂碳纳米片上构建了高密度不对称Fe-Fe双原子位点(A-Fe2S1N5/SNC), 构型为N2S1Fe- FeN3. 1.0 mol•L-1 KOH水溶液中, 该催化剂在10 mA•cm-2下的析氧过电位仅为193 mV, 金属负载量高达6.72% (w). 10 mA•cm-2下连续运行超过2000 h, 活性保持97%以上. 用该催化剂为阳极组装的阴离子交换膜电解槽, 1.0 A•cm-2下的槽压为2.18 V, 并可稳定运行250 h[99]. Qi等[70]构筑了N桥联的Fe-Mo双原子多相催化剂(FeMo/NC), 10 mA•cm-2下OER过电位为350 mV, ORR半波电位0.91 V. Xu等[100]采用大环配合物为前驱体合成了系列过渡金属(Ni、Co、Fe、Mn、Cu)与Ir组成的双原子催化剂(M-Ir DACs), 构型为MIrN6. 其中Ni-Ir DAC 10 mA•cm-2下的OER过电位仅240 mV, TOF为6.37 s-1 (@350 mV), 10 mA•cm-2下可稳定运行180天. 不同过渡金属的OER活性顺序为Ni>Co>Fe>Mn>Cu, 用Ru替代Ir后活性顺序不变, 表明具有一定的普适性[100].

7 总结与展望

双原子催化剂是继单原子催化剂后催化领域的又一重要进展. 本文简要梳理了双原子催化剂的发展历程、合成方法、结构表征、协同机理及其在能源催化领域的应用进展, 得到以下主要结论:
(1)借助有机配体的配位导向作用, 可实现双原子均相催化剂的精准合成; 通过双核金属配合物前驱体、光生电荷富集诱导、以及离子交换等方法, 可获得高纯度双原子多相催化剂.
(2)球差校正电镜与X-射线吸收谱联用已成为确认双原子构型、间距及配位环境的标准表征范式. 原位X-射线吸收谱与原位红外光谱等动态表征技术可在反应条件下追踪活性位点的结构演变与中间体的吸附行为, 为揭示双原子协同催化机制提供了关键实验依据.
(3)双原子催化剂通过双原子间的电子效应与空间效应实现协同作用. 电子效应通过双金属间的电荷转移和轨道杂化调控中间体吸附能; 空间效应则通过双原子间距、桥联方式等优化对中间体的选择性吸附, 降低决速步反应能垒, 提高催化反应活性与产物选择性. 两种效应相互耦合, 构成了双原子催化剂区别于单原子催化剂的核心特征.
(4)双原子催化剂在ORR、CO2 RR、HER及OER等催化反应中, 普遍表现出比单原子催化剂更高的活性和产物选择性.
尽管双原子催化剂在合成、表征、机理及应用方面取得了一系列进展, 但目前仍处于从概念验证向实际应用的过渡阶段. 双原子催化剂的研究还面临双原子负载量偏低、宏量合成困难、双原子多相催化剂金属间距和纯度难以精准调控、双原子间距对产物活性与选择性的影响规律欠缺、动态位点原位表征信号弱、催化剂高温工况下稳定性不高等挑战. 针对上述研究瓶颈, 未来应聚焦以下方向开展研究:
(1)继续发展新的合成策略, 实现更多种类双原子催化剂的精准和宏量合成, 并在保证双原子多相催化剂纯度的前提下, 提高双原子位点的载量. 例如, 发展双原子均相催化剂异相化合成策略、气氛诱导“团聚-再分散”等抑制高负载下原子团聚, 并通过空间限域、层间工程、晶格畸变、缺陷锚定等手段实现异核双原子间距的精准调控, 建立从克级到公斤级合成路线.
(2)通过机器学习、大数据与人工智能等手段, 归纳总结双原子间距对催化活性和产物选择性的影响规律. 系统研究双原子间距对催化活性和产物选择性的影响规律, 为设计高活性和高产物选择性的双原子催化剂提供理论指导. 同时, 进一步提高HAADF-STEM的原子分辨率, 发展高灵敏原子分辨的电子能量损失谱, 同时降低测试电压, 减少强电子辐照对样品表面的破坏, 以便从原子层面上更加精准地测试双原子催化剂的结构. 发展信噪比更高的原位同步辐射测试手段, 以便在真实反应工况下揭示双原子位点的动态协同过程与催化反应机制.
(3)拓展双原子催化剂的应用场景. 在现有研究基础上, 拓展双原子催化剂在有机合成、环境污染物降解等领域的应用范围. 例如, 在有机合成领域, 聚焦选择性加氢、C—H键活化氧化、各类偶联反应: 依托催化位点精准调控优势, 实现α,β-不饱和醛、硝基芳烃的高选择性加氢转化; 完成低碳烷烃C—H键选择性官能化; 高效构建C—C、C—N、C—O、C—S化学键等. 在环境催化领域, 利用高级氧化工艺达成有机污染物的高效降解. 同时, 还需开发更加稳定的双原子催化剂及其反应体系, 实现双原子催化剂的工业化应用.
(Cheng, B.)
[1]
Zhang, Y.-C.; Han, C.-D.; Gao, J.; Pan, L.; Wu, J.-T.; Zhu, X.-D.; Zou, J.-J. ACS Catal. 2021, 11, 12485.

DOI

[2]
Zhang, Y.-C.; Afzal, N.; Pan, L.; Zhang, X.-W.; Zou, J.-J. Adv. Sci. 2019, 6, 1900053.

DOI

[3]
Seh, Z. W.; Kibsgaard, J.; Dickens, C. F.; Chorkendorff, I. B.; Norskov, J. K.; Jaramillo, T. F. Science 2017, 355, eaad4998.

DOI

[4]
Yang, H. B.; Hung, S.-F.; Liu, S.; Yuan, K.; Miao, S.; Zhang, L.; Huang, X.; Wang, H.-Y.; Cai, W.; Chen, R.; Gao, J.; Yang, X.; Chen, W.; Huang, Y.; Chen, H. M.; Li, C. M.; Zhang, T.; Liu, B. Nat. Energy 2018, 3, 140.

DOI

[5]
Gawande, M. B.; Fornasiero, P.; Zbořil, R. ACS Catal. 2020, 10, 2231.

DOI

[6]
Lu, B.; Liu, Q.; Chen, S. ACS Catal. 2020, 10, 7584.

DOI

[7]
Shao, Y.; Yuan, Q.; Zhou, J. Small 2023, 19, 2303446.

DOI

[8]
Zhang, Q.-Q.; Guan, J.-Q. Adv. Funct. Mater. 2020, 30, 2000768.

DOI

[9]
Tang, T.-M.; Xu, X.-Q.; Bai, X.; Hou, C.-M.; Gan, T.; Wang, Z.-L.; Guan, J.-Q. Angew. Chem. Int. Ed. 2025, 64, e202503019.

DOI

[10]
Zhang, H.-W.; Jin, X.-D.; Lee, J.-M.; Wang, X. ACS Nano 2022, 16, 17572.

DOI

[11]
Yi, J.-D.; Gao, X.-P.; Zhou, H.; Chen, W.; Wu, Y. Angew. Chem. Int. Ed. 2022, 61, e202212329.

DOI

[12]
An, Z.; Zhang, Z.-L.; Huang, Z.-Y.; Han, H.-B.; Song, B.-B.; Zhang, J.; Ping, Q.; Zhu, Y.-R.; Song, H.-Y.; Wang, B.; Zheng, L.-R.; He, J. Nat. Commun. 2022, 13, 5467.

DOI PMID

[13]
Lee, B.-H.; Park, S.-H.; Kim, M.-H.; Sinha, A. K.; Lee, S. C.; Jung, E.; Chang, W. J.; Lee, K.-S.; Kim, J. H.; Cho, S.-P.; Kim, H.-J.; Nam, K. T.; Hyeon, T.-H. Nat. Mater. 2019, 18, 620.

DOI

[14]
Xue, Z.-H.; Luan, D.-Y.; Zhang, H.-B.; Lou, X. W. Joule 2022, 6, 92.

DOI

[15]
Li, H.-J.; Li, Y.-D.; Koper, M. T. M.; Calle-Vallejo, F. J. Am. Chem. Soc. 2014, 136, 15694.

DOI

[16]
Bai, L.-C.; Hsu, C.-S.; Alexander, D. T. L.; Chen, H. M.; Hu, X.-L. J. Am. Chem. Soc. 2019, 141, 14190.

DOI

[17]
Zhou, W.-L.; Su, H.; Cheng, W.-R.; Li, Y.-L.; Jiang, J.-J.; Liu, M.-H.; Yu, F.-F.; Wang, W.; Wei, S.-Q.; Liu, Q.-H. Nat. Commun. 2022, 13, 6414.

DOI

[18]
Gao, R.-J.; Wang, J.; Huang, Z.-F.; Zhang, R.-R.; Wang, W.; Pan, L.; Zhang, J.-F.; Zhu, W.-K.; Zhang, X.-W.; Shi, C.-X.; Lim, J.-W.; Zou, J.-J. Nat. Energy 2021, 6, 614.

DOI

[19]
Liu, F.; Gao, R.-J.; Shi, C.-X.; Pan, L.; Huang, Z.-F.; Zhang, X.-W.; Zou, J.-J. J. Am. Chem. Soc. 2023, 145, 25252.

DOI

[20]
Li, X.-J.; Wang, J.-Q.; Yuan, Q.; Song, X.-E.; Mu, J.-L.; Wei, Y.; Yan, L.; Sun, F.-F.; Feng, S.-Q.; Cai, Y.-T.; Jiang, Z.; Han, Z.-K.; Ding, Y.-J. Angew. Chem. Int. Ed. 2023, 62, e202307570.

DOI

[21]
Li, L.; Yuan, K.; Chen, Y. Acc. Mater. Res. 2022, 3, 584.

DOI

[22]
Liu, H.; Zhu, P.; Yang, D.; Zhong, C.-K.; Li, J.-L.; Liang, X.; Wang, L.-G.; Yin, H.; Wang, D.-S.; Li, Y.-D. J. Am. Chem. Soc. 2024, 146, 2132.

DOI

[23]
Liu, H.; Rong, H.; Zhang, J. ChemSusChem 2022, 15, e202200498.

DOI

[24]
Li, Y.-Z.; Li, Y.-J.; Sun, H.; Gao, L.-Y.; Jin, X.-R.; Li, Y.-P.; Lv, Z.; Xu, L.-J.; Liu, W.; Sun, X.-M. Nano-Micro Lett. 2024, 16, 139.

DOI

[25]
Wang, Y.-C.; Shi, W.-J.; Tao, W.-X.; Zhang, J.-H.; Zhong, D.-C.; Lu, T.-B. Sci. China Chem. 2024, 68, 974.

DOI

[26]
Zhang, S.-B.; Wu, Y.-F.; Zhang, Y.-X.; Niu, Z.-Q. Sci. China Chem. 2021, 64, 1908.

DOI

[27]
Lu, T.-B.; Zhuang, X.-M.; Li, Y.-W.; Chen, S. J. Am. Chem. Soc. 2004, 126, 4760.

DOI

[28]
Ouyang, T.; Huang, H.-H.; Wang, J.-W.; Zhong, D.-C.; Lu, T.-B. Angew. Chem. Int. Ed. 2016, 56, 738.

DOI

[29]
Wang, J.; Huang, Z.-Q.; Liu, W.; Chang, C.-R.; Tang, H.-L.; Li, Z.-J.; Chen, W.-X.; Jia, C.-J.; Yao, T.; Wei, S.-Q.; Wu, Y.; Li, Y.-D. J. Am. Chem. Soc. 2017, 139, 17281.

DOI

[30]
Hong, D.-C.; Kawanishi, T.-K.; Tsukakoshi, Y.-T.; Kotani, H.-R.; Ishizuka, T.-M.; Kojima, T.-K. J. Am. Chem. Soc. 2019, 141, 20309.

DOI

[31]
Guo, Z.-G.; Chen, G.; Cometto, C.; Ma, B.; Zhao, H.-Y.; Groizard, T.; Chen, L.-J.; Fan, H.-B.; Man, W.-L.; Yiu, S.-M.; Lau, K.-C.; Lau, T.-C.; Robert, M. Nat. Catal. 2019, 2, 801.

DOI

[32]
Li, J.; Huang, H.-L.; Xue, W.-J.; Sun, K.; Song, X.-H.; Wu, C.-R.; Nie, L.; Li, Y.; Liu, C.-Y.; Pan, Y.; Jiang, H.-L.; Mei, D.-H.; Zhong, C.-L. Nat. Catal. 2021, 4, 719.

DOI

[33]
Zhao, Q.-P.; Shi, W.-X.; Zhang, J.-W.; Tian, Z.-Y.; Zhang, Z.-M.; Zhang, P.; Wang, Y.; Qiao, S.-Z.; Lu, T.-B. Nat. Synth. 2024, 3, 497.

DOI

[34]
Chen, X.-W.; Wang, M.-L.; He, Y.-R.; Peng, M.; Diao, J.-Y.; Xiao, D.-Q.; Wang, N.; Cai, X.-B.; Liu, H.-Y.; Ma, D. Nat. Catal. 2025, 8, 436.

DOI

[35]
Yu, T.; Xiao, R.; Tang, P.; Piao, N.; Fang, R.-P.; Li, B.-Q.; Li, Z.-N.; Cheng, H.-M.; Sun, Z.-H.; Li, F. Nat. Catal. 2026, 9, 460.

DOI

[36]
Liao, M.-Q.; Liu, M.-L.; Xiong, Q.; Chen, M.-W.; Liu, C. Mol. Catal. 2025, 586, 115390.

[37]
Lei, L.; Guo, X.-H.; Han, X.; Fei, L.; Guo, X.; Wang, D.-G. Adv. Mater. 2024, 36, 2311434.

DOI

[38]
Zhong, D.-C.; Gong, Y.-N.; Zhang, C.; Lu, T.-B. Chem. Soc. Rev. 2023, 52, 3170.

DOI

[39]
Zhong, D.-C.; Wang, Y.-C.; Wang, M.; Lu, T.-B. Acc. Chem. Res. 2025, 58, 1379.

DOI

[40]
Chang, Z.-Z.; Peng, X.-Y.; Zhang, M.-C.; Xu, Y.-H.; Qin, H.-N.; Luo, Q.-C.; Zhang, X.-P.; Zhang, W.; Zheng, Y.-Z.; Apfel, U.-P.; Cao, R. Fundam. Res. 2025, 10.1016/j.fmre.2025.08.002.

[41]
Fu, Y.-N.; Wang, N.; Huang, M.-Y.; Li, Z.-J.; Lu, Y.-C.; Liu, Q.-C. Adv. Funct. Mater. 2024, 35, 2418098.

DOI

[42]
Ouyang, T.; Wang, H.-J.; Huang, H.-H.; Wang, J.-W.; Guo, S.; Liu, W.-J.; Zhong, D.-C.; Lu, T.-B. Angew. Chem. Int. Ed. 2018, 57, 16480.

DOI PMID

[43]
Wang, H.-F.; Wang, H.-J.; Zhong, D.-C.; Lu, T.-B. Proc. Natl. Acad. Sci. U. S. A. 2024, 121, e2318384121.

DOI

[44]
Jökel, J.; Schwer, F.; von Delius, M.; Apfel, U.-P. Chem. Commun. 2020, 56, 14179.

DOI

[45]
Wang, H.-F.; Shi, W.-J.; Yang, Y.-X.; Dong, B.-X.; Lu, T.-B.; Zhong, D.-C. Sci. China Chem. 2024, 68, 201.

DOI

[46]
Gong, Y.-N.; Cao, C.-Y.; Shi, W.-J.; Zhang, J.-H.; Deng, J.-H.; Lu, T.-B.; Zhong, D.-C. Angew. Chem. Int. Ed. 2022, 61, e202215187.

DOI

[47]
Ding, T.; Liu, X.-K.; Tao, Z.-N.; Liu, T.-Y.; Chen, T.; Zhang, W.; Shen, X.-Y.; Liu, D.; Wang, S.-C.; Pang, B.-B.; Wu, D.; Cao, L.-L.; Wang, L.; Liu, T.; Li, Y.-F.; Sheng, H.-T.; Zhu, M.-Z.; Yao, T. J. Am. Chem. Soc. 2021, 143, 11317.

DOI

[48]
Liu, M.; Li, N.; Cao, S.-F.; Wang, X.-M.; Lu, X.-Q.; Kong, L.-J.; Xu, Y.-H.; Bu, X.-H. Adv. Mater. 2022, 34, 2107421.

DOI

[49]
Zhang, Y.-X.; Zhang, S.-B.; Huang, H.-L.; Liu, X.-L.; Li, B.-B.; Lee, Y.-Y.; Wang, X.-D.; Bai, Y.; Sun, M.-Z.; Wu, Y.-F.; Gong, S.-Y.; Liu, X.-W.; Zhuang, Z.-B.; Tan, T.; Niu, Z.-Q. J. Am. Chem. Soc. 2023, 145, 4819.

DOI

[50]
Wang, Y.-Y.; Li, Z.-G.; Zhang, P.; Pan, Y.; Zhang, Y.; Cai, Q.; Silva, S. R. P.; Liu, J.; Zhang, G.-X.; Sun, X.-M.; Yan, Z.-F. Nano Energy 2021, 87, 106147.

DOI

[51]
Chen, J.-Y.; Li, H.; Fan, C.; Meng, Q.-W.; Tang, Y.-W.; Qiu, X.-Y.; Fu, G.-T.; Ma, T.-Y. Adv. Mater. 2020, 32, 2003134.

DOI

[52]
Tong, M.-M.; Sun, F.-F.; Xie, Y.; Wang, Y.; Yang, Y.-Q.; Tian, C.-G.; Wang, L.; Fu, H.-G. Angew. Chem. Int. Ed. 2021, 60, 14005.

DOI

[53]
Yang, G.-G.; Zhu, J.-W.; Yuan, P.-F.; Hu, Y.-F.; Qu, G.; Lu, B.-A.; Xue, X.-Y.; Yin, H.-B.; Cheng, W.-Z.; Cheng, J.-Q.; Xu, W.-J.; Li, J.; Hu, J.-S.; Mu, S.-C.; Zhang, J.-N. Nat. Commun. 2021, 12, 1734.

DOI

[54]
Jiao, J.-Q.; Yuan, Q.; Tan, M.-J.; Han, X.-Q.; Gao, M.-B.; Zhang, C.; Yang, X.; Shi, Z.-L.; Ma, Y.-B.; Xiao, H.; Zhang, J.-W.; Lu, T.-B. Nat. Commun. 2023, 14, 6164.

DOI

[55]
Jin, Z.-Y.; Yang, M.-Q.; Dong, Y.-L.; Ma, X.-C.; Wang, Y.; Wu, J.-D.; Fan, J.-C.; Wang, D.-W.; Xi, R.-S.; Zhao, X.; Xu, T.-Y.; Zhao, J.-X.; Zhang, L.; Singh, D. J.; Zheng, W.-T.; Cui, X.-Q. Nano-Micro Lett. 2023, 16, 4.

DOI

[56]
Liang, X.-M.; Wang, H.-J.; Zhang, C.; Zhong, D.-C.; Lu, T.-B. Appl. Catal. B 2023, 322, 122073.

DOI

[57]
Chen, Z.-W.; Wang, H.-J.; Liu, C.; Lu, X.-L.; Lu, T.-B. Sci. China Chem. 2024, 68, 570.

DOI

[58]
Zhu, A.-N.; Cao, Y.-T.; Zhao, N.; Jin, Y.-C.; Li, Y.-L.; Yang, L.; Zhang, C.-C.; Gao, Y.-X.; Zhang, Z.; Zhang, Y.-Y.; Xie, W. J. Am. Chem. Soc. 2024, 146, 33002.

DOI

[59]
Liu, W.-B.; Long, G.-F.; Xiang, Z.-P.; Ren, T.-L.; Piao, J.-H.; Wan, K.; Fu, Z.-Y.; Liang, Z.-X. Angew. Chem. Int. Ed. 2024, 63, e202411014.

[60]
Hai, X.; Zheng, Y.; Yu, Q.; Guo, N.; Xi, S.-B.; Zhao, X.-X.; Mitchell, S.; Luo, X.-H.; Tulus, V.; Wang, M.; Sheng, X.-Y.; Ren, L.-B.; Long, X.-D.; Li, J.; He, P.; Lin, H.-H.; Cui, Y.-G.; Peng, X.-N.; Shi, J.-W.; Wu, J.; Zhang, C.; Zou, R.-Q.; Guillén-Gosálbez, G.; Pérez-Ramírez, J.; Koh, M. J.; Zhu, Y.; Li, J.; Lu, J. Nature 2023, 622, 754.

DOI

[61]
Pu, T.-C.; Ding, J.-Q.; Zhang, F.-X.; Wang, K.; Cao, N.; Hensen, E. J. M.; Xie, P.-F. Angew. Chem. Int. Ed. 2023, 62, e202305964.

DOI

[62]
Xu, X.-Q.; Guan, J.-Q. Mater. Sci. Eng. R 2025, 162, 100886.

DOI

[63]
Liu, L.-C.; Corma, A. Chem. Rev. 2023, 123, 4855.

DOI

[64]
Du, C.; Gao, Y.-J.; Chen, H.-Q.; Li, P.; Zhu, S.-Y.; Wang, J.-G.; He, Q.-G.; Chen, W. J. Mater. Chem. A 2020, 8, 16994.

DOI

[65]
Wang, X.; Zeng, Y.-Z.; Wang, P.-B.; Wang, X.-K.; Li, K.; Lu, L.-L.; Zhu, J.-B.; Liu, C.-P.; Xiao, M.-L.; Xing, W. Angew. Chem. Int. Ed. 2025, 64, e202509360.

DOI

[66]
Wang, X.-C.; Zhang, N.; Shang, H.-S.; Duan, H.-J.; Sun, Z.-Y.; Zhang, L.-L.; Lei, Y.-T.; Luo, X.; Zhang, L.; Zhang, B.; Chen, W.-X. Nat. Commun. 2025, 16, 470.

DOI

[67]
Kumar, G.; Dey, R. S. Inorg. Chem. 2023, 62, 13519.

DOI

[68]
Yu, H.-F.; Li, C.-C.; Lei, Y.-Y.; Xiang, Z.-H. Angew. Chem. Int. Ed. 2025, 64, e202508141.

DOI

[69]
Zhang, C.; Guo, Y.-S.; Chen, C.; Zhuang, Z.-W.; You, S.-P.; Yu, M.-Y.; Tan, X.; Sun, K.-A.; Peng, Q.; Yan, W.; Zhang, J.-J.; Chen, C. Angew. Chem. Int. Ed. 2026, 65, e24265.

[70]
Qi, L.-L.; Tang, Y.-N.; Gan, T.; Guan, J.-Q. Chem. Sci. 2026, 17, 516.

DOI

[71]
Sun, Z.-Y.; Li, C.; Wei, Z.-H.; Zhang, F.; Deng, Z.-W.; Zhou, K.-J.; Wang, Y.; Guo, J.-H.; Yang, J.-Y.; Xiang, Z.-Q.; Ma, P.-J.; Zhai, H.-Z.; Li, S.-H.; Chen, W.-X. Adv. Mater. 2024, 36, 2404665.

DOI

[72]
Lu, F.; Yi, D.; Liu, S.-J.; Zhan, F.; Zhou, B.; Gu, L.; Golberg, D.; Wang, X.; Yao, J.-N. Angew. Chem. Int. Ed. 2020, 59, 17712.

DOI

[73]
Wei, J.; Li, C.; Sun, Z.-Y.; Wang, L.-P.; Chen, D.-Y.; Deng, Z.-W.; Li, L.; Wei, Z.-H.; Zhan, Z.-H.; Qi, H.-C.; Li, M.-Y.; Dou, Y.-H.; Xie, X.; Liu, B.; Chen, W.-X. Angew. Chem. Int. Ed. 2025, 64, e202517259.

DOI

[74]
Zhao, P.; Ai, J.; Jiang, H.; Yang, S.-W.; Shen, H.-D.; Zhang, J.-R.; Guo, Y.; Zhang, Q.-Y.; Zhang, H.-P. Angew. Chem. Int. Ed. 2025, 64, e202516184.

DOI

[75]
Tao, S.-Y.; Wang, X.; Rao, C.; Liu, K.-J.; Li, Y.-N.; Yuan, Z.-X.; Peng, G.; Lou, Y.; Ye, J.; Liu, H.; Zhang, Z.-S.; Yang, X.-G.; Zhang, Y.-B.; Song, S.-Y. Adv. Funct. Mater. 2026, 36, e19202.

DOI

[76]
Li, X.-Z.; Liu, X.; Hussain, M.; Li, J.-L.; Chen, Z.-X.; Fang, Y.-Y.; Su, C.-L.; He, C.; Lu, J. ACS Nano 2025, 19, 17114.

DOI

[77]
Yue, Y.-X.; Yu, M.-D.; Yao, Z.-Y.; Fang, G.-Z.; Wang, B.-L.; Wang, S.-S.; Jin, C.-X.; Chang, R.-Q.; Sun, T.-L.; Pan, Z.-Y.; Zhu, Y.-H.; Wang, F. R.; Li, X.-N.; Zhao, J. Nat. Commun. 2025, 16, 9600.

DOI

[78]
Yang, J.-L.; Fang, Z.-C.; Sun, Z.-W.; Zhou, W.-H.; Nan, B.; Liu, X.-L.; Ma, Z.-X.; Nie, R.-F.; Fu, J. Nat. Commun. 2025, 16, 9351.

DOI

[79]
Yu, B.-Y.; Li, W.-L.; Tang, X.; Cheng, L.; Zhang, J.-W.; Yang, S.-B.; Liu, F.-D.; Xu, J.; Zhang, Y.; Pan, C.-S.; Cao, X.-M.; Zhu, Y.-F.; Lou, Y. Nat. Commun. 2025, 16, 9471.

DOI

[80]
Liu, C.-H.; Shi, W.-B.; Yuan, Y.; Zhu, K.; Zhang, Q.; Li, S.; Yang, X.-L.; Bai, Z.-Y.; Yang, L. Adv. Funct. Mater. 2025, 35, 2503079.

DOI

[81]
Zhang, N.; Zhou, T.-P.; Ge, J.-K.; Chu, W.-S.; Wu, C.-Z.; Xie, Y. Matter 2020, 3, 509.

DOI

[82]
Li, Z.-S.; Li, B.-L.; Yu, M.; Yu, C.-L.; Shen, P.-K. Int. J. Hydrogen Energy 2022, 47, 26956.

DOI

[83]
Fang, C.; Zhou, J.; Zhang, L.-L.; Wan, W.-C.; Ding, Y.-X.; Sun, X.-Y. Nat. Commun. 2023, 14, 4449.

DOI

[84]
Zeng, Y.-Z.; Wang, X.; Qi, W.; Liu, C.-P.; Lu, L.-L.; Xiao, M.-L.; Li, K.; Xiao, F.; Shao, M.-H.; Xing, W.; Zhu, J.-B. Nat. Commun. 2025, 16, 8111.

DOI

[85]
Zhang, Y.; Li, F.-H.; Li, S.-W.; Zhang, Z.-D.; Sun, Z.-Y.; Dou, Y.-H.; Su, R.; Wu, Y.-H.; Zhang, L.; Chen, W.-X.; Wang, D.-S.; Li, Y.-D. Adv. Mater. 2025, 37, 2507478.

DOI

[86]
An, Q.-Z.; Qin, X.-P.; Sun, X.; Zhang, X.; Zhang, Y.-H.; Guo, J.-L.; Jiang, J.-J.; Zhang, J.; Li, B.-J.; Jiang, Y.-L.; Zhang, H.; Chen, X.; Li, Y.-L.; Zheng, K.; Cheng, W.-R.; Wang, D.-S.; Liu, Q.-H. J. Am. Chem. Soc. 2025, 147, 11465.

DOI

[87]
Wang, M.; Yan, Y.; Wang, H.-J.; Lu, M.-Y.; Li, J.; Jian, H.-X.; Zhao, X.; Yuan, M.-J.; Lu, T.-B. eScience 2026, 6, 100500.

DOI

[88]
Gong, Y.-N.; Lv, S.-Y.; Yang, H.-Y.; Shi, W.-J.; Wang, J.-J.; Jiang, L.; Zhong, D.-C.; Lu, T.-B. CCS Chem. 2024, 6, 3030.

DOI

[89]
Zhang, J.-H.; Wang, Y.-C.; Wang, H.-J.; Zhong, D.-C.; Lu, T.-B. Chin. Chem. Lett. 2022, 33, 2065.

DOI

[90]
Li, Y.-F.; Chen, C.; Cao, R.; Pan, Z.-W.; He, H.; Zhou, K.-B. Appl. Catal. B 2020, 268, 118747.

DOI

[91]
Xie, W.-F.; Li, H.; Cui, G.-Q.; Li, J.-B.; Song, Y.-K.; Li, S.-J.; Zhang, X.; Lee, J. Y.; Shao, M.-F.; Wei, M. Angew. Chem. Int. Ed. 2021, 60, 7382.

DOI

[92]
Chala, S. A.; Lakshmanan, K.; Huang, W.-H.; Kahsay, A. W.; Chang, C.-Y.; Angerasa, F. T.; Liao, Y.-F.; Lee, J.-F.; Dai, H.-J.; Tsai, M.-C.; Su, W.-N.; Hwang, B. J. Appl. Catal. B 2024, 358, 124420.

DOI

[93]
Zhang, Y.; Wei, T.-G.; Ding, D.-B.; Wang, K.-K.; Di, J.; Tseng, J.-C.; She, Y.-B.; Li, M. M.-J.; Xia, J.-X.; Li, H.-M. ACS Catal. 2025, 15, 5614.

DOI

[94]
Wei, T.-C.; Ding, P.-J.; Wang, T.; Liu, L.-M.; An, X.-Q.; Yu, X.-L. ACS Catal. 2021, 11, 14669.

DOI

[95]
Yang, R.-Z.; Liu, J.-Y.; Wang, B.; Wang, R.; Song, Y.-H.; Hua, Y.-J.; Wang, C.-T.; She, Y.-B.; Yuan, J.-J.; Xu, H.; Li, H.-M. J. Alloys Compd. 2022, 895, 162290.

DOI

[96]
Feng, Y.-J.; Wang, Y.; Wang, K.-W.; Ban, C.-G.; Duan, Y.-Y.; Meng, J.-Z.; Liu, X.; Ma, J.-P.; Dai, J.-Y.; Yu, D.-M.; Wang, C.; Gan, L.-Y.; Zhou, X.-Y. Nano Energy 2022, 103, 107853.

DOI

[97]
Li, B.; Zheng, H.-S.; Zhou, T.; Lu, Q.-J.; Chen, M.-P.; Sun, H.-C.; Zhang, Y.-X.; Zhang, Y.-M.; Li, D.-Q.; Zi, B.-Y.; Zhang, M.; Zhang, J.; Zhao, J.-H.; He, T.-W.; Zhu, Z.-Q.; Zhang, G.-L.; Liu, Q.-J. Nat. Commun. 2025, 16, 8276.

DOI

[98]
Yue, C.-L.; Sun, G.-X.; Liu, N.; Bao, W.-J.; Zhang, X.-W.; Sun, F.-Y.; Chen, H.-C.; Pan, Y.; Sun, D.-F.; Lu, Y.-K. Adv. Energy Mater. 2025, 15, e02578.

DOI

[99]
Zhang, L.-L.; Zhang, N.; Shang, H.-S.; Sun, Z.-Y.; Wei, Z.-H.; Wang, J.-T.; Lei, Y.-T.; Wang, X.-C.; Wang, D.; Zhao, Y.-F.; Sun, Z.-T.; Zhang, F.; Xiang, X.; Zhang, B.; Chen, W.-X. Nat. Commun. 2024, 15, 9440.

DOI PMID

[100]
Xu, N.-F.; Jin, Y.-X.; Liu, Q.-N.; Yu, M.; Wang, X.; Wang, C.; Tu, W.; Zhang, Z.-R.; Geng, Z.-G.; Suenaga, K.; Cheng, F.-Y.; Song, E.-H.; Peng, Z.-Q.; Xu, J.-Y. Angew. Chem. Int. Ed. 2024, 64, e202413749.

DOI

文章导航

/

〈 〉