

研究通讯

SPSiOL衍生膦-膦氧配体SPSiP(O)的合成及应用

  • 曾晓萱 a ,
  • 吴奕晨 , a, * ,
  • 王鹏 , a, b, *
展开
  • a 中国科学院上海有机化学研究所 金属有机化学全国重点实验室和沪港化学合成联合实验室 金属有机化学全国重点实验室和沪港化学合成联合实验室 上海 200032
  • b 国科大杭州高等研究院 化学与材料科学学院 化学与材料科学学院 杭州 310024

收稿日期: 2026-08-03

  网络出版日期: 2026-09-23

基金资助

国家重点研发计划(2023YFF0723900)

中国科学院战略性先导科技专项(XDB1180000)

中国科学院战略性先导科技专项(XDB0610000)

国家自然科学基金(22371293)

Synthesis and Application of SPSiP(O)s: a Class of SPSiOL-Derived Bisphosphine Monoxide Ligands

  • Xiao-Xuan Zeng a ,
  • Yichen Wu , a, * ,
  • Peng Wang , a, b, *
Expand
  • a State Key Laboratory of Organometallic Chemistry and Shanghai-Hong Kong Joint Laboratory in Chemical Synthesis, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032, China
  • b School of Chemistry and Materials Science, Hangzhou Institute for Advanced Study, University of Chinese Academy of Sciences, Hangzhou 310024, China
*E-mail: ;

Received date: 2026-08-03

  Online published: 2026-09-23

Supported by

The National Key R&D Program of China(2023YFF0723900)

The Strategic Priority Research Program of the Chinese Academy of Sciences(XDB1180000)

The Strategic Priority Research Program of the Chinese Academy of Sciences(XDB0610000)

The National Natural Science Foundation of China(22371293)

摘要

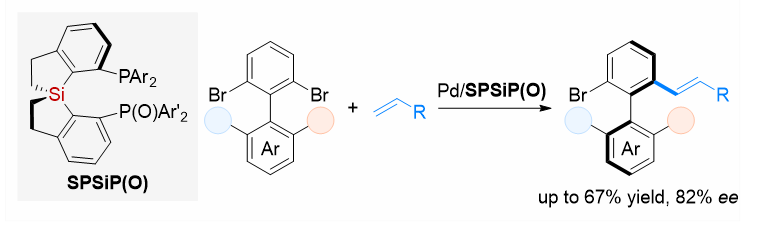
本工作报道了一类手性螺二氢苯并噻咯二酚(SPSiOL)衍生的膦-膦氧配体[SPSiP(O)]的合成和应用. 从SPSiOL-衍生的双三氟甲磺酸酯出发, 该类配体可以通过钯催化膦氧偶联、膦氧还原及进一步膦氧偶联反应高效制备. 利用该类型配体, 首次实现了前手性联苯二溴化物不对称Heck反应, 通过去对称化策略快速构建轴手性联苯类化合物, 最高可以取得67%的产率和82% ee. 该反应的实现初步验证了SPSiP(O)配体在不对称催化反应中的应用潜力.

本文引用格式

曾晓萱 , 吴奕晨 , 王鹏 . SPSiOL衍生膦-膦氧配体SPSiP(O)的合成及应用[J]. 化学学报, 2026 , 84(9) : 1412 -1417 . DOI: 10.6023/A26080277

Abstract

Transition metal catalyzed asymmetric reactions represent one of the most important synthetic strategies for the access of chiral compounds. Throughout the development of asymmetric catalysis, chiral ligands have played a vital role, not only in modulating catalytic activity but also in controlling stereochemical induction. Among numerous chiral ligands, chiral bisphosphine monoxide ligand has attracted increasing attention owing to their unique hemilabile coordination properties, which can facilitate efficient transition metal catalysis under mild reaction conditions. Herein, we report the synthesis and application of SPSiOL-derived bisphosphine monoxide ligands SPSiP(O)s. These ligands can be readily prepared in three steps through a Pd-catalyzed cross-coupling of (S)-SPSiOL triflate with diarylphosphine oxide, reduction of the phosphine oxide moiety, and a subsequent Pd-catalyzed coupling reaction with another diarylphosphine oxide, enabling the modular synthesis of SPSiP(O) ligands with diverse electronic and steric variations on both the phosphine and phosphine oxide units. The catalytic potential of SPSiP(O)s was evaluated in a Pd-catalyzed asymmetric Heck-type reaction between 1-aryl-2,6-dibromides and alkenes. After optimization, axially chiral biaryl products were obtained in up to 67% yield and 82% ee using Pd(dba)2/SPSiP(O). Ligand screening revealed that SPSiP(O) ligands were uniquely effective, with both the electronic and steric properties of the phosphine moiety significantly influencing catalytic efficiency and enantioselectivity. The substrate scope of this asymmetric Heck reaction was subsequently examined, demonstrating broad functional group tolerance and the general applicability. Notably, this reaction represents the first asymmetric Heck desymmetrization of prochiral biphenyl dibromides for the synthesis of axially chiral biphenyl frameworks, highlighting the potential of SPSiP(O)s as versatile ligands for asymmetric catalysis.

1 引言

过渡金属催化不对称反应是构建手性化合物最主要合成策略之一. 纵观其发展历程, 手性配体始终发挥着核心作用, 不仅能精准调控催化剂的反应活性, 还能有效控制立体选择性, 实现高效的对映选择性诱导[1]. 在众多手性配体中, 膦配体凭借其优异的电子效应和结构可调性, 已成为不对称催化领域应用最广、最具代表性的配体类型之一[2]. 自20世纪六七十年代Knowles和Kagan等在手性膦配体开发领域开创性工作以来, 手性膦配体已经催生多个不对称催化工业化应用示例, 包括 L-DOPA、薄荷醇等的催化不对称合成. 这些工作不仅奠定了手性膦配体在不对称催化中的核心地位, 也极大推动了结构多样、性能优异的新型手性膦配体的发展.
手性膦-膦氧配体是一类特殊的双齿膦配体, 因其同时含有软、硬两种配位中心, 属于半不稳定配体 (hemilabile ligands). 自20世纪90年代Hayashi、Ozawa等[3g]验证了钯催化不对称Heck反应中常用的 Pd(OAc)2/(R)-BINAP 催化体系可以在碱和水存在下生成 (R)-BINAP(O) 后, 科学家们已经陆续设计并合成了不同骨架的手性膦-膦氧配体, 如BINAP(O)、SegPhos(O)、SDP(O)等(图式1a), 并应用于多类不对称催化反应中[3]. 膦氧基团弱的螯合能力既可稳定催化循环中不同氧化态的过渡金属物种, 又可以通过解离构筑配位不饱和的活性中心以驱动反应进行, 降低某些基元反应的能垒, 提升整体催化效率. 得益于其独特特征和反应性, 该类型配体目前已经被应用于多类新反应的开发中. 更为重要的是, Engle[4]和周建荣[5]团队的近期研究也进一步证明, 在一些经典的双膦配体参与的偶联反应中, 原位氧化生成的膦-膦氧才是体系内真实的催化配体. 因此, 继续发展新型手性膦-膦氧双齿配体, 并探究其在不对称催化反应的应用具有重要的学术价值, 并可能在新不对称反应的发展中发挥更为重要的作用.
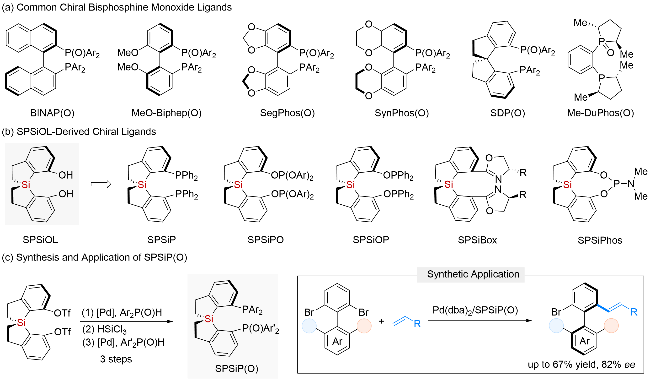
图式1 SPSiP(O)配体的发展

Scheme 1 Synopsis for the development of SPSiP(O) ligand

近期, 我们课题组基于大咬合角催化剂设计理念设计并合成了硅螺环骨架衍生的手性二酚SPSiOL[6a-6b]和SPOSiOL[6c], 并以其为手性平台开发了多类硅螺环骨架衍生的双齿和单齿配体, 如双膦配体(SPSiP[7a], SPOSiP[7b])、双亚膦酸酯配体(SPSiPO[7c])、双次膦酸酯配体(SPSiOP[6c,7d])、双噁唑啉配体(SPSiBox[7e])和亚膦酰胺配体(SPSiPhos[6a])(图式1b). 由于硅螺环骨架中含有较长的碳硅键、较大的硅原子半径以及垂直且刚性的构型, 使得这些新型双齿配体与过渡金属配位时具有大张角和柔性的手性空腔的特征, 进而在多类不对称催化反应中展现出高效的活性和优异的手性诱导能力[6-7]. 基于此, 我们设想含硅螺环骨架衍生的膦-膦氧配体可以融合硅螺环骨架的结构特征和膦-膦氧配体配位模式的优势: 一方面, 更大的咬合角可以促进膦氧基团解离, 硅的引入可以提升配体的富电子特性, 有利于促进氧化加成等基元步骤; 另一方面, 配体所具有的柔性手性空腔可自适应不同尺寸的底物, 从而提升手性诱导能力, 有望为不对称催化反应开发带来新的契机.
在本工作中, 我们报道一类SPSiOL衍生的新型膦-膦氧配体[SPSiP(O)]的合成方法和应用. 从对映纯的(S)-SPSiOL双三氟甲磺酸酯出发, 通过分步引入膦和膦氧两个配位基团构建了SPSiP(O)配体库. 进一步将其应用于前手性联苯二溴化物不对称Heck反应中, 通过去对称化策略成功构建轴手性联苯类化合物, 初步验证了该类配体的应用潜力(图式1c).

2 结果与讨论

2.1 SPSiOL衍生膦-膦氧配体SPSiP(O)的合成

从手性螺二氢苯并噻咯二酚的双三氟甲磺酸酯化合物1出发, 通过对报道的膦氧偶联合成双膦氧化合物的反应条件[7a]优化, 在Pd(OAc)2/DPPB [4-双(二苯基膦)丁烷]的催化体系下, 降低二苯基膦氧用量, 可以以75%的收率得到对应的硅螺环单膦氧化合物2. 该化合物经由膦氧还原、再次膦氧偶联反应即可得到手性硅螺环膦-膦氧化合物L1, 两步收率为68%. 基于该合成路线, 我们制备了一系列手性硅螺环膦-膦氧配体SPSiP(O)s, 如膦氧官能团含不同电性取代基(如甲基、甲氧基、氟、环己基)的膦-膦氧配体(L1~L10)(图式2). 值得一提的是, 在第二次膦氧偶联反应中(step 3), Ar'2P(O)H试剂中芳基取代基的位阻对偶联反应效率影响较小, 如芳烃2位、3位、4位或3,5位被甲氧基取代的Ar'2P(O)H可以以类似的收率得到对应的膦-膦氧化合物(L6、L5、L3、L7). 然而, 芳基上的电性对反应的效率影响显著, 与富电子官能团取代的Ar'2P(O)H(如L3)相比, 当使用(4-F-C6H4)2P(O)H为偶联试剂时, 仅可以以35%的分离收率得到对应的膦-膦氧配体(L4). 该方法也适合于合成含烷基取代基的膦-膦氧配体, 如以Cy2P(O)H为膦氧来源时, 可以高效得到对应的产物(L8, 87%). 当在第一次偶联反应中(step 1)使用不同芳基取代的Ar2P(O)H, 可通过该合成路线得到膦官能团含不同芳基的配体(L11~L13).
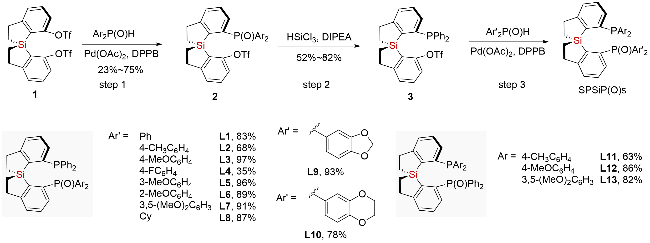
图式2 SPSiP(O)配体的合成路线

Scheme 2 Synthesis of SPSiP(O) ligand

2.2 SPSiP(O)促进的不对称Heck反应研究

不对称Heck反应是高效、高立体选择性构建手性化合物的方法之一, 目前已经取得了长足的发展[8]. 然而, 现阶段进展大多依托内烯烃底物设计策略实现中心手性分子的不对称合成, 利用该反应构建轴手性骨架的相关研究却进展迟缓. 2018年, Lassaletta、Fernández、Hornillos等[9]报道了唯一一例借助不对称Heck反应构筑轴手性化合物的工作, 该体系依靠动态动力学拆分策略完成了轴手性杂芳烃的高效不对称制备. 鉴于手性 膦-膦氧配体在不对称Heck反应中展现出优良的催化性能[10], 我们设想利用自主开发的SPSiP(O)型配体探究其在前手性联苯二溴类底物去对称化反应中的催化效能.
以4为模板底物, 丙烯酸甲酯5a为偶联试剂, 二异丙基乙基胺(iPr2NEt)为碱, 1,4-二氧六环为溶剂, 使用Pd(dba)2/L1为催化体系时, 70 ℃反应10 h后, 可以以22%的核磁收率和54% ee得到轴手性Heck反应产物6 (Condition A, 图式3). 值得一提的是, 使用BINAP衍生的(R)-BINAP(O)为手性配体时, 反应不发生(L15). 我们也尝试了其他类型的手性配体, 包括我们课题组开发的SPSiOL衍生的其他配体类型(如双膦配体SPSiP), 均不能得到Heck反应产物(L14~L20). 当使用膦-膦硫配体(S)-SPSiP(S)时, 反应的效率和对映选择性下降明显 (L21, 4% NMR yield, 24% ee). 接着, 我们以L1为手性配体, 对该不对称Heck反应的条件(包括溶剂、碱、钯源、温度等)进行了系统考察, 发现当使用tAmylOH为溶剂、钯-配体比例为1∶2时, 可以显著提升反应的效率和对映选择性, 以55%的核磁产率和72% ee获得6 (详情见支持信息). 随后, 在该条件下(Condition B), 考察了膦-膦氧配体的电性和位阻对该反应的影响. 如图式3中所示, 膦氧部分芳环4位被给电子或吸电子基团取代后, 均降低了反应的手性诱导能力(L2~L4 vs L1). 当膦氧部分芳环位阻增大时, 特别是在2位引入官能团, 显著地降低了反应效率, 仅可以获得9%核磁产率的Heck产物(L6). 当在膦氧部分芳环3位引入甲氧基时, 可以以类似手性诱导效果和略高的核磁产率得到6 (L5, 58% NMR yield, 70% ee). 然而, 在3,5位同时引入甲氧基时, 该反应的效率和对映选择性均下降(L7). 鉴于位阻对该反应有显著影响, 当以富电但位阻相对L5略大的胡椒基取代的L9为手性配体时, 可以以73%的核磁产率和77% ee得到目标产物. 进一步提高膦氧部分芳环位阻, 使用苯并二氧六环基的L10可获得更高的收率但手性诱导略有下降(75% NMR yield, 73% ee). 我们也尝试了烷基取代的膦-膦氧配体L8, 也可以获得具有较高对映选择性的6, 但效率中等(51% NMR yield, 72% ee). 当改变膦官能团部分的电性和位阻, 发现电性对反应的效率影响较大, 但手性诱导能力类似(L11~L13). 最终, 我们获得了该反应的最优条件为, 使用Pd(dba)2/L9为催化体系、以iPr2NEt为碱、tAmylOH为溶剂.
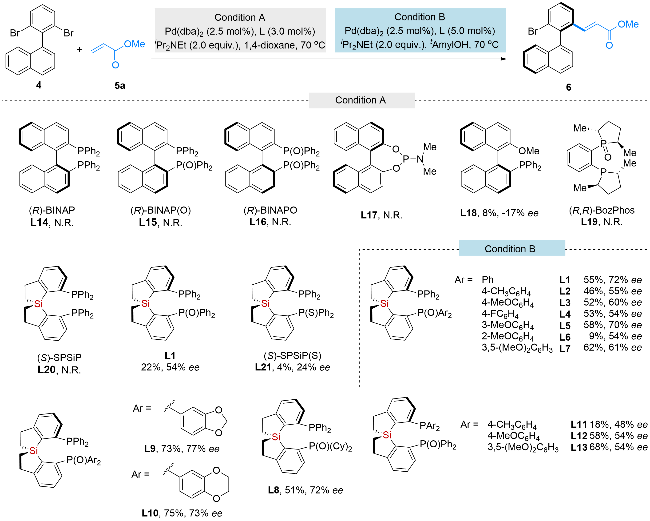
图式3 钯催化不对称Heck反应的配体效应

Scheme 3 Ligand effect on Pd-catalyzed asymmetric Heck-type reaction

在确定了最优的反应条件后, 我们考察了该反应的底物范围(图式4). 首先, 对二溴芳烃部分进行拓展, 发现以7a为底物时, 可以以62%的分离产率和50% ee得到对应的Heck反应产物8a. 当使用1-(2,6-二溴4-氟苯基)萘7b为底物时, 虽效率有所降低但手性诱导能力提升(48%, 82% ee). 在底物萘基4位引入官能团时, 也可以以良好的收率和ee值得到对应产物(8c). 值得一提的是, 该反应可兼容杂环, 将萘环替换为二苯并噻吩, 可以以42% ee得到Heck产物(8d). 当将萘基取代基换为2-苯基苯基后, 可以较高对应选择性得到轴手性化合物8e. 接着, 我们探究了烯烃部分. 当使用丙烯酸乙酯或苄酯为偶联试剂时, 可以以类似产率和相同的对映选择性得到对应的Heck反应产物(8f~8g). 当使用酰胺取代的烯烃作为底物时, 也可以良好的对映选择性得到产物8h (65% yield, 62% ee). 值得一提的是, 该反应可以兼容未保护的酰胺, 尽管反应效率不理想(26% yield), 但可以以良好的手性诱导能力得到8i (71% ee). 除了缺电子的烯烃外, 该反应也可兼容富电子烯烃, 当使用苯乙烯为底物时, 可以以43%的分离收率和59% ee得到8j. 产物的绝对构型是通过将8j进行两步转化(钯催化偶联反应和氧化反应)后得到的化合物与已报道的手性化合物结构对比确定的(详情见支持信息).
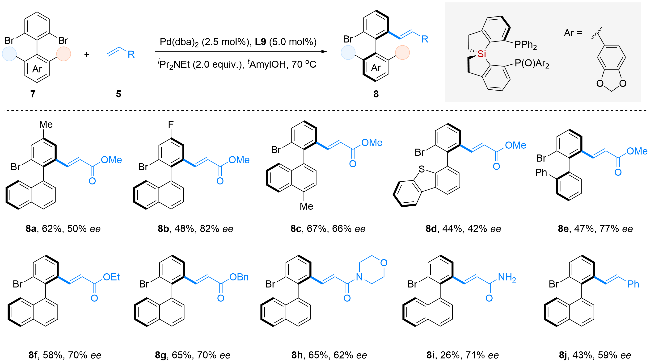
图式4 钯/SPSiP(O)催化不对称Heck反应

Scheme 4 Pd/SPSiP(O)-catalyzed asymmetric Heck-type reaction

3 结论

本研究中, 我们报道了手性螺二氢苯并噻咯衍生的膦-膦氧配体的合成方法, 并初步探究了其在不对称反应中的应用. 从手性螺二氢苯并噻咯二酚的双三氟甲磺酸酯出发, 通过三步即可获得SPSiP(O)配体. 利用该类型配体, 我们首次通过不对称Heck反应的去对称化策略, 快速构建了轴手性联苯类化合物. 目前, 基于硅螺环衍生手性配体的后续研究仍在进行中.

4 实验部分

手性SPSiP(O)配体的通用制备方法示例:
在氮气氛围下, 于Schlenk管中依次加入1 (1.0 equiv.), Pd(OAc)2 (5.0 mol%), DPPB (6.0 mol%)和Ar2P(O)H (1.3 equiv.), 再加入N,N-二异丙基乙胺(DIPEA) (4.0 equiv.)和无水二甲基亚砜(DMSO, 7.5 mol/L). 反应体系加热至110 ℃. 反应10 h后, 体系降温至室温并加入水. 水相用乙酸乙酯萃取3次, 合并有机相、干燥、过滤并旋干, 通过柱层析分离得到2.
在氮气氛围下, 于反应管依次加入2 (1.0 equiv.)、无水甲苯(0.2 mol/L)和DIPEA (82 equiv.). 体系放置于冰浴中降温后, 滴加三氯硅烷(31.2 equiv.). 随后, 体系升温至110 ℃反应10 h. 反应完成后, 降温至室温用乙醚稀释至原体系两倍, 在0 ℃滴加饱和NaHCO3水溶解至无气泡产生. 浓缩体系后, 过柱纯化得到3.
在氮气氛围下, 于Schlenk管中依次加入3 (1.0 equiv.), Pd(OAc)2 (5.0 mol%), DPPB (6.0 mol%)和Ar'2P(O)H (5.0 equiv.), 再加入DIPEA (4.0 equiv.)和无水DMSO (0.1 mol/L). 反应体系加热至110 ℃. 反应10 h后, 体系降温至室温并加入水. 水相用乙酸乙酯萃取3次, 合并有机相、干燥、过滤并旋干, 通过柱层析分离得到SPSiP(O).
(Cheng, B.)
[1]
(a) Noyori R. Asymmetric Catalysis in Organic Synthesis, Wiley, New York, 1994.

(b) Jacobsen E. N.; Pfaltz A.; Yamamoto H., Comprehensive Asymmetric Catalysis, Springer, Heidelberg, 1999.

(c) Lin G.-Q.; Li Y.-M.; Chan A. S. C. Principles and Applications of Asymmetric Synthesis, Wiley, New York, 2001.

(d) Ojima I., Catalytic Asymmetric Synthesis, 3rd ed., Wiley-VCH, Hoboken, 2010.

(e) Blaser H.-U.; Federsel H.-J. Asymmetric Catalysis on Industrial Scale, 2nd ed., Wiley-VCH, New York, 2010.

(f) Xie J.; Zhou Q. Acta Chim. Sinica 2014, 72, 778 (in Chinese).

DOI

(谢建华, 周其林, 化学学报, 2014, 72, 778.)

DOI

(g) Zhang Z.; Ma S.; Zheng S.; Nie Z.; Wang B.; Lei K.; Li S.; Pan F. Natl. Sci. Open 2024, 3, 20230040.

(h) Meng F.-X.; Wang X.-Y.; Lu K.; Yang J.-S.; Zhang F.-M.; Ma A.-J.; Du B.; Tu Y.-Q. Sci. China Chem. 2025, 68, 174.

DOI

[2]
(a) Börner A. Phosphorus Ligands in Asymmetric Catalysis: Synthesis and Applications, Wiley-VCH, New York, 2008.

(b) Zhou Q.-L. Privileged Chiral Ligands and Catalysis, Wiley-VCH, New York, 2011.

(c) Fernández-Pérez H.; Etayo P.; Panossian A.; Vidal-Ferran A. Chem. Rev. 2011, 111, 2119.

DOI PMID

(d) Luo C.; Yin Y.; Jiang Z. Chin. J. Org. Chem. 2023, 43, 1963 (in Chinese).

DOI

(罗诚, 尹艳丽, 江智勇, 有机化学, 2023, 43, 1963.)

DOI

(e) Wan F.; Tang W. Chin. J. Chem. 2021, 39, 954.

DOI

(f) Imamoto T. Chem. Rev. 2024, 124, 8657.

DOI PMID

(g) Cao Z.; He D.; Luo L.; Tang W. Catalysts 2025, 15, 395.

DOI

(h) Wang M.; Liu Z.; Yang D.; Su J.; Xu J.; Fu H.; Li R.; Chen H.; Zheng X.; Xue W. Chin. J. Org. Chem. 2026, 46, 2149 (in Chinese).

DOI

(王明慧, 刘祖恋, 杨德玺, 苏嘉琪, 徐嘉麒, 付海燕, 李瑞祥, 陈华, 郑学丽, 薛卫超, 有机化学, 2026, 46, 2149.)

DOI

[3]
(a) Grushin V. V. Chem. Rev. 2004, 104, 1629.

DOI

(b) Fliedel C.; Poli R. Coord. Chem. Rev. 2018, 355, 1.

DOI

(c) Margalef J.; Biosca M.; de la Cruz Sánchez P.; Faiges J.; Pàmies O.; Diéguez M. Coord. Chem. Rev. 2021, 446, 214120.

DOI

(d) Štěpnička P.; Horký F. Eur. J. Inorg. Chem. 2022, e202200276.

(e) Zhang Z.; Yang H.; Tang W. Org. Chem. Front. 2026, 13, 4138.

DOI

(f) Dutta D. K.; Deb B. Coord. Chem. Rev. 2011, 255, 1686.

DOI

(g) Ozawa F.; Kubo A.; Hayashi T. Chem. Lett. 1992, 21, 2177.

DOI

[4]
Yang S.; Deng M.; Daley R. A.; Darù A.; Wolf W. J.; George D. T.; Ma S.; Werley B. K.; Samolova E.; Bailey J. B.; Gembicky M.; Marshall J.; Wisniewski S. R.; Blackmond D. G.; Engle K. M. J. Am. Chem. Soc. 2025, 147, 409.

DOI

[5]
Hu J.; Xiao B.; Zhou J. S. J. Am. Chem. Soc. 2026, 148, 3583.

DOI

[6]
(a) Chang X.; Ma P.-L.; Chen H.-C.; Li C.-Y.; Wang P. Angew. Chem. Int. Ed. 2020, 59, 8937.

DOI PMID

(b) Chen H.-C.; Chang X. Chin. J. Chem. 2020, 38, 1203.

DOI

(c) Yang L.; Xu W.-Q.; Liu T.; Wu Y.; Wang B.; Wang P. Chem. Commun. 2021, 57, 13365.

DOI

[7]
(a) Li H.; Zhao P.-G.; Wang C.-Y.; Zhang R.-Y.; Li J.-J.; Wu Y.; Wang P. Org. Lett. 2023, 25, 3859.

DOI

(b) Li Z.-D.; Ren F.; Wu Y.; Li J.-J.; Luo J.; Wang P. Org. Lett. 2024, 26, 7436.

DOI

(c) Liu T.; Mao X.-R.; Song S.; Chen Z.-Y.; Wu Y.; Xu L.-P.; Wang P. Angew. Chem. Int. Ed. 2023, 62, e202216878.

(d) Wang J.-P.; Wu Q.-Y.; Liu T.; Wu Y.; Wang P. Angew. Chem. Int. Ed. 2026, 65, e4069826.

(e) Chen S.-H.; Zhang S.; Chen Z.-Y.; Wu Y.; Wang P. J. Am. Chem. Soc. 2025, 147, 15666.

DOI

(f) Woldegiorgis A. G.; Yuan Z.; Wu Q.-Y.; Wang D.-M.; Ren F.; Zheng L.; Wu Y.; Meng W.; Wang P. J. Am. Chem. Soc. 2026, 148, 12526.

DOI

[8]
(a) Shibasaki M.; Vogl E. M.; Ohshima T. Adv. Synth. Catal. 2004, 346, 1533.

DOI

(b) Mc Cartney D.; Guiry P. J. Chem. Soc. Rev. 2011, 40, 5122.

DOI PMID

(c) Diéguez M.; Pàmies O. Asymmetric Isr. J. Chem. 2012, 52, 572.

(d) Wu C.; Zhou J. S. J. Am. Chem. Soc. 2014, 136, 650.

DOI

(e) Ping Y.; Li Y.; Zhu J.; Kong W. Angew. Chem. Int. Ed. 2019, 58, 1562.

DOI

(f) Reznikov A. N.; Ashatkina M. A.; Klimochkin Y. N. Org. Biomol. Chem. 2021, 19, 5673.

DOI

(g) Xie J.-Q.; Liang R.-X.; Jia Y.-X. Chin. J. Chem. 2021, 39, 710.

DOI

(h) Teng, S.; Zhou J. S. Eds.:Parkin, G.; Meyer, K.; O’hare, D., Elsevier, Amsterdam, 2022, pp. 2-45.

[9]
Carmona J. A.; Hornillos V. n.; Ramírez-López P.; Ros A.; Iglesias-Sigüenza J.; Gómez-Bengoa E.; Fernández R.; Lassaletta J. M. J. Am. Chem. Soc. 2018, 140, 11067.

DOI PMID

[10]
(a) Woeste T. H.; Oestreich M. Chem. Eur. J. 2011, 17, 11914.

DOI

(b) Woeste T. H.; Oestreich M. ChemCatChem 2012, 4, 2096.

DOI

(c) Hu J.; Hirao H.; Li Y.; Zhou J. Angew. Chem., Int. Ed. 2013, 52, 8676.

DOI

(d) Hu J.; Lu Y.; Li Y.; Zhou J. Chem. Commun. 2013, 49, 9425.

DOI

(e) Liu S.; Zhou J. Chem. Commun. 2013, 49, 11758.

DOI

(f) Wu C.; Zhou J. J. Am. Chem. Soc. 2014, 136, 650.

DOI

(g) Li H.; Wan S.-L.; Ding C.-H.; Xu B.; Hou X.-L. RSC Adv. 2015, 5, 75411.

DOI

(h) Zhang Q.-S.; Wan S.-L.; Chen D.; Ding C.-H.; Hou X.-L. Chem. Commun. 2015, 51, 12235.

DOI

(i) Li B.; Luo B.;Yang H.; Tang, W. Angew. Chem., Int. Ed. 2022, 61, e202209087.

(j) Holman K. R. A.; Stanko M.; Richter M. J. R.; Feng S. S.; Gessesse M. N.; Reisman S. E. Org. Lett. 2022, 24, 3019.

DOI PMID

(k) Doggett A.; Hay M.; McKenna S.; Saurer E. M.; Steinhardt S.; Tan Y.; Wilbert C. R.; Wisniewski S. R. Org. Process Res. Dev. 2023, 27, 1129.

DOI

(l) Sun H.; Yu C. L.; Zheng Y. Q.; Shu P. F.; Dong Z.; Xia Y. C.; Liu W. B. Chem. Sci. 2025, 16, 6425.

DOI

文章导航

/

〈 〉