Article

C60@TpPa Covalent Organic Framework with Strong Built-In Electric Field Enables Efficient Photocatalytic Hydrogen Production

  • Song Yupeng a, c ,
  • Hua Zihui b, c ,
  • Ge Jiechao a, c ,
  • Wang Chunru b, c ,
  • Wu Bo , b, c, d, *
Expand
  • a Key Laboratory of Photochemical Conversion and Optoelectronic Materials, Technical Institute of Physics and Chemistry, Chinese Academy of Sciences, Beijing 100190, China
  • b Beijing National Laboratory for Molecular Sciences, Key Laboratory of Molecular Nanostructure and Nanotechnology, Institute of Chemistry, Chinese Academy of Sciences, Beijing 100190, China
  • c University of Chinese Academy of Sciences, Beijing 100049, China
  • d Center for Carbon Neutral Chemistry, Institute of Chemistry, Chinese Academy of Sciences, Beijing 100190, China

Received date: 2025-10-23

  Online published: 2026-02-04

Supported by

National Natural Science Foundation of China(52322204)

National Natural Science Foundation of China(52072374)

National Key Research and Development Program of China(2022YFA1205900)

Youth Innovation Promotion Association of CAS(Y2022015)

Abstract

Photocatalytic hydrogen evolution has emerged as a promising strategy for generating clean fuel. Covalent organic framework (COFs), which possess designability, large specific surface area and adjustable energy band, have gradually gained favor among researchers in recent years. However, their hydrogen-evolution activity is often restricted by rapid carrier recombination and limited electron transfer pathways. Although various strategies such as heterojunction construction or skeletal functionalization have been explored, they often involve complex chemical modifications that may compromise the crystallinity. In contrast, the host-guest assembly strategy offers a mild route to modulate optoelectronic properties without destroying the intrinsic porous structure. Here we report a C60@TpPa-(CH3)2-COF composite with a markedly reinforced internal electric field (IEF) to increase the hydrogen-evolution rate. C60 was selected as the guest due to its high electron affinity and size compatibility with the COF pores, acting as an ideal electron acceptor. The TpPa-(CH3)2-COF was synthesized via Schiff-base polycondensation between 2,4,6-triformylphloroglucinol (Tp) and 2,5-dimethyl-p-phenylenediamine (Pa-(CH3)2) in a 1∶1.5 molar ratio, using mesitylene and benzyl alcohol as solvents, with anhydrous acetic acid as a catalyst. The reaction mixture underwent freeze-pump-thaw cycles under vacuum before being sealed and heated at 120 ℃ for 72 h. After cooling, the product was filtered, washed with anhydrous THF, soaked in dry acetone for solvent exchange, and vacuum-dried at 120 ℃ for 12 h to obtain TpPa-(CH3)2-COF. For C60 encapsulation, 20 mg of the COF was added to a 5 mL saturated C60 solution in o-dichlorobenzene and heated at 60 ℃ for 3 d. After cooling, the composite was filtered, washed with warm o-DCB to remove physiosorbed C60, and further washed with ethanol. The final product, C60@TpPa-(CH3)2-COF, was vacuum-dried at 60 ℃ for 12 h. Comprehensive characterization confirms both framework formation and successful loading of C60. Powder X-ray diffraction and Raman spectroscopy verify retention of the ordered lattice together with signatures of the guest fullerene. The IEF in C60@TpPa-(CH3)2-COF is 4.32-fold higher than that of the pristine COF, which promotes spatial charge separation and transport. Complementary calculations indicate that pore-confined C60 induces an uneven charge distribution and increase the polarity, thereby amplifying the IEF. Consequently, under AM 1.5 irradiation and loading 1% (w) of Pt, the optimized material delivers a hydrogen-evolution rate of 61.58 mmol•g-1•h-1. This performance represents a 5.63-fold enhancement compared to the pristine COF, and the apparent quantum efficiency (AQE) reaches 4.04% at 450 nm. At the same time, the photocatalyst demonstrated excellent cyclic stability and there had no obvious changes occurred in the structure after 24 h cyclic testing. In short, this approach utilizes the host-guest electronic interactions to enhance the strength of internal electric fields, offering a general and efficient route to high-performance COF-based photocatalysts for solar hydrogen production.

Cite this article

Song Yupeng , Hua Zihui , Ge Jiechao , Wang Chunru , Wu Bo . C60@TpPa Covalent Organic Framework with Strong Built-In Electric Field Enables Efficient Photocatalytic Hydrogen Production[J]. Acta Chimica Sinica, 2026 , 84(3) : 370 -376 . DOI: 10.6023/A25100352

1 引言

光催化分解水产氢因可利用太阳能制备清洁能源而备受关注[1-2]. 有机半导体光催化剂具有分子结构可调、合成多样性高、能带易于调控等优势近年来逐渐受到重视[3-4]. 这些催化剂主要包括有机聚合物[5], 有机框架材料(OFs)[6-9]以及有机超分子组装体系[10-11]等, 均被应用于光催化产氢反应. 其中共价有机框架(COFs)因其作为高度结晶的有机多孔材料, 兼具可设计性、比表面积大和能带可调性, 逐渐得到研究人员的重视[12-14]. COFs单层中的大共轭层状结构, 以及相邻层间的强相互作用, 促进了其对可见光的吸收, 也为光生电荷的扩散和传输提供了理想的通道[15]. 同时COFs的能带结构可以通过不同的有机构筑单元和修饰功能基团进行微调[16]. 然而, 其快速光生电荷复合以及电子传输路径受限严重限制了产氢性能. 已经有许多策略去提高COFs材料的性能, 例如构筑异质结[17], 骨架官能化[18], 锚定单原子催化剂[19]等. 但是这些策略往往涉及到复杂的化学修饰, 不利于保持框架结晶性与孔道完整性. 其中, 基于框架材料的主客体材料在温和条件下就能轻易实现, 不会破坏其原始的多孔结构, 也无需采用复杂的合成方法, 进而被人们广泛应用[20]. 重要的是, 客体分子(或材料)封装于框架材料孔道后, 可以将传统的二维宏观界面转化为三维分布的分子级异质结, 从而确保高效电荷分离[21]. 因此, 在COFs中封装合适的客体材料, 有望构筑高效COFs光催化产氢催化剂.
富勒烯C60是一种电子受体, 具有独特的三维球形结构, 电子亲合力高, 物理和化学稳定性良好[22-23]. 在光催化中, C60已被证明能够有助于促进电荷分离以及传输, 提高光催化效率[24-25]. 已有研究表明, 增强的内建电场可以促进光生电荷快速分离和传输, 并且通过复合C60可以极大地提高材料的内建电场[26]. 特别是基于纳米限域效应, 将电子受体(如C60)封装于受限空间内, 能够显著诱导主客体间电子密度的重排[27]. 这种电荷分布的极化效应可产生强大内建电场, 大幅提升电荷分离以及传输效率[28]. 因此, 在COFs孔道中封装C60是构建高效光催化体系的理想策略. β-酮烯胺连接的TpPa- COF具有丰富的共轭结构和宽的光谱吸收[29]. 同时, TpPa-COF具有高的热稳定性和化学稳定性. 并且, C60的尺寸和TpPa-COF孔隙相匹配, 可以将C60封装在TpPa-COF的孔隙中, 该反应在温和的条件下易于发生. 因此, 把TpPa-COF作为主体, 利用其孔隙空间来封装C60分子, 有助于构筑一种高效的COFs产氢光催化剂.
基于上述讨论, 本工作通过利用一种具有β-酮烯胺连接的甲基COFs(TpPa-(CH3)2-COF)孔内嵌入富勒烯C60成功制备了一种C60@TpPa-(CH3)2-COF光催化剂. C60的嵌入诱导形成强大内建电场, 与原始的TpPa- (CH3)2-COF相比内建电场提升了4.32倍, 极大促进了电荷分离与传输. 并且C60@TpPa-(CH3)2-COF光催化产氢效率提升了5.63倍, 在全光谱条件下的产氢速率达到61.58 mmol•g-1•h-1, 表观量子效率(AQE)在450 nm下为4.04%. 该工作为制备新型高效的COFs基光催化剂提供了一种有效的思路.

2 结果与讨论

2.1 材料表征以及结构分析

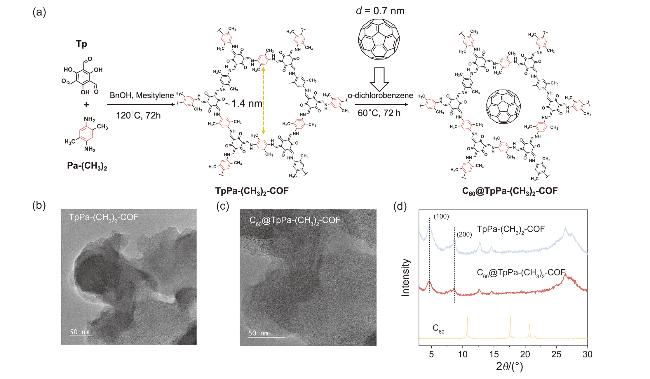
利用2,4,6-三甲酰基间苯三酚(Tp)与2,5-二甲基- 1,4-苯二胺[Pa-(CH3)2]合成TpPa-(CH3)2-COF, 对于合成后的COF, 将其60 ℃下浸泡在C60饱和氯苯溶液中72 h, 洗净得到C60@TpPa-(CH3)2-COF(图1a). 通过透射电子显微镜(TEM)对两种材料的形貌结构进行表征, TpPa-(CH3)2-COF显示出了层状结构(图1b), 并且封装入C60后没明显的结构变化(图1c). 进一步通过粉末X-射线衍射法对合成的TpPa-(CH3)2-COF以及C60@TpPa- (CH3)2-COF进行表征, 如图1d所示.
图1 (a) C60@TpPa-(CH3)2-COF合成示意图. (b) TpPa-(CH3)2-COF的透射电子显微镜图像. (c) C60@TpPa-(CH3)2-COF的透射电子显微镜图像. (d) TpPa-(CH3)2-COF、C60@TpPa-(CH3)2-COF和C60的粉末X-射线衍射图谱对比

Figure 1 (a) Schematic illustration for the synthesis of C60@TpPa-(CH3)2-COF. The TEM images of (b) TpPa-(CH3)2-COF and (c) C60@TpPa-(CH3)2- COF. (d) Comparison of powder XRD Patterns for TpPa-(CH3)2-COF, C60@TpPa-(CH3)2-COF and C60

TpPa-(CH3)2-COF的X-射线衍射谱在约5°处有一个最高强度峰, 对应于(100)晶面, 与文献中报导的TpPa类COF一致. 此外, TpPa-(CH3)2-COF还在约8.1°和约27°处出现两个次峰, 分别归属于TpPa-(CH3)2-COF的(200)和(001)晶面[30]. 此外, C60@TpPa-(CH3)2-COF并未展现纯的C60的XRD特征峰, 表明C60的封装并不改变COF的堆积模式[26]. DFT测试计算孔径分布, TpPa-(CH3)2-COF尺寸大小为1.41 nm和C60的尺寸匹配性良好.
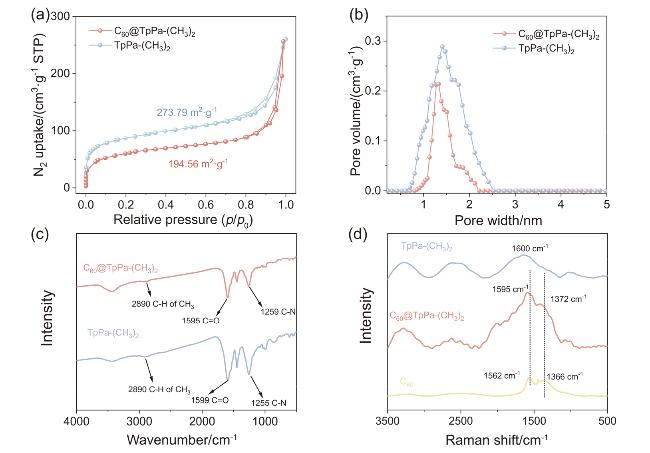
通过77 K下的氮气吸附和脱附实验研究了两种材料的比表面积和孔径分布, 如图2a所示. TpPa-(CH3)2- COF的比表面积为273.79 m2•g-1, 而C60@TpPa-(CH3)2- COF的比表面积显著减小为194.56 m2•g-1. 并且与TpPa-(CH3)2-COF相比, C60@TpPa-(CH3)2-COF的孔分布并未发生明显改变, 但是孔体积明显减小. 以上结果说明, 由于C60与COF之间的相互作用填充了大量的孔道, 从而减小了比表面积以及孔体积. 通过测试傅里叶变换红外光谱, 如图2c所示, TpPa-(CH3)2-COF显示了 C=C和C—N键伸缩频率的特征谱带, 揭示了β酮胺连接的骨架结构的形成[31]. TpPa-(CH3)2-COF的1523 cm-1显示了CH3的C—H伸缩振动. 和TpPa-(CH3)2-COF相比, 在C60@TpPa-(CH3)2-COF中, C=C伸缩振动和C—N伸缩振动均出现约4 cm-1的位移. 进一步测试拉曼光谱, 如图2d示. 可以清晰地看到C60在1350~1380 cm-1的特征指纹峰, 证实了TpPa-(CH3)2-COF的成功合成. 而且C60@TpPa-(CH3)2-COF中C60指纹峰相对于C60存在偏移. C60在TpPa-(CH3)2-COF中的成功封装和高稳定性归因于多种力的协同作用. 首先, COF的共轭骨架与C60的球形π电子云之间存在强烈的π-π堆积作用. 其次, 作为电子给体的COF与作为电子受体的C60之间具有电荷转移相互作用, 这不仅在热力学上稳定了复合物, 也为光生电子的快速转移提供了通道[32].
图2 (a) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF的吸附-解吸等温线(77 K). (b) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF的孔径分布. (c) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF傅里叶变换红外光谱. (d) TpPa-(CH3)2-COF, C60@TpPa-(CH3)2-COF和C60的拉曼图谱

Figure 2 (a) Adsorption-desorption isotherms (77 K) and (b) pore size distributions of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (c) Fourier transform infrared spectra of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (d) Raman spectra of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF and C60

2.2 能级结构分析

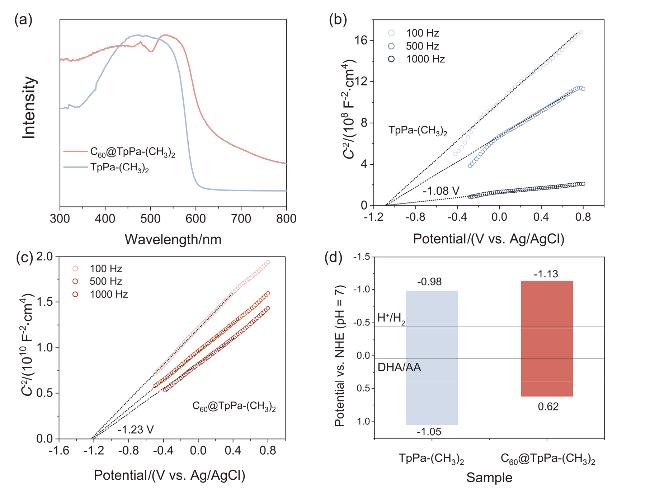
通过紫外-可见漫反射光谱测试两种材料的光谱响应, 如图3a所示, TpPa-(CH3)2-COF在300~600 nm范围内显示出较宽的吸收. 在嵌入C60后, C60@TpPa- (CH3)2-COF吸光能力有了进一步的加强, 吸收范围延伸到了800 nm. 这是因为C60具有良好的电子接受性质, 并且和COF良好的尺寸匹配使得C60和COF存在电子转移相互作用, 导致C60@TpPa-(CH3)2-COF吸收边红 移[33]. 在相同条件下, 采用500 nm激发得到TpPa- (CH3)2-COF和C60@TpPa-(CH3)2-COF的荧光光谱, 如支持信息图S1所示. 结果表明TpPa-(CH3)2-COF在625 nm具有最强的荧光发射信号. 在结合C60后, 荧光发射峰的强度明显减弱. 这表明将C60封装在TpPa- (CH3)2-COF中可以发生光诱导电子转移形成电荷分离态, 促进光生载流子的分离, 抑制光生电荷的复合[34]. 进一步通过Tauc plot计算了两种材料的带隙(见支持信息, 图S2). TpPa-(CH3)2-COF和C60@TpPa- (CH3)2-COF的带隙分别为2.03和1.75 eV. 可以发现相比于TpPa-(CH3)2-COF, C60@TpPa-(CH3)2-COF的带隙变窄, 这和拓宽的光谱吸收能力相一致.
图3 (a) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF紫外-可见漫反射光谱对比. (b) TpPa-(CH3)2-COF和(c) C60@TpPa-(CH3)2的莫特-肖特基图谱. (d) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF的价带和导带能级图

Figure 3 (a) Comparison of UV-visible diffuse reflection spectra of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. Mott-Schottky plots of (b) TpPa- (CH3)2-COF and (c) C60@TpPa-(CH3)2-COF. (d) Valence and conduction band energy level diagrams for TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF

通过莫特-肖特基测试, 得到TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF的平带电位分别为-1.08 V和 -1.23 V (图3b, 3c). C60引入后使得材料的导带能级更负, 进一步提高了氢还原能力. 通过公式EVB=ECBEg 得到TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF两种材料的导带及能带结构如图3d所示. 引入C60不仅减小了带隙宽度, 增加了光吸收, 并且提高了氢还原能力, 更有助于光催化产氢的进行[35].

2.3 光电化学测试与内建电场分析

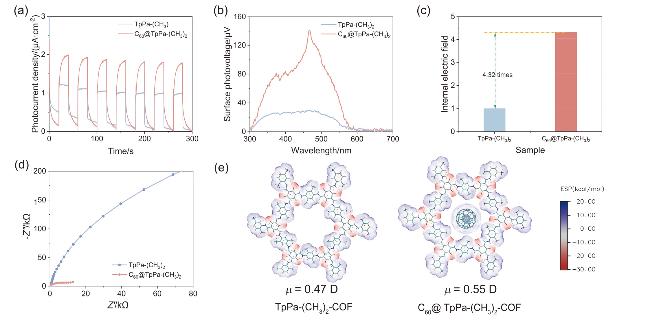
对TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF进行了光电流响应测试, 如图4a所示. 在全太阳光谱照射下, C60@TpPa-(CH3)2-COF的光电流密度(1.93 µA/cm2)明显高于TpPa-(CH3)2-COF (1.10 µA/cm2). 进一步测试两种材料的表面光电压响应图谱, 如图4b所示. TpPa-(CH3)2-COF光电压响应范围为300~600 nm, 源于电子从VB到CB的跃迁. C60@TpPa-(CH3)2-COF的SPV (140.9 µV)响应明显强于TpPa-(CH3)2-COF (30.3 µV). 表明富勒烯嵌入之后对光生载流子的传输效率明显提升. 据Kanata等[36]的模型(见支持信息, 图S4), 内建电场的强度与表面电荷密度及表面电压相关. 由此估算, C60@TpPa-(CH3)2-COF内建电场强度约为TpPa- (CH3)2-COF样品的4.32倍(图4c). 内建电场的大幅增强有利于抑制光生载流子复合、促进其分离与传输, 从而提升光催化产氢性能.
图4 (a) TpPa-(CH3)2-COF与C60@TpPa-(CH3)2-COF的光电流密度对比图. (b) TpPa-(CH3)2-COF与C60@TpPa-(CH3)2-COF的表面光电压(SPV)对比图. (c) TpPa-(CH3)2-COF与C60@TpPa-(CH3)2-COF的内建电场强度对比图. (d) TpPa-(CH3)2-COF与C60@TpPa-(CH3)2-COF的电化学阻抗谱对比图. (e) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF的静电势分布

Figure 4 (a) Photocurrent density comparison of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (b) Surface photovoltage (SPV) comparison of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (c) The internal electric field intensity comparison of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (d) Electrochemical impedance spectroscopy comparison of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (e) The ESP of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF

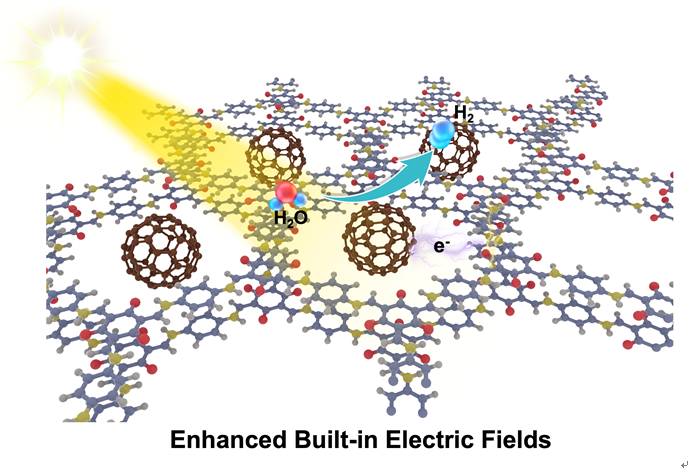
进一步测试两种材料的电化学阻抗谱, 如图4d. C60@TpPa-(CH3)2-COF相比于TpPa-(CH3)2-COF的奈奎斯特半圆直径显著减小, 表明内建电场的增大显著减小了光生电荷的传递阻力. 理论计算结果表明掺入富勒烯后C60@TpPa-(CH3)2-COF的前线轨道HOMO, LUMO发生明显分离, HOMO分布在COF环上而LUMO分布在C60球上, 这意味着封装C60能够明显有助于电荷在空间上分离(见支持信息, 图S5和S6). 激发态电子-空穴分布也证明了这一点, 最低激发态的电子分布在C60上而空穴分布在COF环上(见支持信息, 图S7). 计算得到C60@TpPa-(CH3)2-COF的偶极矩约为0.55德拜, 大于原始TpPa-(CH3)2-COF. 根据静电势(ESP)分布(图4e), C60的封装使得静电势分布的不均匀, 最终导致整体极性的增加以及较强的内建电场.

2.4 材料产氢性能

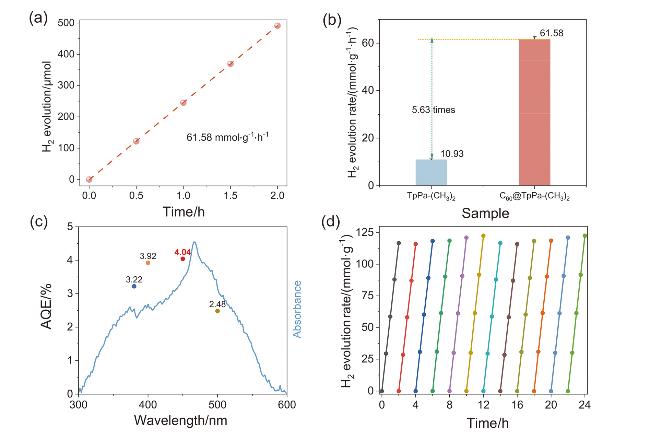
对C60@TpPa-(CH3)2-COF催化剂用量和助催化剂负载量进行了优化, 如图S9和S10(见支持信息)所示, 在2 mg催化剂用量和负载1% (w)的Pt时, C60@TpPa- (CH3)2-COF实现了全光谱下的高效率产氢. 如图5a所示, C60@TpPa-(CH3)2-COF产氢效率高达61.58 mmol• g-1•h-1, 并且在λ≥420 nm条件下, 产氢效率达到50.98 mmol•g-1•h-1 (见支持信息, 图S8), 显著超过了大部分已报道的基于COF的光催化剂, 如表S3(见支持信息)所示. 在C60@TpPa-(CH3)2-COF中, 内建电场的增强大大提高了光催化性能, 比TpPa-(CH3)2-COF (10.93 mmol•g-1•h-1)高约5.6倍, 如图5b所示. 图5c显示了C60@TpPa-(CH3)2-COF产氢的表观量子效率(AQE). 结果表明, 在450 nm的波长照射下, 其具有最大的表观量 子效率, 为4.04%. 通过将AQE和表面光电压响应图谱相关联, 发现其在450 nm附近具有最强的光电压响应, 表明在该波长下, 材料的光生载流子分离与迁移效率最高, 表明光生电子和空穴的有效分离与传输, 为提高光催化产氢性能提供了支持. 对C60@TpPa-(CH3)2-COF进行光催化循环稳定性测试, 结果表明, C60@TpPa- (CH3)2-COF在24 h内循环稳定性测试中没有衰减, 应用于光催化产氢循环稳定性良好(图5d). 进一步测试了C60@TpPa-(CH3)2-COF在产氢前后的结构稳定性, 如图S11和S12 (见支持信息)所示. 结果表明, C60@TpPa- (CH3)2-COF产氢前后TEM形貌没有明显的变化. 其产氢前后的XRD峰位置、形状也没有发生变化, 进一步验证了其在光催化过程中的结构稳定性.
图5 (a) 全光谱光下C60@TpPa-(CH3)2-COF光催化析氢效率. (b) TpPa-(CH3)2-COF和C60@TpPa-(CH3)2-COF产氢能力对比. (c) C60@TpPa-(CH3)2- COF的AQE与SPV叠加曲线. (d) C60@TpPa-(CH3)2-COF产氢循环稳定性

Figure 5 (a) The photocatalytic hydrogen evolution of C60@TpPa-(CH3)2-COF with time under full-spectrum light. (b) Comparison of hydrogen-producing capacity of TpPa-(CH3)2-COF and C60@TpPa-(CH3)2-COF. (c) Overlayer curve of AQE and SPV of C60@TpPa-(CH3)2-COF and (d) hydrogen-producing cycle stability of C60@TpPa-(CH3)2-COF

3 结论

本工作成功地将富勒烯C60封装到有机共价框架TpPa-(CH3)2-COF中制备了C60@TpPa-(CH3)2-COF复合材料. 结果表明, 将富勒烯C60封装进COF孔道后, 材料的光吸收明显变宽, 体系的内建电场显著增强, 进而促进更好的光吸收以及光生载流子的分离与迁移. 在相同测试条件下, C60@TpPa-(CH3)2-COF的产氢速率达到61.58 mmol•g-1•h-1, 相比于TpPa-(CH3)2-COF提升了5.63倍, 450 nm处AQE为4.04%, 表现出优异的活性与耐久性. 总体而言, C60封装所诱发的内建电场增强, 是推动COF光催化剂性能跃升的关键因素, 这为设计新型高效COFs光催化剂提供了新的见解.

4 实验部分

4.1 COF样品的合成

4.1.1 TpPa-(CH3)2-COF的合成

通过希夫碱反应采用具有内螺纹高真空节门的厚壁反应管作为反应容器, 瓶身外径×螺纹口长度为26 mm×125 mm. 称取2,4,6-三甲酰基间苯三酚Tp (63 mg, 0.3 mmol), 以及2,5-二甲基-1,4-苯二胺Pa-(CH3)2 (61.3 mg, 0.45 mm)按照n(Tp)∶n[Pa-(CH3)2]=1∶1.5合成. 加入2 mL均三甲苯和2 mL苯甲醇作为溶剂, 在室温下超声处理10 min. 然后再加入0.5 mL无水乙酸作为催化剂, 继续在室温下超声10 min. 随后, 将厚壁反应管在液氮中快速冷冻循环除气. 除气后密封反应管, 在120 ℃下反应3 d. 反应冷却后进行过滤, 并用无水THF洗涤, 得到红色粉末. 将洗涤后的红色粉末在无水丙酮中浸泡2 d, 期间每8 h更换一次丙酮. 浸泡完成后过滤, 然后在120 ℃真空下干燥12 h, 即可得到TpPa- (CH3)2-COF材料.

4.1.2 C60@TpPa-(CH3)2-COF的合成

将20 mg TpPa-(CH3)2-COF添加到5 mL含有饱和C60的邻二氯苯样品瓶中, 然后将样品瓶放入60 ℃的烘箱中静置3 d. 随后将样品瓶冷却至室温并过滤. 将获得的样品用过量的邻二氯苯溶液充分洗涤, 以除去COF表面上所有物理吸附的C60, 并用乙醇进一步洗涤去除残留溶剂. 最后在60 ℃下真空干燥12 h得到C60@TpPa-(CH3)2-COF产物.

4.2 光催化性能测试

在300W氙灯(CEL-HXUV300)照射下, 使用Labsolar-6A(PerfectLight)进行光催化测试. 光催化活性评价方法为: 取2 mg光催化剂超声分散在10 mL二次水中. 以0.2 mol•L-1的抗坏血酸作为牺牲剂, 并在光催化剂表面光沉积铂作为助催化剂. 光照射前, 将产氢体系中的空气彻底除去. 随后将带有AM 1.5滤光片的300 W氙灯从顶部照射反应器水悬浮液. 反应混合物在光照过程中用磁力搅拌棒保持恒定搅拌, 并通过循环冷却水将体系温度维持在5 ℃. 用在线气相色谱仪(GC7920)检测氢气的产量. 此外, 进一步测试光催化剂的循环稳定性, 测试方法为进行多次产氢循环测试, 每次测试时间为2 h, 每次测试之前需要将反应器的气体排尽.
通过测试不同单波长下的表观量子效率(AQE)评估光催化剂的产氢性能, 采用300 W氙灯单色光(380、400、450、500 nm波长)测试AQE. 每单位面积的平均强度由光功率计(CEL-NP2000-2A)测量, AQE计算方法如公式:
$\mathrm{AQE}=\frac{2 \times \text { 产生氢气分子数 }}{\text { 入射光子数 }} \times 100 \%$
(Cheng, F.)
[1]
Xu Q.; Zhang L.; Cheng B.; Fan J.; Yu J. Chem 2020, 6, 1543.

DOI

[2]
Wang Y.; Vogel A.; Sachs M.; Sprick R. S.; Wilbraham L.; Moniz S. J. A.; Godin R.; Zwijnenburg M. A.; Durrant J. R.; Cooper A. I.; Tang J. Nat. Energy 2019, 4, 746.

DOI

[3]
Banerjee T.; Podjaski F.; Kröger J.; Biswal B. P.; Lotsch B. V. Nat. Rev. Mater. 2021, 6, 168.

DOI

[4]
Chen M.; Zhang B.; Wei T.; Sun Z.; Feng Y.; Zhang B. Acta Chim. Sinica 2025, 83, 93 (in Chinese).

DOI

(陈铭晖, 张博心, 魏滔, 孙兆雪, 冯亚青, 张宝, 化学学报, 2025, 83, 93.)

DOI

[5]
Pati P. B.; Damas G.; Tian L.; Fernandes D. L. A.; Zhang L.; Pehlivan I. B.; Edvinsson T.; Araujo C. M.; Tian H. Energy Environ. Sci. 2017, 10, 1372.

DOI

[6]
Lu L.; Wu B.; Shi W.; Cheng P. Inorg. Chem. Front. 2019, 6, 3456.

DOI

[7]
Wang X.; Chen L.; Chong S. Y.; Little M. A.; Wu Y.; Zhu W.-H.; Clowes R.; Yan Y.; Zwijnenburg M. A.; Sprick R. S.; Cooper A. I. Nat. Chem. 2018, 10, 1180.

DOI

[8]
Zhou Q.; Guo Y.; Zhu Y. Nat. Catal. 2023, 6, 574.

DOI

[9]
Yan S.; Liu W.; Duan F.; Chen M.; Dong W.; Lu S.; Du M. Acta Chim. Sinica 2025, 83, 685 (in Chinese).

DOI

(闫生荣, 刘文浩, 段芳, 陈明清, 东为富, 陆双龙, 杜明亮, 化学学报, 2025, 83, 685.)

DOI

[10]
Jing J.; Yang J.; Zhang Z.; Zhu Y. Adv. Energy Mater. 2021, 11, 2101392.

DOI

[11]
Li X.-L.; Wang Y.-B.; Wang Y.; Zhang R.-Z.; Dong R.-Z.; Liu H.; Yu S.; Han N.; Xing L.-B. Carbon Neutralization 2023, 2, 689.

DOI

[12]
Mishra B.; Alam A.; Chakraborty A.; Kumbhakar B.; Ghosh S.; Pachfule P.; Thomas A. Adv. Mater. 2025, 37, 2413118.

DOI

[13]
Luo X.; Chen Y.; Lin J.-T.; Luo J.; Xia R.-Q.; Yin N.; Lin Y.-M.; Duan H.; Ren S.-B.; Gao Q.; Ning G.-H.; Li D. Chin. J. Chem. 2025, 43, 1199.

DOI

[14]
Huang X.; Guo J. Chin. J. Chem. 2024, 42, 2621.

DOI

[15]
Chen Z.; Jiang J.; Jing M.; Bai Y.; Zhang X.; Deng W.; Wu Y.; Chen F.; Yi M.; Yang M.; Xu X.; Wu T.; Zhang Y.; Wang X. Carbon Neutralization 2024, 3, 689.

DOI

[16]
Luo X.; Luo J.; Lin J.-T.; Ning G.-H.; Li D. The Innovation Materials 2024, 2, 100087.

DOI

[17]
Liu Y.-H.; Chu X.; Jiang Y.; Han W.; Wang Y.; Shao L.-H.; Zhang G.; Zhang F.-M. Adv. Funct. Mater. 2024, 34, 2316546.

DOI

[18]
Luo Z.; Zhu S.; Xue H.; Yang W.; Zhang F.; Xu F.; Lin W.; Wang H.; Chen X. Angew. Chem., Int. Ed. 2025, 64, e202420217.

[19]
Li J.; Zhou J.; Wang X.-H.; Guo C.; Li R.-H.; Zhuang H.; Feng W.; Hua Y.; Lan Y.-Q. Angew. Chem., Int. Ed. 2024, 63, e202411721.

[20]
Zhang M.; Lu M.; Lang Z.-L.; Liu J.; Liu M.; Chang J.-N.; Li L.-Y.; Shang L.-J.; Wang M.; Li S.-L.; Lan Y.-Q. Angew. Chem., Int. Ed. 2020, 59, 6500.

DOI

[21]
Jiang Y.; Wang C.; Dong T.; Song Y.; Wang T.; Che H.; Sheng H.; Wu B.; Wang C. Adv. Sci. 2025, 12, 2505161.

DOI

[22]
Wang C.; Wu B.; Li Y.; Dong T.; Chai Y.; Zhang Y.; Wang C. Angew. Chem., Int. Ed. 2023, 62, e202300377.

[23]
Wang C.; Wu B.; Wang C. Acc. Mater. Res. 2024, 5, 426.

DOI

[24]
Song Y.; Wang C.; Jiang Y.; Hua Z.; Dong T.; Liu R.; Wen R.; Ge J.; Wang C.; Wu B. Carbon Energy 2025, 7, e70000.

[25]
Hua Z.; Wu B.; Zhang Y.; Wang C.; Dong T.; Song Y.; Jiang Y.; Wang C. Nanomaterials 2024, 14, 256.

DOI

[26]
Wang Z.; Meng H.; Liu X.; Wu N.; Yang L.; Wu B.; Li G.; Liu Q.; Li J.; Ge J.; Wang C. Chem. Eng. J. 2025, 521, 166299.

DOI

[27]
Guo M.; Meng Q.; Chen W.; Meng Z.; Gao M.-L.; Li Q.; Duan X.; Jiang H.-L. Angew. Chem., Int. Ed. 2023, 62, e202305212.

[28]
Liu L.; Meng H.; Chai Y.; Chen X.; Xu J.; Liu X.; Liu W.; Guldi D. M.; Zhu Y. Angew. Chem., Int. Ed. 2023, 62, e202217897.

[29]
He Y.-O.; Fu Y.-M.; Meng X.; Xue L.; Yang R.-G.; Qu J.-X.; Su Z.-M.; Wang H.-N. Appl. Catal., A 2023, 663, 119320.

DOI

[30]
Kandambeth S.; Mallick A.; Lukose B.; Mane M. V.; Heine T.; Banerjee R. J. Am. Chem. Soc. 2012, 134, 19524.

DOI PMID

[31]
Yin L.; Zhao Y.; Xing Y.; Tan H.; Lang Z.; Ho W.; Wang Y.; Li Y. Chem. Eng. J. 2021, 419, 129984.

DOI

[32]
Zhang Y.; Yang T.; Li J.; Zhang Q.; Li B.; Gao M. Adv. Funct. Mater. 2023, 33, 2210939.

DOI

[33]
Zhou E.; Zhang X.; Zhu L.; Chai E.; Chen J.; Li J.; Yuan D.; Kang L.; Sun Q.; Wang Y. Sci. Adv. 2024, 10, eadk8564.

[34]
Yang S.; Sa R.; Zhong H.; Lv H.; Yuan D.; Wang R. Adv. Funct. Mater. 2022, 32, 2110694.

DOI

[35]
Guo Y.; Zhou Q.; Nan J.; Shi W.; Cui F.; Zhu Y. Nat. Commun. 2022, 13, 2067.

DOI

[36]
Chen X.; Wang J.; Chai Y.; Zhang Z.; Zhu Y. Adv. Mater. 2021, 33, 2007479.

DOI

Outlines

/