Review

Recent Progress and Prospects of Covalent-organic Frameworks Materials for Uranium Extraction from Seawater

  • Zhongsheng Chen ,
  • Tianhao Lei ,
  • Wei Peng ,
  • Xianlin Chen ,
  • Chunpei Yan ,
  • Feng Luo , *
Expand
  • Jiangxi Province Key Laboratory of Functional Organic Polymers, East China University of Technology, Nanchang 330013, China

★ For the VSI "Chemistry of Framework Materials".

Received date: 2026-01-24

  Online published: 2026-02-10

Supported by

International Science and Technology Cooperation Program of Jiangxi Province(20232BBH80016)

Abstract

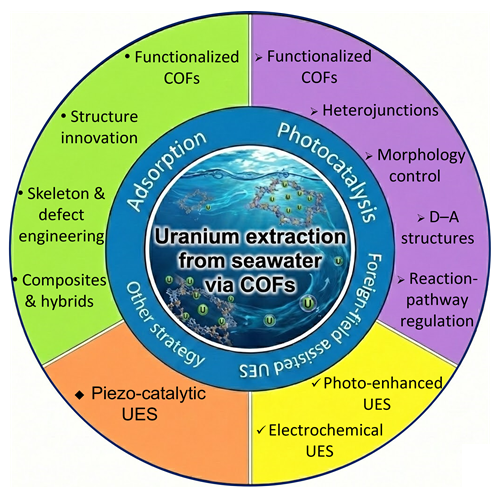
The extremely abundant reservoir of uranium resources in seawater is regarded as an important strategic pathway for alleviating future uranium shortage and supporting the sustainable development of nuclear energy. However, the ultra-low concentration of uranium in seawater, the presence of complex coexisting ions, and severe biofouling pose significant challenges to achieving efficient and selective uranium extraction. Covalent organic frameworks (COFs), a class of crystalline porous materials featuring tunable structures, well-defined pore channels, high specific surface areas, and excellent chemical stability, have demonstrated unique advantages in uranium extraction from seawater (UES) in recent years. This review systematically summarizes the latest research progress on COFs-based materials for UES, with particular emphasis on their applications and underlying mechanisms in adsorption, photocatalysis, and synergistic uranium extraction driven by external fields such as light and electricity. Strategies including functional group modification, skeleton and defect engineering, composites & heterojunctions, morphology control, donor-acceptor (D-A) structures, reaction-pathway regulation, etc. are discussed to analyze key advances in enhancing uranium extraction capacity, selectivity, kinetic performance, and resistance to biofouling. Finally, the challenges faced by COF-based materials in terms of large-scale application, long-term stability, and cost control are discussed, and future design directions and development trends for high-performance materials for UES are proposed. This review provides a systematic reference and conceptual insights for the in-depth study and practical application of COF-based materials in the field of UES.

Cite this article

Zhongsheng Chen , Tianhao Lei , Wei Peng , Xianlin Chen , Chunpei Yan , Feng Luo . Recent Progress and Prospects of Covalent-organic Frameworks Materials for Uranium Extraction from Seawater[J]. Acta Chimica Sinica, 2026 , 84(5) : 736 -754 . DOI: 10.6023/A26010025

1 引言

铀作为核能发电的关键燃料, 其可持续供应对全球能源安全和低碳转型进程具有极其重要的战略意义. 随着全球核电的稳步发展, 对铀资源的需求持续增长[1-2]. 然而, 当前陆地铀矿资源面临严峻挑战: 已探明储量仅约770万吨, 按照目前消费速度仅能维持约100年[3]. 因此, 开发和利用非传统铀资源对保障国家能源安全、实现可持续发展至关重要. 而海水中蕴藏着约45亿吨铀资源, 是陆地储量的1000倍以上, 可为全球核能发展提供近万年燃料支持[4-5]. 因此, 海水提铀(UES)成为解决未来铀资源短缺的战略途径. 海水提铀不仅能够缓解陆地铀资源枯竭压力, 还具有显著环境优势. 与传统采矿相比, 海水提铀不产生尾矿、无地表破坏、无放射性粉尘污染, 更符合可持续发展理念[6]. 特别是随着《巴黎协定》的实施和碳中和目标的推进, 发展海水提铀技术对构建清洁、低碳、安全、高效的能源体系具有重要战略意义[1].
然而, 海水提铀是一项极具挑战性的任务, 其核心难点在于: 海水中铀的浓度极低(≈3.3 ppb), 如此低的浓度导致传质推动力不足, 吸附动力学缓慢; 且以稳定的三碳酸铀酰络合物[UO2(CO3)34−]形式存在, 高浓度竞争离子干扰严重, 如Na+ (10,800 ppm)、Ca2+ (413 ppm)、Mg2+ (1,290 ppm)等, 其浓度远超过铀浓度[6-8], 尤其是钒(V)与铀具有相似化学行为, 成为最主要的竞争元素, 严重影响了吸附材料的选择性[9]. 海洋环境复杂, 海水高盐度、生物污损、海洋动力等因素均影响提铀材料的长期稳定性[4,10]. 此外, 当前海水提铀成本高达300美元/千克以上, 远高于陆地采矿成本(约130美元/千克), 经济性成为制约其商业化应用的主要瓶颈[6].
为应对这些挑战, 研究人员开发了多种海水提铀方法, 主要包括吸附法、光催化法、电化学法及膜分离法等[4,6,11-14]. 所使用的材料有各种无机材料、有机聚合物、碳材料和生物材料等[3-4,13,15-16]. 近年来, 新型纳米多孔材料, 如多孔有机聚合物(POPs)、金属有机框架(MOFs)和共价有机框架(COFs)等, 因其优异特性在UES领域展现了巨大潜力[17-22]. 其中, COFs材料凭借其独特的结构优势脱颖而出. 尽管MOFs和POPs同样具备高比表面积和可功能化等特点, 但COFs因其纯粹由轻质元素(C, H, O, N, B等)通过强共价键连接构成的“全有机框架”, 展现出若干不可替代的独特优势[17,23-24], 使其在苛刻的海水提铀环境中更具应用潜力: (1)卓越的化学稳定性. COFs的共价键通常比MOFs的配位键更耐水解和酸碱侵蚀, 确保了其在海水长期浸泡下的结构完整性, 这是许多MOFs材料的固有短板; (2)精确可控的孔环境: 与结构无定形的POPs不同, COFs是结晶性材料, 其孔道结构具有原子级别的精确性和长程有序性, 这不仅提供了均一的传质通道, 更允许通过拓扑设计对孔道尺寸和壁面化学进行“定制”, 实现对铀酰离子(UO22+)的精准识别与超高选择性吸附; (3)高度可预测的光电性质: 其有序的π-共轭结构使得COFs的光电性质(如能带结构、载流子迁移路径)更具可预测性和可调控性, 为理性设计高效光催化提铀系统提供了坚实基础.
尽管已有若干综述讨论了海水提铀材料(如MOFs、POPs、生物材料等)的设计策略[15,20,25], 或概述了COFs在放射化学分离中的应用[19], 但专门针对COFs材料在海水提铀中的应用进展的总结仍相对缺乏[12], 鉴于此, 本文旨在聚焦于近年来COFs材料在海水提铀方面的研究进展. 我们将系统评述其在吸附法、光催化法以及外场(如光场、电场)辅助海水提取铀方面的应用与机理, 以期为开发下一代高效、低成本的海水提铀技术提供理论参考和材料设计思路.

2 COFs材料吸附法海水提铀

基于功能材料的吸附法因操作简便、能耗较低、易于放大等优点, 在海水提铀领域展现出巨大潜力[11,26]. 然而, 海水体系中铀浓度极低、离子背景复杂(高盐度)及生物污损等问题, 对吸附剂材料的吸附容量、选择性和循环稳定性提出了极高要求[27-28]. 而COFs材料具有比表面积高、孔道结构规整、功能基团可设计性强以及化学稳定性好等突出优势, 为构建高性能海水提铀吸附剂提供了理想的平台[17]. 近年来, 研究人员通过精准的官能团修饰、骨架工程、缺陷工程与结构创新、复合与杂化材料及多功能集成策略, 实现对铀酰离子的高效识别和选择性富集.

2.1 偕胺肟功能化COFs: 经典策略的高效实践

偕胺肟基团(Amidoxime, -C(NH2)=NOH)中的氮和氧原子提供孤对电子, 与UO22+可形成稳定的五元环螯合物, 已成为海水提铀领域最经典、研究最广泛的官能团[9,29], 通过后合成修饰或前合成策略将偕胺肟基引入COF框架, 可显著提升其对铀的亲和力. 2018年, Sun 等[30]首次报道了偕胺肟功能化的二维COFs材料(COF-TpAb-AO), 在加标海水的吸附容量达127 mg•g−1. Cheng等[31]合成了一种开链偕胺肟功能化的聚芳醚基COF (COF-HHTF-AO), 具有显著的化学稳定性和优异的结晶度, 对天然海水中铀的吸附能力高达5.12 mg•g−1, 并对钒表现出极高的选择性. Wu等[32]合成了兼具偕胺肟基和抗菌功能的COF (AF Anti-COF), 在抗生物污损的同时实现了6.64 mg•g−1的铀提取量, 为解决海水提铀中的生物污损难题提供了新思路. Luo等[33]开发的具有多功能基团的新型荧光COF (COF-AO), 实现了铀提取与检测功能的集成, 在28 d内从天然海水中提取铀的能力为16.0 mg•g−1, 而且可作为荧光探针用于UO22+的检测, 展示了多功能集成的优势.
Cao等[34]采用分子配位模板策略, 在羧酸酯COF中原位合成聚酰胺肟聚合物链(PAO), 构建一种具有开放离子传输通道的PAO嵌入COF的高效吸附剂COF-PAO, 实现了PAO聚合物吸附位点的超高利用率(81.0%), 在天然海水中的铀吸附量高达12.26 mg•g−1 (10 d), 铀/钒的选择性系数为38.1, 该研究提出了一种调控聚合物链空间环境的方法, 为高效吸附剂的设计提供了指导.

2.2 羧基、磷酸基、磺酸基等功能化COFs: 多元化配位策略

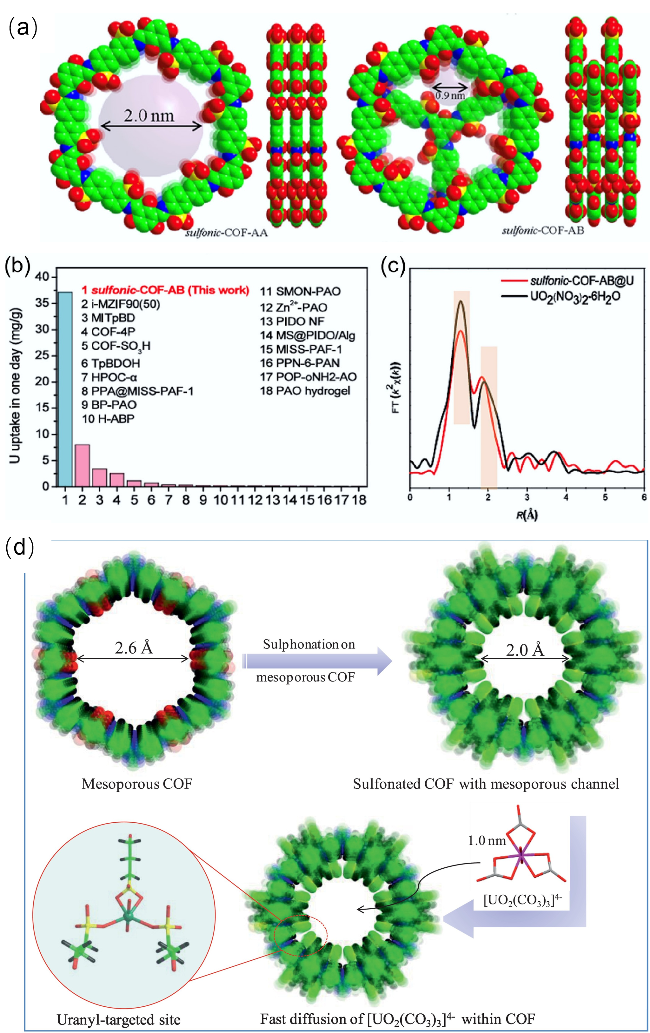
除了偕胺肟基, 其他含氧官能团(如磺酸基、羧基、磷酸基和羟基等)以及含氮杂环等也因其与铀酰离子的较强配位能力而受到关注[35]. 1999年, 作者团队[36]报道了一种铵化修饰的磺酸COFs材料([NH4]+[COF-SO3]), 对铀酰的吸附量高达851 mg•g-1, 从海水中铀的吸附容量高达17.8 mg•g−1(7 d). 有意思的是, 通过COFs材料结构几何与功能活性位点修饰, 实现了对海水中铀的超高提取[37], 即调控sulfonic-COF的堆积模式(如AB堆积), 形成由三个磺酸基单元构成的“铀酰识别口袋”, 通过平面四配位精准识别铀酰离子, 如图1(a)~1(c)所示, 在天然海水中1 d的吸附容量达31.5 mg•g−1, 7 d累计容量为37.1 mg•g−1(创下当前最高纪录), 且铀/钒选择性>7.3×103. 作者团队[38]进一步研究了在介孔COF内进行磺化反应, 创建精确铀酰靶向位点, 从而实现高U/V选择性和从海水中快速提取铀, 如图1(d)所示. ECUT-COF-102的铀/钒的选择性系数高达3×103, 1 d在天然海水中的铀提取量为2 mg•g−1, 7 d提取量9.2 mg•g−1.
图1 (a) AA与AB堆积模式下S-COF的俯视图与侧视图. (b) S-COFs-AB 1 d内从海水中提取铀酰的性能与其他材料的对比. (c) S-COF-AB@U与UO2(NO3)2•6H2O的EXAFS分析[37]. (d)介孔COF磺酸化示意图, 实现高U/V选择性并快速从海水中提取铀[38]

Figure 1 (a) Top and side views of S-COFs with AA and AB stacking modes. (b) Comparison of uranyl extraction by S-COFs-AB from seawater in one day with other material. (c) EXAFS analysis of S-COF-AB@U and UO2(NO3)2•6H2O[37]. Copyright 2025, American Chemical Society. (d) View of sulphonation on mesoporous COF for achieving a high U/V selectivity and a rapid uranium extraction from seawater[38]

磷酸基功能化方面, Xia等[39]通过天然产物植酸(Phytic Acid)修饰COF制备COF-PA, 其磷酸基团作为双齿配体与铀酰离子形成稳定的U—O—P配位, 在模拟海水中的最大吸附容量为645.6 mg•g−1, 真实海水15 d吸附量为2 mg•g−1. 利用羧基对COF进行功能化修饰,也是增强其铀吸附性能的有效策略. Li等[40]报道的羧基功能化COFs材料(JUC-505-COOH), 在强酸性条件(pH 2~4)下仍能保持36%~95%的铀去除效率, 凸显了其优异的耐酸性; 而且还能够以快速动力学(12 h达到吸附平衡)和较高吸附容量(4.604 mg•g-1)从真实海水中提取铀. 最近, Jia等[41]通过孔隙工程制备了羧基功能化COF (TpMa-COOH), 其巨大的比表面积和高羧基密度使其对U(VI)具有卓越的吸附性能和选择性, 在真实海水中提取效率高达31.61 mg•g−1(7 d), 铀/钒选择系数超过300, 且五次循环后容量保持>90%, 解决了高容量与高选择性难以兼得、材料循环稳定性差的关键难题.
2023年, Xie等[42]设计的腙-羰基螯合位点的羟丙氧基辅助基团的COF (COF-R5), 表现出优于钒和其他金属离子的卓越选择性: 在铀加标海水(50 ppm)中吸附容量为253.7 mg•g−1, 在海水中的铀吸附容量为11.3 mg•g−1, 分配系数超过9.2×10⁵ mL•g−1, 超过了文献中大多数先前报道的COFs. 值得注意的是, Yuan等[43]则通过分子印迹策略设计了一种富含羟基的COFs材料(MITpBD), 其羟基与氢键结合的NH4+阳离子协同作用, 通过多重动态键合(静电作用、氢键)选择性捕获[UO2(CO3)3]4−, 在铀加标海水(150 ppm)中吸附容量可达800.20 mg•g−1, 在真实海水中7 d提取量达到23.66 mg•g−1, 比传统的偕胺肟基吸附剂高出350%.
在含氮杂环等功能化COFs方面, Yao等[44]在二氧芘连接的COF框架上工程化N-供体杂环(咪唑啉、噁唑啉、噻唑啉), 系统研究了杂原子(N, O, S)电负性和共轭效应对铀吸附选择性的影响, 其中咪唑啉基COF (COF-IZL)性能最优, 在模拟海水中铀吸附量为8.3 mg•g−1 (7 d). 在理论研究方面, Zhao等[45]通过分子动力学模拟系统研究了四种噻唑连接的COF的选择性和抗生物污染性能, 该研究从原子层面揭示了COF在选择性海水提铀中的机理, 这有助于设计具有高选择性铀提取能力和强大抗生物污染性能的新型吸附剂.
Cai等[46]研究发现, 比表面积超高(1521.4 m2•g−1)的亚胺型芘COF (Py-COF)中的亚胺氮和酚-双齿螯合基团与[UO2(CO3)3]4−进行弱络合的优越位点, 可以实现可逆吸附, 突破传统强键合导致的解吸难题, 在15 d的捕获-释放循环中, 实现了从海水中提取铀的记录性高容量——45 mg•g−1(即日均提取速率3.0 mg•g−1•d−1), 凸显其实际应用潜力.

2.3 骨架工程、缺陷工程与结构创新: 提升活性位点利用率

通过骨架工程、缺陷工程和结构创新, 在不引入额外官能团的情况下, 调控COFs材料中结合位点的数量、可及性和传质路径来提升其吸附性能. Lin等[47]通过骨架工程调控邻位螯合基团的空间构型, 在刚性骨架上优化邻位螯合基团(如邻位酚羟基)的相对位置, 可产生额外的铀酰结合位点, 使总结合位点数增加150%, 在铀加标海水(20 ppm)中, 邻位双齿配体(2,3-Dha-Tat- COF)的吸附容量可达383 mg•g−1, 该工作揭示了刚性骨架中原子的精确排列对多位点配位机制的促进作用. Zhao等[48]设计了新型富氧COF (DhaTpt-COF), 其骨架中排列有相邻键合位点和三嗪基团, 增加了铀酰离子的配位点, 该COF展现出660 mg•g-1的吸附容量, 并能从海水中精准选择性捕获铀酰离子. Mei等[49]β-酮烯胺连接的COF (Tp-AD)中引入缺陷, 有效增加了活性位点数量, 使其铀吸附容量提升至834.4 mg•g−1, 能从模拟海水和实际海水中提取超过60%的UO22+, 他们发现缺陷位点在可见光下具有良好的抗生物污损活性, 这项工作通过合理设计桥接单元和引入缺陷工程, 为铀提取应用铺平了一条新道路.
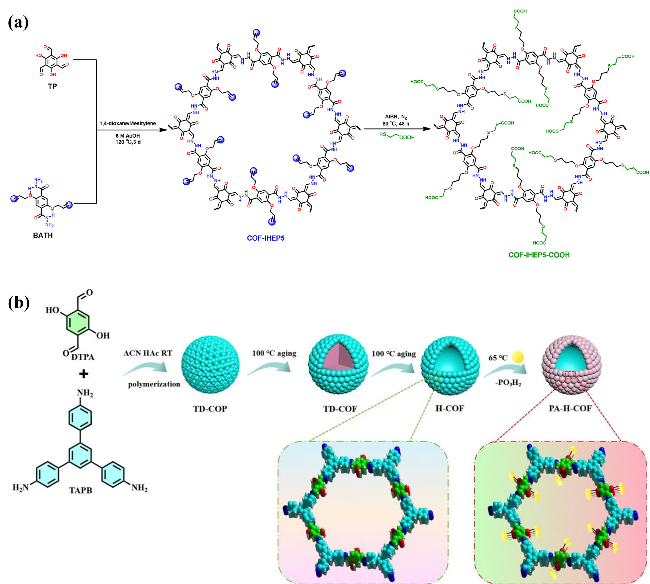
孔隙表面工程通过精确调控孔道尺寸与表面化学环境, 为定制高选择性铀吸附位点提供了可能. Yu 等[50]通过对乙烯基修饰的COF (COF-IHEP5)孔隙表面工程后修饰, 构建孔壁上含有肼-羰基和柔性羧酸螯合位点的COF-IHEP5-COOH, 合成路线如图2(a), 对UO22+的最大吸附容量达到543.8 mg•g−1, 与未改性的COF-IHEP5相比提高了1.5倍, 且对加标天然海水中提取效率约为80%, 选择性是钒的4.5倍. 最近, Shao等[51]通过奥斯特瓦尔德熟化机制制备了空心COF (PA-H-COF)(如图2(b)), 其分级多孔结构促进了磷酸盐活性位点的暴露, PA-H-COF的铀吸附容量较实心COF提升了41.2%, 在实际海水中吸附容量为7.38 mg•g−1 (20 d).
图2 (a)通过“硫醇-烯”点击反应合成COF-IHEP5及COF-IHEP5-COOH后修饰的示意图[50]. (b) H-COF的合成及其通过接枝磷酸基团修饰为PA-H-COF的过程[51]

Figure 2 (a) Schematic diagrams for the synthesis and structure of COF-IHEP5 and COF-IHEP5-COOH post-modification by the “thiol-ene” click reaction[50]. (b) Synthesis of an H-COF and modification of the H-COF by grafting the phosphate group (PA-H-COF)[51]

理性构筑专属的铀识别位点的仿生纳米通道, 可以实现对铀酰离子的精准识别与高效捕获. 2024年, Zhang等[52]构建了仿生离子通道, 将带负电的聚苯乙烯磺酸盐封装到偕胺肟化COF的纳米通道中, 所制得的COF-AO-PSS不仅吸附动力学显著加快(20 min达到平衡), 而且吸附容量更是单独COF-AO的3.8倍, 在真实海水中的吸附量达到11.24 mg•g−1 (20 d). 该设计利用静电作用驱动铀酰离子在“铀高速公路”中快速传输, 并有效阻挡竞争离子, 这项工作首次提出了一种基于COF的仿生吸附剂, 为克服传统吸附剂在海水环境中的扩散限制提供了新思路. Cao等[53]通过静电模板法, 即以[UO2(CO3)3]4−为模板, 将季铵盐基团空间有序地接枝到亚纳米级COF孔道中, 使其与[UO2(CO3)3]4−的几何构型和电荷分布相匹配. 孔径为0.9 nm的仿生纳米通道的COF (MITpBD-BE), 在天然海水中铀提取容量提升至25.3 mg•g−1(为当时已报道材料中最高值), 且铀/钒选择性因子超过163.1. 该研究首次将仿生离子通道理念应用于复杂配位离子体系, 为其他多原子阴离子(如锝、钚、铬酸根等)的选择性吸附材料的设计提供了新范式.

2.4 复合与杂化材料: 协同效应与工程化应用

为了克服单一COFs材料的局限性, 研究人员将COFs与其他功能材料(如MOFs、MXene、聚合物、生物纤维素等)进行复合, 该策略不仅能产生协同增效作用, 还能解决COF粉体材料在回收困难、机械强度差等方面的工程应用瓶颈. Wang等[54]将低比例的COF掺杂到MOF中构建UiO-66-NH2@HDU-27复合材料, 巧妙结合了MOF的稳定性和COF的高比表面积与丰富官能团, 其铀吸附容量(519.85 mg•g−1)远高于单一组分, 在真实海水中提取量为4.82 mg•g−1 (25 d). Zhang等[55]通过静电自组装制备了COF与MXene的复合材料(MXene-AO@LZU1), 该材料在含铀水溶液(C0=300 ppm)中对[UO2(CO3)3]4−的吸附容量为88.8 mg•g−1, 在模拟海水中(C0=20 ppm)的吸附量也达到了6.8 mg•g−1, 具有良好的选择性. 此外, Liu等[56]通过碱性处理和还原反应, 在椭酸衍生COF上原位锚定零价铜, 制备了海水防污和铀富集的双功能复合材料R-EPCu-COF-TA. 在加标海水中, 该材料铀提取容量达588.3 mg•g−1, 在天然海水中为2.92 mg•g−1. 这种双功能设计在于协同利用羧基/羟基增强了其亲水性和Cu(0)的还原/抗菌功能, 有效解决了海水提铀过程中的生物污染问题.
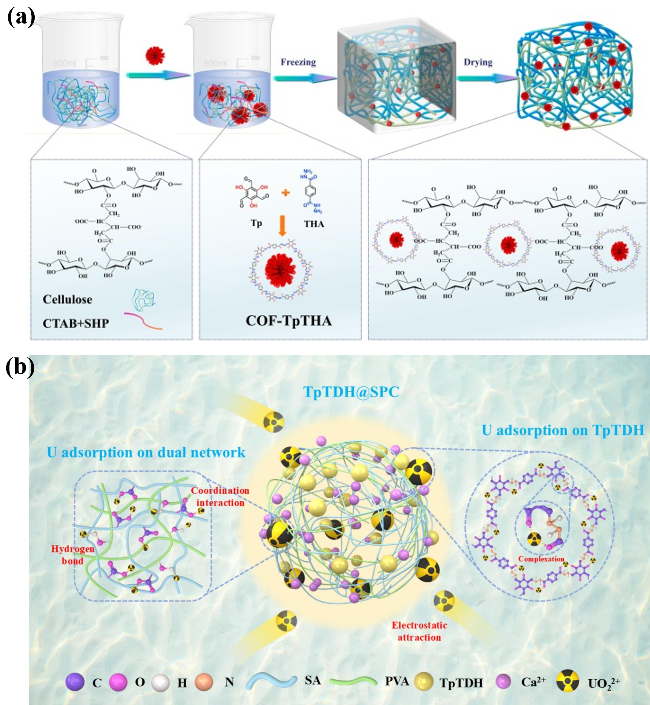
COF与生物纤维素复合方面, Li等[57]在温和的条件下合成了一种由COF(COF-TpTHA)/纤维素纳米纤维组成的独特气凝胶TpTHA/CNF(如图3(a)), 对U(VI) 具有优异的吸附效率, 最大吸附容量为177.90 mg•g−1, 对模拟海水的吸附容量达6.62 mg•g−1, 而且该气凝胶表现出良好的吸附选择性和可再利用性. 2025年, 他们利用原位喷雾凝胶辅助生物合成策略, 将COF均匀地嵌入细菌纤维素水凝胶的三维网络中得到气凝胶BCCOF-SO3NH4[58]. 该复合材料铀吸附容量达883.44 mg•g−1, 对模拟海水的吸附容量高达6.25 mg•g−1, 且具有良好机械性能与可回收性, 展示了生物合成策略在制备高性能吸附材料方面的应用前景.
图3 (a) TpTHA/CNF气凝胶的合成示意图[57]. (b) TpTDH@SPC对UO22+吸附机制的示意图[60]

Figure 3 (a) Scheme for synthesis of TpTHA/CNF aerogel[57]. (b) Schematic illustration of the adsorption mechanism of UO22+ by TpTDH@SPC[60]

Zhang等[59]受胶带启发构建了COF纳米片与聚偕胺肟(PAO)的交联网络气凝胶(CP-X). COF纳米片既提供额外吸附位点, 又像“胶带”一样有效分散聚合物分子链, 经共价/离子交联后, 气凝胶CP-150的水下稳定性显著提高, 加标模拟海水中吸附容量为275 mg•g−1. 最近, Xiong等[60]采用均质共混-离子交联技术将COF-TpTDH引入到海藻酸钠/聚乙烯醇基质中, 构建了具有互穿双网络结构的气凝胶微球(TpTDH@SPC), 该材料表现出优异的机械性能, 而且能够选择性地高效捕获铀酰离子, 其吸附机制如图3(b)所示, 其最大理论吸附容量为325.36 mg•g−1, 对加标天然海水、天然海水的吸附容量分别为9.8 mg•g−1和6.25 mg•g−1(8 d). 用于海水提铀的COFs基吸附剂性能对比情况见表1.
表1 用于海水提铀的COFs基吸附剂性能对比

Table 1 Performance comparison of COF-based adsorbents for UES

COF Material​s Functional Groups​ Adsorption conditions Surface area/
(m²•g-1)​
Extraction efficiency/Adsorption capacity/(mg•g-1)​ Extraction time Selectivity (U/V)​ Reference
COF-TpDb-AO Amidoxime groups Spiked seawater, C0=20 ppm, m/V=25 mg•L-1 826 127 1.5 h N/A [30]
COF-HHTF-AO Amidoxime groups Natural seawater, m=1 mg, m/V=0.1 mg•L-1 275 5.12 25 d 1.61 [31]
AF Anti-COF Amidoxime groups Natural seawater, m/V=0.33 mg•L-1, V=15 L 722 6.64 28 d N/A [32]
COF-AO Amidoxime, hydroxyl groups, imine bonds Natural seawater, V=25 L 151.3 16.0 28 d 4.92 [33]
COF-PAO Amidoxime groups Natural seawater, C0≈3.4 ppb, V=100 L 110 12.26 10 d 38.1 [34]
[NH4]+[COF-SO3] Sulfonic groups (coordination interaction and ion exchange) Concentrated seawater, C0=10 ppb, m/V=0.33 mg•L-1, V=30 L ≈110 17.8 7 d N/A [36]
Sulfonic-COF-AB Sulfonic groups Natural seawater, pH=8, m/V=0.067 mg•L-1 158 31.5 1 d >7.3×10³ [37]
37.1 7 d
ECUT-COF-102 Sulfonic groups Natural seawater, C0=3.3 ppb, m/V=0.1 mg•L-1 517.9 2
9.2
1 d
7 d
3×10³ [38]
COF-PA Phosphate groups Simulated seawater, C0=8 ppm, pH=5, m/V=20 mg•L-1; natural seawater, m/V=0.1 mg•L-1 338 645.6 (simulated seawater);
2.0 (natural seawater)
15 d >10
(estimated)
[39]
JUC-505-COOH Amidoxime, carboxyl groups Natural seawater, m/V=100 mg•L-1 310 4.604 12 h N/A [40]
TpMa-COOH Carboxyl groups Natural seawater 90.28 31.61 7 d 347.8 [41]
COF-R5 Hydrazine-carbonyl, hydroxypropoxy groups Natural seawater, pH=8 584.7 11.3 15 d Kd=9.2×10⁵ [42]
MITpBD Hydroxyl groups, NH4+ cations Natural seawater, C0≈3.4 ppb 216.7 23.66 7 d 69.3 [43]
COF-IZL Imidazoline groups Simulated seawater, C0=4.525 ppb, pH=8.3 249.5 8.3 7 d 7.1 [44]
Py-COF Imine N, phenol groups Natural seawater, C0≈3.3 ppb 1521.4 45 15 d N/A [46]
2,3-DhaTat-COF Ortho-chelating hydroxyl groups Spiked seawater, C0=20 ppm 1067 383 2 h >1
(estimated)
[47]
DhaTpt-COF Ether bonds, triazine groups Spiked simulated seawater, C0≈20 ppm, pH=5, m/V=300 mg•L-1 784 660 N/A 3.37 [48]
Tp-AD β-ketoenamine, anthraquinone Simulated seawater, C0=10 ppm, pH=6, m/V=500 mg•L-1 609.06 60% 1 d Kd=1.03×10⁴ [49]
COF-IHEP5-COOH Hydrazone-carbonyl /carboxyl groups Spiked natural seawater, C0=100 ppb, 1000 ppb, m/V=100 mg•L-1 47 ≈80% >4000 h 4.5 [50]
PA-H-COF Phosphate groups Natural seawater, m/V=0.3 mg•L-1 259.48 7.38 20 d >120 [51]
COF-AO-PSS Amidoxime/Sulfonic
acid groups
Natural seawater, C0≈3.4 ppb, m/V=0.05 mg•L-1 490.3 11.24 20 d N/A [52]
MITpBD-BE Carboxyl groups Natural seawater, m/V=0.14 mg•L-1 167.7 25.3 35 d >163.1 [53]
UiO-66-NH2@
HDU-27
Amino, carbonyl groups Natural seawater, m/V=1 mg•L-1 790.1 4.82 25 d N/A [54]
MXene-AO@LZU1 Amidoxime/sulfonic groups Spiked natural seawater,
C0=20 ppm, pH=8.3, m/V=100 mg•L-1
20.3 6.8 N/A N/A [55]
R-EPCu-COF-TA Carboxyl/hydroxyl groups, Cu(0) Spiked seawater, C0=20 ppm, m/V=100 mg•L-1; Natural seawater, m/V=0.167 mg•L-1 6.2 588.3 (spiked seawater); 2.92 (natural seawater) 30 d N/A [56]
TpTHA/CNF
aerogel
Hydroxyl/carbonyl/amino groups Simulated seawater, C0=0.03 mol•L-1, pH=6,
m/V=250 mg•L-1
28.15 6.62 N/A 2.4 [57]
BCCOF-SO3NH4 aerogel Sulfonic groups, hydroxyl, NH4+ cations Simulated seawater, C0=330 ppb, m/V=50 mg•L-1 70.77 6.25 24 h >3
(estimated)
[58]
CP-150 (COF/Polymer
aerogel)
Amidoxime groups Spiked simulated seawater, C0=8 ppm, m/V=10 mg•L-1; Spiked natural seawater, C0=330 ppb, m/V=5 mg•L-1 N/A 275 (spiked simulated seawater); 17.4 (spiked natural seawater) 48 h N/A [59]
TpTDH@SPC
aerogel
Carboxyl/hydroxyl group Spiked natural seawater, C0=20 ppm, m/V=100 mg•L-1; natural seawater, m/V=0.5 mg•L-1 89.38 9.80 (Spiked natural seawater; 6.25 (natural seawater) 8 d 6 [60]

Note: C0 is the initial uranium concentration; m/V is the mass-to-volume ratio of adsorbent to solution; N/A indicates data not provided in the literature. Kd is distribution coefficient of uranium, with the unit of mL•g-1.

3 COFs材料光催化海水提铀

光催化法海水提铀, 利用光能驱动半导体材料产生光生电子-空穴对, 可直接将铀酰离子还原为不溶性U(IV)产物(如UO2), 从而实现U(VI)的高效还原与富集. 与此同时, 光催化材料在光照下能够产生活性氧物种(如•O2-1O2), 可有效抑制海洋微生物膜的生成, 缓解生物污损问题, 保障材料长期运行的稳定性. 该方法兼具反应动力学快、铀提取效率高以及抗污染性能好等综合优势, 为高效、可持续的海水提铀提供了颇具前景的解决方案[61-62]. COFs材料凭借其可调控的电子结构、多孔特性、高比表面积以及优异的光电性能, 在光催化海水提铀领域展现出巨大的应用潜力[12,63-65]. 研究人员围绕COFs材料的功能化设计、给体-受体结构调控、缺陷工程、异质结构以及分子开关调控等方向, 开展了大量具有重要价值的研究工作.

3.1 功能化COFs的设计与性能

功能化COFs通过引入特定基团增强对UO22+的亲和力及光催化活性. 2021年, Cui等报道了噻唑基和羟基功能化的COF水凝胶(CPP)[66]和苯并噁唑基和羟基功能化COF海绵(BHMS)[67]用于协同海水淡化和铀提取. 水凝胶CPP具有亲水性的三维水凝胶网络和毛细管微孔通道, 能够实现充足的水传输, 改善铀酰离子的传质过程, 并增加铀酰离子的结合位点. BHMS通过将苯并噁唑连接的COF (DBD-BTTH)原位负载到多孔聚合物支架上制备而成. 在太阳光照射下, 两者在天然海水中均显示出高蒸发速率和出色的铀提取容量(CPP: 4.15 mg•g−1, 10 d; BHMS: 5.14±0.15 mg•g−1, 12 d). Wang 等[68]制备的氰基功能化聚芳醚COF (PAE-COF-DC), 通过氰基调控增强了光生载流子分离效率, 在可见光照射下, 在加铀海水和地下水中的铀提取效率分别达80%和93%, 其机理为通过氧还原反应高效原位生成H2O2, 促进铀以变铀矿(meta-studtite)形式固定.
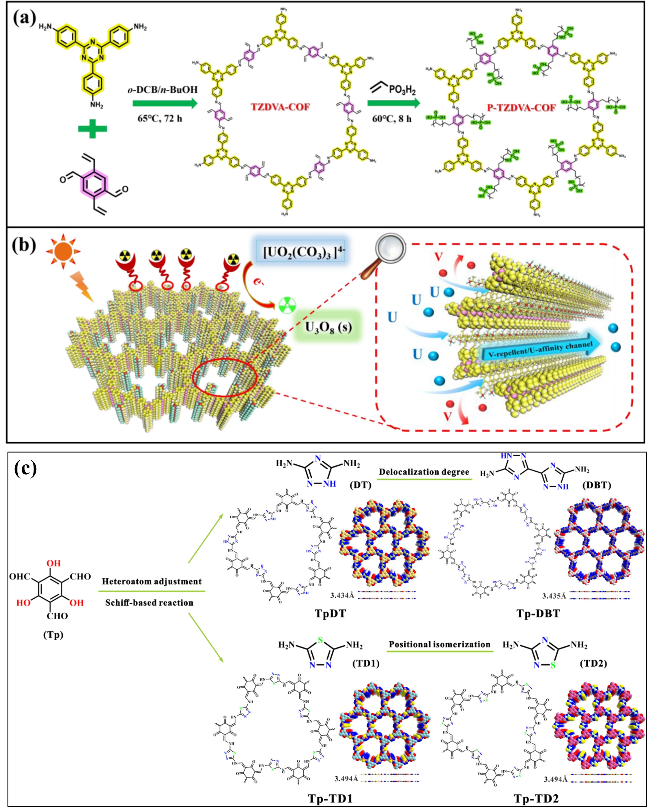
2025年, Lei等[69]基于磷酸酯功能化COF (P-TZDVA-COF)提出了一种有效的“斥钒/亲铀纳米通道”策略, 如图4(a), 4(b), 该设计整合磷酸基团可同时实现排斥钒干扰、增强铀亲和性以及建立电子传导的给体-受体网络三重功能. 在天然海水中铀提取容量为18.42 mg•g−1, 铀钒选择性比达5.79, 体现了功能化基团在提升选择性的关键作用. Zhong等[70]采用杂原子调控策略合成了光电性质不同的噻二唑基COF异构体(TpTD1和TpTD2), 如图4(c), 不对称异构体TpTD2与UO22+离子之间的吸附能为-11.65 eV, 显著低于对称异构体TpTD1 (-5.26 eV). 在可见光照射下, TpTD2的U(VI)光还原速率(2.67×10⁻³ min−1)达到TpTD1的6倍以上, 在天然海水中太阳光照射3 d后铀提取量为6.96 mg•g−1.
图4 (a) TZDVA-COF 与 P-TZDVA-COF 的合成路线示意图. (b) P-TZDVA-COF 借助“排钒/亲铀通道”实现光增强海水提铀[69]. (c) TpTD1和 TpTD2的合成示意图及其化学结构[70]

Figure 4 (a) Scheme of the synthetic route of TZDVA-COF and P-TZDVA-COF. (b) Photo-enhanced seawater uranium extraction of P-TZDVA-COF with “V-repellent/U-affinity channel”[69]. (c) The synthetic illustration and the chemical structures of TpTD1 and TpTD2[70]

3.2 供体-受体结构调控

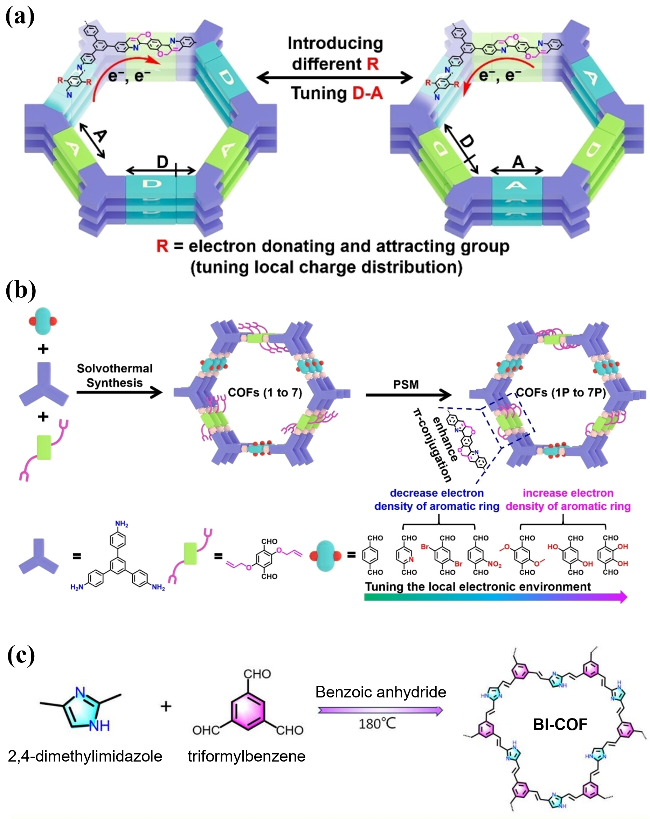
构建供体-受体(D-A)COFs(如引入三嗪、酮-烯胺、肼酰胺单元等), 可促进光生电子-空穴对分离, 增强光催化性能[71]. 2023年, Chen等[72]报道了通过网状化学构建了一系列酰肼基COFs光催化剂, 有效调控了激发态电子分布和电荷传输路径, 增强光催化性能. 其中, COF-4在加标海水(≈20 ppm)中24 h提取容量为182 mg•g−1, 在真实海水中提取效率高达约6.84 mg•g−1•d−1 (为当时所有报道的最高记录), 其优异的电荷分离效率归因于D-A单元的空间分离. Yang等[73]报道了硝基功能化的多元COFs(如COF-4P), 通过给电子或吸电子基团精确调节局部电荷分布和分子内D-A相互作用(如图5(a), 5(b)), 有效降低激子结合能, 提升电荷分离效率, 在可见光照射下, 天然海水中铀提取效率达8.02 mg•g−1•d−1, 超过了迄今为止报道的所有COFs的性能.
图5 (a)多元COF光催化剂构建D-A体系的策略示意图. (b) COFs 1P-7P的合成示意图[73]. (c) BL-COF的合成路线[74]

Figure 5 (a) Schematic illustration of the strategy for the construction of D-A systems in multivariate COF photocatalysts. (b) Illustration of the synthesis of COFs 1P to 7P[73]. (c)The synthesis route of the BL-COF[74]

2024年, Zhong等[74]合成了咪唑基COF(TI-COF)(如图5(c)), 通过反转供体-受体结构, 在可见光照射下从海水中提铀效率提升至8.8 mg•g−1•d−1(超过了当时所有海水提铀的吸附剂), 自然阳光下效率高达6.9 mg•g−1•d−1, 其低激子结合能是实现高效提取的关键. Zhao等[75]通过硫解环化后修饰制备了全共轭二维苯并噻吩连接COF (2DCOF-S), 其高π共轭结构使光吸收边红移至800 nm, 带隙窄至1.5 eV, 苯并噻吩和三嗪核之间的本征D-A结构, 显著提高了光生电子和空穴的分离能力. 2DCOF-S的提铀饱和容量达643 mg•g−1 (2 h), 显著优于大多数COF基提取材料.
最近, Zhong等[76]通过N-杂环修饰调控N原子的数量与位置, 构建了一系列供体-位点-受体结构的β-酮烯胺COFs材料(TpPa-N), N-杂环的引入实现了多重效应: 增加活性位点数量、促进U(VI)吸附、增强电子-空穴分离, 并促进O2高效活化生成H2O2, 从而推动U(VI)以(UO2)O22H2O的形式固定在催化剂表面. 其中, 间位N掺杂的TpPa-N2-m的光催化U(VI)还原性能最佳, 用于实际海水中连续反应5 d后, U(VI)提取容量达25.8 mg•g−1, 超过了U(VI)吸附标准(6.0 mg•g−1), 该研究为从电子-原子-分子尺度设计多尺度结构光催化剂提供了新思路, 并为提升海水中U(VI)提取的实际应用效率提供了指导.

3.3 形态调控与缺陷工程

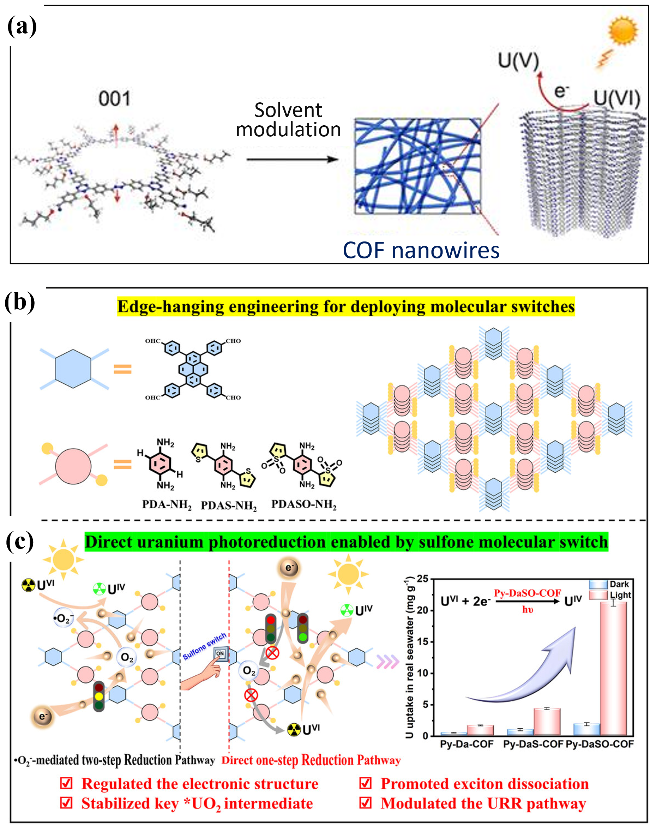
形态调控(如纳米线结构)和缺陷工程可优化COFs的电荷分离和质量传输路径. 2024年, Ma等[77]通过溶剂调制法合成了三嗪连接二维COF纳米线(N3-COFx)(如图6(a)), 直径在50~200 nm可调. 100 nm纳米线(N3-COF60)在模拟太阳光下铀提取容量达10.9 g•g−1 (100 ppm U(VI)溶液). 显著的是, 在天然海水中照射42 d后提取容量为34.5 mg•g−1, 创下了当时所有报道的铀捕获材料的记录. 研究表明, 其小尺寸效应缩短了电子传输路径, 提升了载流子分离效率. Guo等[78]通过控制反应条件构建COF拓扑缺陷, 显著提升了H2O2产率(5347 μmol•g−1•h−1). 缺陷位点通过促进水氧化反应增强铀提取选择性(比其他金属离子提高了三个数量级), 在天然海水中1 d提铀量为3.3 mg•g−1.
图6 (a)采用溶剂调控策略合成N3-COFx纳米线[77]. (b)通过不同边缘悬垂基团设计COFs, 实现分子开关的理性布置. (c)“砜开关”切换铀还原反应路径的示意图[87]

Figure 6 (a) Synthesis of N3-COFx nanowires using a solvent modulation approach[77]. Copyright 2024, American Chemical Society. (b) COFs design of different edge suspension groups for rational deployment of molecular switches. (c) Schematic diagram of the uranium reduction reaction path switched by “sulfone switch”[87]

为解决传统吸附法提取容量受限和光催化法产物难分离的难题, Gao等[79]首次采用将晶体生长动力学与光催化还原过程耦合策略, 通过斯图石纳米点生长-洗脱循环实现超高效提铀. 在可见光照射下, 基于亚胺键的COFs光催化剂可通过吸附的铀酰与光生过氧化氢之间的反应, 将铀以斯图石形式定向结晶, 在连续12 d的天然海水中提铀容量为154.50 mg•g−1(日均容量高达12.875 mg•g−1•d−1), 通过COF光催化剂的结构调控所实现的丰富螯合位点, 可显著促进斯图石纳米点的形成与高效洗脱.

3.4 异质结与复合材料

构建异质结或复合材料可协同增强COFs的光吸收和电荷分离能力. Zhao等[80]通过两次表面引发缩聚制备了层状阻断型COF异质薄膜(LB-COF), 该薄膜由亚胺和乙烯基连接COF组成, 其S型异质结结构促进了界面电荷分离, 光催化铀提取容量达320 mg•g−1. Chen等[81]合成了有机-无机COF@Bi/BiOBr异质结(TpTt@Bi/ BiOBr), Bi金属和氧空位增强了光吸收能力, TpTt的高比表面积提供了充足活性位点, 异质结结构促进了电荷载流子分离, 该异质结材料在可见光照射下对模拟海水U(VI)提取效率达81.6% (180 min).

3.5 反应路径调控与分子开关

光催化反应路径准确调控, 可以提高提铀效率和选择性. Zhang等[82]采用前驱体预组织封装策略, 将钛氧簇(TiOCs)限制在光敏COF的微孔中构建TiOCs@COF-TZ, 光生电子源于COF-TZ, 而TiOCs在电子转移过程中充当不可或缺的介质, 在可见光照射下, TiOCs@COF-TZ在天然海水中可提取89.9%的[UO2(CO3)34−], 这归因限域催化策略显著增强了对海水中铀的选择性提取能力. Zhang等[83]通过碘掺杂(I-或I3-/I5-)到苯胺基COFs的亚胺键上调控其电荷转移行为, I-掺杂的COF (COF3)在天然海水中表现出8.33 mg•g−1•d−1的超高提铀效率. 碘掺杂触发了电荷转移激发态和极化子生成, 显著抑制了电子-空穴复合. Liu 等[84]通过COF羧基功能化调控电荷转移通道, 羧基修饰的COF具有吸电子模块, 允许电子定向转移到具有吸附和催化能力的指定受体位点, 从而增强铀还原效率, TFA-TAT-COF-Q在无牺牲剂情况下铀去除率>97%, 在pH=8.1加标海水中铀去除率仍达74.3%. Gu等[85]合成了一系列网状有序COFs, 诱导效应导致电子在COFs的特定位置积累, 而p-π和π-π共轭能够将电子准确转移到富电子活性位点, 从而促进光生电子-空穴分离和传输, 提高光催化活性, 其中COF-3S在可见光照射下对加标海水提铀效率达69.1% (4 h). 最近, Hao等[86]提出一种调控COFs柔性单元的策略, 即通过柔性连接体的旋转自由度可调控局部孔道曲率, 实现高效的载流子分离与传输, 提升光催化活性. 其中的一种COF (COF-3)在去除受污染地下水和自来水中的铀方面表现出优异的光催化性能, 且对加标海水(≈20 ppm)提铀效率达到88%.
“分子开关”策略, 即通过分子工程精准调控反应路径, 为高效光催化提供了新思路. 最近, Wu等[87]采用“砜分子开关”策略, 即通过边缘悬挂工程在COF中引入缺电子噻吩砜基团, 实现从间接超氧化物介导向直接双电子铀光还原反应路径的转变(如图6(b), 6(c)). Py-DaSO-COF展现出优异的可见光驱动U(VI)还原能力, 在天然海水中铀提取容量达21.25 mg•g−1 (30 d), 且表现出快速的动力学和对钒离子的高选择性. 用于海水提铀的COFs基光催化剂性能对比情况见表2.
表2 用于海水提铀的COFs基光催化剂性能对比

Table 2 Performance comparison of COFs-based photocatalysts for UES

COFs Material​s Photocatalytic conditions Light, atmosphere, and sacrificial agent Surface area/ (m²•g-1)​ Extraction capacity/ (mg•g-1)​ Reaction time Selectivity (U/V)​ Reference
CPP (hydrogel) Natural seawater, m/V=0.12 mg•L-1 Natural sunlight, air, no sacrificial agent 59.8 4.15 10 d ≈4 [66]
BHMS3 (COF sponge) Natural seawater, m/V=0.253 mg•L-1 Natural sunlight, air, no sacrificial agent 634.00 5.14± 0.15 12 d >10 [67]
PAE-COF-DC Spiked seawater, m/V=200 mg•L-1 Visible light, air, no sacrificial agent N/A 80% 11 h N/A [68]
P-TZDVA-COF Natural seawater, m/V=0.1 mg•L-1, m=5 mg 300 W Xe lamp, air, no sacrificial agent 48.6 18.42 1.25 d 5.79 [69]
TpTD2 Natural seawater, C0=10 ppm Sunlight, air, CH3OH as sacrificial agent 36.2 6.96 3 d N/A [70]
COF-4 Spiked seawater, C0≈20 ppm, m/V=100 mg•L-1; natural seawater, m=9 mg 300 W Xe lamp, air, no sacrificial agent 878.9 182 (spiked seawater) 24 h >15 [72]
≈6.84 mg•g-1•d-1 (natural seawater) 3 d
COF-4P Natural seawater, m/V=50 mg•L-1, m=10 mg 300 W Xe lamp, air, no sacrificial agent 655.4 24.06 (8.02 mg•g-1•d-1) 3 d 5 [73]
TI-COF Natural seawater, m/V=0.167 mg•L-1, m=5 mg 300 W Xe lamp/natural sunlight, air, no sacrificial agent 695 8.8 mg•g-1•d-1 (Xe lamp); 6.9 mg•g-1•d-1 (sunlight) 1 d N/A [74]
2DCOF-S Spiked simulated seawater, C0=8 ppm 300W Xe lamp, air, no sacrificial agent 587 643 2 h N/A [75]
TpPa-N2-m Actual seawater, C0=10 ppm Xe lamp, air, no sacrificial agent 1251.4 25.8 5 d N/A [76]
N3-COF60
(nanowires)
Natural seawater, C0=3.3 ppb, pH=8.2, m=3 mg 300W Xe lamp, air, no sacrificial agent 852 34.5 42 d ≈1.7 [77]
COF-hcb-defect Natural seawater 300 W Xe lamp, air, CH3OH as sacrificial agent 131 3.3 1 d 258 [78]
Tp-Py Natural seawater, m=10 mg 300 W Xe lamp, air, no sacrificial agent 799.81 154.50 12 d N/A [79]
LB-COF Spiked aqueous solution, C0=8 ppm, pH=5.5, m/V=10 mg•L-1 300 W Xe lamp, air, no sacrificial agent N/A 320 150 min N/A [80]
TpTt@Bi/
BiOBr
Simulated seawater, C0=50 mg•L-1, m/V=100 mg•L-1, m=5 mg 300 W Xe lamp, air, CH3OH as sacrificial agent N/A 81.6% 180 min N/A [81]
TiOCs∈COF-TZ Spiked seawater, C0=300 ppb, pH=8.5, m/V=1000 mg•L-1; natural seawater, C0=3.3 ppb, m/V=1000 mg•L-1, m=50 mg 300 W Xe lamp, N2, CH3OH as sacrificial agent 824 94.4% (spiked seawater)
89.9% (natural seawater)
N/A N/A [82]
COF3 Natural seawater, m/V=0.09 mg•L-1, m=9 mg 300 W Xe lamp, air, no sacrificial agent 161.84 33.33 4 d N/A [83]
TFA-TAT-
COF-Q
Spiked seawater, C0=20 ppm, pH=8.1 300 W Xe lamp, air, CH3OH as sacrificial agent 725 74.3% 6 h N/A [84]
COF-3S Spiked seawater, C0=30 ppm, m/V=50 mg•L-1 300 W Xe lamp, air, no sacrificial agent 559.1 69.1% 4 h N/A [85]
COF-3 Spiked seawater, C0≈20 ppm, m/V=100 mg•L-1, m=10 mg 300 W Xe lamp, air, no sacrificial agent 671.9 88% 2 h N/A [86]
Py-DaSO-COF Natural seawater, m/V=0.5 mg•L-1, m=5 mg 300 W Xe lamp, air, no sacrificial agent 1934 21.25 30 d 7.13 [87]

Note: C0 is the initial uranium concentration; m/V is the mass-to-volume ratio of photocatalyst to solution; N/A indicates data not provided in the literature.

4 外场协助COFs材料海水提铀

4.1 光增强COFs材料海水提铀

光增强海水提铀机制不仅源于光生电子-空穴对直接驱动U(VI)的还原转化, 更在于光激发过程能调控材料表面电荷与亲疏水性, 从而从整体上提升其对UO22+的吸附与转化能力. 在该方向上, Qiu团队[88-92]开展了一系列系统而深入的研究工作. 2020年, 该团队基于萘基单体构筑了具有高度平面共轭sp2碳链接结构的COF (NDA-TN-AO)[88], 该材料表现出优异的光催化与光电活性, 在天然海水中实现了6.07 mg•g-1的光增强提铀容量, 较暗条件提高1.33倍. 该研究将光催化活性与吸附位点有机集成于COF体系中, 用于光增强海水提铀. 随后, 他们以三嗪为平面中心单元设计并合成了一种烯烃连接的二维COF (PT-BN-AO)[89], 该材料在光照条件下可产生活性氧物种(ROS)实现抗生物污损, 同时光生电子促进U(VI)的还原, 在天然海水中的铀提取容量达到5.78 mg•g-1, 较暗条件提升1.42倍. Qiu团队[90]进一步开发了苯并噁唑基COFs (Tp-DBD、Bd-DBD和Hb-DBD), 其中羟基与苯并噁唑环的协同作用显著降低了光学带隙并增强了对铀的配位亲和力. 在模拟太阳光照射下, Tp-DBD在加标海水中的提铀容量高达1006.5 mg•g-1, 较暗条件提高1.54倍; 在天然海水中, 其铀提取容量达到10.31 mg•g-1, 并对钒表现出较高的选择性. 此外, 他们[91]报道了一种炔基sp2碳共轭的偕胺肟功能化COF(BD-TN-AO), 该材料兼具高共轭结构与良好光催化活性, 在模拟太阳光照射下通过ROS生成与光生电子协同作用, 高效将U(VI)还原为U(IV), 在含微生物的天然海水中实现了5.9 mg•g-1的铀提取容量, 较暗条件提高1.48倍. 2022年, 该团队[92]又构筑了还原氧化石墨烯基COF水凝胶(KTG), 该体系依托光热脱盐与吸附协同机制, 在太阳光照条件下的铀捕获容量达到521.6 mg•g-1, 较暗条件提高42.4%.
值得注意的是, 为提升材料的宏观加工性, Fan 等[93]采用尺寸重排和界面工程, 将光敏COF (AZO-3)组装成超弹性纳米纤维COF气凝胶(PCAs). 该气凝胶光照条件下铀提取能力较暗条件提升838.70%, U/V选择性系数高达26.99, 且具备抗生物污损性能, 可以持久使用. 受自然界狭缝孔结构启发, Yang等[94]通过气泡辅助双向冰模板法制备了仿生狭缝孔COF气凝胶(SACA), 在可见光照射下铀提取容量达580 mg•g-1(加标海水), 较暗条件提升3.36倍, 其创新性在于狭缝孔结构显著增强毛细管力和光散射, 提升了光利用效率.
Hao等[95]通过多组分调控构建吸附-光催化-抗污一体化的COF(4-Pd-AO), 其中酰胺肟基团提供铀结合位点, 三嗪单元和联吡啶-Pd基团作为光催化活性中心, 在可见光照射下, 在天然海水中铀提取容量达4.62 mg•g−1•d−1. 为进一步优化电荷分离, 他们[96]合成了具有有序多孔结构的四元COF吸附光催化剂(COF 2-Ru-AO), 同时引入给体-受体对和Ru(bpy)2Cl2光敏剂. 该研究通过给体-受体结构降低激子结合能, 增强载流子分离效率. 该四元D-A COF能高效且选择性地捕获铀, 在无牺牲剂条件下, 在天然海水中的铀提取容量为2.45 mg•g−1•d−1, 且具有良好的抗生物污染能力.
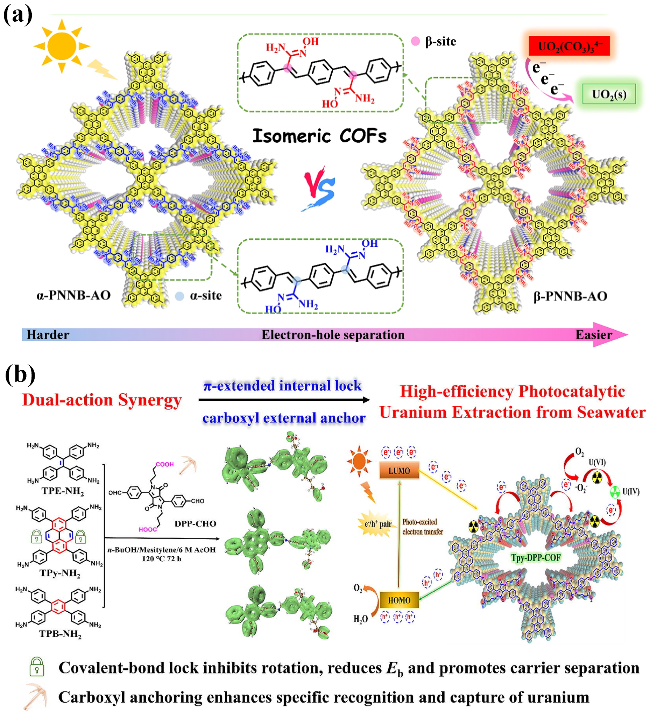
为实现光增强提铀机制的高效化, 光催化-吸附协同策略被提出. 该策略通过在同一COF框架中空间耦合高选择性吸附位点与高效光催化中心, 使被吸附的UO22+能在纳米尺度内被快速还原, 从而显著提升提铀效率与选择性. 在分子工程方面, Yu等[97]通过π骨架工程策略, 设计了三种含有偕胺肟单元的供体-受体烯烃连接的COFs (Ph-COF-AO、Th-COF-AO和TTh-COF- AO). 其中, 具有平面π骨架供体的TTh-COF-AO激子结合能低至38.4 meV, 可见光照射下从天然海水中的铀提取容量达10.24 mg•g−1. 他们[98]进一步通过区域异构工程策略, 设计了用于协同吸附-光催化海水提铀的乙烯基连接的COF异构体(β-PTTN-AO和α-PNNB- AO)(如图7(a)), 通过取代位点调控分子偶极和内置电场, β位构型β-PTTN-AO有利于电荷分离, 在天然海水中铀提取容量高达12.74 mg•g−1, 优于α位异构体(8.9 mg•g−1). 最近, 他们[99]又通过协同π扩展内锁与羧基外锚策略(光催化-吸附协同的机理如图7(b)), 结合特异性配位与光催化还原作用, 构建了二酮吡咯并吡咯基COF光催化-吸附剂(TPy-DPP-COF), 在可见光下天然海水中铀提取容量为16.33 mg•g−1, 循环10次后容量损失仅29.3%, 超过了工业基准.
图7 (a)用于光增强EUS的异构体定制乙烯基COFs [98]. (b)海水中光催化提铀可能机制示意图[99]

Figure 7 (a) Isomer-tailored vinylene-based COFs for photo-enhanced EUS[98]. (b) Schematic diagram of possible photocatalytic uranium extraction mechanism from seawater[99]

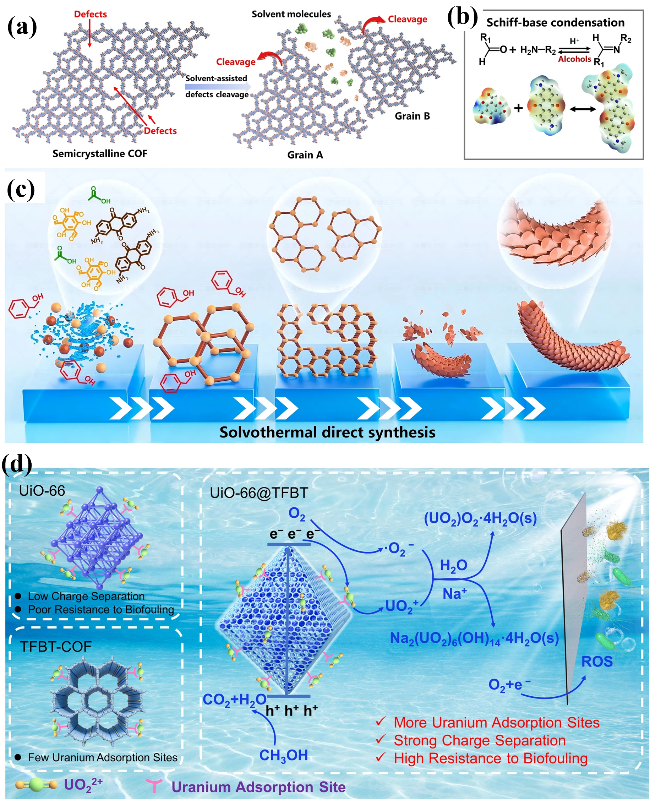
Ahmad等[100]通过形貌控制和缺陷工程, 制备了氰基功能化COF纳米陷阱(COF-nTs), 用于协同铀吸附与光催化还原, COF-nTs3在可见光照射下铀提取容量高达3548.1 mg•g−1, 在加标海水中铀提取容量为76 mg•g−1 (7 d), 饱和容量为193 mg•g−1. 最近, Fan等[101]采用缺陷工程策略, 直接合成了具有仿生鳞片结构、创纪录高长径比(L/D=103.05)及卓越柔韧性的COF纳米纤维(CNFs), 并构筑出自支撑膜与微拓扑结构可设计的纳米纤维气凝胶(CNF-As)(图8(a)~8(c)), 光诱导铀提取中表现出920.12 mg•g−1的吸附容量和89.9%的吸附率, 在实际海水中15 d提取容量为2.87 mg•g−1. 该气凝胶兼具优异水下稳定性与超弹性, 为海洋环境实际应用奠定坚实基础. Ma等[102]构建了核壳异质结UiO-66@TFBT, 通过界面工程实现了COF壳层厚度和覆盖度的精确控制, 集铀提取、光催化和防污功能于一体(图8(d)), UiO-66@TFBT-0.035在天然海水中铀提取容量达10.9 mg•g−1, 其壳层在可见光下产生的活性氧(ROS)能有效抑制微生物附着, 具有长期抗生物污染能力. 这些设计均通过吸附位点精准捕获与光催化高效还原的协同, 显著推进了海水提铀的实际应用潜力. COFs基材料光增强海水提铀性能对比情况见表3.
图8 (a), (b)基于可逆席夫碱反应的醇类诱导缺陷裂解过程. (c)直接溶剂热法合成CNFs的示意图[101]. (d)具有光激活防污屏蔽的MOF@COF核-壳异质结构光催化提铀机制示意图[102]

Figure 8 (a), (b) Demonstrations of the defect cleavage process by alcohols based on a reversed Schiff base reaction. (c) Illustration of CNFs synthesis via direct solvothermal method[101]. (d) Schematic diagram of photocatalytic extraction of uranium on MOF@COF core-shell heterostructure with photo-activated antifouling shield[102]

表3 COFs基光增强吸附海水提铀性能对比

Table 3 Performance comparison of COFs-based photo-enhanced adsorption for UES

COFs material​s Photocatalytic/Adsorption conditions Light, atmosphere, and sacrificial agent Surface area/ (m²•g-1)​ Extraction capacity/(mg•g-1)​ Reaction time Selectivity (U/V) Reference
NDA-TN-AO Natural seawater, m=5 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 820.9 6.07 (light); 4.56 (dark) 27 d N/A [88]
PT-BN-AO Natural seawater, m=5 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 895.5 5.78 (light); 4.07 (dark) 27 d N/A [89]
Tp-DBD Natural seawater, m=5 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 478.9 10.31 8 d 19.2 [90]
BD-TN-AO Natural seawater, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 639 5.9 (light); 4.0 (dark) 5 d N/A [91]
KTG3 (COF hydrogel) Spiked seawater, C0=35 ppm, pH=5, m=5 mg, m/V=10 mg•L-1 300 W Xe lamp, air, no sacrificial agent N/A 521.6 (light) 6 h N/A [92]
Natural seawater, m=5 mg, m/V=5 mg•L-1 Natural sunlight, air, no sacrificial agent 5.19 (light); 3.93 (dark) 10 d
PCA10.0 (COF aerogel) Spiked seawater, C0=10 ppm, m=10 mg, m/V=50 mg•L-1 Daylight (D65, standard simulated sunlight, 50 W), air, no sacrificial agent 188.27 361.40 (light); 38.50 (dark) 24 h 26.99 [93]
SACA (COF aerogel) Spiked seawater, C0=128 ppm, pH=4, m/V=100 mg•L-1 Visible light (405 nm), air, no sacrificial agent 183 580 24 h 110.36 [94]
COF 4-Pd-AO Natural seawater, m=10 mg 300 W Xe lamp, air, CH3OH as sacrificial agent 989 13.86 3 d N/A [95]
COF 2-Ru-AO Natural seawater, m=10 mg, m/V=0.25 mg•L-1 300 W Xe lamp, air, no sacrificial agent 896.8 7.36 3 d 2.9 [96]
TTh-COF-AO Spiked seawater, C0=20 ppm, m=5 mg, m/V=20 mg•L-1 300 W Xe lamp, air, no sacrificial agent 511.2 ≈650 30 h >3 [97]
Natural seawater, m=5 mg, m/V=0.1 mg•L-1 10.24 30 d
β-PTTN-AO Natural seawater, m=5 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 386.8 12.74 30 d 3.74 [98]
TPy-DPP-COF Natural seawater, m=5 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent 242.7 16.33 3 d 3.82 [99]
COF-nTs3 Spiked seawater, C0=0.65 ppm, m/V=5 mg•L-1 300 W Xe lamp, air, no sacrificial agent 260.5 76 7 d N/A [100]
CNF-As Natural seawater, m=5 mg, m/V=1 mg•L-1 Visible light (405 nm), air, no sacrificial agent 396.15 2.87 15 d 2.31 [101]
UiO-66@
TFBT-0.035
Natural seawater, m=10 mg, m/V=0.1 mg•L-1 300 W Xe lamp, air, no sacrificial agent N/A 10.9 20 d N/A [102]

Note: C0 is the initial uranium concentration; m/V is the mass-to-volume ratio of photocatalyst to solution; N/A indicates data not provided in the literature.

4.2 电化学法海水提铀

电化学海水提铀, 电场驱动铀酰离子向电极表面定向迁移, 结合电催化与吸附协同作用, 实现快速反应动力学、高离子迁移速率及抗生物污损, 较传统吸附法显著提升提铀效率和稳定性[103-104]. COFs材料因其可调控的孔道结构、高比表面积和易功能化特性, 成为电化学提铀的理想平台.
三维COF通过扩展孔道结构和增强稳定性, 为铀离子提供了高效的扩散路径和反应界面. 2023年, Zhang等[105]通过Knoevenagel缩合反应构建的sp2碳连接的三维COF (TFPM-PDAN-AO), 具备优异电子传导性与稳定性, 7.12 Å特定通道促进铀离子快速扩散, 在模拟海水中铀提取容量高达4685 mg•g-1, 远高于传统物理吸附. COF薄膜电极能直接作为工作电极, 简化设备组装并提升界面传质效率. Yan等[106]开发了一种铜表面介导的Knoevenagel缩聚(Cu-SMKP)策略, 成功制备了大面积的sp2c-COF薄膜电极, 在加铀海水中表现出2475 mg•g−1的提取容量, 其优势在于薄膜的低曲折度结构缩短了离子扩散路径, 且铜基底提供良好导电性. Yang 等[107]报道了一种膜电极(S-COF膜)用于从海水和盐湖水卤水中高效提取铀, 它由单壁碳纳米管(SWCNTs)和sp2碳共轭COF纤维(AO-g-C34N6-COF)组成. 高比表面积、丰富的选择性铀结合位点, 以及SWCNTs向全π-共轭骨架自发电子转移的协同作用, 赋予该膜高效的电催化铀还原能力. 在天然海水中, 该膜电极在21 d内表现出超高的铀提取容量(48.04 mg•g−1).
针对传统的COFs材料固有绝缘性所引发的电子传输受限问题, Song等[108]通过分子级封装导电聚合物(PEDOT)于偕胺肟功能化的COF (sp2c-COF-AO)孔道中, 构建高效电子传输通道, 所制备的电极在加铀海水中实现了26.5 g•g−1的超高电沉积容量, 且在天然海水中达到17.4 mg•g−1的提取量, 有效突破了传统物理混合材料电化学可及性受限的瓶颈. 为克服能垒高、动力学慢的氢离子的化学解离过程, Zhang等[109]创新性地提出电化学调节吸附位点策略, 将聚-2,5-二羟基-1,4-苯醌(PDBM)原位交联嵌入COF孔道中, 通过电场将C=O基团转化为相邻酚氧阴离子, 直接与铀酰离子配位. 基于该COF构筑的电极在天然海水中5 d内提取容量为20.8 mg•g−1(提取速率达4.2 mg•g−1•d−1), 显著提升了铀酰离子结合动力学, 为海水提铀吸附位点的理性设计提供了新的研究思路.
最近, Wang等[110]设计了胺肟功能化COF纳米片与聚胺肟(PAO)的复合碳电极(CP@C), COF纳米片有效分散PAO分子链, 暴露更多活性位点, 而电场加速UO22+迁移并促进Na2O(UO3•H2O)x沉淀形成. 该电极不仅扩大了操作pH范围, 提高了环境适应性, 而且在模拟海水中铀提取容量高达3838 mg•g−1(未饱和), U/V选择性因子提升至3.4, 在加标海水(3.3 ppb)中提取容量12.2 mg•g−1 (14 d), 天然海水中为0.14 mg•g−1 (1 d), 展示了良好的实际应用潜力. COFs基材料电化学海水提铀性能对比情况见表4.
表4 COFs基材料电化学海水提铀性能对比

Table 4 Performance comparison of COFs-based electrochemical UES

COFs material​s Electrochemical extraction methods Electrochemical Conditions Surface area/ (m²•g-1)​ Extraction capacity/ (mg•g-1)​ Reaction time Selectivity (U/V) Reference
TFPM-
PDAN-AO
Adsorption-
electrocatalysis (HW-ACE)
Spiked seawater, C0=1000 ppm, pH=5.0; natural seawater 728.4
(TFPM-PDAN)
4685
(spiked seawater);
12.8 (natural seawater)
10 h;

20 d
>3 [105]
sp2c-COF film Adsorption-
electrocatalysis
(electrodeposition)
Spiked seawater, C0=500 ppm N/A 2475 3 h N/A [106]
S-COF Adsorption-
electrocatalysis
Natural seawater,
C0≈3.3 ppb
584
(AO-g-C34N6-COF)
48.04 21 d N/A [107]
PEDOT@
sp2c-COF-AO
Adsorption-
electrocatalysis
(electrodeposition)
Spiked seawater, C0=400 ppm, pH=6.0; natural seawater 88 26500
(spiked seawater);
17.4 (natural seawater)
5 d;

56 d
N/A [108]
MICOF-14 Adsorption-
electrocatalysis
Natural seawater, C0≈3.4 ppb 258 20.8 5 d N/A [109]
COF-316-AO/
PAO (CP@C)
Adsorption-
electrocatalysis (HW-ACE)
Spiked seawater, C0=3.3 ppb
Natural seawater, C0=3.0 ppb
20.9 12.2 (spiked seawater);
0.14 (natural seawater)
14 d;
1 d
3.4 [110]

5 COFs材料其他方法海水提铀

与依赖持续光照或电能输入的光催化和电催化不同, 压电催化由无处不在的低频机械能激活, 具备自供能运行能力, 为可持续、离网的海水提铀提供了一种前景广阔的解决方案. Qi等[111]首次把“波浪能-压电催化”概念引入COF用于海水提铀, 通过在ZnO表面原位生长COFs, 构建了具有优异压电性能的Z型ZnO@COF核-壳异质结, COF壳层同时赋予ZnO良好的稳定性、丰富配位位点和高速电子传输通道; ZnO核负责压电极化, 两者协同. 该异质结将海洋波浪能转化为化学能, 对天然海水中铀的提取效率高达7.56 mg•g−1•d−1 (5 d).

6 总结与展望

近年来, COFs材料在海水提铀领域取得了系统性研究进展, 相关工作主要集中于吸附法、光催化法及外场辅助法等研究方向. 依托其高度可设计的框架结构和丰富的功能化调控手段, COFs材料在铀酰离子捕获能力、选择性以及海水环境适应性等方面表现出良好性能. 通过对孔道结构、官能团类型与分布以及层叠方式的调控, 可增强铀酰离子与活性位点之间的协同配位作用, 从而提高吸附容量与选择因子, 满足复杂共存离子条件下的海水提铀需求. 在光催化体系中, COFs可通过构建供体-受体结构促进光生载流子的有效分离, 实现铀酰离子的光还原与富集; 结合其结构稳定性与可调控性, 在一定程度上缓解生物污堵问题. 与此同时, 将电场等外场作用引入提铀过程, 可进一步强化铀离子的迁移与捕获动力学, 提升体系的提铀效率与运行稳定性.
尽管COFs在海水提铀领域中展现出较大潜力, 但其向工程化应用转化仍面临若干关键挑战. 一方面, 现有材料体系在结构精确调控和功能位点理性设计方面仍缺乏通用性与可预测性, 相关合成与优化过程依赖经验, 制备周期较长、成本较高; 另一方面, COFs规模化制备与成型加工技术尚不成熟, 亟需发展绿色、低成本且可放大的合成路线. 此外, 海水环境中复杂离子共存、流体冲刷及微生物附着等因素, 对材料的长期稳定性和循环使用性能提出了更高要求, 多种提铀技术的协同集成机制仍有待深入研究.
针对上述问题, 未来研究可从以下几个方面进一步开展: (1)加强COFs“组成-结构-性能”关系的系统研究, 结合理论计算或人工智能(AI)技术(如机器学习与深度学习)[112-115], 提升功能化COFs材料的设计效率, 实现关键结构参数的可预测调控. (2)发展绿色、可控且可规模化的合成与加工技术, 提高材料制备的一致性与经济性, 并通过复合化或杂化策略增强材料的机械稳定性和抗污染能力. (3)推动多种提铀技术的协同发展, 将吸附、光催化、电化学及膜分离等过程有机耦合, 构建高效、稳定的综合提铀体系. (4)系统评估材料在实际海水条件下的服役行为, 发展环境友好型再生与循环利用技术, 保障其长期运行的可靠性.
总体而言, COFs材料为海水提铀提供了重要的材料体系与研究思路. 随着材料设计方法、制备工艺及系统集成技术的不断发展, COFs有望在实现高选择性、高容量和可持续海水提铀方面发挥更加重要的作用, 为铀资源的长期稳定供给提供支撑.
(Cheng, B.)
[1]
Abney, C. W.; Mayes, R. T.; Saito, T.; Dai, S. Chem. Rev. 2017, 117, 13935.

DOI

[2]
Li, Y.; Zheng, Y. J.; Ahamd, Z.; Zhu, L. X.; Yang, J. J.; Chen, J. P.; Zhang, Z. P. Coordin. Chem. Rev. 2023, 491, 215234.

DOI

[3]
Wu, Y.; Xie, Y. H.; Liu, X. L.; Li, Y.; Wang, J. Y.; Chen, Z. S.; Yang, H.; Hu, B. W.; Shen, C.; Tang, Z. W.; Huang, Q. F.; Wang, X. K. Coordin. Chem. Rev. 2023, 483, 215097.

DOI

[4]
Xie, Y.; Liu, Z. Y.; Geng, Y. Y.; Li, H.; Wang, N.; Song, Y. P.; Wang, X. L.; Chen, J.; Wang, J. C.; Ma, S. Q.; Ye, G. Chem. Soc. Rev. 2023, 52, 97.

DOI

[5]
Lim, Y. J.; Goh, K.; Goto, A.; Zhao, Y. L.; Wang, R. J. Mater. Chem. A 2023, 11, 22551.

DOI

[6]
Zhou, H. Y.; Yu, F.; Qiu, M. H.; Chen, X. F.; Fu, K. Y.; Fan, Y. Q. Sep. Purif. Technol. 2026, 382, 135988.

DOI

[7]
Endrizzi, F.; Leggett, C. J.; Rao, L. F. Ind. Eng. Chem. Res. 2016, 55, 4249.

DOI

[8]
Sun, Z. L.; Chen, Z. S.; Tai, X. S.; Wang, X. K. Sci. China Chem. 2025, 68, 3923.

DOI

[9]
Ahmed, B.; Ahmad, Z.; Khatoon, A.; Khan, I.; Shaheen, N.; Malik, A. A.; Hussain, Z.; Khan, M. A. Environ. Sci. Pollut. R 2023, 30, 103496.

DOI

[10]
Wang, T.; Tao, B. B.; Zuo, B.; Yan, G. Z.; Liu, S. Q.; Wang, R. Y.; Zhao, Z. Z.; Chu, F. F.; Li, Z. T.; Yamauchi, Y.; Xu, X. T. Small Methods 2025, 9, 2401598.

DOI

[11]
Xu, H.; Wang, C. Z.; Liu, Z. R.; Shi, W. Q. Acta Chim. Sinica 2024, 82, 458 (in Chinese).

DOI

(徐晗, 王聪芝, 刘峙嵘, 石伟群, 化学学报, 2024, 82, 458.)

[12]
Wen, C. M.; Yao, Y. J.; Meng, L. Y.; Duan, E. Z.; Wang, M.; Chen, Z. S.; Wang, X. X. Ind. Eng. Chem. Res. 2023, 62, 18230.

DOI

[13]
Liu, S. B.; Wang, Y. Z.; Tang, Y. F.; Fu, X. Z.; Luo, J. L. Small 2024, 20, 2311130.

DOI

[14]
Liu, Z.; Tan, H. H.; Shao, Y. L.; Nie, G. L.; Hou, Z. W.; Yang, P. P.; Li, S. W.; Liu, C. T. Nanoscale 2025, 17, 9764.

DOI

[15]
Ahmed, B.; Ahmad, Z.; Ihsan, A.; Khan, M. A.; Fazal, T. Sep. Purif. Technol. 2024, 338, 126507.

DOI

[16]
Zhang, W. S.; Wu, M. Q.; Xin, Y. Y.; Liu, H. Z.; Li, F. W.; Fa, Y. Coordin. Chem. Rev. 2025, 534, 216589.

DOI

[17]
Chen, H.; Sun, L.; Fan, X.; Chen, Q.; Liu, C. L.; Ren, Z. H.; Yasir, H.; Liu, Y.; Zhen, D. S.; Li, L. J. Radioanal. Nucl. Chem. 2023, 332, 2905.

DOI

[18]
Ni, S. Q.; Chen, S. S.; Alharbi, N. S.; Li, Z. M.; Chen, C. L. Sep. Purif. Technol. 2025, 360, 130899.

DOI

[19]
Rong, Q.; Jin, J.; Wang, S.; Wang, X. Carbon Research 2024, 3, 52.

DOI

[20]
Li, J.; Qi, W. W.; Li, H. Y.; Yang, L. Q.; Li, Y.; Zhang, X. Z.; Cao, X. J.; Fu, E.; Wei, X. B.; Liu, Y. G.; Zhang, Q. W.; Lei, J. Z.; Zhang, L.; Wu, J. D.; Wang, L. D.; Yang, T. G. Coordin. Chem. Rev. 2026, 547, 217314.

[21]
Ji, H. Q.; Huang, T. Y.; Zhang, G. X.; Cao, S.; Sun, Y. Y.; Pang, H. Chin. J. Chem. 2025, 43, 1417.

DOI

[22]
Jiang, H. X.; Zheng, L. B.; Chen, X. F.; Zhang, Z. Z.; Chen, Q. S.; Yang, H. H. Acta Chim. Sinica 2025, 83, 987 (in Chinese).

DOI

(江惠星, 郑丽彬, 陈小丰, 张珍珍, 陈秋水, 杨黄浩, 化学学报, 2025, 83, 987.)

DOI

[23]
Yusran, Y.; Miao, B.; Qiu, S.; Fang, Q. Acc. Mater. Res. 2024, 5, 1263.

DOI

[24]
Tran, Q. N.; Lee, H. J.; Tran, N. Polymers 2023, 15, 1279.

DOI

[25]
Mei, D. C.; Liu, L. J.; Yan, B. Coordin. Chem. Rev. 2023, 475, 214917.

DOI

[26]
Liu, S. Q.; Tao, B. B.; Zuo, B.; Zheng, K. D.; Abdelfattah, W.; Bao, J. Y.; Yan, G. Z.; Wang, T.; Wang, R. Y.; Li, Z. T.; Melhi, S.; Alshahrani, W. A.; Xu, X. T. Chem. Eng. J. 2024, 500, 156783.

DOI

[27]
Singh, B. K.; Asim, M.; Salkenova, Z.; Pak, D.; Um, W. ACS ES&T Water 2024, 4, 325.

[28]
Wang, H.; Zhou, G. B.; Xu, Y.; Guo, Z. H.; Yuan, Y. H.; Wang, N. SusMat 2025, 5, e70022.

DOI

[29]
Tian, G. X.; Liu, T. T.; Yang, S. L. Atomic Energy Sci. Technol. 2023, 57, 1 (in Chinese).

(田国新, 刘婷婷, 杨素亮, 原子能科学技术, 2023, 57, 1.)

DOI

[30]
Sun, Q.; Aguila, B.; Earl, L. D.; Abney, C. W.; Wojtas, L.; Thallapally, P. K.; Ma, S. Q. Adv. Mater. 2018, 30, 1705479.

DOI

[31]
Cheng, G.; Zhang, A. R.; Zhao, Z. W.; Chai, Z. M.; Hu, B. W.; Han, B.; Ai, Y. J.; Wang, X. K. Sci. Bull. 2021, 66, 1994.

DOI PMID

[32]
Wu, Y. D.; Cui, W. R.; Zhang, C. R.; Liang, R. P.; Qiu, J. D. Environ. Chem. Lett. 2021, 19, 1847.

DOI

[33]
Luo, Y.; Li, N.; Tian, J. H.; Pan, J. W.; Su, R. D.; Turkevich, V.; Wang, L. J. Mater. Chem. A 2025, 13, 37458.

DOI

[34]
Cao, D. D.; Cui, F. C.; Zhang, C.; Song, Y. B.; Zheng, Y.; Cao, J. R.; Yuan, Y.; Yang, Y. J. Adv. Funct. Mater. 2025, 35, 2413729.

DOI

[35]
Huang, Y. C.; Nie, C. M.; Wang, C. Z.; Chen, S. S.; Song, Y.; Li, H.; Shi, W. Q. Acta Chim. Sinica 2024, 82, 1050 (in Chinese).

DOI

(黄伊晨, 聂长明, 王聪芝, 陈树森, 宋艳, 李昊, 石伟群, 化学学报, 2024, 82, 1050. )

DOI

[36]
Xiong, X. H.; Yu, Z. W.; Gong, L.; Tao, Y.; Gao, Z.; Wang, L.; Yin, W. H.; Yang, L.; Luo, F. Adv. Sci. 2019, 6, 1900547.

DOI

[37]
Guo, L. C.; Liu, Y. X.; Jia, Y. Z.; Huang, Z. C.; Gong, L. L.; Xie, X. Q.; Luo, F. J. Am. Chem. Soc. 2025, 147, 31340.

DOI

[38]
Huang, Z. C.; Liu, Y. X.; Xie, X. Q.; Yang, Y. T.; Yu, Z. W.; Luo, F. Chem. Eng. J. 2025, 520, 165743.

DOI

[39]
Xia, T.; Liu, J. X.; Zhang, J. Q.; Tang, W. X.; Xue, J. X.; Hao, L. Y.; Zeng, J. R.; Chen, S. S.; Li, Z. M.; Song, Y.; Li, J. X. Desalination 2025, 616, 119367.

DOI

[40]
Li, Z. Y.; Zhu, R. M.; Zhang, P. L.; Yang, M.; Zhao, R. Q.; Wang, Y. L.; Dai, X.; Liu, W. Chem. Eng. J. 2022, 434, 134623.

DOI

[41]
Jia, B. X.; Wang, X. Y.; Liu, W. L.; Ren, T.; Zhang, R. N.; Jiang, Z. Y. Desalination 2026, 622, 119767.

DOI

[42]
Xie, Y. H.; Wu, Y.; Liu, X. L.; Hao, M. J.; Chen, Z. S.; Waterhouse, G. I. N.; Wang, X. K.; Yang, H.; Ma, S. Q. Cell Rep. Phys. Sci. 2023, 4, 101220.

[43]
Yuan, Y.; Cao, D. D.; Cui, F. C.; Yang, Y. J.; Zhang, C.; Song, Y. B.; Zheng, Y.; Cao, J. R.; Chen, S. S.; Song, Y.; Wang, F. J.; Zhu, G. S. Nat. Water 2025, 3, 89.

DOI

[44]
Yao, R. H.; Wang, J.; Li, Y. L.; Qu, W. B.; Yang, B.; Lu, J.; Wu, Z.; Li, Y.; Lu, Z. H.; Geng, Z. R.; Wang, Z. L. Chem. Eng. J. 2025, 503, 158513.

DOI

[45]
Zhao, C. F.; Yao, W. C.; Zhen, Y. K.; Ai, Y. Q.; Liang, L. J.; Ai, Y. J. Water Res. 2024, 255, 121470.

DOI

[46]
Cai, R. Q.; Hu, Y. Z.; Shen, Z. W.; Song, L. P.; Pan, H.; Ji, Z. Y.; Yin, L. S.; Bao, H. L.; Zhao, G. X.; Ai, Y. J.; Wang, X. K.; Huang, X. B. Small 2025, 21, 2501818.

DOI

[47]
Lin, X. B.; Xin, W. W.; Chen, S. S.; Song, Y.; Yang, L. S.; Qian, Y. C.; Fu, L.; Cui, Y. L. S.; He, X. F.; Li, T. Y.; Zhang, Z. H.; Wu, Y. D.; Kong, X. Y.; Jiang, L.; Wen, L. P. J. Hazard. Mater. 2023, 458, 131978.

DOI

[48]
Zhao, J. H.; Zhao, L.; Cao, Q.; Fu, G. Y.; Li, F. W.; Liu, H. Z.; Fa, Y. Chem. Eng. J. 2024, 500, 157017.

DOI

[49]
Mei, D. C.; Yan, B. J. Mater. Chem. A 2025, 13, 14928.

DOI

[50]
Yu, J. J.; Huang, Y. C.; Zhang, P. C.; Chen, S. S.; Song, Y.; Wang, C. Z.; Li, Z.; Yuan, L. Y.; Yu, J.; Wang, N. N.; Shi, W. Q. Chin. Chem. Lett. 2026, 37, 111378.

DOI

[51]
Shao, C. C.; Li, Z. J.; Sun, Y. X.; Xu, W.; Wang, Y. G.; Deng, C. H. Mater. Horiz. 2026, 13, 1929.

DOI

[52]
Zhang, C. R.; Chen, X. J.; Niu, C. P.; Meng, C.; Yi, S. M.; Liu, X.; Qi, J. X.; Luo, Q. X.; Liang, R. P.; Qiu, J. D. Sci. China Chem. 2024, 67, 3423.

DOI

[53]
Cao, D. D.; Cui, F. C.; Zhang, C.; Yang, Y. J.; Cao, J. R.; Song, Y. B.; Zheng, Y.; Wen, L. P.; Kong, X. Y.; Ma, H. J.; Chen, S. S.; Song, Y.; Wang, F. J.; Zhu, G. S.; Yuan, Y. Adv. Mater. 2025, 37, 2500567.

DOI

[54]
Wang, C.; Wang, Y. Z.; Zhu, K. D.; Li, Y.; Li, C. Y.; Wang, J. J. Sep. Purif. Technol. 2026, 385, 136438.

DOI

[55]
Zhang, D.; Liu, L. J.; Ma, Z. X.; Hou, H. R.; Wang, X. X.; Yu, S. J. Colloid Surface A 2024, 692, 133977.

DOI

[56]
Liu, F. L.; Lu, J. Y.; Hu, B. W. Chem. Eng. J. 2025, 521, 166623.

DOI

[57]
Li, M.; Qing, B.; Luo, H. Y.; Gao, W.; Shou, Q. H.; Wu, S. X.; Yao, H. Y.; Liang, X. F.; Liu, H. Z. Int. J. Biol. Macromol. 2024, 282, 137156.

DOI

[58]
Li, M.; Sun, L. L.; Gao, W.; Qing, B.; Yao, H. Y.; Dai, W. X.; Zhang, H. B.; Shou, Q. H.; Liang, X. F.; Liu, H. Z. Sep. Purif. Technol. 2025, 355, 129654.

DOI

[59]
Zhang, P. C.; Wang, S. Y.; Wang, L.; Yu, J. P.; Yuan, L. Y.; Li, Z. J.; Wu, W. S.; Chai, Z. F.; Shi, W. Q. Sep. Purif. Technol. 2025, 364, 132611.

DOI

[60]
Xiong, Y. Z.; Li, M.; Gao, W.; Wu, S. X.; Zhang, W. S.; Gao, J.; Shou, Q. H.; Liang, X. F.; Liu, H. Z. Desalination 2026, 623, 119845.

DOI

[61]
Chen, T.; Yu, K. F.; Dong, C. X.; Yuan, X.; Gong, X.; Lian, J.; Cao, X.; Li, M. Z.; Zhou, L.; Hu, B. W.; He, R.; Zhu, W. K.; Wang, X. K. Coordin. Chem. Rev. 2022, 467, 214615.

DOI

[62]
Zhu, W. C.; Li, X.; Wang, D. J.; Fu, F.; Liang, Y. C. Nanomaterials 2023, 13, 2005.

DOI

[63]
Li, Z. F.; Zhang, Z. B.; Lin, Z. Q.; Zhao, K.; Han, B.; Yao, S.; Liu, Y. H. ChemSusChem 2025, 18, e202500972.

DOI

[64]
Chen, P.; Yan, M. J.; Shi, J. Y.; Feng, M.; Li, Q.; Chen, H. Z.; Xie, Y. H.; Lei, J. H.; Wakeel, M.; Hu, B. W.; Wang, X. K. Chem.-Eur. J. 2025, 31, e202500305.

DOI

[65]
Yang, Z. M.; Guo, L. P.; Wang, X. P.; Liao, L. J.; Li, Z. Z.; Wang, S. J.; Zhou, W. Adv. Powder Mater. 2026, 5, 100388.

[66]
Cui, W. R.; Zhang, C. R.; Liang, R. P.; Qiu, J. D. J. Mater. Chem. A 2021, 9, 25611.

DOI

[67]
Cui, W. R.; Zhang, C. R.; Liang, R. P.; Liu, J. W.; Qiu, J. D. ACS Appl. Mater. Interfaces 2021, 13, 31561.

DOI

[68]
Wang, Q.; Liu, X. J.; Wang, Z.; Ji, Z. Y.; Han, B. ACS Appl. Polym. Mater. 2024, 6, 15253.

DOI

[69]
Lei, H. Y.; Yu, F. T.; Wu, G. H.; Zhang, Y. N.; Qiu, J. D. Chem. Eng. J. 2025, 526, 171420.

DOI

[70]
Zhong, X.; Ji, Z. H.; Xu, J. Sep. Purif. Technol. 2025, 367, 132890.

DOI

[71]
Xia, Y. Q.; Zhang, W. F.; Yang, S.; Wang, L. P.; Yu, G. Adv. Mater. 2023, 27, 10781.

[72]
Chen, Z. S.; Wang, J. Y.; Hao, M. J.; Xie, Y. H.; Liu, X. L.; Yang, H.; Waterhouse, G. I. N.; Wang, X. K.; Ma, S. Q. Nat. Commun. 2023, 14, 1106.

DOI

[73]
Yang, H.; Hao, M. J.; Xie, Y. H.; Liu, X. L.; Liu, Y. F.; Chen, Z. S.; Wang, X. K.; Waterhouse, G. I. N.; Ma, S. Q. Angew. Chem. Int. Ed. 2023, 135, e202303129.

DOI

[74]
Zhong, L. Z.; Feng, X. F.; Zhang, Q. Y.; Xie, X. Q.; Luo, F. Chem. Sci. 2024, 15, 10882.

DOI

[75]
Zhao, Y. X.; Li, S. F.; Han, J. Y.; Fu, G. E.; Liang, L. S.; Chen, M. W.; Wang, X.; Zhang, T. ACS Mater. Lett. 2024, 6, 3985.

[76]
Zhong, X.; Ji, Z. H. J. Mater. Chem. A 2026, 14, 7135.

DOI

[77]
Ma, X. J.; Meihaus, K. R.; Yang, Y. J.; Zheng, Y.; Cui, F. C.; Li, J. X.; Zhao, Y. Q.; Jiang, B.; Yuan, Y.; Long, J. R.; Zhu, G. S. J. Am. Chem. Soc. 2024, 146, 23566.

DOI

[78]
Guo, L. C.; Huang, Z. C.; Gong, L. L.; Luo, F. CCS Chem. 2025, 7, 3146.

DOI

[79]
Gao, P.; Hu, Y. Z.; Shen, Z. W.; Zhao, G. X.; Cai, R. Q.; Chu, F.; Ji, Z. Y.; Wang, X. K.; Huang, X. B. Nat. Commun. 2024, 15, 6700.

DOI

[80]
Zhao, Y. X.; Li, S. F.; Fu, G. E.; Yang, H. Y.; Li, S. X.; Wu, D. H.; Zhang, T. ACS Cent. Sci. 2024, 10, 775.

[81]
Chen, B. H.; Pan, Y. H.; Deng, Y. X.; Yang, L. B.; Wang, N. N.; Wei, Y. Z.; He, C. L.; Wang, X. P. Sep. Purif. Technol. 2025, 370, 133120.

DOI

[82]
Zhang, S.; Chen, L. X.; Qu, Z. Y.; Zhai, F. W.; Yin, X. X.; Zhang, D.; Shen, Y. F.; Li, H.; Liu, W.; Mei, S.; Ji, G. X.; Zhang, C.; Dai, X.; Chai, Z. F.; Wang, S. O. Chem 2023, 9, 3172.

DOI

[83]
Zhang, Y. C.; Ma, Q.; Zhang, H.; Chen, Z. S.; Wang, X. X.; Lin, Z. M.; Xu, F. Y.; Shao, H. X.; Zhang, F. F.; Fu, D.; Tai, X. S.; Yang, H.; Wang, X. K. Sci. Bull. 2026, 71, 388.

DOI

[84]
Liu, C.; Wang, Y. X.; Dong, Z. M.; Zhang, Z. B.; Cao, X. H.; Zhai, Y. M.; Liu, Y. H. Chem. Eng. J. 2025, 514, 163078.

DOI

[85]
Gu, H.; Chen, P.; Xie, Y. H.; Zhao, Y. J.; Hao, M. J.; Chen, Z. S.; Yang, H.; Waterhouse, G. I. N.; Al-Enizi, A. M.; Nafady, A.; Wang, X. K.; Ma, S. Q. ACS Cent. Sci. 2025, 11, 2448.

DOI

[86]
Hao, M. J.; Lei, M.; Zhang, J. Y.; Xie, Y. H.; Gu, H.; Chen, Z. S.; Yang, H.; Waterhouse, G. I. N.; Ma, S. Q.; Wang, X. K. CCS Chem. 2026, Advance Article. https://doi.org/10.31635/ccschem.025.202504254.

[87]
Wu, G. H.; Yu, F. T.; Lei, H. Y.; Xiao, S. J.; Song, F. R.; Qiu, J. D. Adv. Mater. 2025, 37, e19608.

[88]
Cui, W. R.; Li, F. F.; Xu, R. H.; Zhang, C. R.; Chen, X. R.; Yan, R. H.; Liang, R. P.; Qiu, J. D. Angew. Chem. Int. Ed. 2020, 59, 17684.

DOI

[89]
Cui, W. R.; Zhang, C. R.; Xu, R. H.; Chen, X. R.; Yan, R. H.; Jiang, W.; Liang, R. P.; Qiu, J. D. ACS ES&T Water 2021, 1, 440.

[90]
Cui, W. R.; Zhang, C. R.; Xu, R. H.; Chen, X. R.; Yan, R. H.; Jiang, W.; Liang, R. P.; Qiu, J. D. Small 2021, 17, 2006882.

DOI

[91]
Zhang, C. R.; Cui, W. R.; Xu, R. H.; Chen, X. R.; Jiang, W.; Wu, Y. D.; Yan, R. H.; Liang, R. P.; Qiu, J. D. CCS Chem. 2021, 3, 168.

DOI

[92]
Zhang, C. R.; Cui, W. R.; Niu, C. P.; Yi, S. M.; Liang, R. P.; Qi, J. X.; Chen, X. J.; Jiang, W.; Zhang, L.; Qiu, J. D. Chem. Eng. J. 2022, 428, 131178.

DOI

[93]
Fan, B. B.; Si, Y.; Yu, J. Y.; Wang, X. L.; Tang, P. X. Chem. Eng. J. 2024, 498, 155756.

DOI

[94]
Yang, Y.; Fan, B.; Si, Y.; Yu, J.; Tang, P. ACS Appl. Polym. Mater. 2025, 7, 16785.

DOI

[95]
Hao, M.; Chen, Z.; Liu, X.; Liu, X.; Zhang, J.; Yang, H.; Waterhouse, G. I. N.; Wang, X.; Ma, S. CCS Chem. 2022, 4, 2294.

DOI

[96]
Hao, M. J.; Xie, Y. H.; Liu, X. L.; Chen, Z. S.; Yang, H.; Waterhouse, G. I. N.; Ma, S. Q.; Wang, X. K. JACS Au 2023, 3, 239.

DOI

[97]
Yu, F. T.; Li, C. Y.; Li, W. R.; Yu, Z. W.; Xu, Z. Z.; Liu, Y.; Wang, B.; Na, B.; Qiu, J. D. Adv. Funct. Mater. 2024, 34, 23072230.

[98]
Yu, F. T.; Xu, M.; Sha, Y.; Wang, B.; Liu, Y.; Xu, J.; Qiu, J. D. Nano Res. 2025, 18, 94907677.

DOI

[99]
Yu, F. T.; Zhang, X. L.; Xu, J.; Wu, G. H.; Lei, H. Y.; Yu, Z. W.; Qiu, J. D.; Hua, J. L. J. Energy Chem. 2026, 112, 284.

DOI

[100]
Ahmad, M.; Mao, X. M.; Zhao, K. H.; Naik, M. U. D.; Tariq, M. R.; Khan, I.; Zhang, B. L. Small 2025, 21, 2501578.

DOI

[101]
Fan, B. B.; Yu, J. Y.; Wang, X. L.; Si, Y.; Tang, P. X. Nano-Micro Lett. 2026, 18, 142.

DOI

[102]
Ma, Y.; Zhang, Y. L.; Rong, H. Z.; Pan, J. J.; Gan, C.; Yang, Z. M.; Guo, Y.; Yuan, Y. H.; Wang, N. Desalination 2026, 620, 119662.

DOI

[103]
Raj, S. K.; Carrier, A. J.; Youden, B. C.; Servos, M. R.; Oakes, K. D.; Zhang, X. Chem. Eng. J. 2024, 492, 152341.

DOI

[104]
Wang, Y. J.; Cao, Y.; Wang, X.; Wang, S. Y.; Wang, Y. Y. Sci. China Chem. 2025, 2025, 6328.

[105]
Zhang, C. R.; Qi, J. X.; Cui, W. R.; Chen, X. J.; Liu, X.; Yi, S. M.; Niu, C. P.; Liang, R. P.; Qiu, J. D. Sci. China Chem. 2023, 66, 562.

DOI

[106]
Yan, H. K.; Kou, Z. H.; Li, S. X.; Zhang, T. Small 2023, 19, 2207972.

DOI

[107]
Yang, L. S.; Qian, Y. C.; Zhang, Z. H.; Li, T. Y.; Lin, X. B.; Fu, L.; Zhou, S. Y.; Kong, X. Y.; Jiang, L.; Wen, L. P. Chem. Sci. 2024, 15, 4538.

DOI

[108]
Song, Y. P.; Hou, L. X.; Lan, P. C.; Xing, Z. W.; Sun, Q.; Lv, J.; Li, J. W.; Zhang, D. L.; Dai, Z. F.; Alshahrani, T.; Ma, S. Q. Nat. Commun. 2025, 16, 7093.

DOI

[109]
Zhang, C.; Wang, Z. Y.; Ma, R. C.; Cao, J. R.; Ruan, X. H.; Cao, D. D.; Song, Y. B.; Chen, S. S.; Song, Y.; Wang, F. J.; Yuan, Y.; Yang, Y. J.; Zhu, G. S. Adv. Funct. Mater. 2025, 35, 2412712.

DOI

[110]
Wang, S. Y.; Zhang, P. C.; Wang, Z. Y.; Wang, J.; Jiang, C.; Yu, J. Y.; Chen, S. W. Sep. Purif. Technol. 2026, 380, 135220.

DOI

[111]
Qi, J. X.; Gong, J. W.; Zhang, C. R.; Peng, Z. H.; Cai, Y. J.; Liu, X.; Liu, J. L.; Chen, X. J.; Liang, R. P.; Qiu, J. D. Nat. Commun. 2025, 16, 1078.

DOI

[112]
Zhao, Y.; Yang, S. Chemistryselect 2025, 10, e202503044.

[113]
Sun, Z. L.; Wang, H. Y.; Chen, Z. S.; Tai, X. S.; Lei, J. H.; Hu, B. W.; Wang, S. H.; Wang, X. K. Sci. China Mater. 2026, Advance Article. https://doi.org/10.1007/s40843-025-3919-0.

[114]
Zhao, Z. Z.; Zuo, B.; Shen, B. B.; Chu, F. F.; Liu, S. Q.; Li, P. D.; Yan, G. Z.; Pan, L. K.; Xu, X. T. Coordin. Chem. Rev. 2026, 552, 217523.

DOI

[115]
Sun, Z. L.; Bo, S. S.; Wang, S.; Wang, H.; Zhang, Y. Y.; Huang, J. W.; Fan, F. Y.; Yang, Y.; Wang, X. K. Sci. China Chem. 2026, Advance Article. https://doi.org/10.1007/s11426-025-3233-y.

Outlines

/