Article

Efficient Discovery of Novel Alkaloids from Daphniphyllum paxianum and Antiplasmodial Activity

  • Peiqian Wu ,
  • Yudie Zuo ,
  • Jingyi Xu ,
  • Qunfang Liu ,
  • Bin Zhou , * ,
  • Jianmin Yue , *
Expand
  • Ethnomedicine and Biofunctional Molecule Research Center, State Key Laboratory of Drug Research, Shanghai Institute of Materia Medica, Chinese Academy of Sciences, Shanghai 201203, China
* E-mail: ;

For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”

Received date: 2026-07-03

  Online published: 2026-08-17

Supported by

National Natural Science Foundation of China(82322064)

National Natural Science Foundation of China(22494691)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

To accelerate the discovery of novel daphniphyllum alkaloids (DAs), an integrated workflow was developed that synergistically integrates feature-based molecular networking (FBMN), machine learning annotation powered by SIRIUS, and high-speed countercurrent chromatography (HSCCC) directed low-sample-loss separation. FBMN analysis was first performed on three Daphniphyllum species to profile their chemical space, leading to the selection of D. paxianum as the most promising source. Subsequent systematic annotation of MS/MS features using the SIRIUS platform predicted multiple known and potentially novel DAs, providing valuable guidance for targeted isolation. Guided by the FBMN and SIRIUS annotation results, a low-sample-loss separation protocol was subsequently implemented, which combined HSCCC, Sephadex LH-20 gel chromatography, and preparative HPLC. The targeted separation approach, in conjunction with comprehensive spectroscopic analysis (IR, HRESIMS, 1D and 2D NMR) and quantum-mechanical computational methods, enabled the efficient isolation and structural elucidation of 13 DAs from D. paxianum, of which three were identified as new compounds (1~3) with various skeletons, along with ten known analogues (4~13). Compounds 1 and 2 belong to the calyciphylline A-type and daphnilactone B-type DAs, respectively, both featuring a 2-azabicyclo[3.3.1]nonane core, with compound 2 characterized by rare C-2 oxidation. Compound 3 is a rare daphnezomine F-type DA with a 2-azabicyclo[5.2.2]undecane core, enriching the structural diversity of DAs. Evaluation of the antiplasmodial activity using SYBR Green Ⅰ method revealed that compound 4 inhibited the growth of the chloroquine-resistant P. falciparum Dd2 strain with a moderate IC50 of (27.7±3.7) μmol/L. Concurrent biocompatibility assessment demonstrated that compound 4 was devoid of detectable cytotoxicity against A549 and HeLa cell lines (cell viability consistently exceeding 75% at 10 μmol/L) and exhibited negligible hemolytic activity (hemolysis rate <5% at 25 μmol/L). The unity of moderate antiplasmodial efficacy and excellent safety profile highlights compound 4 as a promising candidate for further structural optimization and mechanistic investigation as an antiplasmodial candidate compound. The research demonstrated that the FBMN and SIRIUS dual-guidance strategy, in combination with low-sample-loss separation, constitutes a powerful and efficient approach for the precise discovery of novel and bioactive DAs from complex natural materials.

Cite this article

Peiqian Wu , Yudie Zuo , Jingyi Xu , Qunfang Liu , Bin Zhou , Jianmin Yue . Efficient Discovery of Novel Alkaloids from Daphniphyllum paxianum and Antiplasmodial Activity[J]. Acta Chimica Sinica, 2026 , 84(8) : 1272 -1282 . DOI: 10.6023/A26070235

1 引言

虎皮楠属(Daphniphyllum)隶属于虎皮楠科(Daphni- phyllaceae), 为该科唯一现存的属. 全属约含16种, 主要分布于东亚及东南亚等地区, 其中, 中国境内约有10种. 部分虎皮楠属植物在民间医学中被用于治疗哮喘、风湿和蛇虫咬伤等多种病症[1-2]. 自1909年虎皮楠生物碱(DAs)首次被报道以来, 已从该属植物中分离鉴定了超过350个该类生物碱[3-8]. DAs因其高度复杂的多环笼状骨架和广泛的生物活性(包括细胞毒性、抗HIV、抗微管聚合、激酶抑制等), 长期以来受到天然产物化学和合成化学领域的高度关注[9-10]. 根据其核心骨架特征, 这些生物碱可划分为35个结构亚型, 其中yuzurimine型、yuzurine型、calyciphylline A型和daphnicyclidin型等为代表性亚家族[3,9,11], 每个亚家族均包含20个以上的成员. 尽管针对DAs的分离与合成研究已取得显著进展, 但自2020年以来, 新化合物的发现速度明显减缓. 在此期间, 仅有11篇文献报道了DAs的分离工作, 共计发现约40个新化合物[4,12-13]. 造成这一瓶颈的主要原因有两方面: 其一, 生物碱在植物粗提物中的丰度偏低, 大量共存的次级代谢产物会对其分离造成干扰, 而传统分离方法对微量成分的靶向性不足, 难以富集复杂样品中的低丰度的新颖生物碱; 其二, 生物碱自身的理化性质导致其在传统硅胶柱层析过程中易发生吸附损失和结构破坏等问题. 因此, 发展高效、导向性的分离策略, 从尚未充分研究的虎皮楠属植物中发现结构新颖且具有生物活性的生物碱, 仍是该领域的重要方向.
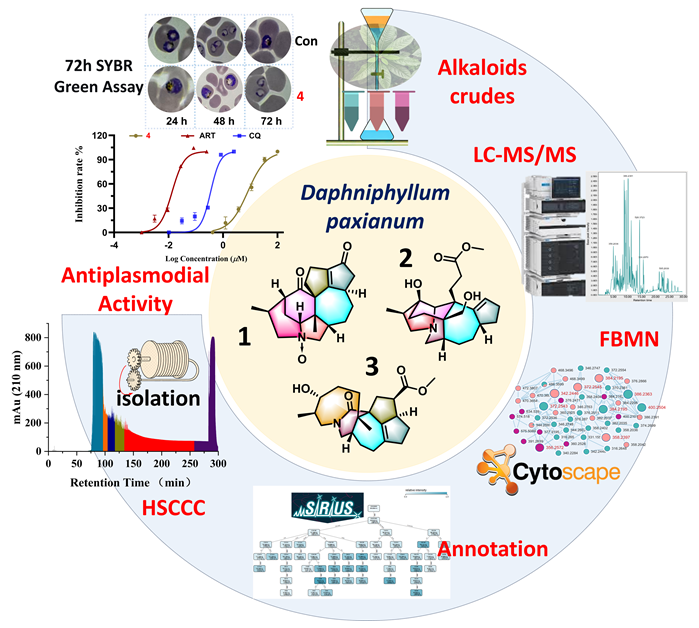
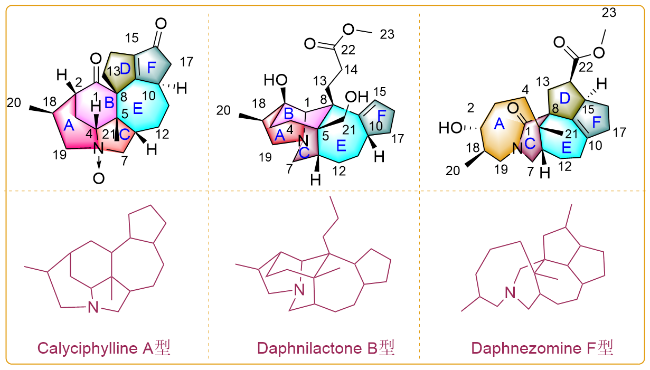
本课题组长期致力于虎皮楠属植物的化学成分与生物活性研究, 已对该属多种植物开展了系统的分离与鉴定工作[14-19]. 在此基础上, 本研究旨在将基于分子网络的定向筛选策略与低损耗分离技术相结合, 以高效发现结构新颖的DAs. 本研究首先采用基于特征的分子网络(FBMN)技术[20], 并结合基于机器学习的SIRIUS质谱注释工具, 对脉叶虎皮楠(D. paxianum)、长序虎皮楠(D. longeracemosum)和狭叶虎皮楠(D. angustifolium)的生物碱提取物进行了系统分析. FBMN通过高分辨质谱(LC- MS/MS)数据构建分子网络, 实现对复杂天然产物样品的快速聚类与可视化比较[21]; SIRIUS平台可自动化注释结构并预测化合物类别, 提升注释深度与准确性[22-23]. 通过比较三个物种的分子网络节点密度、聚类特征以及SIRIUS的注释结果, 发现D. paxianum中含有大量结构多样且与已知DAs谱图相似度较低的节点, 表明其蕴含新颖生物碱的潜力最大, 值得深入研究. 随后, 采用高速逆流色谱(HSCCC)、Sephadex LH-20凝胶色谱及制备型/半制备型高效液相色谱(HPLC)相结合的低损耗、多级分离策略[24-25], 实现目标生物碱的系统性富集与纯化. 通过上述分离流程, 最终从D. paxianum中分离鉴定了3个具有不同骨架类型的新颖DAs (1~3, 图1)以及10个已知化合物(4~13, 见支持信息S58). 本文将系统介绍这些化合物的结构解析及抗疟疾活性.
图1 化合物1~3的结构

Figure 1 Structures of compounds 1~3

2 结果与讨论

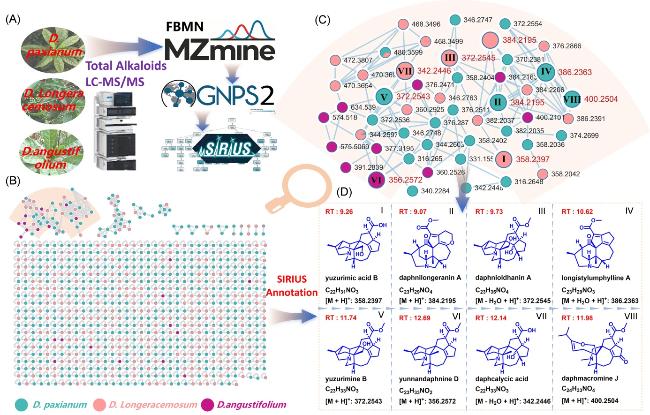
为从三种虎皮楠属植物中筛选出富含DAs的目标物种, 本研究首先采用FBMN技术对其总生物碱成分进行分析(图2A). FBMN基于化合物碎片离子数据的特征检测、对齐与聚类, 构建可视化分子网络, 直观展示不同样本中代谢物的分布与相对丰度. 如图2B所示, 三种虎皮楠属植物(D. paxianumD. longeracemosumD. angustifolium)的生物碱部分经FBMN分析后形成了多个聚类簇, 展示出了将近1000个MS/MS特征. 其中, 簇一(Cluster 1)共包含50个节点, 其特征离子的质荷比(m/z)主要集中在300~500范围内, 与已知DAs的分子量分布特征相符. 在该簇中, D. paxianum的节点密度显著高于其他两种植物, 提示其可能含有更加丰富的DAs类成分. 然而, FBMN内置的GNPS谱库未能将簇一的特征与任何已知DAs的MS/MS谱图成功匹配. 因此, 仅依靠FBMN网络尚无法确认簇一是否确为DAs. 为进一步验证上述推测并实现特征的结构归属, 本研究引入基于机器学习的SIRIUS质谱注释平台, 对经FBMN特征对齐后的数据进行深度解析. SIRIUS集成了CSI: FingerID与CANOPUS等算法, 能够通过分析MS/MS谱图预测化合物的分子式、结构片段及化合物类别. 将特征列表及对应的MS/MS谱图导入SIRIUS进行数据库匹配搜索后, 成功预测并注释出8个已知DAs(图2C和2D). 此外, 在经SIRIUS处理的全部特征中, 仍有相当数量的特征未能与任何数据库匹配, 且这些未被注释特征主要集中在簇一内. 综合上述结果, D. paxianum中不仅富含DAs, 还可能蕴藏结构新颖的DAs. 因此, 我们选择该物种作为后续深度分离与活性研究的对象.
图2 (A)采用FBMN分析和SIRIUS注释对三种虎皮楠属植物生物碱部分进行化学成分系统性表征的技术流程、(B)利用Cytoscape构建的可视化分子网络、(C)目标DAs分子簇(簇一)[节点内字母(I~VIII)表示经SIRIUS预测注释的DAs, 节点旁数字表示前体离子质荷比(m/z)]及(D)经SIRIUS平台预测注释的已知DAs的分子结构以及其色谱保留时间和质谱峰

Figure 2 (A) Technical workflow for systematic characterization of the chemical components in the alkaloid fractions of three Daphniphyllum species using FBMN analysis and SIRIUS annotation, (B) visualization of the molecular network constructed using Cytoscape, (C) selected molecular network clusters of DAs (Cluster 1) [The numbers (I~VIII) within the nodes indicate the DAs annotated by SIRIUS prediction, and the numbers adjacent to the nodes represent the precursor ion masses (m/z)], and (D) structures of known DAs predicted and annotated by the SIRIUS platform, along with their chromatographic retention times and mass peaks

随后, 我们基于预测结果对该植物实施了靶向分离. 为避免传统硅胶柱层析导致的吸附损失与结构破坏, 本研究采用HSCCC、Sephadex LH-20及HPLC等低损耗的分离手段, 对D. paxianum中的生物碱类化合物进行系统性富集与纯化. 通过上述分离流程并结合波谱学分析, 共分离鉴定了13个化合物, 其中3个为新化合物(1~3), 分别归属于三种不同的生物碱骨架类型, 其余10个为已知化合物(4~13), 分别为calycinine A (4)[26], zwitterionic alkaloid (5)[27], macropodumine B (6)[28], daphnicyclidin E (7)[29], paxiphylline E (8)[30], paxiphylline D (9)[30], 2-deoxymacropodumine A (10)[31], longistylumphylline A (11)[32], daphnilongeranin A (12)[33]和yuzurimine B (13)[34](已知化合物的1H NMR、13C NMR以及ESI-MS数据见支持信息S28~S57). 其中化合物12 (II)、11 (IV)、13 (V)正是SIRIUS注释出的已知DAs, 实验验证率近40%. 该结果不仅证实了簇1确实以DAs为主要成分, 也表明FBMN与SIRIUS的联合分析能够有效缩小分离目标范围, 实现目标化合物的快速发现. 其余5个预测化合物未被分离的原因可能有两点, 一个是丰度因素, 这些化合物在生物碱粗提物中的含量可能极低, 导致在HSCCC及后续色谱分离过程中未能有效富集或无法被检出; 另一个是SIRIUS注释自身存在错误注释的可能, CSI:FingerID的预测为结构匹配概率, 并非绝对的结构确证. 在缺少对照品的情况下, 天然产物中普遍存在的同分异构体可能导致注释偏差, 最终均需通过分离实验和波谱解析验证.

2.1 新化合物1~3的结构解析

化合物1为淡黄色无定型粉末. 根据高分辨电喷雾质谱(+)-HRMS (ESI)中的m/z 342.2066 [M+H]准分子离子峰及13C NMR谱图确定化合物1的分子式为C21H27NO3, 不饱和度为9. 化合物1的红外光谱(IR)显示存在羰基官能团的吸收带(1659 cm-1). 进一步分析化合物1的1D NMR(表1)以及异核单量子相干(HSQC)谱图可知该化合物含有一个四取代双键(δC 185.1, 153.3)和两个羰基(δC 216.5, 205.7), 上述基团共占用了3个不饱和度, 由此推断化合物1具有一个六环体系. 剩余的碳信号可归属为两个甲基、八个亚甲基(其中δC 70.0和δC 67.1为连有氮或氧原子的碳)、五个次甲基(δC 88.2为连有氮或氧原子的碳)和两个季碳.
表1 化合物1~3在CD3OD中的1H NMR (600 MHz)和13C NMR数据

Table 1 1H (600 MHz) and 13C NMR data of compounds 1~3 in CD3OD

No. 1 2 3
δH (J in Hz) δCa δH (J in Hz) δCb δH (J in Hz) δCa
1 216.5 3.84, s 71.5 176.6
2 2.45, m 43.0 77.0 3.53, dt (10.3, 3.4) 73.3
3 a 2.64, br dd (16.1, 4.8) 19.3 α 1.94, m 27.9 α 1.94, ddt (16.6, 13.2, 3.6) 39.6
b 2.56, ddd (16.1, 4.7, 1.6) β 1.71, m β 1.60, ddt (16.6, 5.9, 3.2)
4 4.01, dt (4.7, 2.0) 88.2 2.10~2.16, m 31.0 1.68~1.70, m 44.7
5 53.4 42.4 43.2
6 2.94, m 48.0 2.49, overlapped 38.7 2.40, overlapped 41.9
7 α 3.49, t (13.1) 70.0 a 3.40, dd (14.7, 1.8) 57.9 α 3.71, dd (13.8, 7.9) 52.3
β 3.26, dd (12.6, 6.0) b 3.57, dd (14.7, 10.7) β 3.49, dd (13.8, 10.7)
8 67.4 42.4 58.4
9 185.1 151.6 139.8
10 3.62, br s 38.1 2.99, m 48.4 135.7
11 α1.68, m 24.7 α 1.54, dd (13.4, 4.2) 33.2 2.26-2.30, m 25.4
β 1.57, m β 1.73, m
12 α1.79, m 20.7 α 1.42, m 30.6 α 1.66, overlapped 26.4
β 1.74, m β 2.10, m β 2.23, overlapped
13 α 2.32, dt (13.5, 8.9) 40.5 a 1.98, m 29.4 α 2.49, dd (13.0, 8.6) 35.8
β 3.02, m b 2.22, overlapped β 2.33, dd (13.0, 7.6)
14 2.37~2.40, m 25.4 a 2.24, overlapped 30.7 3.20, ddd (11.4, 8.6, 7.6) 43.4
b 2.44, m
15 153.3 5.84, t (2.5) 131.5 3.30, overlapped 54.2
16 205.7 α 2.54, m 30.2 α 1.89, dt (11.8, 6.9) 29.7
β 2.23, overlapped β 1.21, dtd (11.8, 10.5, 8.6)
17 α 2.99, dd (18.1, 6.1) 49.6 α 1.62, dd (12.5, 8.0) 33.5 α 2.49, overlapped 43.0
β 2.48, dd (18.1, 3.6) β 2.10, m β 2.22, overlapped
18 2.59, m 32.7 2.40, m 44.2 2.13, dddq (10.3, 9.0, 8.1, 6.9) 39.2
19 α 3.16, dd (13.3, 10.8) 67.1 a 4.06, dd (12.8, 11.0) 63.5 α 4.32, dd (14.0, 8.1) 54.1
β 3.73, dd (13.3, 7.0) b 2.78, dd (12.8, 8.9) β 2.39, dd (14.0, 9.0)
20 1.21, d (6.8) 19.5 1.09, d (6.9) 11.1 0.94, d (6.9) 18.1
21 1.44, s 22.8 a 4.29, d (10.7) 66.5 1.15, s 25.4
b 3.61, d (10.7)
22 175.9 177.3
23 3.62, s 52.1 3.63, s 51.8

a Recorded at 125 MHz. b Recorded at 150 MHz.

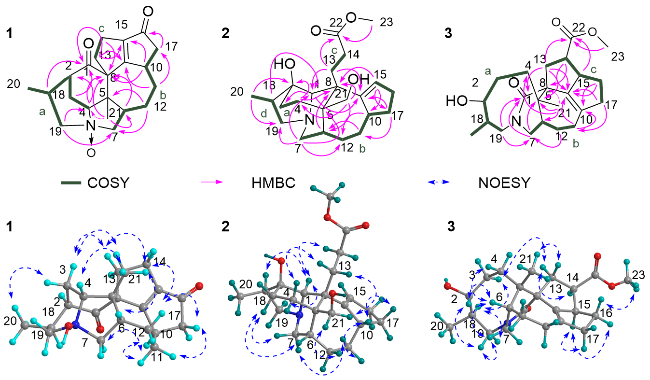
通过深入分析化合物1的2D NMR数据, 鉴定其具有calyciphylline A型DAs骨架[35]. 详细结构解析如下, 根据化合物11H-1H同核化学位移相关(COSY)谱(图3), 可解析获得三个自旋耦合系统(a~c), 分别为H-4/H2-3/H-2/H-18 (H3-20)/H2-19, H2-7/H-6/H2-12/H2-11/ H-10/H2-17和H2-13/ H2-14. 基于自旋耦合片段a及关键的异核多键相关谱(HMBC)相关信号(图3): H-18与C-1 (δC 216.5); H2-19 (δH 3.73, dd, J=13.3, 7.0 Hz和δH 3.16, dd, J=13.3, 10.8 Hz)与C-4 (δC 88.2)和C-7 (δC 70.0); H-4 (δH 4.01, dt, J=4.7, 2.0 Hz)与C-2和C-8; H2-3与C-1; H3-21与C-4、C-6和C-8, 构建了由A、B、C环组成的6/6/5三环笼状体系, 其中包含一个氮杂双环[3.3.1]壬烷结构单元. 值得注意的是, 化合物1中C-4、C-7和C-19显著向低场位移, 表明N-4处于氧化状态[35], 与化合物1的分子式相符. 进一步, 根据HMBC相关信号: H2-13与C-9 (δC 185.1)和C-15 (δC 153.3); H2-14与C-8; H-10与C-15和C-8; H2-17与C-16 (δC 205.7); H2-11与C-9; H2-12与C-5; H-6与C-8, 可将片段b和c与相关碳原子相连, 从而构建了一个5/7/5三环(D/E/F)稠合体系, 并确认C-9/C-15/C-16间存在一个α,β-不饱和酮单元. 上述证据也表明A/B/C和D/E/F两个体系通过E环分别与B环和C环相连, 键合位点分别为C-5/C-8和C-5/C-6, 这一连接方式可由H2-13与C-1以及H2-12与C-7、H-6与C-8的HMBC相关信号加以确认. 综上所述, 化合物1被确定为一个具有6/6/5/5/7/5多环体系的calyciphylline A型DAs.
图3 化合物1~3关键的1H-1H COSY、HMBC和NOESY相关

Figure 3 Key 1H-1H COSY, HMBC, and NOESY correlations of compounds 1~3

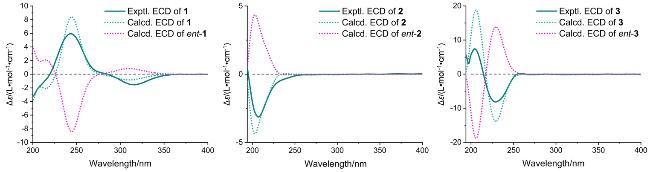
化合物1的相对构型是基于核欧沃豪斯效应谱(NOESY)确定的. 在NOESY谱中可观测到以下相关信号(图3): H-17β/ H-11β、H-12β, H3-21/H-12β、H-13β、H-3b、H-4、H-6, H3-20/H-3a, H-13β/H-3b和H-11α/H-10、H-7α, 由此可推测H3-21、H3-20和H-6处于分子的同一平面, 并将其随机指定为β取向. 进而, 可推测桥头CH2-3以及C-8/C-13键位于环平面上方, 而H-18和H-10则为α取向. 随后, 采用含时密度泛函理论(TDDFT)计算的方法[36-38], 在B3LYP/6-31G*//ωb97xd/ def2-TZVP理论水平及IEFPCM溶剂模型下(图4)进行ECD计算, 确定了化合物1的绝对构型为2R,4R,5S,6S,8R,10R,18S. 综上, 化合物1被明确鉴定为具有6/6/5/5/7/5六环笼状骨架且N原子发生氧化的calyciphylline A型DA, 并命名为10-deoxydaphni- paxianine A N-oxide.
图4 化合物1~3的实验和计算ECD谱图

Figure 4 Experimental and ECD spectra of compounds 1~3

化合物2为淡黄色无定型粉末. 通过(+)-HRMS (ESI)谱图中[M+H]准分子离子峰m/z 390.2629 [M+H](计算值390.2639), 并结合13C NMR数据, 确定该化合物的分子式为C23H36NO4, 对应7个不饱和度. 其IR光谱显示羟基(3396 cm-1)和羰基(1726、1664 cm-1)的典型吸收峰. 进一步分析1D NMR(表1)以及HSQC谱图可知, 化合物2含有一个特征性的三取代双键(δH 5.84, t, J=2.5 Hz; δC 151.6, 131.5)和一个酯碳基(δC 175.9). 上述基团共占据2个不饱和度, 表明分子中还存在五个环系. 剩余的碳信号可归属为2个甲基(δC 52.1为甲氧基)、11个亚甲基(其中δC 57.9和63.5归属为与氮或氧原子相连的碳)、4个次甲基(其中δC 71.5归属为与氮或氧原子相连的碳)、2个季碳和1个连氧/氮的三级碳(δC 77.0).
化合物2的平面结构可通过综合解析其二维核磁谱图确定. 首先, 通过1H-1H COSY谱(图3)中的相关信号可鉴定出4个结构片段H2-3/H2-4 (a)、H2-7/H-6/ H2-12/H2-11/H-10/H2-17/H2-16/H-15 (b)、H2-13/H2-14 (c)和H3-20/H-18/H2-19 (d). 分析化合物2的HMBC谱(图3), 可观察到H3-20与C-2 (δC 77.0)和C-19 (δC 63.5), H2-7 (δH 3.40, dd, J=14.7, 1.8 Hz; δH 3.57, dd, J=14.7, 10.7 Hz)与C-1 (δC 71.5)、C-5和C-19 (δC 63.5), H-18与C-1, H-1 (δH 3.84, s)与C-3, H2-4与C-2、C-8及H-6与C-8之间的关键相关信号. 结合片段a和d, 构建了一个由A(五元)、B(六元)和C(六元)环组成的三环稠合笼状体系, 该体系包含一个氮杂双环[3.3.1]壬烷核心单元, 其中羟基位于C-2位. 进一步解析HMBC相关信号: H2-21 (δH 4.29, d, J=10.7 Hz; δH 3.61, d, J=10.7 Hz)与C-4、C-6和C-8, H-15 (δH 5.84, t, J=2.5 Hz)与C-8和C-10, H2-17与C-9, H2-13与C-1、C-9和C-22 (δC 175.9)及H3-23 (δH 3.62, s)与C-22. 结合自旋耦合片段b和c, 可构建一个由E和F环组成的7/5双环体系, 该体系通过C-9与C-10连接. 上述信息还表明E环通过C-8/C-5和C-5/C-6与C环稠合, 且在C-8位连有一个丙酸甲酯侧链. 综合上述2D NMR分析结果, 化合物2的平面结构被确定为具有daphnilactone B型骨架的5/6/6/7/5五环DA[36], 且在C-2发生了罕见的氧化取代.
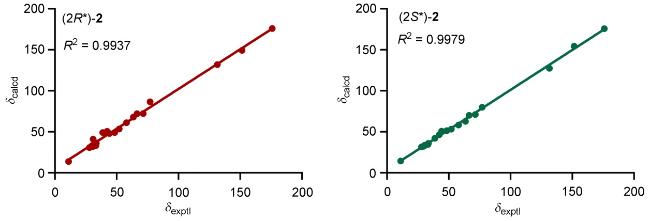
解析化合物2的NOESY谱图可确定其相对构型. NOESY谱中显示以下关键相关信号(图3): H-10与H-11β、H-17β, H-12β与H-21a, H-13a与H-21b, H-1与H-14b及H-4β与H-13a, 表明这些质子在空间上相互靠近, 据此将H-10、C-5位羟甲基、C-8位丙酸甲酯侧链指定为β取向. 进一步分析NOESY谱图可观测到H-11α与H-7a, H-3α与H-7b、H-6及H-1与H-19a之间的NOESY相关信号, 表明A和C环位于B环平面下方, 从而确定C-2位羟基处于B环的β面, 由此构建了刚性的笼状A/B/C环体系. H3-20的朝向可通过H-18与H-1之间的NOESY信号确定. 为进一步确定C-2位羟基的相对构型, 采用GIAO NMR方法, 在PCM/ mPW1PW91/ 6-311G**理论水平上对两种非对映异构体(2R*)-2和(2S*)-2进行了计算. 比较计算和实验NMR数据表明, (2S*)-2的计算值与实验值高度吻合(13C: R2=0.9979, 图5). 此外, DP4+分析结果以100%的概率指向(2S*)-2, 从而证实了C-2位羟基为β取向(表2). 随后, 通过ECD计算确定了该化合物的绝对构型为1R,2S,5R,6S,8R, 10R,18R. 综上, 化合物2的结构得以全面解析, 并命名为2S-hydroxydaphnimacropodine D.
图5 计算与实验13C NMR化学位移之间的线性相关图

Figure 5 Linear correlation plots between the calculated and experimental 13C NMR chemical shifts

表2 (2R*)-2和(2S*)-2的DP4+概率结果

Table 2 DP4+ probability for (2R*)-2 and (2S*)-2

Possible isomer (2R*)-2 (2S*)-2
DP4+ (H data) 9.65% 90.35%
DP4+ (C data) 0.00% 100.00%
DP4+ (all data) 0.00% 100.00%
化合物3, 白色无定型粉末, 根据(+)-HRMS (ESI)谱图中的加氢准分子离子峰m/z 388.2488 [M+H](计算值388.2482), 并结合13C NMR数据, 确定其分子式为C23H34NO4, 不饱和度为8. 分析1D NMR(表1)和HSQC谱图可知化合物3含有一个四取代双键(δC 139.8和δC 135.7)以及2个羰基(δC 176.6和δC 177.3). 上述官能团共占据3个不饱和度, 表明化合物3的骨架中包含了五个环系. 其余碳氢信号可归属为3个甲基(δC 51.8为甲氧基)、9个亚甲基(其中δC 52.3和54.1归属为与氮或氧原子相连的碳)、5个次甲基(δC 73.3归属为与氮或氧原子相连的碳)和2个季碳.
化合物31H-1H COSY谱表明其具有三个自旋耦合系统(图3), 即H2-4/H2-3/H-2/H-18(H3-20)/H2-19 (a)、H2-7/H-6/H2-12/H2-11 (b)和H2-13/H-14/H-15/H2-16/H2- 17 (c). 结合片段a以及HMBC相关信号(图3): H2-19 (δH 4.32, dd, J=14.1, 8.1 Hz和δH 2.39, dd, J=14.1, 9.0 Hz)与C-1 (δC 176.6)和C-7 (δC 52.3), H2-7 (δH 3.71, dd, J=13.8, 7.9 Hz和δH 3.49, dd, J=13.8, 10.7 Hz)与C-1和C-5, H2-13与C-1和C-5, H3-21与C-5、C-6、C-8和C-4, 构建了一个氮杂双环[5.2.2]十一烷环系(A/C稠合体系), 其中酰胺羰基以及21-CH3分别位于C-1位和C-5位. 进一步分析HMBC相关信号H2-13与C-22 (δC 177.3)和C-9 (δC 139.8), H-14与C-8和C-9, H-15与C-22, H2-16与C-9和C-10 (δC 135.7)及H3-23与C-22, 结合1H-1H COSY片段c共同构成了一个双环[3.3.0]辛烷环系(D/F稠合体系), 并且在C-14位连有一个甲酯侧链. A/C和D/F两个体系通过E环相连, 可以通过HMBC相关信号H2-17与C-11, H2-11与C-9和C-10, H2-12与C-7及H2-13与C-1, 以及自旋片段b来确定. 根据以上分析, 化合物3的平面结构被确定为具有9, 6, 7, 5, 5五环体系的daphnezomine F型DA, 具有一个特征性的氮杂双环[5.2.2]十一烷双环系[37].
化合物3的相对构型是通过NOESY谱图(图3)确定的. 在NOESY谱图中, 可观察到H-13α与H-14/H-3α以及H-18与H-3α/H-19α之间存在明显的NOESY相关, 表明这些质子朝向相同, 并指定为α朝向. 同时, 这也证实了C-14位的甲酯侧链为β取向, 该结论可通过H3-23与H-16β的NOE相关进一步佐证. 进一步分析NOESY谱图, 可观察到H3-21与H-13β, H-2与H-6/H-19β以及H-15与H-16α/H-17α之间的NOE相关, 表明C-2位的羟基和H-15均位于α方向, 同时也说明D/E环位于C环上方. 化合物3的绝对构型通过比较实测与计算ECD光谱(图4)确定为2R,5S,6S, 8S,14R,15R,18R. 综上, 化合物3被确定为daphnezomine F型DA, 并命名为21-deacetoxydaphmanidin B[37], 与已知同骨架类型化合物相比, 化合物3在C-21位缺失了一个乙酰氧基(OAc). 迄今, 该类生物碱仅报道了6个化合物[11,38], 且对其A/C环的立体构型描绘存在一定模糊性, 可能影响构型的确切解读. 本研究中通过对立体表示方式的系统修正, 提供了更可靠的构型依据, 从而弥补了现有文献的不足.

2.2 化合物生物活性测试结果

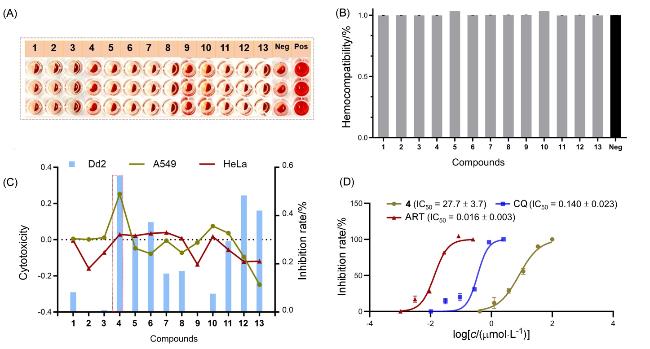
本研究通过细胞毒性实验和溶血实验对化合物1~ 13的生物相容性进行了综合评价. 溶血实验结果显示, 在25 μmol/L浓度下, 所有化合物的溶血率均低于5%, 显示出良好的血液相容性(图6A和6B). 细胞毒测试(CCK-8法)结果表明, 在10 μmol/L浓度下, 化合物1~13对两种肿瘤细胞株A549和HeLa存活率多数高于75%, 表明该类化合物在测试浓度范围内几乎无细胞毒性(图6C). 进一步评估了化合物1~13 (25 μmol/L)对P. falciparum Dd2的体外抑制活性. 结果显示, 化合物4对该虫株的生长具有中等抑制作用, 抑制率大于50%(图6D), 经剂量依赖性曲线拟合得其IC50值为(27.7±3.7) μmol/L. 综合上述体外活性评价结果, 化合物4兼具中等抗疟活性与良好的生物相容性, 具有进一步研究的潜力.
图6 (A)化合物1~13对红细胞溶血作用的96孔板观察结果、(B)化合物1~13的血液相容性评价、(C)化合物1~13对两种肿瘤细胞株的增殖抑制作用以及对P. falciparum Dd2的生长抑制作用及(D)活性化合物4与阳性对照对P. falciparum Dd2无性血期的剂量效应曲线[结果以平均值±SD表示(n=3)]

Figure 6 (A) Visual inspection of RBC hemolysis induced by compounds 1~13 in 96‑well plates, (B) hemocompatibility evaluation of compounds 1~13, (C) cytotoxicity of compounds 1~13 against two tumor cell lines and their inhibitory activity against P. falciparum Dd2, and (D) dose‑response curve of compound 4 and positive controls against the asexual blood stages of P. falciparum Dd2 [The results were expressed as mean±SD (n=3)]

3 结论

本研究整合FBMN分析、SIRIUS机器学习辅助结构注释与HSCCC导向分离技术, 有效提升了从复杂天然产物中发现并分离新颖DAs的效率. 应用该策略, 从D. paxianum中分离鉴定了13个DAs, 其中三个新化合物(1~3)分别属于calyciphylline A型、daphnilactone B 型和罕见的daphnezomine F型骨架, 尤其是化合物2在C-2位发生了罕见的氧化修饰, 拓展了该类生物碱的结构多样性. 抗疟活性评价结果显示, 化合物4P. falciparum Dd2株具有中等抑制活性[IC50=(27.7±3.7) μmol/L], 且对肿瘤细胞与红细胞均无明显毒性, 具备良好的选择性与安全性. 然而, 由于本研究中结构-活性数据有限, 且目前缺乏DAs抗疟疾活性研究的文献参照, 尚无法据此建立有效的构效关系模型. 此外, 本研究虽能将分离目标快速锁定至DAs簇(实验验证率近40%), 但仍受限于低丰度化合物的富集困难及SIRIUS注释的固有偏差. 后续可通过优化质谱采集条件、扩充天然产物结构数据库或改进碎片树算法等手段, 同时结合系统的结构修饰与活性筛选, 进一步提高活性DAs的发现效率, 阐明其抗疟构效关系, 为后续药物开发奠定基础.

4 实验部分

4.1 仪器和试剂

预制薄层层析硅胶板GF254和层析硅胶购于青岛海洋化学股份有限公司; D101大孔树脂购于上海华凌树脂有限公司; CHP20P MCI吸附树脂(75~150 μm)购于日本三菱化学控股株式会社; Sephadex LH-20葡聚糖凝胶购于通用电气医疗集团; C18反相硅胶(20~45 μm)购于日本富士硅化学株式会社; 分析纯溶剂购于国药集团化学试剂有限公司; 色谱级溶剂购于百灵威科技有限公司.
化合物的红外光谱采用Thermo IS5型红外光谱仪测定, 以KBr薄膜法进行样品制备. 旋光数据由Topol Ⅵ型旋光仪测得. 一维及二维核磁共振谱图使用Bruker AM-400、500和/或600 MHz核磁共振波谱仪记录, 以四甲基硅烷(TMS)为内标. 低分辨质谱数据由Waters 2545二元泵系统采集获得, 该仪器同时配备了Waters 2489紫外-可见光检测器(检测波长210 nm和254 nm)及Acquity QDa质谱检测器. 高分辨质谱由Agilent G6520 Q-TOF型质谱仪及Waters-Micromass Q-TOF Ultima Global型质谱仪分别测定. 半制备型高效液相色谱系统采用Waters 1525双泵, 配备Waters 2489型检测器(检测波长为210 nm和254 nm), 色谱柱选用XBridge BEH C18 OBD (250 mm×10 mm, S-5 μm). 制备型高效液相色谱系统采用Waters 2545双泵, 同样配备Waters 2489型检测器(检测波长为210 nm和254 nm), 色谱柱为XBridge C18 OBD (250 mm×19 mm, S-5 μm). 高速逆流色谱(HSCCC)分离使用TBE 300C型色谱仪, 同时配备TBD-2000紫外检测仪及HX-1050型恒温器.

4.2 植物来源

脉叶虎皮楠(Daphniphyllum paxianum K. Rosenth.)的枝叶于2021年9月采自海南, 由海南大学生物系黄世满教授鉴定, 植物标本存放于中国科学院上海药物研究所.

4.3 提取与分离

由于该植物中富含生物碱类化合物, 提取方法采用传统的酸提碱沉法. 干燥D. paxianum枝叶60 kg, 用95%乙醇室温下浸泡提取三次(20 L×4), 回收浓缩溶剂得到乙醇提取物6.0 kg. 用2 mol/L的HCl水溶液调节总浸膏pH至2~3, 过滤后得到的酸水溶液, 用EtOAc萃取(3 L×4). 随后, 在酸水层中加入Na2CO3饱和水溶液调节pH至10, 用CHCl3萃取(3 L×4)得到总生物碱部分(200 g). 鉴于生物碱类化合物在传统硅胶柱色谱分离过程中易发生不可逆吸附, 导致样品损失显著, 本研究在分离过程中采用了HSCCC、Sephadex LH-20凝胶色谱和HPLC相结合的低损耗分离策略. 具体分离方法如下.
D. paxianum的总生物碱部分采用大孔吸附树脂D101进行分离, 以甲醇-水(体积比2∶8, 3∶7, 5∶5, 7∶3, 8∶2, 95∶5)为流动相进行梯度洗脱, 最终获得四个组分A~D. 采用改良碘化铋钾试液进行薄层色谱检识, 结果表明, 流分C与D在相应色谱位置上均显橘红色斑点, 提示生物碱类成分主要富集于这两个流分中.
取C段(40 g)经MCI吸附树脂分离, 采用甲醇-水(体积比2∶8, 3∶7, 5∶5, 7∶3, 8∶2, 95∶5)体系进行梯度洗脱, 得到三个亚组分Fr. C1~Fr. C3. 其中Fr. C1 (13 g)采用HSCCC进行分离, 优化后的两相溶剂系统为乙酸乙酯-正丁醇-水(体积比1∶9∶10), 采用从尾到头的洗脱模式(上相作固定相, 固定相保留率Sf=50%, 流速5 mL/min, 转速800 r/min), 得到四个亚组分Fr. C1a~Fr. C1d. Fr. C1a (1.7 g)进一步用HSCCC进行分段, 采用与Fr. C1相同的溶剂系统与洗脱模式, 流速为3 mL/min (Sf=50%), 得到Fr. C1a1~Fr. C1a3. 其中Fr. C1a2 (270 mg)经凝胶色谱(Sephadex LH-20, 甲醇作洗脱溶剂)和半制备型HPLC(甲醇-水, VV=3∶7, 含体积分数为0.02%二乙胺, 流速3 mL/min)纯化, 得到化合物2 (4 mg, tR=14 min)和13 (60 mg, tR=19 min). Fr. C1b (700 mg)经Sephadex LH-20(甲醇)分离后得到五个次级组分, Fr. C1b~Fr. C1b5. Fr. C1b1 (290 mg)重结晶(甲醇)后得到5 (20 mg), 余下样品采用HSCCC分离, 溶剂系统为氯仿-甲醇-水(体积比10∶7∶3), 采用从尾到头的洗脱模式(Sf=80%, 流速2 mL/min, 转速800 r/min)得到五个组分, Fr. C1b1a~Fr. C1b1e. Fr. C1b1d (60 mg)和Fr. C1b1e (40 mg)分别用半制备HPLC纯化(甲醇-水, 含0.02%二乙胺, 流速3 mL/min)依次得到化合物3 (VV=4∶6, tR=20 min, 3 mg)和7 (VV=1∶3, tR=14 min, 21 mg). Fr. C1b2 (70 mg)采用半制备HPLC纯化(甲醇-水, VV=22∶78, 含0.02%二乙胺, 流速3 mL/min)得到化合物6 (tR=8 min, 5 mg).
Fr. C2 (7.8 g)同样采用HSCCC进行深度分离, 所用洗脱模式和溶剂系统与Fr. C1b1一致(氯仿-甲醇-水, 体积比10∶6∶4, Sf=70%, 流速5 mL/min)得到8个组分Fr. C2a~Fr. C2h. 其中Fr. C2a (2.2 g)继续以HSCCC纯化, 使用正己烷-乙酸乙酯-甲醇-水(体积比, 1∶9∶1∶9)体系, 选择从头到尾的洗脱模式(下相作固定相, Sf=60%, 流速5 mL/min, 转速800 r/min), 得到4个亚组分Fr. C2a1~Fr. C2a4. 其中Fr. C2a2 (1.5 g)进一步经HSCCC分离, 溶剂系统更换为正己烷-甲基叔丁基醚-乙腈-水(体积比4∶6∶5∶5)体系, 采用与Fr. C2a一致的洗脱模式(Sf=75%, 流速5 mL/min, 转速800 r/min)得到6个亚组分Fr. C2a2a~Fr. C2a2f. Fr. C2a2f (800 mg)继续采用HSCCC与Fr. C1相同的洗脱模式进行纯化(乙酸乙酯-正丁醇-水, 体积比7∶3∶10, Sf=53%, 流速3 mL/min, 转速800 r/min)得到4个亚组分Fr. C2a2f1~Fr. C2a2f4. Fr. C2a2f1 (90 mg)和Fr. C2a2f2 (100 mg)分别经半制备HPLC纯化(甲醇-水, 含0.02%二乙胺, 流速3 mL/min)得到化合物10 (VV=43∶57, tR=9 min, 17 mg)和1 (VV=1∶1, tR=15 min, 3 mg). 另取Fr. C2a2f4 (320 mg)采用制备型HPLC(乙腈-水, VV=2∶8, 含0.02%二乙胺, 流速16 mL/min)纯化, 得到化合物8 (tR=18 min, 8 mg)、9 (tR=20 min, 23 mg)和12 (tR=30 min, 20 mg).
采用与Fr. C2a一致的洗脱模式和溶剂系统对D段(14 g)进行分离纯化(正己烷-乙酸乙酯-甲醇-水, 体积比3∶7∶4∶6, Sf=76%, 流速5 mL/min, 转速800 r/min)得到Fr. D1~Fr. D3. 其中Fr. D2 (2.5 g)经Sephadex LH-20(甲醇)分离后得到4个部分, Fr. D2a~Fr. D2d. Fr. D2d (800 mg)经甲醇重结晶后得到4 (100 mg), 剩余部分经制备型HPLC(乙腈-水, VV=4∶6, 含体积分数为0.02%二乙胺, 流速16 mL/min)纯化, 得到化合物11 (tR=13 min, 40 mg).

4.4 化合物的理化性质和波谱数据

10-Deoxydaphnipaxianine A N-oxide (1): 淡黄色无定型粉末. ${[\alpha ]}_{D}^{20}$ -20 (c 0.2, MeOH); UV (MeOH) λmax [log ε/(L•mol-1•cm-1)]: 244 (3.76) nm; ECD (MeOH) λε/(L•mol-1•cm-1)]: 243 (+5.94), 316 (-1.53) nm; IR (KBr) νmax: 3449, 2959, 2918, 2854, 1695, 1459, 1382, 1281, 1195, 1107, 1047, 802, 718 cm-1; 1H NMR和13C NMR (CD3OD)数据见表1; (+)­ESIMS m/z 342.3 [M+H]; (+)­HRESIMS calcd for C21H28NO3 [M+H] 342.2064, found 342.2066.
2S-Hydroxydaphnimacropodine D (2): 淡黄色无定型粉末. ${[\alpha ]}_{D}^{20}$ -47 (c 0.2, MeOH); UV (MeOH) λmax [log ε/(L•mol-1•cm-1)]: 198 (4.13) nm; ECD (MeOH) λε/(L•mol-1•cm-1)]: 206 (-3.51) nm; IR (KBr) νmax: 3396, 2957, 2922, 2858, 1726, 1664, 1450, 1393, 1342, 1274, 1188, 1065, 674 cm-1; 1H NMR和13C NMR (CD3OD)数据见表1; (+)­ESIMS m/z 390.4 [M+H]; (+)­HRESIMS calcd for C23H36NO4 [M+H] 390.2639, found 390.2629.
21-Deacetoxydaphmanidin B (3): 白色无定型粉末. ${[\alpha ]}_{D}^{20}$ -19 (c 0.1, MeOH); UV (MeOH) λmax [log ε/(L•mol-1•cm-1)]: 202 (4.00), 237 (3.50) nm; ECD (MeOH) λε/(L•mol-1•cm-1)]: 205 (+7.43), 228 (-8.14) nm; IR (KBr) νmax: 3414, 2953, 2922, 2836, 1739, 1625, 1493, 1435, 1385, 1289, 1199, 1043, 743 cm-1; 1H NMR和13C NMR (CD3OD)数据见表1; (+)­ESIMS m/z 388.4 [M+H]; (+)­HRESIMS calcd for C23H34NO4 [M+H] 388.2482, found 388.2488.

4.5 液质联用分析条件与参数

采用Agilent G6530 Q-TOF质谱仪进行数据采集. 色谱柱采用Waters Symmetry C18柱(4.6 mm×250 mm, 5 μm), 柱温20 ℃, 流速1.0 mL/min, 进样量5 μL. 流动相A为甲酸(体积分数为0.1%)-水, B为甲酸(体积分数为0.1%)-乙腈, 5%~95%, 30 min梯度洗脱. 以ESI正、负离子模式检测, 数据以数据依赖模式(DDA)采集, 扫描范围m/z 50~1500. 关键参数设置: 加热及毛细管温度350 ℃, 源电压4.0 kV, 鞘气流量11 L/min, 干燥气流量10 L/min. 分辨率10000半峰全宽(FWHM), 碰撞能量分别为20%、40%和60%. 仪器控制与数据采集由MassHunter软件(Agilent Technologies, 美国)完成.

4.6 FBMN分子特征网络构建分析

所有原始二级质谱数据文件首先通过ProteoWizard软件包中的MSConvert工具转换为mzML格式. 转换后的文件导入MZmine 4.1.07进行特征检测与提取, 生成四个输出文件: 特征定量表(.csv)、合并的MS2谱图列表(.mgf)、样本元数据文件(.tsv)以及原始mzML文件(.mzML). 将这些数据集上传至全球天然产物分子网络(GNPS)平台进行FBMN分析. 采用的具体分析参数如下: 前体离子质量容差为0.02 Da, MS2碎片离子质量容差为0.2 Da, 谱图匹配的最小余弦相似度得分为0.5, 且要求至少匹配六个碎片离子[39]. 所得分子网络(展示检测到的特征之间的谱图关系与结构相似性)使用Cytoscape软件(3.10.1)进行可视化分析[40].

4.7 SIRIUS注释

将经FBMN特征对齐后输出的.mgf文件导入SIRIUS 6.3.3 GUI软件进行系统注释. 分别利用CSI:FingerID和CANOPUS进行结构注释和化合物类别注释. SIRIUS工具的检索参数设置如下: 质量分析器类型设为Q-TOF, MS2质量精度为10 ppm, 可能的电离模式为[M+H]; CSI:FingerID模块中, 加合物类型和检索数据库均设为全部.

4.8 化合物生物活性测试

4.8.1 化合物对人红细胞体外溶血评估

采用96孔板法评估了化合物1~13的溶血效应[24]. 采集人外周静脉抗凝血, 以3000 r/min离心5 min分离红细胞, 弃上清后用1*PBS洗涤三次, 重悬于PBS中制备5%(红细胞压积)红细胞悬液备用. 实验设3个复孔, 每孔依次加入等体积(100 μL)的待测化合物工作液(以PBS配制)与红细胞悬液, 使化合物的终浓度为25 μmol/L. 同时设阳性对照(红细胞裂解液, 完全溶血)及阴性对照[含体积分数0.5%的二甲基亚砜(DMSO)的PBS溶液]. 微孔板于37 ℃恒温轨道振荡孵育1 h. 孵育结束后, 以2500 r/min离心3 min, 小心吸取上清液100 μL转移至新的96孔板, 使用多功能酶标仪于405 nm波长处测定吸光度(OD值). 血液相容性(hemocompa- tibility)按以下公式计算: Hemocompatibility (%)=1-(ODsample-ODneg)/(ODpos-ODneg)×100%.

4.8.2 化合物体外抑制细胞增殖活性测试

采用Cell Counting Kit-8 (CCK-8)法评估了化合物1~13对人非小细胞肺癌细胞A549及人宫颈癌细胞HeLa的体外细胞毒活性[41]. 将处于对数生长期的肿瘤细胞以每孔5×10⁴个的密度接种于96孔板, 于37 ℃、5% CO2条件下培养过夜, 使其贴壁. 随后, 待测化合物以10 μmol/L的浓度加入各孔, 设置2个平行复孔, 并以阿霉素为阳性对照. 在37 ℃、5% CO2的培养箱中孵育48 h后, 每孔加入10 μL CCK-8溶液(Solarbio, 北京), 继续培养2 h. 随后使用SpectraMax iD3酶标仪测定其在450 nm波长处的吸光度值, 并计算相对于对照组的细胞存活率.

4.8.3 SYBR Green I法测定化合物体外血液期抗疟活性

通过SYBR Green I荧光分析法[42]测定了化合物1~13对氯喹耐药株Dd2 (P. falciparum Dd2)的体外抑制活性. 青蒿素(ART)和氯喹(CQ)作阳性对照药, 以未感染的红细胞悬液作阴性对照. 实验方法如下: 将待测化合物用完全培养基进行梯度稀释, 与高度同步化处理的环期疟原虫悬液(虫率1%, 红细胞压积2%)共同接种于96孔板中, 放入培养箱, 5% O2、5% CO2、90% N2, 37 ℃恒温连续培养72 h. 孵育结束后, 采用5*SYBR Green I核酸荧光染料对疟原虫DNA进行染色, 利用酶标仪检测荧光强度(激发波长485 nm, 发射波长535 nm). 荧光信号强度与虫体增殖程度呈正相关, 通过测定药物处理组与对照组的荧光值可定量反映化合物对疟原虫生长的抑制作用. 所得数据用GraphPad Prism软件拟合剂量- 效应曲线(S型), 计算IC50值. 所有实验均独立重复3次, 结果以均值±标准差(Mean±SD)表示.
(Zhao, C.)
[1]
Yoichi, W.; Matsuzawa, S.; Tamaki, I.; Nagano, A. J.; Oh, S. H. Heredity 2023, 131, 211.

DOI

[2]
Yang, J.; Liu, X.; Fu, J.; Lyu, H. Y.; Bai, L. P.; Jiang, Z. H.; Zhu, G. Y. RSC Adv. 2021, 11, 9057.

DOI PMID

[3]
Chattopadhyay, A. K.; Hanessian, S. Chem. Rev. 2017, 117, 4104.

DOI PMID

[4]
Chen, L. J.; Lv, C.; Meng, Y. P.; Yang, Z.; Xin, W. B.; Zhu, Y. X.; Wang, X. H.; Wang, B. Z.; Ding, X.; Wang, Z. X.; Wei, X. Y.; Zhang, X. Y.; Fu, X. X.; Meng, X. R.; Zhang, M. M.; Huo, M. Y.; Li, Y.; Yu, H.; Wei, Y. X.; Geng, L. L. Molecules 2024, 29, 5498.

DOI

[5]
Liu, T.; Ma, R.-C.; Shi, Q.; Qin, L.-P.; Guo, L.; Li, H.-Q. Chin. Tradit. Herb. Drugs 2026, 57, 5483 (in Chinese).

(刘甜, 马润超, 施琦, 秦路平, 郭琳, 李华强, 中草药, 2026, 57, 5483.)

[6]
Weng, J.-C.; Guo, J.-Q.; Han, L.-Z.; Li, S.-Q.; Qin, L.-P.; Li, H.-Q. Chin. Tradit. Herb. Drugs 2025, 56, 6968 (in Chinese).

(翁佳程, 郭佳琪, 韩立柱, 李思琦, 秦路平, 李华强, 中草药, 2025, 56, 6968.)

[7]
Zhang, J. H.; Ou, H. L.; Lu, T.; Yang, S. Y.; Luo, D.; Wu, P.; Li, Y.-L.; Chen, N. H.; Wang, G. C.; Zhang, Y. B. Chin. Chem. Lett. 2026, 37, 111314.

DOI

[8]
Tang, Q.; Dai, X. Y.; Lin, Q.; Ling, Z. P.; Hao, Y. K.; Zhu, T. X.; Zhang, J. H.; Hou, Y. B.; Li, Y.-L.; Huang, L. Q.; Wang, J. H.; Wang, G. C.; Zhang, Y. B. Chin. J. Chem. 2024, 42, 35.

DOI

[9]
Guo, L. D.; Chen, Y. Y.; Xu, J. Acc. Chem. Res. 2020, 53, 2726.

DOI

[10]
Zhang, X.-F.; Roumana, A., Mao, H.-K.; Xu, J. Chin. J. Org. Chem. 2025, 45, 925 (in Chinese).

DOI

(张晓锋, Roumana, A., 毛海康, 徐晶, 有机化学, 2025, 45, 925.)

DOI

[11]
Kobayashi, J. I.; Kubota, T. Nat. Prod. Rep. 2009, 26, 936.

DOI PMID

[12]
Guo, J. Q.; Li, W. L.; Ma, R. C.; Han, L. Z.; Ying, J. N.; Meng, X. Y.; Li, H. Q.; Shi, Q.; Qin, L. P. Phytochem. Lett. 2025, 67, 102946.

DOI

[13]
Gu, P. S.; Jin, Y.; Jia, S. J.; Li, X. N.; Liu, Y.; Zhou, Y. H.; Chen, M. X.; Xue, Y. B. Phytochemistry 2025, 239, 114610.

DOI

[14]
Zhang, D. D.; Xu, J. B.; Fan, Y. Y.; Gan, L. S.; Huan, Z.; Yue, J. M. J. Org. Chem. 2020, 85, 3742.

DOI

[15]
Zhang, H.; Shyaula, S. L.; Li, J. Y.; Li, J.; Yue, J. M. Org. Lett. 2016, 18, 1202.

DOI PMID

[16]
Zhang, H.; Shyaula, S. L.; Li, J. Y.; Li, J.; Yue, J. M. J. Nat. Prod. 2015, 78, 2761.

DOI PMID

[17]
Xu, J. B.; Zhang, H.; Gan, L. S.; Han, Y. S.; Wainberg, M. A.; Yue, J. M. J. Am. Chem. Soc. 2014, 136, 7631.

DOI

[18]
Zhang, C. R.; Fan, C. Q.; Dong, S. H.; Liu, H. B.; Zhou, W. B.; Wu, Y.; Yue, J. M. Org. Lett. 2011, 13, 2440.

DOI

[19]
Zhang, C. R.; Liu, H. B.; Dong, S. H.; Zhu, J. Y.; Wu, Y.; Yue, J. M. Org. Lett. 2009, 11, 4692.

DOI

[20]
Zhang, J. Y.; Liu, F.; Jin, Q.; Li, X. Y.; Zhan, Q.; Chen, M.; Wang, S. S.; Wu, Z. L.; Ye, W. C.; Wang, L. Chin. Chem. Lett. 2024, 35, 108881.

DOI

[21]
Nothias, L. F.; Petras, D.; Schmid, R.; Dührkop, K.; Rainer, J.; Sarvepalli, A.; Protsyuk, I.; Ernst, M.; Tsugawa, H.; Fleischauer, M.; Aicheler, F.; Aksenov, A. A.; Alka, O.; Allard, P. M.; Barsch, A.; Cachet, X.; Caraballo-Rodriguez, A. M.; Da Silva, R. R.; Dang, T.; Garg, N.; Gauglitz, J. M.; Gurevich, A.; Isaac, G.; Jarmusch, A. K.; Kameník, Z.; Kang, K. B.; Kessler, N.; Koester, I.; Korf, A.; Le Gouellec, A.; Ludwig, M.; Martin H, C.; McCall, L.-I.; McSayles, J.; Meyer, S. W.; Mohimani, H.; Morsy, M.; Moyne, O.; Neumann, S.; Neuweger, H.; Nguyen, N. H.; Nothias-Esposito, M.; Paolini, J.; Phelan, V. V.; Pluskal, T.; Quinn, R. A.; Rogers, S.; Shrestha, B.; Tripathi, A.; van der Hooft, J. J. J.; Vargas, F.; Weldon, K. C.; Witting, M.; Yang, H.; Zhang, Z.; Zubeil, F.; Kohlbacher, O.; Böcker, S.; Alexandrov, T.; Bandeira, N.; Wang, M. X.; Dorrestein, P. C. Nat. Methods 2020, 17, 905.

[22]
Dührkop, K.; Nothias, L. F.; Fleischauer, M.; Reher, R.; Ludwig, M.; Hoffmann, M. A.; Petras, D.; Gerwick, W. H.; Rousu, J.; Dorrestein, P. C.; Böcker, S. Nat. Biotechnol. 2021, 39, 462.

DOI PMID

[23]
Dührkop, K.; Fleischauer, M.; Ludwig, M.; Aksenov, A. A.; Melnik, A. V.; Meusel, M.; Dorrestein, P. C.; Rousu, J.; Böcker, S. Nat. Methods 2019, 16, 299.

DOI PMID

[24]
Wu, P. Q.; Zhou, J. S.; Do Amaral, L. S.; Cassera, M. B.; Yue, J. M.; Zhou, B. Bioorg. Chem. 2025, 164, 108825.

DOI

[25]
Wu, P. Q.; Fang, C. H.; Zhou, B.; Yue, J. M. J. Chromatogr. A 2025, 1753, 465912.

DOI

[26]
Shen, S. M.; Li, H.; Wang, J. R.; Zeng, Y. B.; Guo, Y. W. Tetrahedron 2020, 76, 131616.

DOI

[27]
Yamamura, S.; Toda, M.; Hirata, Y. Bull. Chem. Soc. Jpn. 1976, 49, 839.

DOI

[28]
Zhang, W.; Guo, Y. W.; Krohn, K. Chem.-Eur. J. 2006, 12, 5122.

PMID

[29]
Kobayashi, J. I.; Inaba, Y.; Shiro, M.; Yoshida, N.; Morita, H. J. Am. Chem. Soc. 2001, 123, 11402.

PMID

[30]
Zhang, Y.; Di, Y. T.; Liu, H. Y.; Li, C. S.; Tan, C. J.; Zhang, Q.; Fang, X.; Li, S. L.; Hao, X. J. Helv. Chim. Acta 2008, 91, 2153.

DOI

[31]
Zhang, J. H.; Cao, P. J.; Ma, Y.; Fang, X.; Yang, J.; Zhang, Y.; Chen, D. Z.; Gu, Y. C.; Di, Y. T.; Hao, X. J. J. Nat. Prod. 2018, 82 3, 427.

[32]
Chen, X.; Zhan, Z. J.; Yue, J. M. Helv. Chim. Acta 2005, 88, 854.

DOI

[33]
Yang, S. P.; Zhang, H.; Zhang, C. R.; Cheng, H. D.; Yue, J. M. J. Nat. Prod. 2006, 69, 79.

DOI

[34]
Sakurai, H.; Irikawa, H.; Yamamura, S.; Hirata, Y. Tetrahedron Lett. 1967, 8, 2883.

DOI

[35]
Zhang, H.; Zhang, D. D.; Li, J. Y.; Shyaula, S. L.; Li, J.; Yue, J. M. RSC Adv. 2016, 6, 44402.

DOI

[36]
Jossang, A.; Bitar, H. E.; Pham, V. C.; Sévenet, T. J. Org. Chem. 2003, 68, 300.

PMID

[37]
Kobayashi, J. I.; Ueno, S.; Morita, H. J. Org. Chem. 2002, 67, 6546.

PMID

[38]
Wu, H. F.; Zhang, X. P.; Ding, L. S.; Chen, S. L.; Yang, J. S.; Xu, X. D. Planta Med. 2013, 79, 1589.

DOI

[39]
Wu, P. Q.; Hu, M. Y.; Zuo, Y. D.; Zhou, W.; Cai, D. Y.; Zhang, R. C.; Wang, Q.; Yue, J. M.; Zhou, B. Org. Lett. 2026, 28, 1258.

DOI

[40]
Shannon, P.; Markiel, A.; Ozier, O.; Baliga, N. S.; Wang, J. T.; Ramage, D.; Amin, N.; Schwikowski, B.; Ideker, T. Genome Res. 2003, 13, 2498.

DOI PMID

[41]
An, P. P.; Li, Y.; Yu, J. H.; Zhou, B.; Yue, J. M. J. Org. Chem. 2026, 91, 2915.

DOI

[42]
Zhou, B.; Zimbres, F. M.; Butler, J. H.; Xu, C. H.; Haney, R. S.; Wu, Y.; Cassera, M. B.; Yue, J. M. Sci. China: Chem. 2022, 65, 82.

Outlines

/