



2014年, 诺贝尔化学奖得主Sharpless团队[1]提出新一代点击化学——六价硫氟交换理论, 磺酰氟类化合物逐渐得到人们的认识. 新一代点击化学具有反应迅速、高效和安全可靠等优点, 同时, 它所依赖的氟磺酰基官能团也作为一种多功能的化合物骨架被应用于有机合成[2,3]、材料科学[4]、化学生物学[5]以及药物递送[6]等领域. 基于强大的功能性需求, 针对磺酰氟类化合物合成方法的相关研究提供了新的机遇和挑战. 合成方法学的发展也促进了更简便的磺酰氟模块化的迅速发展[2,7], 近年来, 各界学者陆续开发了炔基磺酰氟[8]、烯基磺酰氟[9]、芳基磺酰氟[10]、烷基磺酰氟[11]、β-羟基磺酰氟[12]及β-酮基磺酰氟(BKSF) [13-14]等磺酰氟模块.
β-酮基磺酰氟骨架具有丰富的反应位点与生物活性[13], 尤其在抗林草植物病虫害的防治方面具有优异的表现. 最初, 磺酰氟的合成是通过磺酰氯的氯氟交换方法得以实现[15](Scheme 1a, i), 随后开发了通过SF5Cl与气态不稳定烯酮反应四步法合成β-酮基磺酰氟的方法[16] (Scheme 1a, ii). 2022年, 随着光催化自由基手段的蓬勃发展, Li等[17]最近报道了氟硫酸乙烯酯在光催化条件下重排成环状芳基BKSF, 但该方法需要使用贵铱光催化剂, 不适用于线性或脂肪族环状底物(Scheme 1a, iii). 同年, 廖赛虎课题组[18]通过一种咪唑磺酰氟盐作为前体试剂, 利用光引发氟磺酰基自由基合成BKSF (Scheme 1a, iv), 但该方法存在需要使用昂贵的光催化剂、对空气敏感, 反应需要在氩气保护下进行, 不容易放大等缺点.
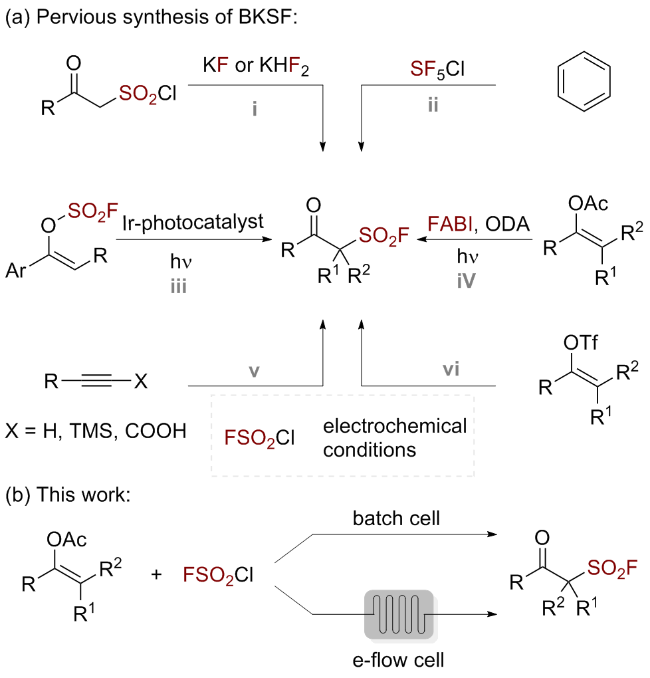
近年来, 电化学作为一种绿色可持续的手段在有机合成领域中得到蓬勃发展[19], 与传统合成方法相比, 电化学法具有选择性高、反应条件温和的特点, 发展前景广阔. 研究表明, 利用炔烃[13]和三氟甲磺酸烯醇酯[14]作为底物(Scheme 1a, v & vi), 在电化学恒压电解槽中能够迅速获得BKSF砌块分子, 但这两种方法仍然存在局限, 如炔烃为原料无法构建多取代BKSF及多元环状BKSF, 三氟甲磺酸烯醇酯活性太高, 存在保存和使用困难等问题.
借助绿色的电化学合成手段, 本研究开发了一种氟磺酰氯(FSO2Cl)与乙酸乙烯酯构建BKSF的新方法(Scheme 1b), 该反应无需金属催化、条件温和、高效, 乙酸乙烯酯较为稳定且合成方法简便, 能够顺利兼容构建各种芳烃、脂肪烃以及杂环类BKSF. 同时, 拓展了连续流动电化学反应在合成磺酰氟模块分子的应用.
1 结果与讨论
1.1 反应条件优化
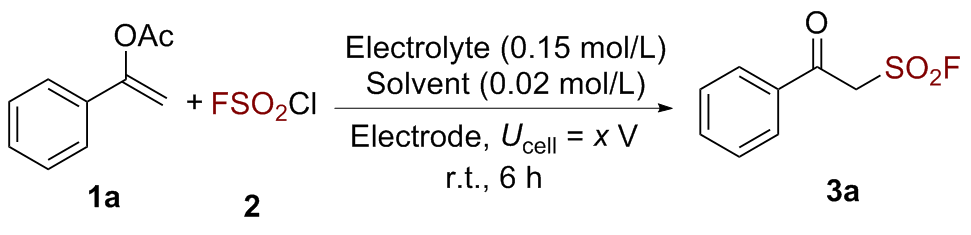
首先, 选用1-苯基乙酸乙烯酯(1a)为模型底物, 基于前期工作基础, 选用双石墨毡作为阴阳电极、Et4PF6作为电解质、恒定槽电压为15 V, 在溶剂乙醚的参与下进行电解, 得到目标化合物3a的产率为45%, 并以此作为初始条件进行无分割槽电化学的条件优化. 通过对电极材料的筛选, 如使用铂片电极、碳片电极、石墨毡片电极的不同组合, 发现当使用碳片为阳极, 铂片为阴极, 能够提升产率至70%, 但使用其他电极组合时, 产率并没有明显的提升(表1, Entries 1~5).
表1 反应条件的优化aTable 1 Optimization of reaction conditionsa |
| Entry | Electrode | Electrolyte | Ucell/V | Solvent | Yieldb/% |
|---|---|---|---|---|---|
| 1 | GF+/GF | Et4PF6 | 15 | Et2O | 45 |
| 2 | Pt+/Pt | Et4PF6 | 15 | Et2O | 48 |
| 3 | C+/C | Et4PF6 | 15 | Et2O | 59 |
| 4 | C+/Pt | Et4PF6 | 15 | Et2O | 70 |
| 5 | GF+/Pt | Et4PF6 | 15 | Et2O | 40 |
| 6 | C+/Pt | KPF6 | 15 | Et2O | 77 |
| 7c | C+/Pt | KPF6 | 15 | Et2O | 78 |
| 8 | C+/Pt | LiPF6 | 15 | Et2O | 34 |
| 9 | C+/Pt | KPF6 | 10 | Et2O | 74 |
| 10 | C+/Pt | KPF6 | 20 | Et2O | 81 |
| 11 | C+/Pt | KPF6 | 25 | Et2O | 98 |
| 12 | C+/Pt | KPF6 | 30 | Et2O | 63 |
| 13d | C+/Pt | KPF6 | — | Et2O | 68 |
| 14 | C+/Pt | KPF6 | 25 | THF | 62 |
| 15 | C+/Pt | KPF6 | 25 | 1,4-Dioxane | 45 |
a Reaction conditions: 1a (0.2 mmol), 2 (0.32 mmol), KPF6 (0.15 mol/L), Et2O (0.02 mol/L), graphite anode (10 mm×10 mm×2 mm), Pt cathode (10 mm×10 mm×0.2 mm), cell coltage (Ucell=25 V), undivided cell, r.t., 6 h. b isolated yield. c 12 h. d I=8 μA. |
随后, 采取对电解质种类进行筛选. 实验中尝试了Et4PF6, KPF6和LiPF6等多种电解质, 除了LiPF6效果表现较差, 其他电解质均能够得到中等收率. 当电解质选用KPF6时, 反应的产率表现最好, 产率高达77%(表1, Entries 4, 6, 8). 继而, 对槽电压的大小进行优化, 根据实验结果可以得出, 反应在较低的槽电压条件下转化率低; 电压增大, 原料剩余量逐渐减少, 化合物3a的产率随电压升高而逐渐提升, 直至槽电压为25 V时, 原料的转化率最高, 能够完全消耗, 得到3a的产率为98%. 但随着电压的继续升高, 产率反而下降, 当对反应体系施加30 V的恒定电压时, 3a的产率降至63%. 同时也尝试在低电压下延长反应时间. 在槽电压为15 V下, 延长反应时间到12 h, 产率并没有得到提升. 换用恒流条件尝试, 电位会随着反应时间的延长而逐渐升高, 形成更多的副产物. 综上所述, 恒压条件更适用于此类转化, 在一定范围内提升电化学反应的槽电压有利于提升原料的转化率(表1, Entries 6, 7, 9~13).
最后, 主要对电化学氟磺酰基化反应的溶剂进行筛选. 对几种醚类溶剂进行简单的调查, 确定最佳反应溶剂为乙醚, 而四氢呋喃和1,4-二氧六环等溶剂都会导致产率降低.
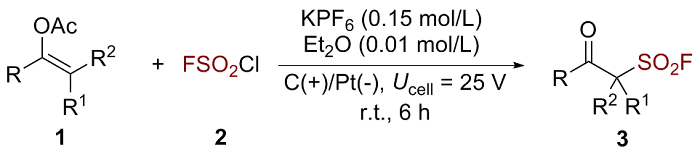
最终实验确定最优反应条件为: 以1a为模板底物, KPF6为电解质、试剂2为氟磺酰自由基前体、乙醚(0.02 mol/L)为溶剂, 反应体系在槽电压为25 V下恒压通电6 h, 得到产物3a的最高分离产率为98%(表1, Entries 11, 14, 15).
1.2 底物拓展
在表2的底物拓展研究中, 运用最优反应条件展开实验. 结果表明, 供电子基团(3b~3d, 3i)、卤素(3e~3h)、含有砜基的吸电子基团(3j)以及萘环(3k)均与反应体系具有良好的兼容性, 能够顺利地以较高产率获得目标产物. 多取代乙烯酯(3l~3o)和环状底物(3n)在该反应条件下亦能实现有效转化. 进一步地, 把芳基替换为烷基进行探究, 以乙酸异丙烯酯(3p)参与电化学氟磺酰化反应为例, 其产率可达31%. 针对此反应包含低沸点原料的情况, 为降低反应误差, 采取了扩大反应规模的措施. 就杂环类底物噻吩而言, 氟磺酰化反应能够顺利进行(3q, 3r), 其中噻吩3号位活性相对较高, 以34%的产率成功制得产物 3n. 此外, 实验还验证了该方法对甲氧基保护的当归提取物实施氟磺酰化反应的可行性, 顺利得到了对应的酮基磺酰氟化合物 3s, 这一底物拓展成果为后续相关生物活性分子的修饰工作奠定了坚实基础, 有着重要的推动作用与应用价值.
表2 底物拓展aTable 2 Substrate scopea |
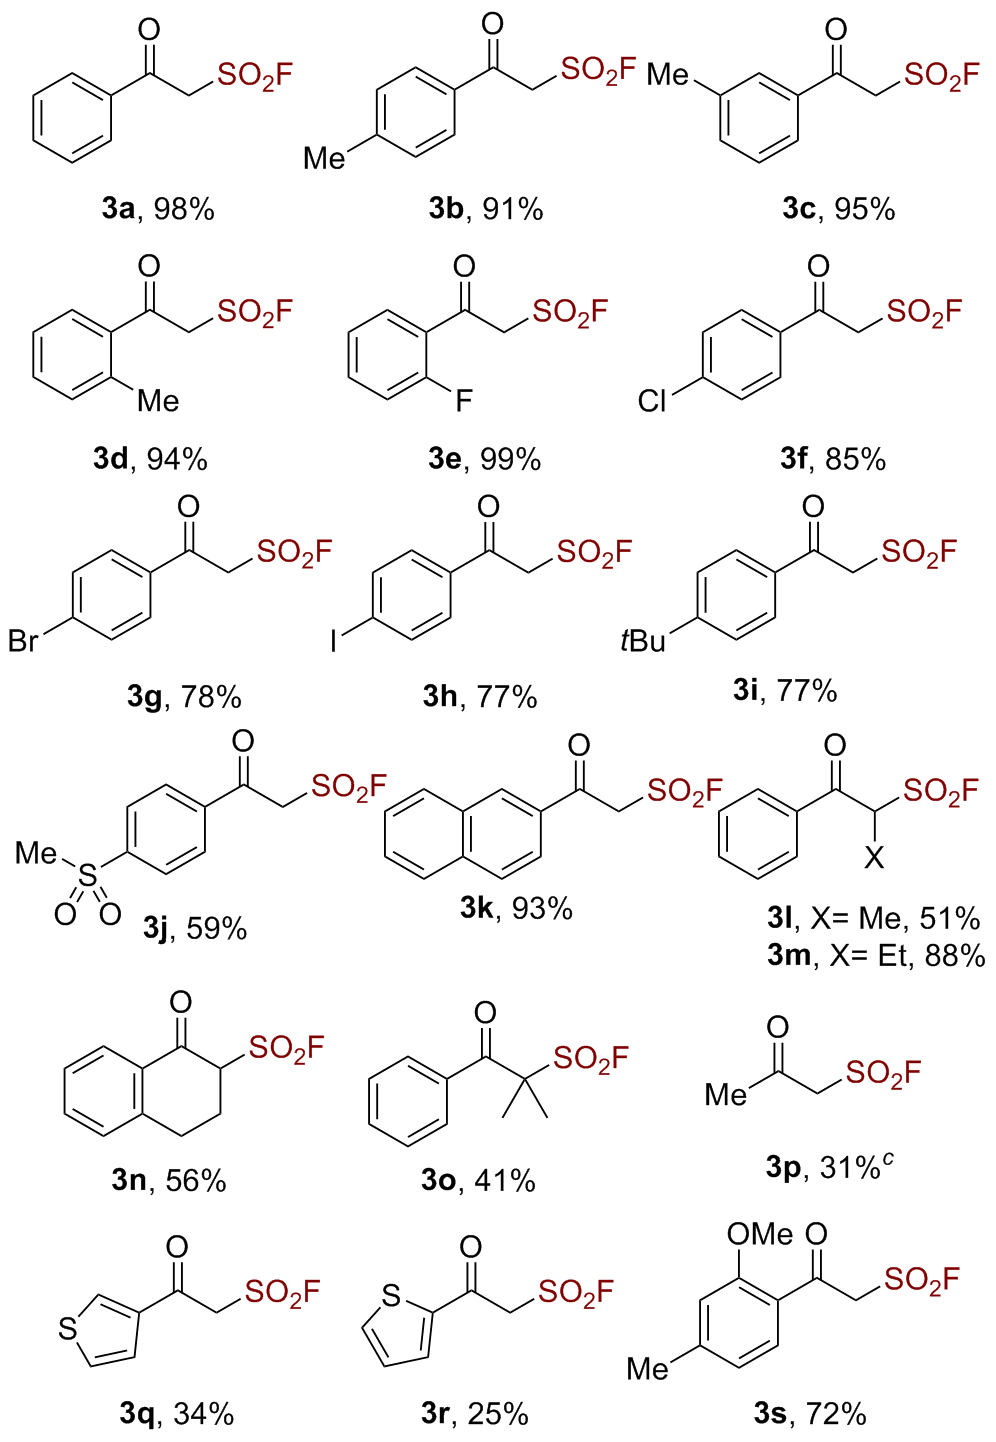 |
a Reaction conditions: 1a (0.2 mmol), FSO2Cl (0.32 mmol), KPF6 (0.15 mol/L), Et2O (0.02 mol/L), graphite anode (10 mm×10 mm×2 mm), Pt cathode (10 mm×10 mm×0.2 mm), cell cottage (Ucell=25 V), undivided cell, r.t., 6 h. b Isolated yield. c 2 mmol scale. |
1.3 连续流电化学合成酮基磺酰氟
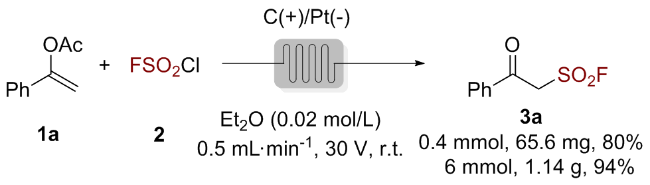
为了对酮基磺酰氟进行连续化合成进行探究, 尝试对化合物3a的流动电化学合成反应条件进行简单优化. 以标准反应条件为基础, 在不使用电解质的条件下对流动电化学的流速及电压进行了简单优化, 最终, 确定了最优流动电化学的反应条件为: 流速0.5 mL•min1, 电压30 V, 最终得到产物3a的分离产率为80%.
为探索其实用性, 对流动电化学合成进行克级规模放大(Scheme 2). 将原料1a与试剂2溶于乙醚中, 并以0.5 mL• min1的速度通过流动电化学反应器, 最终以94%的产率得到1.14 g 3a产物.
1.4 反应机理探究
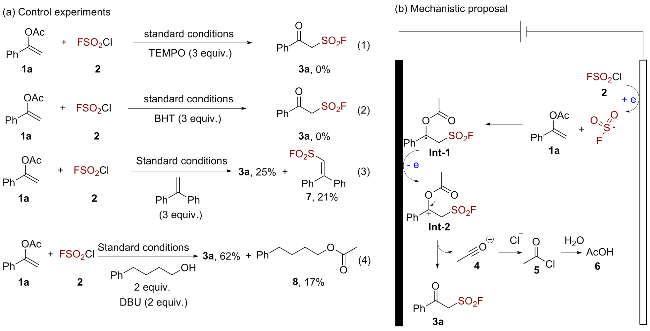
为了更好地探究本反应的机制, 进行了自由基捕获实验(Scheme 3a). 使用自由基捕获剂2,2,6,6-四甲基哌啶氧化物(TEMPO)和2,6-二叔丁基-4-甲基苯酚(BHT)添加到标准反应中, 实验结果表明, TEMPO和BHT的加入无法检测到产物BKSF的生成, 说明了该反应可能是自由基途径(Scheme 3a, Eqs. 1, 2). 利用1,1-二苯基乙烯加入反应体系, 能够得到化合物7, 证明体系中存在氟磺酰基自由基, 并能够被捕获(Scheme 3a, Eq. 3). 循环伏安法实验表明FSO2Cl的还原电势为0.5 V (vs Ag/AgCl). 向体系中添加醇类化合物4-苯基-1-丁醇, 在碱性条件下能够获得化合物8, 推测可能有乙酰氯产生(Scheme 3a, Eq. 4). 同时, 利用核磁粗谱分析反应体系中的副产物得到AcOH, 可能是反应后产生的乙酰阳离子转化得到的.


2 结论
综上所述, 本研究开发了一种以氟磺酰氯为氟磺酰基自由基前体、以乙酸乙烯酯为原料的电化学自由基氟磺酰基化反应. 反应使用无隔膜电解槽中, 采用恒压的方式合成酮基磺酰氟, 反应在室温、空气下进行, 无牺牲电极参与, 无需添加昂贵的催化剂, 反应条件温和, 操作简单. 同时, 尝试了流动电化学条件的优化与放大, 无需电解质参与, 反应经济高效, 易于放大. 该反应能够以天然植物中大量存在且被提取出的香精香料类起始物(典型的如天然酮化合物)为基础, 高效地合成一系列β-酮基磺酰基氟化物(BKSF). 这一合成途径对于后续构建天然产物药物先导化合物而言, 能够为其提供创新性的思路与方法路径.
3 实验部分
3.1 仪器与试剂
直流稳压电源设备型号为UTP1303/UTP3305, 连续流动电化学装置中的电极材料购置于奥赛公司, 泵型号为longer lsp01-1BH注射泵. 试剂和起始原料购自安耐吉、默克、探索和阿拉丁等公司. 溶剂依文献标准程序进行纯化. 薄层色谱分析用预涂硅胶板, 借助紫外灯(254 nm)和碘缸显色剂判别反应进度. 分离溶剂为石油醚和乙酸乙酯(V/V=10/1~2/1)的混合溶剂, 快速柱色谱使用硅胶来自探索试剂公司(100~200目, 化学纯). 通过布鲁克DRX-600及AMX-400核磁共振仪进行核磁共振(NMR)测试, 用氘代氯仿和氘代丙酮作为溶剂. 高分辨质谱采用ThermoFisher LTQ Orbitrap XL进行测试.
3.2 电化学β-酮基磺酰氟的合成方法
准备一个容积为25 mL且内部配备转子的干燥三口反应瓶. 量取0.2 mmol的乙酸乙烯酯1[23], 小心置入该反应瓶内, 继而分别将278.9 mg的KPF6以及10 mL的Et2O依次加入其中. 此三口反应瓶预先已安装好电极组合, 选用规格为10 mm×10 mm×2 mm的石墨材质电极作为电解反应的阳极, 搭配10 mm×10 mm×0.2 mm的铂片电极充当阴极. 物料添加完毕后, 在搅拌的过程中加入0.32 mmol的试剂2, 其制备方法参考文献[24]. 随后在常温环境下, 恒电压设置为25 V, 通电时长为6 h, 用薄层色谱(TLC)技术监测反应进程, 直至起始原料完成转化. 此时, 通电阶段结束, 向反应体系注入5 mL水, 淬灭过量的试剂2. 利用EtOAc进行萃取操作(5 mL×3), 收集萃取所得的有机相, 使用少量无水 Na₂SO₄进行干燥, 再对干燥后的有机相进行浓缩. 最终, 选取石油醚(PE)与EtOAc混合配制成的淋洗剂, 柱层析分离, 获取到高纯度的目标产物3.
2-氧代-2-苯基乙烷-1-磺酰氟(3a)[13]: 39.6 mg, 产率98%, 无色油状液体. 1H NMR (400 MHz, CDCl3) δ: 7.95 (d, J=7.7 Hz, 2H), 7.70 (t, J=7.4 Hz, 1H), 7.55 (t, J=7.8 Hz, 2H), 5.01 (d, J=2.1 Hz, 2H).
2-氧代-2-(对甲苯基)乙烷-1-磺酰氟(3b)[13]: 39.3 mg, 产率91%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.85 (d, J=8.2 Hz, 2H), 7.34 (d, J=8.0 Hz, 2H), 4.96 (d, J=2.0 Hz, 2H), 2.45 (s, 3H).
2-氧代-2-(间甲苯基)乙烷-1-磺酰氟(3c)[13]: 41.0 mg, 产率95%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.76 (s, 1H), 7.74 (d, J=7.9 Hz, 1H), 7.51 (d, J=7.6 Hz, 1H), 7.43 (t, J=7.7 Hz, 1H), 4.98 (d, J=2.2 Hz, 2H), 2.45 (s, 3H).
2-氧代-2-(邻甲苯基)乙烷-1-磺酰氟(3d)[13]: 40.5 mg, 产率94%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.65 (d, J=7.8 Hz, 1H), 7.51 (t, J=7.5 Hz, 1H), 7.35 (t, J=7.8 Hz, 2H), 4.97 (d, J=2.0 Hz, 2H), 2.59 (s, 3H).
2-(2-氟苯基)-2-氧代乙烷-1-磺酰氟(3e): 43.5 mg, 产率99%, 无色油状液体. 1H NMR (400 MHz, CDCl3) δ: 7.98 (t, J=7.4 Hz, 1H), 7.68 (dd, J=12.4, 6.3 Hz, 1H), 7.34 (t, J=7.5 Hz, 1H), 7.27~7.18 (m, 1H), 5.03 (s, 2H); 13C NMR (100 MHz, CDCl3) δ: 182.8 (d, J=2.5 Hz), 163.5, 161.0, 137.3 (d, J=9.6 Hz), 131.4, 125.5 (d, J=3.3 Hz), 117.1 (d, J=23.5 Hz), 61.6 (dd, J=16.0, 10.9 Hz); 19F NMR (377 MHz, CDCl3) δ: 62.87, -109.20. HRMS (ESI) calcd for C8H5F2O3S [MH] 218.9933, found 218.9930.
2-(4-氯苯基)-2-氧代乙烷-1-磺酰氟(3f)[13]: 40.1 mg, 产率85%, 白色固体. 1H NMR (600 MHz, CDCl3) δ: 7.93~7.88 (m, 2H), 7.56~7.51 (m, 2H), 4.96 (d, J=2.3 Hz, 2H).
2-(4-溴苯基)-2-氧代乙烷-1-磺酰氟(3g)[13]: 43.7 mg, 产率78%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.82 (d, J=6.5 Hz, 2H), 7.71 (d, J=6.7 Hz, 2H), 4.95 (s, 2H).
2-(4-碘苯基)-2-氧代乙烷-1-磺酰氟(3h)[14]: 36.6 mg, 产率77%, 白色固体. 1H NMR (600 MHz, CDCl3) δ: 7.93 (d, J=8.6 Hz, 2H), 7.65 (d, J=8.6 Hz, 2H), 4.95 (d, J=2.3 Hz, 2H).
2-[4-(叔丁基)苯基]-2-氧代乙烷-1-磺酰氟(3i)[13]: 39.7 mg, 产率77%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.91~7.87 (m, 2H), 7.57~7.54 (m, 2H), 4.96 (d, J=2.4 Hz, 2H), 1.36 (s, 9H).
2-[4-(甲基磺酰基)苯基]-2-氧代乙烷-1-磺酰氟(3j): 32.8 mg, 产率59%, 白色油状液体. 1H NMR (400 MHz, Acetone-D6) δ: 8.35 (d, J=8.5 Hz, 2H), 8.17 (d, J=8.5 Hz, 2H), 5.89 (d, J=2.3 Hz, 2H), 3.23 (s, 3H). 13C NMR (100 MHz, Acetone-d6) δ:186.9, 147.0, 139.3 (d, J=3.6 Hz), 130.4, 128.7, 58.9 (d, J=15.7 Hz), 43.8; 19F NMR (377 MHz, Acetone-D6) δ: 61.64. HRMS (ESI) calcd for C9H8FO5S2 [MH] 278.9803, found 278.9799.
2-(萘-2-基)-2-氧代乙烷-1-磺酰氟(3k)[13]: 46.9 mg, 产率93%, 黄色油状液体. 1H NMR (400 MHz, CDCl3) δ: 8.45 (s, 1H), 7.99 (dd, J=17.4, 8.2 Hz, 3H), 7.92 (d, J=8.1 Hz, 1H), 7.69 (t, J=7.5 Hz, 1H), 7.62 (t, J=7.5 Hz, 1H), 5.13 (d, J=1.8 Hz, 2H).
1-氧代-1-苯基丙烷-2-磺酰氟(3l)[13]: 22.0 mg, 产率51%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.98 (dd, J=8.4, 1.1 Hz, 2H), 7.71~7.66 (m, 1H), 7.57~7.52 (m, 2H), 5.41 (qd, J=7.0, 3.0 Hz, 1H), 1.87 (d, J=7.0 Hz, 3H); 13C NMR (150 MHz, CDCl3) δ: 189.3, 135.1, 134.4 (d, J=2.1 Hz), 129.3, 129.2, 61.8 (d, J=13.3 Hz), 13.9; 19F NMR (565 MHz, CDCl3) δ: 50.95 (d, J=2.8 Hz).
1-氧代-1-苯基丁烷-2-磺酰氟(3m): 40.5 mg, 产率88%, 无色油状液体. 1H NMR (400 MHz, CDCl3) δ: 8.03~7.95 (m, 2H), 7.72~7.65 (m, 1H), 7.55 (t, J=7.8 Hz, 2H), 5.24 (ddd, J=8.6, 5.0, 3.3 Hz, 1H), 2.55~2.27 (m, 2H), 1.07 (td, J=7.4, 0.6 Hz, 3H); 13C NMR (150 MHz, CDCl3) δ: 189.1, 135.6 (d, J=1.8 Hz), 135.1, 129.4, 129.1, 67.1 (d, J=11.6 Hz), 22.6, 11.4; 19F NMR (377 MHz, CDCl3) δ: 53.80. HRMS (ESI) calcd for C10H12FO3S [M+H]+ 231.0486, found 231.0475.
1-氧代-1,2,3,4-四氢萘-2-磺酰氟(3n)[18]: 25.5 mg, 产率56%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 8.10 (d, J=7.8 Hz, 1H), 7.59 (t, J=7.4 Hz, 1H), 7.39 (t, J=7.5 Hz, 1H), 7.31 (d, J=7.6 Hz, 1H), 4.52 (dd, J=9.5, 4.9 Hz, 1H), 3.29 (dt, J=16.8, 5.0 Hz, 1H), 3.17~3.08 (m, 1H), 2.85~2.69 (m, 2H); 13C NMR (150 MHz, CDCl3) δ: 185.3, 142.8, 135.4, 131.0 (d, J=1.7 Hz), 129.1, 128.7, 127.8, 67.6 (d, J=11.0 Hz), 26.9, 25.5; 19F NMR (565 MHz, CDCl3) δ: 56.46.
2-甲基-1-氧代-1-苯基丙烷-2-磺酰氟(3o)[14]: 18.9 mg, 产率41%, 黄色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.83~7.79 (m, 2H), 7.60~7.56 (m, 1H), 7.50~7.45 (m, 2H), 1.99 (d, J=0.8 Hz, 6H).
2-氧代丙烷-1-磺酰氟(3p): 86.8 mg, 产率31%, 无色油状液体. 1H NMR (400 MHz, CDCl3) δ: 4.42 (d, J=3.1 Hz, 2H), 2.44 (s, 3H). 13C NMR (100 MHz, CDCl3) δ: 192.3, 61.1 (d, J=15.9 Hz), 30.5 (d, J=2.8 Hz); 19F NMR (377 MHz, CDCl3) δ: 61.48. HRMS (ESI) calcd for C3H6FO3S [M+H]+ 141.0016, found 141.0009.
2-氧代-2-(噻吩-3-基)乙烷-1-磺酰氟(3q)[13]: 14.2 mg, 产率34%, 黄色油状液体. 1H NMR (600 MHz, CDCl3) δ: 8.21 (s, 1H), 7.59 (d, J=4.9 Hz, 1H), 7.43 (dd, J=4.8, 2.7 Hz, 1H), 4.87 (d, J=2.2 Hz, 2H); 13C NMR (150 MHz, CDCl3) δ: 178.2, 139.8 (d, J=2.6 Hz), 135.5, 128.0, 127.1, 58.5 (d, J=16.1 Hz); 19F NMR (565 MHz, CDCl3) δ: 62.34.
2-氧代-2-(噻吩-2-基)乙烷-1-磺酰氟(3r)[18]: 10.4 mg, 产率25%, 黄色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.86 (dd, J=4.9, 1.0 Hz, 1H), 7.81 (dd, J=3.9, 0.9 Hz, 1H), 7.23 (dd, J=4.8, 4.0 Hz, 1H), 4.88 (d, J=2.9 Hz, 2H); 13C NMR (150 MHz, CDCl3) δ: 176.7, 141.6 (d, J=2.8 Hz), 137.7, 135.0, 129.1, 57.9 (d, J=16.7 Hz); 19F NMR (565 MHz, CDCl3) δ: 62.14.
2-(2-甲氧基-4-甲基苯基)-2-氧代乙烷-1-磺酰氟(3s): 35.4 mg, 产率72%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.83 (d, J=8.0 Hz, 1H), 6.89 (d, J=7.9 Hz, 1H), 6.81 (s, 1H), 5.09 (d, J=1.6 Hz, 2H), 3.97 (s, 3H), 2.42 (s, 3H); 13C NMR (150 MHz, CDCl3) δ: 184.6, 159.6, 148.3, 131.8, 122.6, 122.0 (d, J=2.0 Hz), 112.6, 62.5 (d,
J=14.2 Hz), 55.9, 22.3; 19F NMR (565 MHz, CDCl3) δ: 62.81. HRMS (ESI) calcd for C10H12FO4S [M+H]+ 247.0435, found 247.0434.
2,2-二苯基乙烯-1-磺酰氟(7)[12]: 11.0 mg, 产率21%, 白色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.50~7.45 (m, 4H), 7.40 (t, J=7.8 Hz, 2H), 7.34~7.30 (m, 4H), 6.84 (s, 1H).
4-苯基丁酸乙酯(8)[25]: 6.5 mg, 产率17%, 无色油状液体. 1H NMR (600 MHz, CDCl3) δ: 7.29 (t, J=7.6 Hz, 2H), 7.23~7.15 (m, 3H), 4.13~4.06 (m, 2H), 2.66 (t, J=7.1 Hz, 2H), 2.05 (s, 3H), 1.74~1.66 (m, 4H).
3.3 连续流电化学β-酮基磺酰氟的合成方法
将乙酸乙烯酯1a (0.4 mmol)、Et2O (20 mL, 0.02 mol/L)分别加入50 mL反应瓶. 随后加入试剂2 (0.64 mmol), 搅拌混匀, 通入longer lsp01-1BH注射泵中, 以0.5 mL•min1的速度通入已经装载好的电化学装置, 石墨电极为阳极, 铂电极为阴极. 恒电压设定为30 V, 输出反应液流回烧瓶. TLC监控反应进度, 直至原料全部消耗, 加入水(10 mL)进行淬灭, 用EtOAc进行萃取(10 mL×3), 收集有机相, 无水Na2SO4干燥, 用旋蒸除去溶剂. 最后以PE和EtOAc为淋洗剂经柱层析分离, 获得纯产物3a (65.6 mg, 80%).
3.4 克级连续流电化学β-酮基磺酰氟的合成方法
将乙酸乙烯酯1a (6 mmol)、Et2O (300 mL, 0.02 mol/L)分别加入500 mL进样瓶. 随后加入试剂2 (9.6 mmol), 搅拌混匀, 通入longer lsp01-1BH注射泵, 并以0.5 mL•min1的速度通入已经装载好的电化学装置, 石墨电极为阳极, 铂电极为阴极. 恒电压设定30 V, 输出反应液进入收集瓶. 待全部液体进入收集瓶, 使用乙酸乙酯清洗管路三次, 液体全部收集到收集瓶内. 混合液加水(100 mL)淬灭, 用EtOAc进行萃取(100 mL×3), 收集有机相, 无水Na2SO4干燥, 用旋蒸除去溶剂. 最后以PE和EtOAc为淋洗剂经柱层析分离, 获得纯产物3a (1.14 g, 94%).
辅助材料(Supporting Information) 电化学装置图, 连续流动电化学优化表, 化合物3a~3s的1H NMR、13C NMR和19F NMR谱图. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Lu, Y.)