REVIEWS

Recent Advances in Synthesis of Chiral Organoselenium Compounds

  • Yanhui Guo , * ,
  • Hongen Qu ,
  • Pei Liang
Expand
  • Key Laboratory of Intelligent and Green Development of Tungsten & Rare Earth Resources, Jiangxi Provincial Department of Education, Gannan University of Science and Technology, Ganzhou, Jiangxi 341000

Received date: 2025-10-15

  Revised date: 2025-11-07

  Online published: 2025-12-10

Supported by

Gannan University of Science and Technology Research Launch Project(0310203)

Academic Leader of Gannan University of Science and Technology(2025033)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Chiral organoselenium compounds are widely found in bioactive molecules, natural products, pharmaceutical agents, and functional materials. They also serve as important intermediates and catalysts in organic synthesis. Given the significance of such compounds, the synthesis of chiral organoselenium compounds has long been a hot research topic in organic chemistry. In recent years, the development of environmentally benign and cost-effective methods for synthesizing chiral organoselenium compounds has attracted considerable attention. The research progress in the synthesis of chiral organoselenium compounds under different catalytic systems over the past decade is reviewed. This review is organized into three catalytic systems: metal-free catalysis, metal catalysis, and photocatalysis, and the research progress of each system is discussed in detail. Additionally, the challenges and future directions in the synthesis of chiral organoselenium compounds are also discussed.

Cite this article

Yanhui Guo , Hongen Qu , Pei Liang . Recent Advances in Synthesis of Chiral Organoselenium Compounds[J]. Chinese Journal of Organic Chemistry, 2026 , 46(3) : 786 -805 . DOI: 10.6023/cjoc202509022

硒是一种非金属元素, 位于元素周期表第四周期, 具有独特的电子构型([Ar]3d104s24p4), 由瑞典化学家贝采利乌斯[1]于1818年发现. 在自然界中, 硒以两种主要形态存在: 无机态(单质硒、硒酸盐等)和有机态(硒代氨基酸、硒多糖等)[2-4]. 值得注意的是, 无机硒化合物因高生物毒性而应用受限, 植物源活性硒通过生物转化形成的硒代半胱氨酸等有机形态, 可安全参与人体代谢过 程[5]. 现代医学研究证实, 硒是25种硒蛋白的核心组分, 尤其在谷胱甘肽过氧化物酶(GPx)催化中心, 以硒代半胱氨酸形式存在, 构成机体抗氧化防御体系的关键环 节[6]. 硒元素在人体内无法直接或间接合成, 只能通过外界摄取的方式获得人体的需求. 人体缺乏硒元素将引发克山病、大骨节病、糖尿病、免疫力低下等一系列健康问题[7-8]. 尽管硒元素被发现至今已逾一个世纪, 但硒化学, 尤其是与有机硒相关的研究始终未取得重大突破. 在20世纪70年代, 科学家发现硒在生命体中的重要生理功能, 此后有机硒化学才逐步步入正轨[9-12].
有机硒化合物作为一类独特且重要的功能分子, 广泛应用于合成化学[13-16]、材料科学[17-18]、医药研发[19-21]和农用化学品[22]等领域(Scheme 1). 尤其值得关注的是, 有机硒化合物展现出包括抗真菌、抗菌、抗氧化、抗炎和抗病毒在内的多样化生物活性[23-25]. 在具有生物活性的分子中, 通过生物等排置换策略, 用硒原子取代氧或硫原子, 已被证实是药物和农用化学品研发中极具价值的方法[26]. 此外, 硒元素独特的化学性质使其在有机合成配体和路易斯碱有机催化剂的设计中具有重要价 值[27-29]. 因此, 发展绿色高效的合成方法来获得各种有机硒化合物具有重要的意义. 尽管目前已开发出大量合成非手性有机硒化合物的方法[30-33], 但实现手性有机硒化合物的高效合成仍是一个重大挑战.
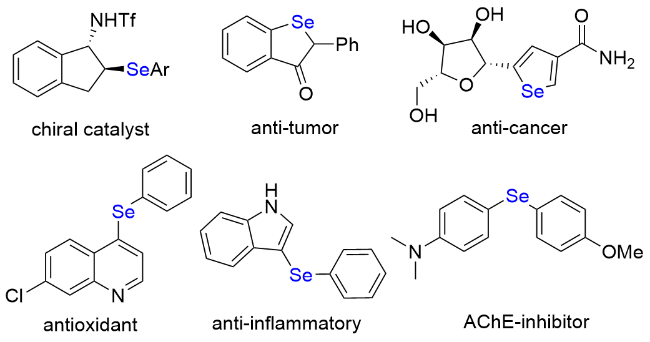
图式1 代表性的含硒功能分子

Scheme 1 Representative selenium-containing functional molecules

传统手性有机硒化合物的合成主要依赖化学计量的手性助剂诱导法与手性拆分法. 然而, 这类方法通常需要使用化学计量的手性试剂, 且普遍存在产率偏低、合成成本较高等问题[34-36]. 过去几十年来, 研究者已发展出多种经济高效的手性有机硒化合物合成方法. 虽已有相关综述发表[37-40], 但主要是从反应策略等方面进行综述. 本文将从反应所采用的催化体系角度, 对近年来手性有机硒化合物的合成研究进行总结, 主要涵盖无金属催化、金属催化及光催化三种不同类型的催化体系.

1 无金属催化

1.1 有机小分子催化合成手性有机硒化合物

早在1979年, Wynberg课题组[41]报道了一项开创性的工作, 在金鸡纳生物碱的催化下, 环己酮和硒酚发生硒-迈克尔加成反应, 生成手性β-硒羰基化合物, ee值达到了43%. 可能是硒酚的解离常数(pKa)较低(苯硒酚的pKa=7.1), 导致硒酚容易发生去质子化反应, 生成亲核硒酚阴离子, 从而引发严重的背景反应; 也可能是由于手性β-硒羰基化合物在某些碱存在下不稳定, 通过硒酚的β-消除很快分解[42]. 过去几十年来, 通过不对称催化实现烯烃的硒官能化反应一直是化学领域的一个重要课题. 2015年, 杨英洋课题组[43]报道了(DHQD)2PHAL作为双功能有机催化剂催化烯酸1的对映选择性硒内酯化反应, 使用结构简单、商业可得的N-苯基硒邻苯二甲酰亚胺2作为亲电硒试剂, 以优异的对映选择性得到手性硒内酯化合物3 (Scheme 2). 为避免手性硒环丙烷鎓离子通过烯烃间的简并转化发生外消旋或者被其他亲核试剂捕获, 作者利用双功能催化剂(DHQD)2PHAL的口袋设计, 在环化反应过程中, 催化剂口袋可以对构型不稳定的硒环丙烷鎓离子起到保护作用.
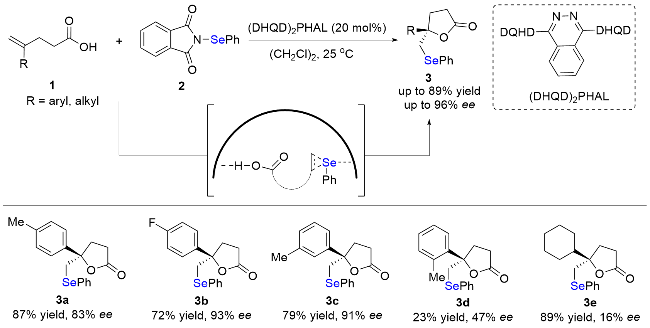
图式2 (DHQD)2PHAL催化烯酸的对映选择性硒内酯化反应

Scheme 2 (DHQD)2PHAL-catalyzed enantioselective selenolactonization of alkenoic acids

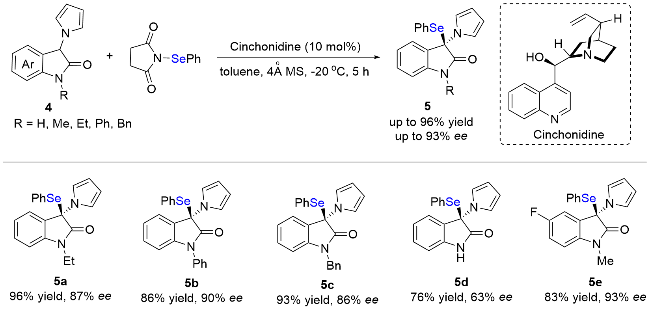
同年, 袁伟成课题组[44]报道了有机催化3-吡咯基氧化吲哚4的不对称硒化反应, 以高对映选择性得到一系列在C(3)位含有两个不同杂原子的3,3-二取代氧化吲哚化合物5 (Scheme 3). 使用商业易得的辛可尼丁作为催化剂, 首次实现了有机催化不对称合成含硒氧化吲哚化合物. 该反应的底物适用范围广, 官能团兼容性好, 电子效应与空间位阻效应对反应活性及对映选择性的影响较小.
图式3 有机催化3-吡咯基氧化吲哚的不对称硒化反应

Scheme 3 Organocatalytic asymmetric selenenylation of 3-pyrrolyl-oxindoles

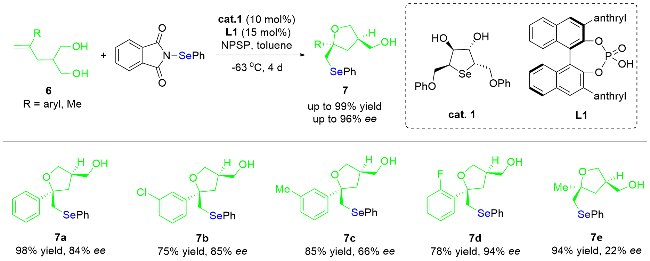
2018年, 杨英洋课题组[45]首次报道了在手性C(2)对称环状硒化物(作为路易斯碱)和手性1,1'-联-2-萘酚(BINOL)衍生磷酸(作为布朗斯特酸助催化剂)组成的催化剂对催化下, 成功实现了烯基1,3-二醇6的不对称硒醚化及去对称化反应, 以高对映选择性得到含有苯基硒醚基团取代的手性四氢呋喃化合物7, 其中苯基硒醚基团可以转化为具有合成价值的片段(Scheme 4). 作者通过一系列实验和密度泛函理论(DFT)计算研究表明, 催化剂对通过氢键在硒醚化反应中形成超分子催化体系.
图式4 手性路易斯碱/布鲁斯特酸共催化烯基二醇的对映选择性硒醚化反应

Scheme 4 Co-catalysis of enantioselective selenoetherification of olefinic diols by chiral Lewis bases/Brønsted acids

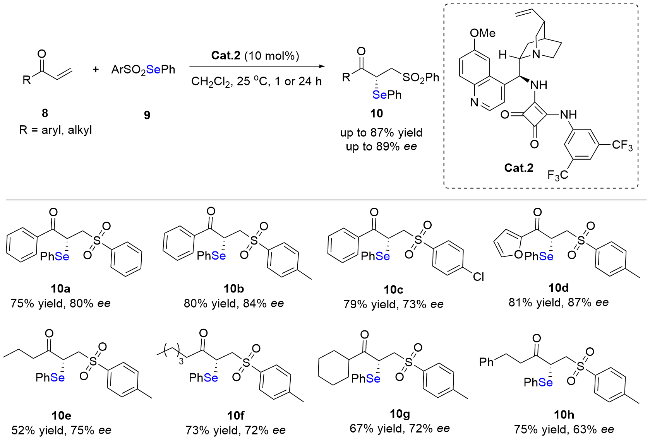
同年, 闫海龙课题组[46]首次报道利用奎宁衍生的双功能方酰胺作为高效催化剂, 成功实现α,β-不饱和酮8和硒代磺酸酯9的不对称加成反应. 反应具有操作简单、反应条件温和、底物适用范围广泛的优点, 不管是芳基取代还是烷基取代的α,β-不饱和酮, 都能以良好的对映选择性得到一系列手性α-硒基化酮10 (Scheme 5). 该方法在克级规模反应中也能取得理想结果, 且产物还能高效转化为具有丙烯基立体中心的有用结构单元.
图式5 有机催化α,β-不饱和酮与硒代磺酸酯的不对称加成反应

Scheme 5 Organocatalytic asymmetric addition reaction of α,β-unsaturated ketones with selenosulfonates

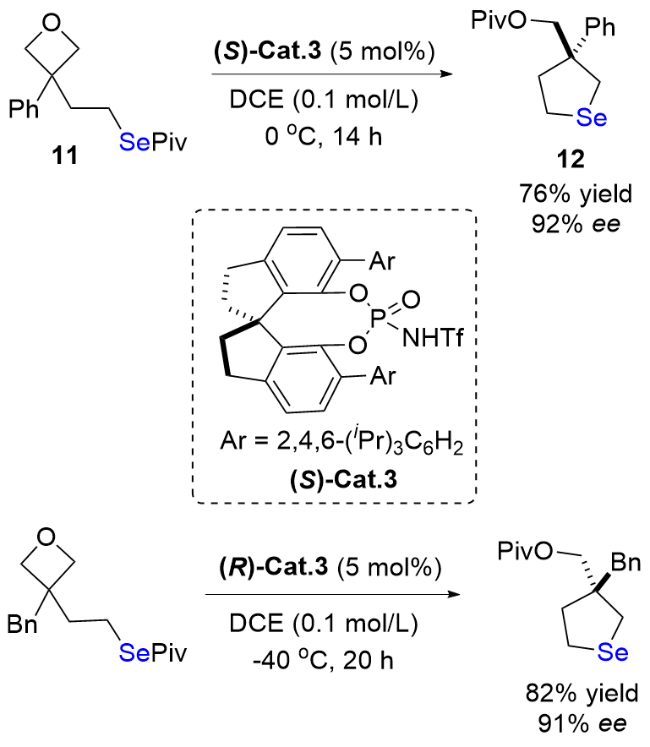
2019年, 孙建伟课题组[47]报道了在手性布鲁斯特酸催化下, 通过位置适宜的分子内硒亲核试剂对氧杂环丁烷11进行去对称化反应, 以高对映选择性得到手性四氢硒酚化合物12 (Scheme 6). 氧杂环丁烷上不管是苯基还是苄基取代, 都能以优异的对映选择性得到相应的目标产物. 通过DFT计算表明, 反应经历了分子内酰基转移途径. 实验研究表明, 将硒亲核试剂以硒酯的形式进行调控是反应成功的关键. 该反应具有优异的化学选择性和对映选择性, 底物官能团兼容性好, 反应条件温和.
图式6 手性布鲁斯特酸催化氧杂环丁烷分子内去对称化反应

Scheme 6 Chiral Brønsted acid-catalyzed intramolecular desymmetrization of oxetanes

2019年, 秦文灵课题组[48]报道了在水介质中, 通过有机催化实现了非末端α,β-不饱和酮13的不对称硒磺酰化反应, 构建了两个相邻的立体中心. 该反应采用饱和氯化钠溶液作为溶剂, 以高对映选择性得到一系列手性α-硒基-β-砜基酮化合物14 (Scheme 7). 反应具有绿色反应溶剂、条件温和及高对映选择性等特点. 此外, 通过简便的后处理过程, 反应可实现规模化放大, 目标产物的产率和对映选择性均有所提升. 作者推测该反应的机理可能是: 首先, 金鸡纳生物碱催化剂通过氢键与α,β-不饱和酮作用, 同时催化剂上的三级胺片段作为路易斯碱, 与硒作用活化硒代磺酸酯生成配合物I-1, 接着, I-1中的硒片段结合到富电子的共轭碳-碳双键上, 形成具有立体控制的硒环丙烷鎓离子, 并释放一分子砜阴离子生成过渡态I-2. 最后, 砜阴离子通过过渡态I-3进攻羰基β位, 从优势平面打开硒环, 得到目标产物14, 并释放出催化剂以完成催化循环.
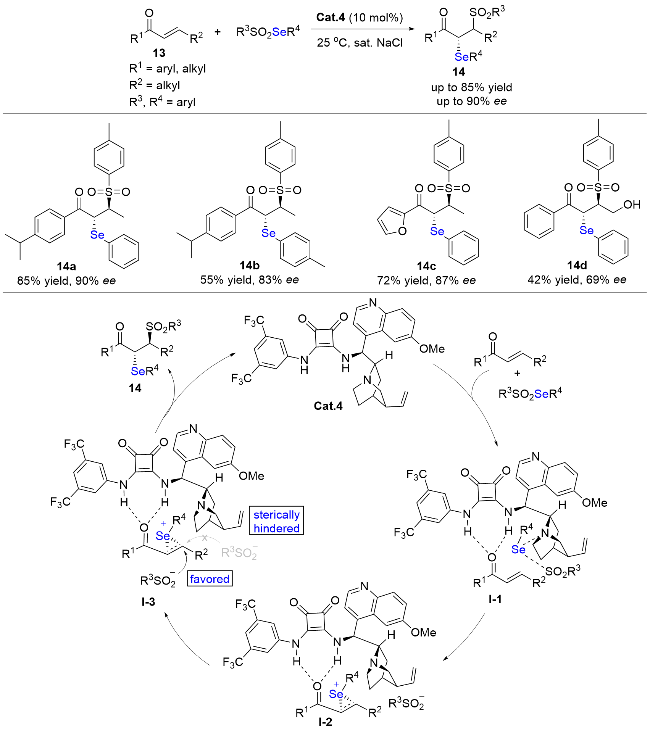
图式7 有机催化非末端α,β-不饱和酮的不对称硒磺酰化反应

Scheme 7 Organocatalytic asymmetric selenosulfonylation of non-terminal α,β-unsaturated ketones

2022年, 黄湧课题组[49]报道了手性双功能氮杂环卡宾(NHC)/硫脲催化烷基硒醇和烯酮15的不对称迈克尔加成反应, 以高对映选择性合成一系列手性β-硒酮化合物16 (Scheme 8). 反应的底物适用范围广, 各种取代的烷基硒醇都能和查尔酮反应, 以优良的对映选择性得到相应的目标产物. 值得注意的是, 烯酮上的取代基空间位阻变小, 反应的对映选择性降低. 有趣的是, 除查尔酮外, α,β-不饱和二酯也是很好的迈克尔受体, 与伯烷基硒醇反应, 能以高对映选择性得到相应的目标产物. 作者设计开发了一种新型NHC-硫脲双功能手性催化剂, 通过氢键和位阻效应稳定过渡态I-4, 其中硫脲基团通过氢键活化迈克尔受体, NHC部分结合硒醇形成活性中间体, 共同作用抑制逆迈克尔反应, 实现反应的高立体选择性. 该手性双功能催化剂克服了不对称硒迈克尔加成反应中的主要挑战: 硒醇的高亲核性和离去能力所导致的可逆性问题.
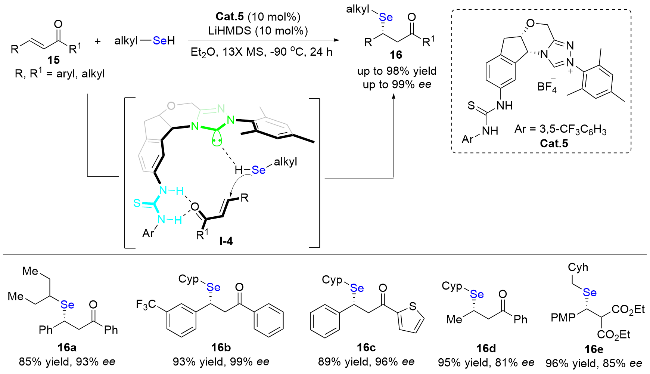
图式8 手性双功能NHC/硫脲催化烯酮的不对称硒迈克尔加成反应

Scheme 8 Chiral bifunctional NHC-thiourea-catalyzed asymmetric seleno-Michael addition of enones

2022年, 陈志敏课题组[50]报道了新型手性路易斯碱1,1'-联-2-萘胺(BINAM)衍生硫化物催化1,1-二取代烯烃17的对映选择性硒环化反应, 以良好至优异的对映选择性得到含硒的4H-3,1-苯并恶嗪化合物18 (Scheme 9). 该方法使用三氟化硼四氢呋喃络合物作为非手性路易斯酸, 便捷地构建出一系列手性氧杂季碳立体中心. 作者推测反应的机理可能是: 首先, 外消旋路易斯酸三氟化硼与琥珀酰亚胺的羰基氧配位活化硒化试剂, 之后与手性催化剂结合形成活性加合物I-5. 接着, 底物17与活性加合物I-5反应, 在空间位阻作用下形成具有高度Si面选择性的硒环丙烷鎓离子中间体I-6, 同时释放出三氟化硼和琥珀酰亚胺. 最后硒环丙烷鎓离子中间体I-6受到分子内氧原子的进攻, 生成目标产物, 并且再生手性催化剂循环催化.
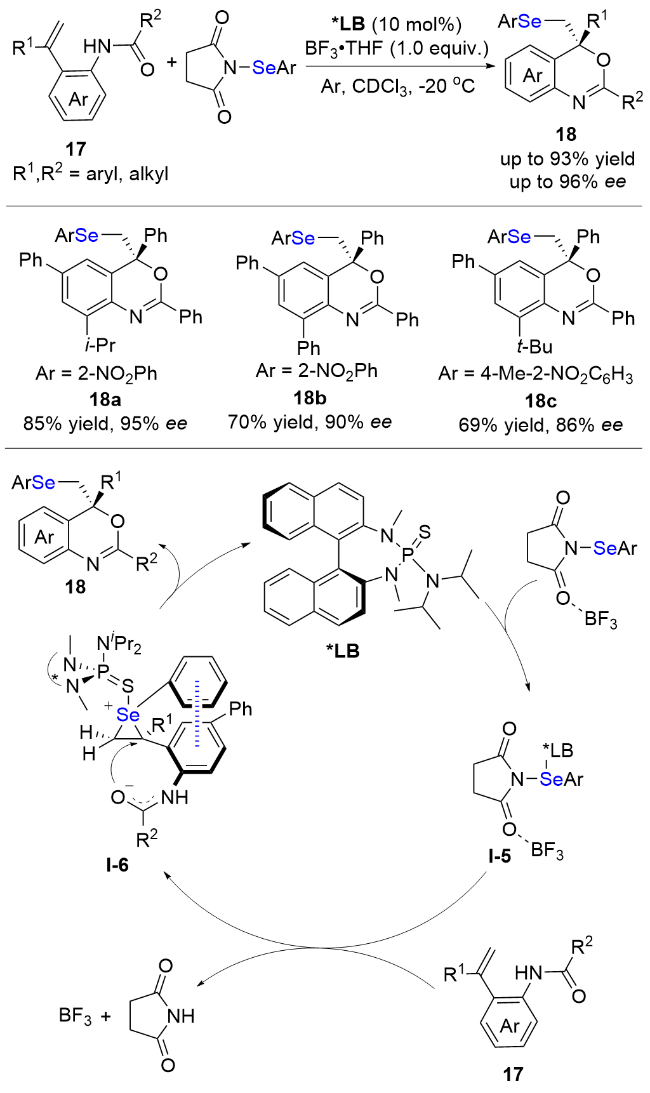
图式9 手性路易斯碱催化1,1-二取代烯烃对映选择性硒环化反应

Scheme 9 Chiral Lewis base catalyzed enantioselective seleno- cyclization of 1,1-disubstituted alkenes

2024年, 池永贵课题组[51]报道了NHC催化溴代烯醛19和硒代甲酰胺20的不对称硒迈克尔加成反应, 以良好的产率和优异的对映选择性得到手性硒代噻嗪酮化合物21 (Scheme 10). 反应的底物适用范围广, 官能团兼容性好, 各种溴代烯醛和硒代酰胺都能很好地反应, 通过形式上的[3+3]环加成反应, 以高对映选择性得到相应的手性硒代噻嗪酮衍生物. 值得注意的是, 通过该方法合成的手性含硒杂环化合物具有显著的抗菌活性, 有望作为优良的先导骨架, 用于后续农用化学品的研发. 该方法为快速制备手性含硒杂环骨架提供了一条高对映选择性途径. 反应中添加无机碱(醋酸钠), 能有效抑制硒产物的分解和外消旋化. 作者推测反应的机理可能是: 首先, 溴代烯醛和手性NHC反应生成不饱和酰基唑鎓中间体I-7, 接着, 硒化物亲核试剂通过过渡态I-8对最低未占分子轨道(LUMO)活化的α,β-不饱和酰基唑鎓中间体I-7发生硒代迈克尔加成反应, 生成中间体I-9, 其中立体选择性由中间体I-7上的手性NHC催化剂调控. 最后, 中间体I-9发生分子内亲核进攻生成目标产物, 并再生手性NHC循环催化.
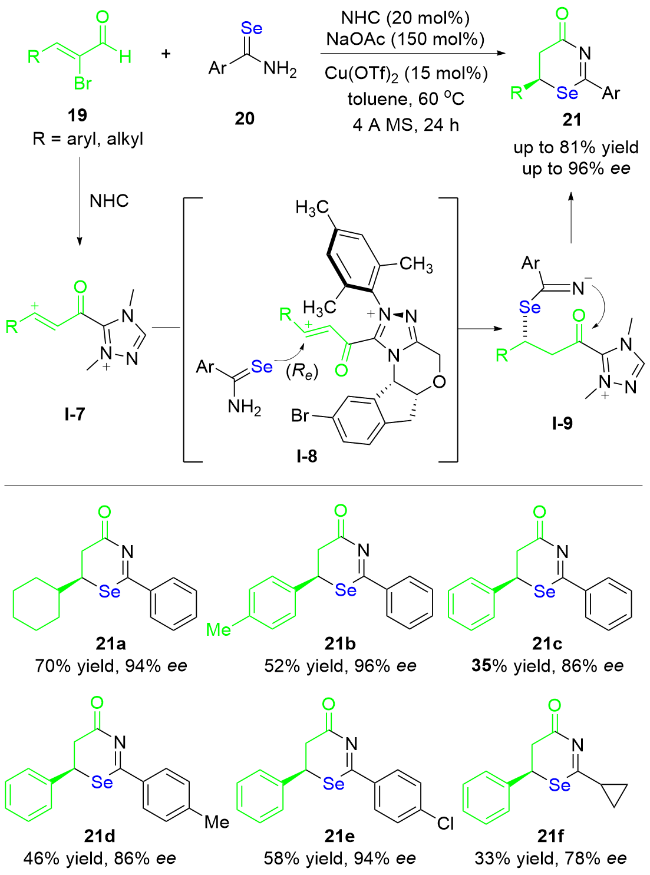
图式10 NHC催化溴代烯醛和芳基硒代甲酰胺的不对称硒迈克尔加成反应

Scheme 10 N-Heterocyclic carbene-catalyzed enantioselective seleno-Michael addition with bromoenals and arylselenocarboxamides

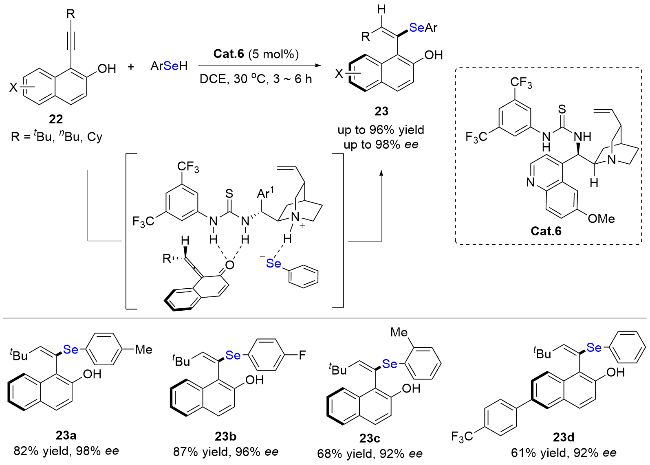
2025年, 杨小会课题组[52]报道了有机催化炔烃22的轴手性选择性氢硒化反应, 高效合成轴手性烯基硒醚化合物23 (Scheme 11). 该反应具有高原子经济性、反应条件温和、优异的对映选择性、区域选择性和E式立体选择性的特点. 作者利用手性双功能有机催化剂硫脲衍生物, 通过多重氢键相互作用协同活化炔烃和硒醇, 并通过DFT计算阐述了反应机理, 同时揭示了反应高对映选择性和E式立体选择性的产生根源.
图式11 有机催化炔烃的阻转选择性氢硒化反应

Scheme 11 Organocatalytic atroposelective hydroselenation of alkynes

2025年, 陈志敏课题组[53]报道了手性路易斯碱与非手性磺酸协同催化联烯醇24的高对映选择性亲电硒化/半频哪醇重排反应, 高效合成了一系列手性含硒基乙烯基环戊酮类化合物25 (Scheme 12). 反应产物可进一步转化为具有合成价值的炔烃、乙烯基溴及苯胺衍生物. 作者通过DFT计算表明, 手性路易斯碱与非手性磺酸共同调控反应的活性和对映选择性, 其中亲电加成被证实为反应对映选择性的决定步骤. 首先, 手性催化剂与磺酸活化的硒化试剂反应生成具有催化活性的硫硒中间体, 该中间体已通过核磁共振硒谱、膦谱以及高分辨质谱检测证实. 之后, 活性硫硒中间体通过能垒更低的过渡态, 从联烯醇的Si面靠近, 发生亲电加成生成硒鎓离子中间体, 最后发生1,2-迁移和亲核开环, 得到目标产物.
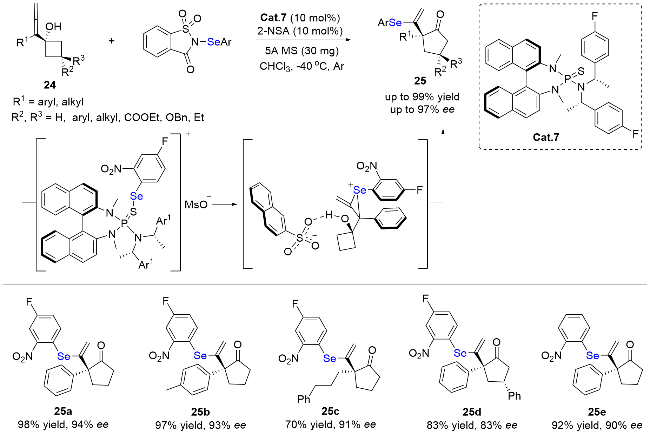
图式12 手性硫化物与非手性磺酸共催化联烯醇的不对称亲电串联硒化/半频哪醇重排反应

Scheme 12 Chiral sulfide and achiral sulfonic acid cocatalyzed enantioselective electrophilic tandem selenylation semipinacol rearrangement of allenols

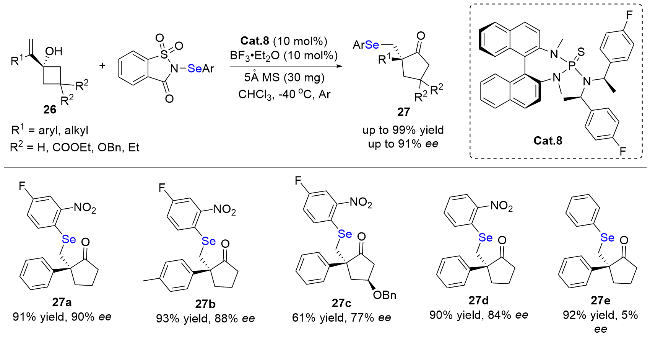
同年, 陈志敏课题组[54]继续报道了手性路易斯碱与非手性路易斯酸共催化1-(1-芳基乙烯基)环丁醇26的对映选择性亲电硒化/半频哪醇重排反应, 高效合成了一系列手性含硒环戊酮类化合物27 (Scheme 13). 该方法使用手性BINAM衍生硫化物作为手性路易斯碱, 三氟化硼乙醚络合物作为非手性路易斯酸, 便捷地构建出一系列手性季碳立体中心.
图式13 有机催化1-(1-芳基乙烯基)环丁醇的不对称亲电串联硒化/半频哪醇重排反应

Scheme 13 Organocatalytic asymmetric electrophilic tandem selenylation semipinacol rearrangement of 1-(1-arylvinyl)cyclobutanols

1.2 碱促进合成手性有机硒化合物

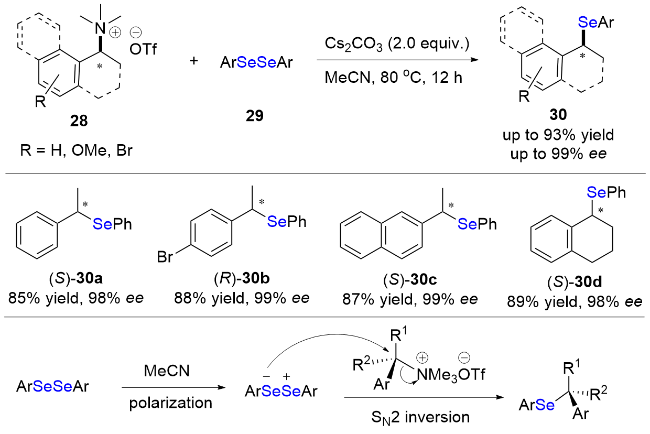
2020年, 曾庆乐课题组[55]报道了碳酸铯促进手性苄基三甲基铵盐28与二硒醚29的偶联反应, 以高立体选择性得到手性苄基硒醚化合物30 (Scheme 14). 该反应具有广泛的底物适用范围, 官能团兼容性好. 实验结果表明, 产物的构型与原料手性苄基三甲基铵盐相比, 发生了构型翻转, 作者推测该反应经历了SN2亲核取代的机理历程: 首先, 在乙腈的作用下, 二硒化物发生极化. 接着, 带负电的硒原子进攻苄基季铵盐得到目标产物.
图式14 碳酸铯促进手性苄基三甲基铵盐与二硒醚的偶联反应

Scheme 14 Cs2CO3 promoted coupling reaction of chiral benzylic trimethylammonium salts with diselenides

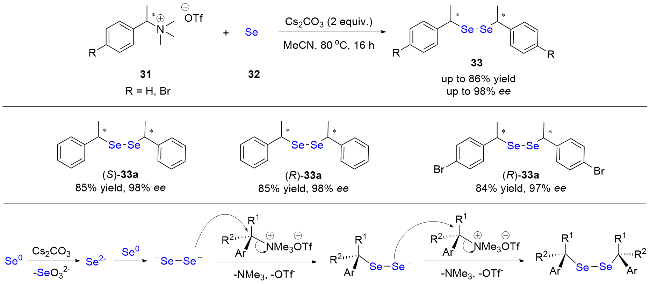
2021年, 曾庆乐课题组[56]继续报道了碱促进手性苄基季铵盐31和元素硒32的偶联反应, 以高对映选择性得到手性二苄基二硒醚化合物33 (Scheme 15). 实验结果表明, 产物的构型与原料手性苄基季铵盐相比, 发生了构型翻转, 说明反应经历了SN2亲核取代的机理历程. 在碳酸铯碱性条件下, 元素硒会生成带负电荷的二硒阴离子, 该阴离子作为亲核试剂连续两次进攻苄基季铵盐, 通过离去三甲基胺和三氟甲磺酸阴离子生成目标产物.
图式15 碱促进元素硒与手性苄基季铵盐合成手性二苄基二硒醚

Scheme 15 Base-promoted synthesis of chiral dibenzyl diselenides from elemental selenium and chiral benzyl quaternary ammonium salts

2020年, Peregrina课题组[57]首次报道了不同硒亲核试剂和手性双环脱氢丙氨酸34的不对称1,4-共轭加成反应, 以高对映选择性得到手性β-硒代-α-氨基酸化合物35 (Scheme 16). 该反应采用通用、温和且无催化剂的方法进行, 以优良的产率得到目标产物. 实验结果表明, 在手性双环脱氢丙氨酸的硒-迈克尔加成反应中, 仅生成单一非对映异构体I-10, 该反应的非对映选择性受到完全控制. 反应以易制备或商业易得的二硒化物衍生物为原料, 在硼氢化钠的作用下原位生成硒亲核试剂. 对反应得到的硒-迈克尔加成产物I-10进行简单的酸性水解, 获得一系列手性β-硒代-α-氨基酸. 该策略为对映体纯的硒代半胱氨酸衍生物的合成提供了一条高效途径, 此类衍生物在化学生物学领域具有重要应用潜力.
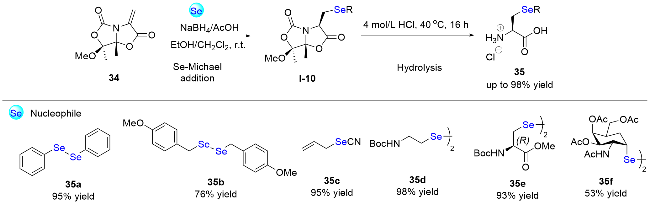
图式16 立体选择性硒-迈克尔加成反应制备手性β-硒代-α-氨基酸

Scheme 16 Stereoselective Se-Michael addition preparation of chiral β-selenium α-amino acids

2 金属催化

2.1 过渡金属催化合成手性有机硒化合物

亲核硒试剂与缺电子双键的共轭加成是形成C—Se键最直接的方法. 2020年, 汪君课题组[58]报道了铑催化非极性杂环烯烃36和二硒醚的不对称硒氢化反应(Scheme 17). 利用Rh(COD)2OTf/(S)-xyl-Binap与四丁基碘化铵组成的铑催化体系, 克服了硒对金属铑的毒害问题. 在温和的反应条件下, 大量杂环烯烃都能克服自我促进的外消旋硒氢化反应, 以高产率(≥96%)和高对映选择性(ee≥97%)得到相应的硒醇加成产物37. 此外, 该策略还可用于不对称氧杂苯并降冰片二烯的动力学拆分. 作者推测反应的机理可能是: 首先铑催化剂依次与手性配体和四丁基碘化铵发生配体交换和阴离子交换生成手性铑催化剂I-11. 同时, 二苯基氧膦和二硒醚反应生成关键中间体硒醇, 接着和手性铑催化剂进行氧化加成生成中间体I-12, 然后与底物36a进行配位生成空间位阻较小的中间体I-13; 随后碳碳双键插入到铑-硒键中生成中间体I-14, 最后还原消除得到目标产物37a, 并再生活性铑催化剂I-11, 实现催化循环.
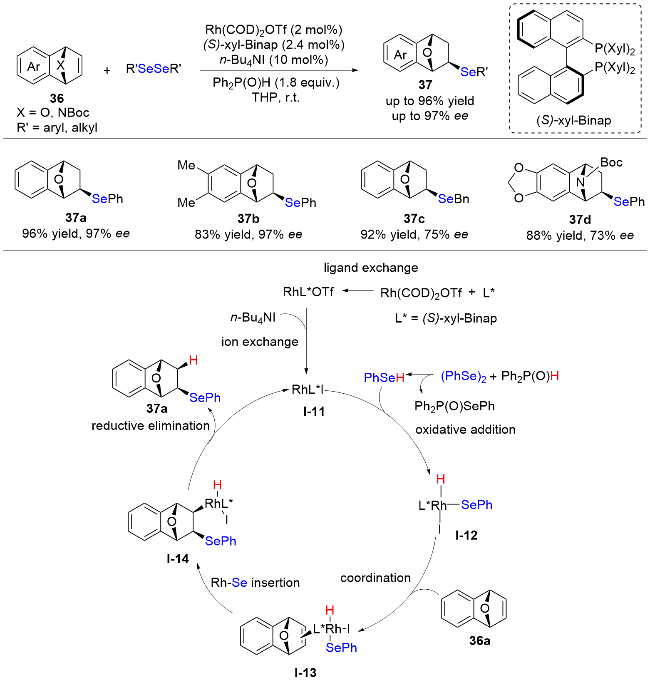
图式17 铑催化杂环烯烃的不对称氢硒化反应

Scheme 17 Rhodium-catalyzed enantioselective hydroselenation of heterobicyclic alkenes

2020年, 陈甫雪课题组[59]报道了镍催化β-酮酯38的不对称硒氰化反应, 以高立体选择性得到一系列手性α-硒氰基-β-酮酯化合物39 (Scheme 18). 该方法以三氟甲磺酸镍作为路易斯酸催化剂, N-硒氰基糖精作为新型硒氰化试剂, 为不对称合成含硒氰基的β-酮酯提供了简洁高效的策略. 该反应具有广泛的底物适用范围, 官能团兼容性好, 试剂制备简便, 较高的化学选择性和对映选择性的特点, 这也是首次关于不对称构建C(sp3)—SeCN键的报道. 作者推测反应经过I-15这一决定立体选择性的过渡态, β-酮酯通过与镍催化剂作用形成镍烯醇盐配合物而活化, 镍中心与烯醇盐的配位不仅增强了底物的反应活性, 还能通过配体的空间位阻和电子效应调控反应的立体选择性. 同时, 过渡态的构象可通过配体与底物的芳香环之间π-π相互作用稳定, 从而确保反应的高对映选择性.
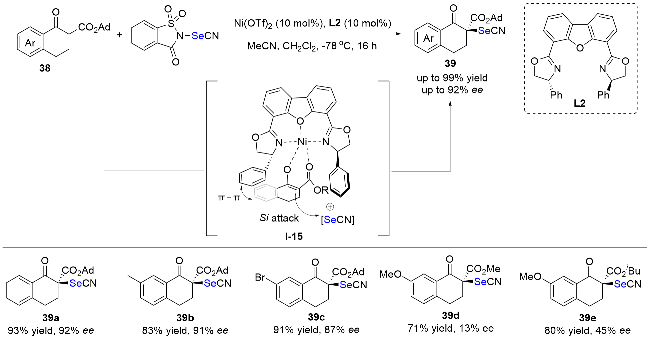
图式18 镍催化β-酮酯的不对称硒氰化反应

Scheme 18 Nickel-catalyzed asymmetric selenocyanation of β-ketoesters

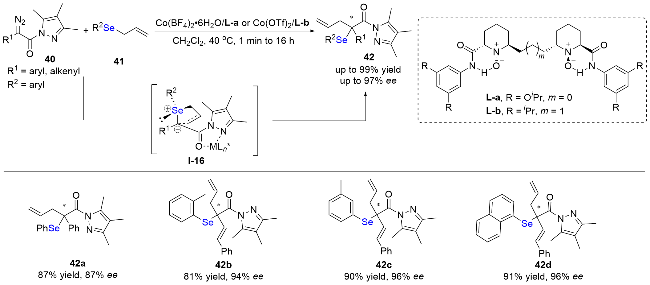
2021年, 冯小明课题组[60]报道了手性钴催化剂催化α-重氮吡唑甲酰胺40和烯丙基硒醚41的不对称[2,3]-σ迁移重排反应, 以高化学选择性和高对映选择性得到一系列含手性季碳的硒醚化合物42 (Scheme 19). 该反应具有广泛的底物适用范围, 条件温和, 操作简便和催化剂负载量低的特点. 对照实验表明, 烯丙基硒醚具有较高的反应活性, 在手性N,N'-二氧化物配体与α-重氮吡唑甲酰胺在[2,3]-σ迁移重排反应中表现出显著的优势. 机理研究表明, 通过关键的烯丙基硒叶立德I-16的不对称重排反应将手性从稳定的手性硒中心转移至产物的碳原子上.
图式19 手性钴催化烯丙基硒醚和α-重氮吡唑甲酰胺的不对称[2,3]-σ迁移重排反应

Scheme 19 Chiral cobalt(II) complex catalyzed asymmetric [2,3]-sigmatropic rearrangement of allylic selenides with α-diazo pyrazoleamides

2022年, 杨小会课题组[61]首次报道了铑催化硒醇43与苯乙烯44的不对称硒氢化反应, 以高区域选择性(>20∶1 rr)和对映选择性(ee≥96%)合成一系列手性有机硒化合物45 (Scheme 20). 研究发现Rh(cod)2BF4与富电子MeO-BIPHEP配体的组合表现最优, 可高效生成支链异构体(马氏加成产物), 为有机硒化合物的不对称合成提供了新策略. 动力学同位素效应实验(KIE=1.8)表明铑-氢键的断裂参与了反应的决速步骤. 作者推测反应的机理可能是: 首先铑配合物I-17和硒醇43发生氧化加成生成铑氢物种I-18, 接着与烯烃进行配位得到中间体I-19, 随后烯烃迁移插入到铑-氢键中生成中间体I-20, 然后还原消除得到中间体I-21, 最后解离出产物45并再生手性铑催化剂, 完成循环催化.
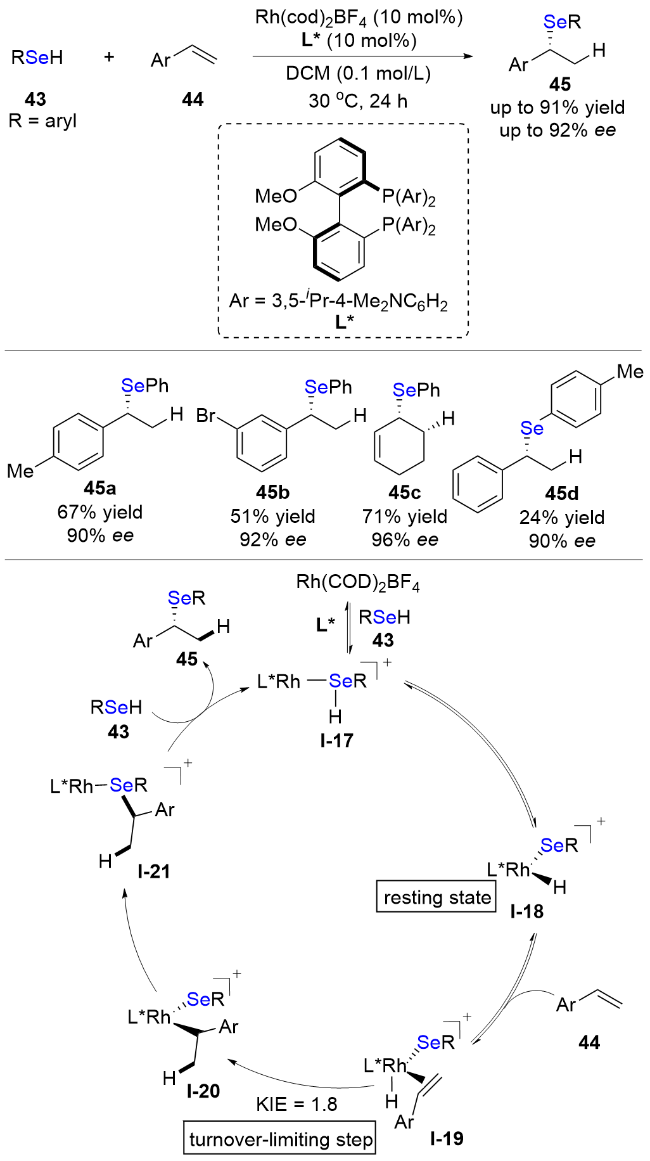
图式20 铑催化苯乙烯的不对称氢硒化反应

Scheme 20 Rhodium-catalyzed enantioselective hydroselena- tion of styrenes

2022年, 王兆彬课题组[62]报道了铬不对称催化烯丙基硒46、烷基碘化物47和醛48的三组分反应, 以高对映选择性得到具有邻位手性中心的β-羟基硒化物49 (Scheme 21). 该反应具有底物适用范围广, 官能团兼容性好和优异的对映选择性以及非对映选择性的特点. 作者推测该反应的机理可能是: 首先, 单电子从二价铬I-22转移到烷基碘化物生成烷基自由基I-23, 随后自由基I-23加成到烯丙基硒醚46得到新的烷基自由基I-24. 接着, 烷基自由基I-24被二价铬催化剂捕获生成手性亲核烷基三价铬配合物I-25, 随后与醛亲核加成生成中间体I-26. 由于金属铬对自由基的捕获可能具有可逆性. 因此, α-硒化物基团在稳定烷基铬配合物以及在醛亲核加成反应中诱导优异的立体选择性起着关键作用. 最后, 加合物I-26与二氯二茂锆反应并进一步水解得到目标产物. 三价铬I-27在锰粉的还原下转化为二价铬催化剂循环催化.
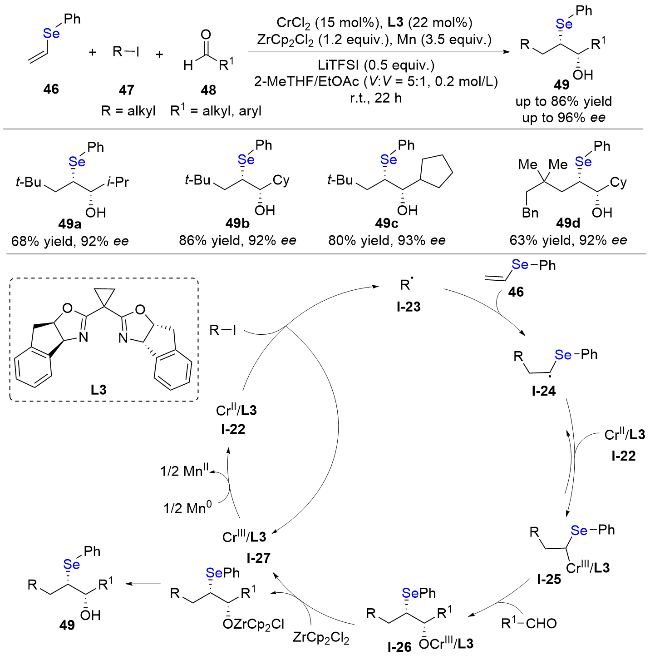
图式21 铬催化β-羟基硒醚的非对映选择性及对映选择性合成

Scheme 21 Cr-catalyzed diastereo- and enantioselective synthesis of β-hydroxy selenides

2023年, 殷亮课题组[42]报道了铜催化硒醇和α-取代的α,β-不饱和硫代酰胺50的不对称共轭加成/质子化反应, 以高对映选择性合成一系列手性有机硒化合物51 (Scheme 22). 反应的底物适用范围广, 硒酚和硒醇都能很好地兼容该反应. 值得注意的是, 该催化体系还能应用于硒醇与β-取代的α,β-不饱和硫代酰胺的不对称加成反应, 同样获得优异的对映选择性. 作者推测反应的机理可能是: 首先硒醇和铜催化剂、手性配体生成关键中间体手性铜硒物种I-28, 接着和硫代酰胺通过“软-软”相互作用配位生成配合物I-29, 然后, I-29中的硒和烯烃发生共轭加成生成中间体I-30, 其中硒与铜配位通过形成六元环稳定硫烯酸铜, 最后发生高对映选择性的质子化反应生成手性目标产物51. 作者通过核磁硒谱和X射线晶体衍射分析检测技术, 成功检测到中间体I-28的存在, 进一步佐证了反应的机理.
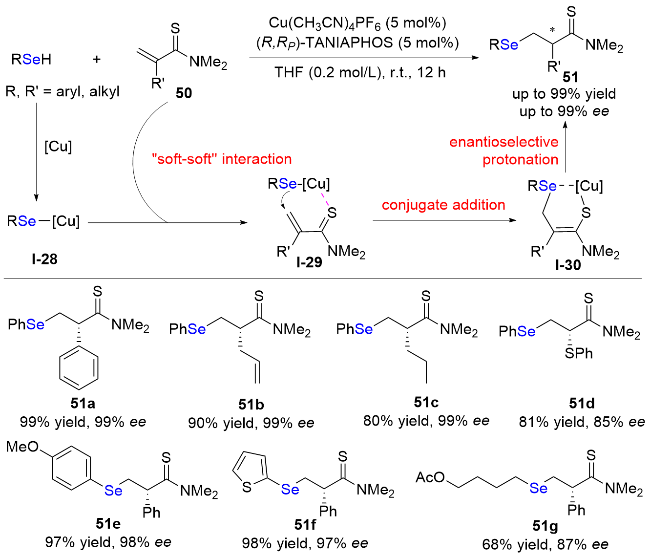
图式22 铜催化硒醇和α-取代的α,β-不饱和硫代酰胺的不对称共轭加成/质子化反应

Scheme 22 Copper-catalyzed asymmetric conjugate addition/protonation with selenols and α-substituted α,β-unsaturated thioamides

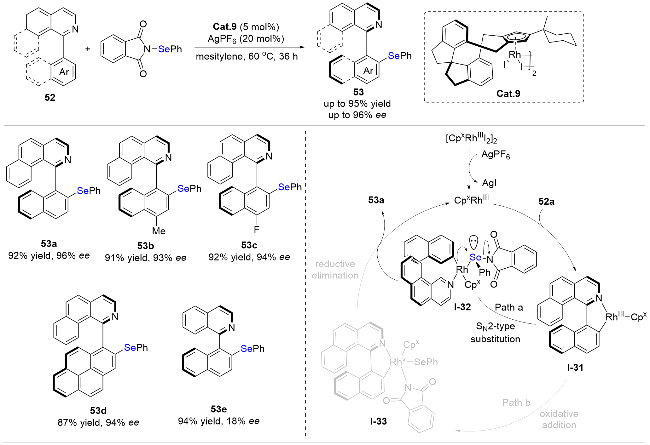
2024年, 游书力课题组[63]报道了铑催化1-芳基异喹啉52的轴手性选择性C—H硒化反应, 以高对映选择性合成一系列轴手性1-芳基异喹啉硒化物53 (Scheme 23). 该反应具有温和的条件和广泛的底物适用范围. 作者通过DFT计算推测碳-硒键的形成经过形式上的SN2亲核取代过程, 排除另一条涉及五价铑中间体I-33的途径. 首先, 1-芳基异喹啉52a与铑催化剂配位, 随后发生对位C—H键对映选择性断裂生成五元环铑中间体I-31. 接着, 通过中间体I-32中C—Rh键电子对对瞬态五配位硒中心进行SN2亲核进攻形成产物中关键的C—Se键, 同时释放出邻苯二甲酰亚胺阴离子.
图式23 铑催化1-芳基异喹啉的轴手性选择性C—H硒化反应

Scheme 23 Rh(III)-catalyzed atroposelective C—H selenylation of 1-aryl isoquinolines

2024年, 李兴伟课题组[64]报道了铑催化1-炔基吲哚54的不对称氢硒化反应, 高效合成一系列具有C-N轴手性的三取代硒醚类化合物55 (Scheme 24). 该催化体系由[Rh(cod)OAc]2与Mg(NTf2)2组成, 其中镁盐不仅能活化铑催化剂, 还能提供反应体系必需的双三氟甲磺酰亚胺阴离子, 显著提升催化反应活性. 该反应具有条件温和、反应活性高、官能团兼容性好的特点, 同时展现出优异的区域选择性、E式立体选择性和对映选择性. 作者通过机理实验研究, 推测反应的机理可能是经过Rh—Se键立体选择性迁移插入到炔烃中, 由于电子效应和位阻效应, 铑催化剂加成到空间位阻更小的苯基端. 最后发生还原消除得到目标产物.
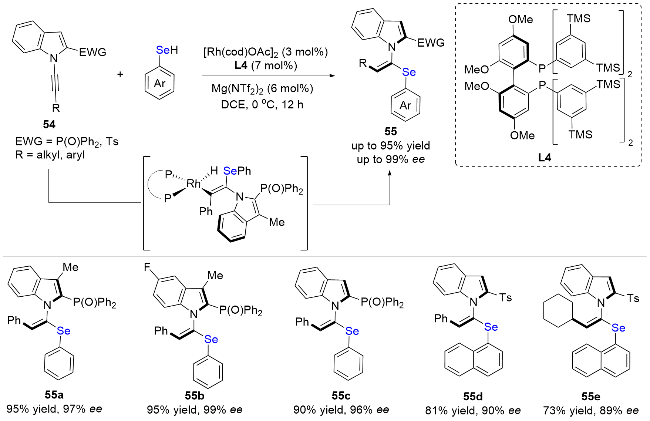
图式24 铑催化1-炔基吲哚的不对称氢硒化反应

Scheme 24 Rhodium-catalyzed asymmetric hydroselenation of 1-alkynylindoles

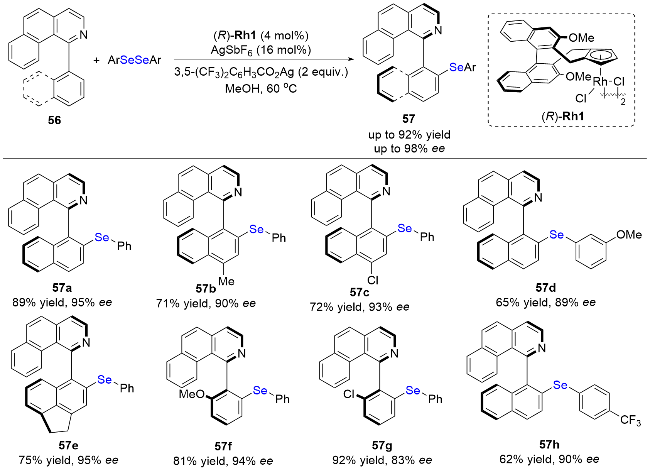
2025年, 李兴伟课题组[65]继续报道了铑催化1-芳基异喹啉56的阻转选择性C—H硒化反应, 以高产率和高对映选择性得到一系列轴手性1-芳基异喹啉硒醚化合物57 (Scheme 25). 该反应具有广泛的底物适用范围、反应条件温和, 以易得的二硒化物作为硒源, 在银盐的存在下, 高效合成轴手性联芳基硒醚化合物, 银盐的作用是再生具有催化活性的手性铑催化剂. 作者推测该反应的机理和游书力课题组[63]的工作类似, 都是经过SN2亲核取代过程, 但是作者并没有排除反应经过五价铑中间体的途径.
图式25 铑催化1-芳基异喹啉的阻转选择性C—H硒化反应

Scheme 25 Rhodium-catalyzed atroposelective C—H selenylation of 1-aryl isoquinoline

2025年, 杨小会课题组[66]报道了铑催化环丙烯58的不对称保环氢硒化反应, 高效合成一系列手性环丙基硒醚化合物59 (Scheme 26). 作者通过动力学同位素效应实验(KIE)和氘代实验, 证实烯烃向铑氢键的迁移插入是反应的决速步骤, 作者通过实验研究和DFT计算, 推测该反应的机理可能是: 首先, 一价铑催化剂I-34和硒酚配位生成中间体I-35, 之后氧化加成到硒氢键中生成铑氢物种I-36, 且通过核磁共振氢谱检测到铑氢物种的存在. 接着, 烯烃58a从空间位阻较小的一侧迁移插入到铑氢键中, 生成中间体I-37, 最后发生还原消除得到目标产物59a, 并释放出铑催化剂, 完成循环催化.
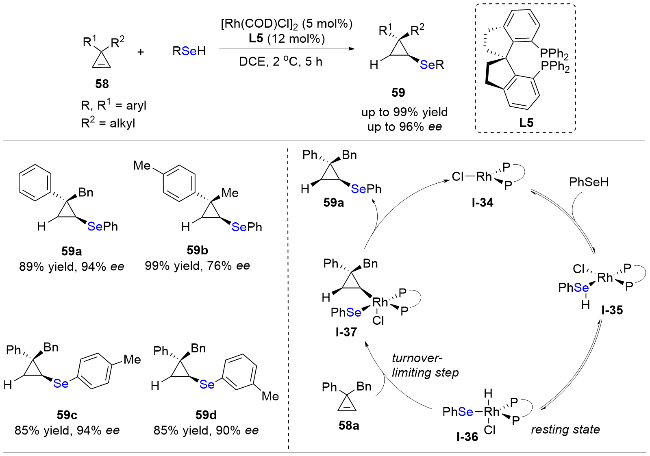
图式26 铑催化环丙烯的不对称保环氢硒化反应

Scheme 26 Rhodium-catalyzed asymmetric ring-retentive hydroselenation of cyclopropenes.

2025年, 刘小华课题组[67]报道了铑/胍协同催化α-重氮酯60的不对称插入反应, 高效合成一系列手性硒基硫氰酸根丙酸酯类化合物61 (Scheme 27). 该反应收率良好且对映选择性优异, 成功构建了多种含有芳硒基和硫氰酸根取代基的手性中心. 作者推测手性胍与苯硒基硫氰酸酯之间形成弱键协同作用, 这种协同作用实现了对反应区域选择性和对映选择性的双重控制. 光谱实验和DFT计算均表明, 手性胍类化合物与苯硒基硫氰酸酯之间存在相互作用. 作者推测反应机理可能是: 首先, 苯硒基硫氰酸酯通过与手性催化剂形成硒键和氢键发生异裂. 随后, 高活性的铑卡宾被硫氰酸根的硫端选择性进攻生成中间体I-38, 其通过与手性催化剂中的酰胺和磺酰胺形成双重氢键稳定. 最后, 经过烯醇化, 中间体I-38通过过渡态I-39进攻另一分子苯硒基硫氰酸酯的苯硒基位点, 生成目标产物, 并释放活性催化物种, 完成循环催化.
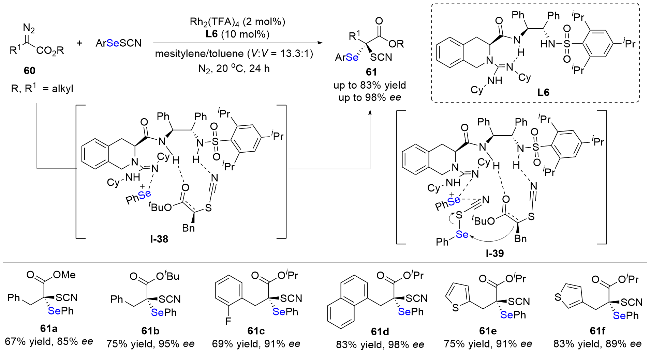
图式27 铑催化α-重氮酯的不对称插入反应

Scheme 27 Rhodium-catalyzed asymmetric insertion reaction of α-diazoesters

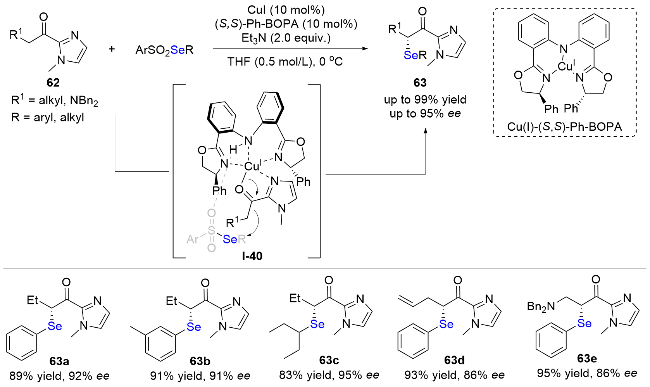
2025年, 殷亮课题组[68]报道了铜催化2-酰基咪唑62的不对称α-硒化反应, 高效合成了一系列手性α-硒代2-酰基咪唑衍生物63 (Scheme 28). 该反应具有反应条件温和、操作简便和底物适用范围广等特点. 作者通过一系列控制实验和X射线光电子能谱推测, 钳形Cu(I)-(S,S)-Ph-BOPA配合物是该反应的活性手性催化剂, 并提出了铜/氢键协同催化的反应机制. 通过过渡态I-40中手性配体的胺氢与硒代磺酸盐形成氢键, 手性铜配合物与2-酰基咪唑结合生成烯醇铜盐, 最后, 烯醇铜盐发生烯醇互变进攻硒代磺酸盐, 生成目标产物.
图式28 铜催化2-酰基咪唑的不对称α-硒化反应

Scheme 28 Copper(I)-catalyzed asymmetric α-selenenylation of 2-acylimidazoles

2.2 其他金属催化合成手性有机硒化合物

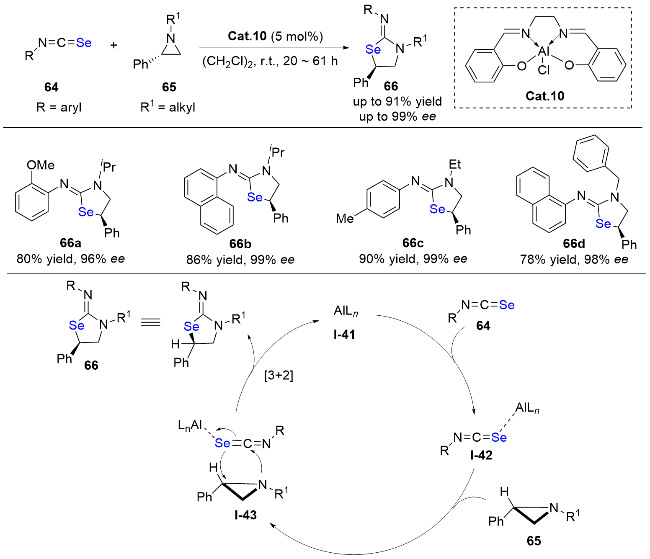
2018年, Punniyamurthy课题组[69]报道了铝催化异硒氰酸酯64与手性氮杂环丙烷65的反应, 高立体选择性地构建C—N/C—Se键, 合成了一系列手性杂环硒化合物66 (Scheme 29). 作者通过实验和DFT计算, 推测反应通过协同的SN2机理进行: 首先, 异硒氰酸酯64和铝催化剂I-41螯合生成铝配合物I-42, 接着, 铝配合物I-42和手性氮杂环丙烷65经过过渡态I-43协同的SN2途径结合得到目标产物.
图式29 立体特异性铝催化异硒氰酸酯和手性氮杂环丙烷的串联C—N/C—Se键形成反应

Scheme 29 Stereospecific Al-catalysed tandem C—N/C—Se bond formation of isoselenocyanates with aziridines

3 光催化

光催化体系作为新兴技术, 通过光能驱动突破传统反应壁垒, 为合成路线创新提供了新思路. 光催化反应以其条件温和、绿色环保和可持续的优点备受关注. 2016年, 付华课题组[70]报道了光催化氨基酸的N-乙酰氧基邻苯二甲酰亚胺衍生物67和二硒醚的脱羧偶联反应, 以高立体选择性得到一系列手性α-硒代氨基酸衍生物68 (Scheme 30). 使用氨基酸的N-乙酰氧基邻苯二甲酰亚胺衍生物作为可见光光氧化还原手性源和自由基前体, 二硒醚作为自由基受体, 在室温条件下以良好产率制备出结构多样的手性α-硒代氨基酸衍生物. 此外, N-保护二肽活性酯与二苯二硒醚通过脱羧偶联反应, 成功得到了相应的硒代二肽. 该方法具有操作简便、反应条件温和、高化学选择性和高对映选择性的特点. 作者推测该反应的机理可能是: 首先, 二价钌催化剂在可见光照射后生成激发态物种, 之后被HE还原成一价钌催化剂, 并生成I-44. 化合物67a与一价钌反应生成自由基阴离子I-45, 同时再生二价钌催化剂. 接着, 自由基阴离子I-45分解脱羧, 放出邻苯二甲酰亚胺阴离子I-46和二氧化碳, 并生成自由基I-47, 最后, 自由基I-47与二硒醚反应生成目标产物. 该方法为合成其他具有生物活性和药理活性的非天然手性α-氨基酸提供了一种新颖且实用的策略.
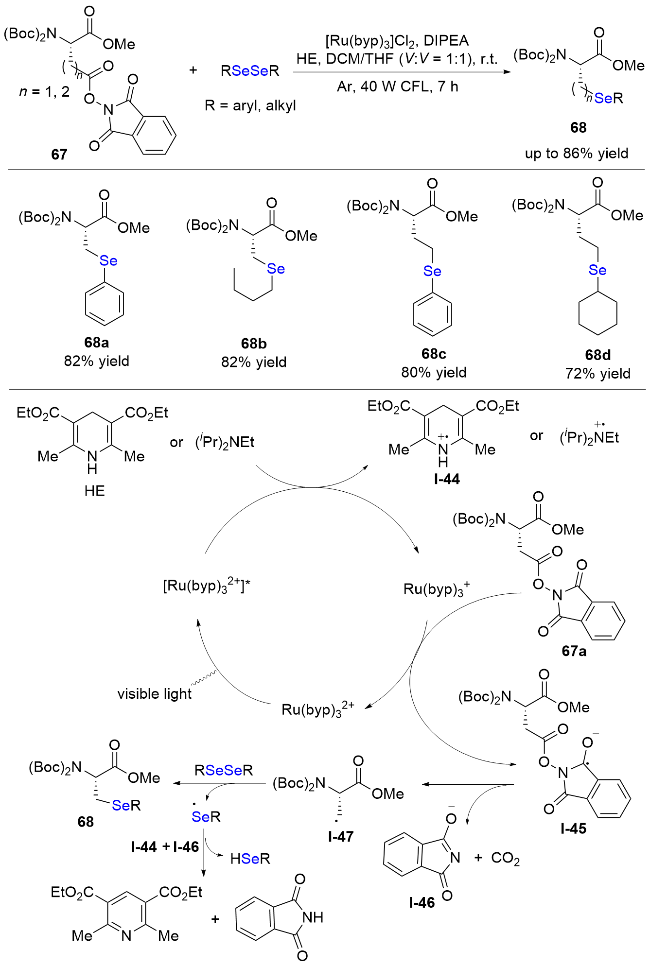
图式30 可见光催化合成手性α-硒代氨基酸衍生物

Scheme 30 Visible-light photoredox synthesis of chiral α-selenoamino acids

4 总结与展望

手性有机硒化合物广泛存在于医药、材料、合成化学等领域, 因此, 发展绿色高效的合成方法来获得各种手性有机硒化合物具有重要的意义. 本文围绕近十年无金属催化、金属催化及光催化三大催化体系, 系统梳理了手性有机硒化合物的合成进展. 无金属催化体系凭借其低毒性、经济绿色及反应条件温和等特点, 成为合成手性有机硒化合物的一个重要研究方向. 在有机小分子催化领域, 金鸡纳生物碱、手性NHC/硫脲、BINAM衍生硫化物等催化剂的开发, 突破了传统反应的瓶颈. 如黄湧课题组[49]设计的双功能NHC/硫脲催化剂, 通过氢键与位阻协同作用, 有效抑制硒醇迈克尔加成的可逆性. 碱促进策略则通过碳酸铯、硼氢化钠等试剂调控反应历程, 为手性硒醚的规模化制备提供可行方案. 金属催化体系中, 过渡金属催化和其他金属催化均取得了显著进展. 过渡金属如铑、钴、铬、铜等通过与手性配体的协同作用, 在催化合成手性有机硒化合物方面表现出优异的性能. 铑催化的杂环烯烃、苯乙烯等的不对称硒氢化反应, 能够在温和条件下以高产率和高对映选择性地得到目标产物, 为构建手性C—Se键提供了有效的方法. 此外, 镍、钴、铜、铬等金属催化的应用进一步丰富了反应类型. 其他金属如铝催化的异硒氰酸酯与手性氮杂环丙烷的反应, 为合成手性杂环硒化合物提供了新的途径. 近年来光催化技术也被应用于手性有机硒化合物的合成, 光催化反应体系因其绿色环保、条件温和等优点, 在合成手性有机硒化合物领域崭露头角. 通过光催化氨基酸衍生物与二硒醚的脱羧偶联反应, 能够以高对映选择性得到手性α-硒代氨基酸衍生物, 为合成具有生物活性的非天然手性氨基酸提供了新颖的方法. 无金属催体系、金属催化体系和光催化体系均展现出独特优势与技术突破, 共同为构建各种功能化的手性有机硒化合物提供了高效绿色的新方法.
尽管在合成手性有机硒化合物方面已经取得很大的进展, 但仍然存在很多问题亟需去解决. 如现有的一些方法反应条件苛刻、原子经济性低以及反应转化率低等. 再比如, 可见光催化和碱促进的方法需要手性原料, 底物受限. 因此, 需要去开发更高效和更具有普适性的催化体系来合成手性有机硒化合物.
光催化作为一种绿色、可持续的催化模式, 在有机合成中已经有很广泛的应用. 但是, 其在催化合成手性有机硒化合物的研究仍然处在初级阶段. 利用光催化合成手性有机硒化合物不仅使反应转化更绿色, 而且有望解决热化学解决不了的问题, 如有更好的底物适用范围等. 因此, 进一步探索利用光催化实现手性有机硒化合物的合成具有重要的意义.
现有研究多集中于简单手性硒化合物的合成, 对复杂天然产物与药物分子中手性硒结构的精准构建研究还不够. 因此, 需要加快开发新型硒试剂, 进一步提升反应的原子经济性与步骤经济性, 开发一锅多组分反应、串联反应等高效合成策略. 手性有机硒化合物的合成研究已进入多体系协同的新阶段, 未来通过催化体系创新, 必将推动该领域向更高效、更绿色、更实用的方向迈进, 为医药、合成化学、材料等领域的创新发展提供有力支撑.
(Cheng, F.)
[1]
Berzelius, J. J. Afh. Fys., Kemi Mineral. 1818, 6, 42.

[2]
Atkins, J. F.; Gesteland, R. F. Nature 2000, 407, 463.

DOI

[3]
Winkel, L. H. E.; Johnson, C. A.; Lenz, M.; Grundl, T.; Leupin, O. X.; Amini, M.; Charlet, L. Environ. Sci. Technol. 2012, 46, 571.

DOI

[4]
Reich, H. J.; Hondal, R. J. ACS Chem. Biol. 2016, 11, 821.

DOI PMID

[5]
Thiry, C.; Ruttens, A.; De Temmerman, L.; Schneider, Y.-J.; Pus- semier, L. Food Chem. 2012, 130, 767.

DOI

[6]
Sonet, J.; Mosca, M.; Bierla, K.; Modzelewska, K.; Flis-Borsuk, A.; Suchocki, P.; Ksiazek, I.; Anuszewska, E.; Bulteau, A.-L.; Szpunar, J.; Lobinski, R.; Chavatte, L. Nutrients 2019, 11, 1524.

DOI

[7]
Deng, H., Liu, H., Yang, Z.; Bao, M.; Lin, X.; Han, J.; Qu, C. Biol. Trace Elem. Res. 2022, 200, 4238.

DOI

[8]
Genchi, G.; Lauria, G.; Catalano, A.; Sinicropi, M. S.; Carocci, A. Int. J. Mol. Sci. 2023, 24, 2633.

DOI

[9]
Corrigan, J. F. J. Am. Chem. Soc. 2007, 129, 5782.

[10]
Paulmier, C. Selenium Reagents and Intermediates in Organic Synthesis, Elsevier, Amsterdam, The Netherlands, 1986, p. 463.

[11]
du Mont, W.-W. Angew. Chem., Int. Ed. 1988, 27, 444.

[12]
Back, G. T. Organoselenium Chemistry: A Practical Approach, OUP Oxford, Oxford, UK, 1999, p. 295.

[13]
Vinogradova, E. V.; Zhang, C.; Spokoyny, A. M.; Pentelute, B. L.; Buchwald, S. L. Nature 2015, 526, 687.

DOI

[14]
Nogueira, C. W.; Zeni, G.; Rocha, J. B. T. Chem. Rev. 2004, 104, 6255.

DOI

[15]
Manna, D.; Roy, G.; Mugesh, G. Acc. Chem. Res. 2013, 46, 2706.

DOI

[16]
Liang, Y.; Zhao, X. ACS Catal. 2019, 9, 6896.

DOI

[17]
Brutchey, R. L. Acc. Chem. Res. 2015, 48, 2918.

DOI

[18]
Patra, A.; Wijsboom, Y. H.; Leitus, G.; Bendikov, M. Chem. Mater. 2011, 23, 896.

DOI

[19]
Guan, B.; Yan, R.; Li, R.; Zhang, X. Int. J. Nanomed. 2018, 13, 7473.

DOI

[20]
Yadav, S.; Ramesh, K.; Reddy, O. S.; Karthika, V.; Kumar, P.; Jo, S. H.; Yoo, S. I.; Park, S. H.; Lim, K. T. Pharmaceutica 2023, 15, 1159.

DOI

[21]
Liu, S.; Wei, W.; Wang, J.; Chen, T. J. Nanobiotechnol. 2023, 21, 96.

DOI

[22]
Ma, Y.; Liu, R.; Gong, X.; Li, Z.; Huang, Q.; Wang, H.; Song, G. J. Agric. Food Chem. 2006, 54, 7724.

DOI

[23]
Laskowska, A.; Pacula-Miszewska, A. J.; Obieziurska-Fabisiak, M.; Jastrzebska, A.; Gach-Janczak, K.; Janecka, A.; Scianowski, J. RSC Adv. 2023, 13, 14698.

DOI PMID

[24]
Xiong, Z.; Lin, H.; Li, H.; Zou, B.; Xie, B.; Yu, Y.; He, L.; Chen, T. Adv. Funct. Mater. 2023, 33, 2212970.

DOI

[25]
Huang, Y.; Fu, Y.; Li, M.; Jiang, D.; Kutyreff, C. J.; Engle, J. W.; Lan, X.; Cai, W.; Chen, T. Angew. Chem., Int. Ed. 2020, 59, 4406.

DOI

[26]
Li, X.; Wang, G.; Zhao, J.; Ding, H.; Cunningham, C.; Chen, F.; Flynn, D. C.; Reed, E.; Li, Q. Q. Cell. Mol. Life Sci. 2005, 62, 894.

DOI PMID

[27]
Marini, F.; Sternativo, S. Synlett 2013, 24, 11.

DOI

[28]
Singh, F. V.; Wirth, T. Catal. Sci. Technol. 2019, 9, 1073.

DOI

[29]
Liao, L.; Zhao, X. Acc. Chem. Res. 2022, 55, 2439.

DOI

[30]
Sun, K.; Wang, X.; Li, C.; Wang, H.; Li, L. Org. Chem. Front. 2020, 7, 3100.

DOI

[31]
Ma, Y.-T.; Liu, M.-C.; Zhou, Y.-B.; Wu, H.-Y. Adv. Synth. Catal. 2021, 363, 5386.

DOI

[32]
Protti, S.; Fagnoni, M. ACS Org. Inorg. Au 2022, 2, 455.

DOI

[33]
Lu, L.; Huang, D.; Wang, Z.; Wang, X.; Wu, X. Adv. Synth. Catal. 2023, 365, 2310.

DOI

[34]
Nakamura, S.; Aoki, T.; Ogura, T.; Wang, L.; Toru, T. J. Org. Chem. 2004, 69, 8916.

PMID

[35]
Tiecco, M.; Testaferri, L.; Santi, C.; Tomassini, C.; Bonini, R.; Marini, F.; Bagnoli, L.; Temperini, A. Org. Lett. 2004, 6, 4751.

DOI

[36]
Brondani, P. B.; Guilmoto, N. M. A. F.; Dudek, H. M.; Fraaije, M. W.; Andrade, L. H. Tetrahedron 2012, 68, 10431.

DOI

[37]
Lai, S.; Liang, X.; Zeng, Q. Chem.-Eur. J. 2024, 30, e202304067.

DOI

[38]
Stadel, J. T.; Back, T. G. Chem.-Eur. J. 2024, 30, e202304074.

DOI

[39]
Jian, Y.; Singh, T.; Andersson, P. G.; Zhou, T. Molecules 2024, 29, 3685.

DOI

[40]
Li, H.-S.; Lu, S.-C. Adv. Synth. Catal. 2025, 367, e202500347.

DOI

[41]
Pluim, H.; Wynberg, H. Tetrahedron Lett. 1979, 20, 1251.

DOI

[42]
Tian, H.; Zhang, H.-M.; Yin, L. Angew. Chem., Int. Ed. 2023, 62, e202301422.

DOI

[43]
Niu, W.; Yeung, Y.-Y. Org. Lett. 2015, 17, 1660.

DOI

[44]
You, Y.; Wu, Z.-J.; Wang, Z.-H.; Xu, X.-Y.; Zhang, X.-M.; Yuan, W.-C. J. Org. Chem. 2015, 80, 8470.

DOI

[45]
See, J. Y.; Yang, H.; Zhao, Y.; Wong, M. W.; Ke, Z.; Yeung, Y.-Y. ACS Catal. 2018, 8, 850.

DOI

[46]
Luo, S.; Zhang, N.; Wang, Z.; Yan, H. Org. Biomol. Chem. 2018, 16, 2893.

DOI

[47]
Zhang, R.; Guo, W.; Duan, M.; Houk, K. N.; Sun, J. Angew. Chem., Int. Ed. 2019, 58, 18055.

DOI

[48]
Chen, Z.; Hu, F.; Huang, S.; Zhao, Z.; Mao, H.; Qin, W. J. Org. Chem. 2019, 84, 8100.

DOI

[49]
Li, E.; Chen, J.; Huang, Y. Angew. Chem., Int. Ed. 2022, 61, e202202040.

DOI

[50]
Cao, R.; Yu, L.; Huo, Y.; Li, Y.; Xue, X.; Chen, Z. Org. Lett. 2022, 24, 4093.

DOI

[51]
Long, H.; Zhao, S.; Jian, C.; Wu, X.; Lu, F.; Liao, M.; Che, F.; Wu, X.; Chi, Y. R. Sci. China Chem. 2024, 67, 2199.

DOI

[52]
Wang, Y.-X.; Wang, J.-R.; Cui, C.; Wang, Z.; Lu, Y.; Yang, X.-H. ACS Catal. 2025, 15, 4051.

DOI

[53]
Cao, R.-F.; Su, R.; Wei, Z.-W.; Li, Z.-L.; Zhu, D.; Huo, Y.-X.; Xue, X.-S.; Chen, Z.-M. Nat. Commun. 2025, 16, 2147.

DOI

[54]
Cao, R.-F.; Wei, Z.-W.; Li, S.-K.; Ding, T.-M.; Ke, H.; Chen, Z.-M. Chem. Commun. 2025, 61, 8532.

DOI

[55]
Li, F.; Wang, D.; Chen, H.; He, Z.; Zhou, L.; Zeng, Q. Chem. Commun. 2020, 56, 13029.

DOI

[56]
Chen, F.; Li, F.; Zeng, Q. Eur. J. Org. Chem. 2021, 2021, 5605.

DOI

[57]
Oroz, P.; Navo, C. D.; Avenoza, A.; Busto, J. H.; Corzana, F.; Jiménez-Osés, G.; Peregrina, J. M. Org. Lett. 2021, 23, 1955.

DOI

[58]
Li, S.; Yang, Q.; Bian, Z.; Wang, J. Org. Lett. 2020, 22, 2781.

DOI

[59]
Wu, D.; Qiu, J.; Li, C.; Yuan, L.; Yin, H.; Chen, F.-X. J. Org. Chem. 2020, 85, 934.

DOI

[60]
Lin, X.; Tan, Z.; Yang, W.; Yang, W.; Liu, X.; Feng, X. CCS Chem. 2021, 3, 1423.

DOI

[61]
Slocumb, H. S.; Nie, S.; Dong, V. M.; Yang, X.-H. J. Am. Chem. Soc. 2022, 144, 18246.

DOI

[62]
Xia, X.; Wang, Z. ACS Catal. 2022, 12, 11152.

DOI

[63]
Zheng, D.; Xie, P.; Zhao, F.; Zheng, C.; Gu, Q.; You, S. ACS Catal. 2024, 14, 6009.

DOI

[64]
Kang, Y.; Wang, F.; Li, X. ACS Catal. 2024, 14, 13055.

DOI

[65]
Wang, Y.; Yu, S.; Li, X. Org. Chem. Front. 2025, 12, 816.

DOI

[66]
Cui, C.; Li, Q.; Wang, Z.; Lu, Y.; Yang, X.-H. ACS Catal. 2025, 15, 8855.

DOI

[67]
He, X.; Fu, Y.; Xi, R.; Zhang, C.; Lan, K.; Su, Z.; Wang, F.; Feng, X.; Liu, X. Angew. Chem., Int. Ed. 2025, 64, e202417636.

DOI

[68]
Tian, H.; Huang, X.; Xiao, J.-Z.; Yin, L. JACS Au 2025, 5, 578.

DOI PMID

[69]
Satheesh, V.; Srivastava, H. K.; Kumar, S. V.; Sengoden, M.; Punniyamurthy, T. Adv. Synth. Catal. 2019, 361, 55.

DOI

[70]
Jiang, M.; Yang, H.; Fu, H. Org. Lett. 2016, 18, 1968.

DOI PMID

Outlines

/