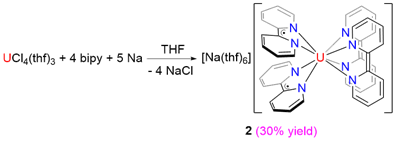REVIEWS

Advances in Organouranium Complexes Containing Redox-Active Non-Innocent Ligands

  • Xiaoying Cao ,
  • Yi Heng ,
  • Dongwei Wang ,
  • Pikun Yang ,
  • Guohua Hou ,
  • Guofu Zi , *
Expand
  • College of Chemistry, Beijing Normal University, Beijing 100875
* E-mail:

Received date: 2025-10-16

  Revised date: 2025-11-17

  Online published: 2025-12-30

Supported by

National Natural Science Foundation of China(22571018)

National Natural Science Foundation of China(22271017)

National Natural Science Foundation of China(22571021)

Abstract

Over the past two decades, the low-valent organoactinide complexes containing redox-active non-innocent ligands have become one of the most promising research frontiers in organometallic chemistry due to their fundamental importance and their extensive applications in organic synthesis, chemical engineering and catalytic processes. Among these, low-valent organouranium complexes have received widespread attention because of their unique structural properties and their potential applications in group transfer and catalysis. Currently, low-valent organouranium complexes containing redox-active non- innocent ligands, in particularly those derived from 2,2'-bipyridine, 1,4-diazabutadienes, pyridine diimines and arenes have been regarded as one of the most remarkable research hotspots in organometallic chemistry. This review summarizes the advances in the preparation of such complexes and their reactivity in small molecule activation.

Cite this article

Xiaoying Cao , Yi Heng , Dongwei Wang , Pikun Yang , Guohua Hou , Guofu Zi . Advances in Organouranium Complexes Containing Redox-Active Non-Innocent Ligands[J]. Chinese Journal of Organic Chemistry, 2026 , 46(5) : 1939 -1961 . DOI: 10.6023/cjoc202510012

近年来, 低价锕系金属有机化合物由于在小分子活化方面具有丰富的反应性, 从而引起了人们的广泛关 注[1]. 然而, 由于Th3+/Th2+ (Eº=-4.9 V)和U3+/U2+ (Eº=-4.7 V)的电势较低[2], 二价锕系金属有机化合物An(II)难以制备. 到目前为止, 仅有几例二价钍Th(II)金属有机化合物和二价铀U(II)金属有机化合物的结构报道[3-4]. 为了克服制备低价锕系金属有机化合物的困难, 近年来, 国内外一些课题组将氧化还原活性配体(Redox-Active Non-Innocent Ligand), 如2,2'-联吡啶[5]、1,4-二氮杂丁二烯衍生物[6]、吡啶双亚胺化合物[7]和芳 烃[8]等引入锕系金属有机化学, 合成了一系列“低价”锕系金属有机化合物合成子An(II) (Gambarotta等[8b]将此概念用于描述氧化还原活性配体衍生的锕系金属有机化合物). 在这些“低价”锕系金属有机化合物中, 配体可以储存或释放出电子, 因此铀的价态有多种可能性[5-39]. 例如, 在二茂铀联吡啶配合物(Cp*)2U(bipy) (Cp*=C5Me5, 五甲基环戊二烯基)中[16], 2,2'-联吡啶为中性时, 铀为+2价; 2,2'-联吡啶为自由基阴离子时, 铀为+3价; 2,2'-联吡啶为负二价阴离子时, 铀为+4价. 此外, 这些“低价”锕系金属有机化合物在发生反应时, 配体或金属离子可以将电子提供给待活化的小分子[5-39], 从而实现对低价锕系金属有机化合物的研究. 例如, 在联吡啶有机铀配合物中, 联吡啶通常以自由基阴离子[bipy]∙-的形式与U3+离子配位[10-25], 当它发生双电子转移反应时, 所需电子由U3+离子和联吡啶自由基阴离子[bipy]共同提供; 而发生单电子转移反应时, 所需电子可来源于U3+离子或联吡啶自由基阴离子 [bipy]. 因此, 研究氧化还原活性配体衍生的“低价”锕系金属有机化合物的合成、性质和反应性, 开拓其在有机反应中的应用具有重要的学术意义和潜在的应用价值. 最近, 黄闻亮课题组[1z]已对f区金属-芳烃配合物的研究进展做了详细总结, 本文主要对近20年来氧化还原活性配体2,2'-联吡啶[5]、1,4-二氮杂丁二烯[6]、吡啶双亚胺[7]和芳烃[8]衍生的具有代表性的有机铀配合物的合成及反应性进行概括, 而对其他尚处于初始研究阶段的氧化还原活性配体衍生的“低价”锕系金属有机化合物暂不涉及.

1 联吡啶衍生的有机铀化合物的合成及反应性

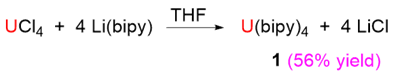
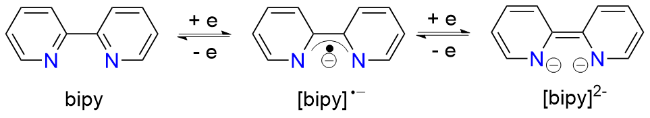
2,2'-联吡啶(bipy)可以中性分子(bipy)、自由基阴离子[bipy]和负二价阴离子[bipy]2-三种氧化态与金属离子配位(Scheme 1)[5], 因而可以通过引入2,2'-联吡啶配体, 合成出联吡啶衍生的“低价”有机铀化合物, 从而实现对低价有机铀化合物的研究[5]. 1963年, Oberender和Herzog[10a]用UCl4和Li(bipy)在四氢呋喃(THF)溶液中反应, 得到了首例有机铀联吡啶化合物U(bipy)4 (1) (Eq. 1). 但由于2,2'-联吡啶可以三种氧化态(bipy、[bipy]、[bipy]2-)与金属离子配位, 且受到当时实验条件和测试手段的限制, 给中心金属的价态归属带来了难度, 致使作者错误地认为, 在化合物1中bipy为中性配体, 即化合物1为零价铀配合物. 直到1975年, Brandi等[10b]才通过晶体结构表征确定了化合物1的分子结构. 2016年, Fortier等[10c]通过理论计算对化合物U(bipy)4 (1)的结构和磁性进行了研究, 认为其电子结构为[UIV(bipy)4], 即化合物1是四价铀U(IV)化合物. 另外, 他们用UCl4- (thf)3与4 equiv.的2,2'-联吡啶和5 equiv.的金属钠, 在THF溶液中反应, 获得了[Na(thf)6][U(bipy)4] (2) (Eq. 2), 并进一步通过晶体结构表征、磁性测试和理论计算, 发现化合物2的电子结构为[UV(bipy2-)2(bipy)2].
图式1 中性2,2'-联吡啶(bipy)及其自由基阴离子[bipy]∙-和负二价阴离子[bipy]2-

Scheme 1 Neutral 2,2'-bipyridyl (bipy) and its radical monoanion [bipy]∙- and dianion [bipy]2-

1993年, Smith等[11]用化合物(Cot)(Cp*)U(thf) (3; Cp*=C5Me5, 五甲基环戊二烯基; Cot=C8H82-, 环辛四烯负二价阴离子)在甲苯溶液中与4,4'-二甲基-2,2'-联吡啶(Me2bipy)反应, 由于THF的配位能力较弱, Me2bipy可取代THF, 从而获得了配位数为10的三价铀U(III)联吡啶加合物(Cot)(Cp*)U(Me2bipy) (4) (Eq. 3).
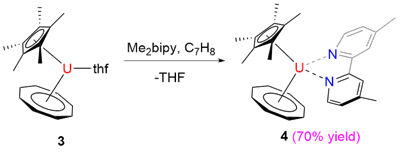
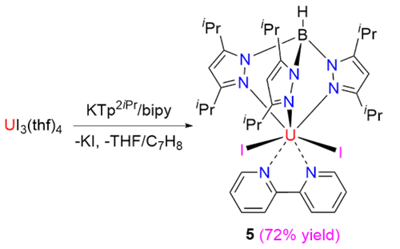
2004年, Santos等[12]在甲苯溶液中, 用UI3(thf)4与1 equiv.的2,2'-联吡啶和1 equiv.的KTp2iPr钾盐[Tp2iPr=(三(3,5-二异丙基吡唑基))硼氢]反应, 得到配位数为7的三价铀U(III)联吡啶加合物UI2Tp2iPr2(bipy) (5) (Eq. 4).
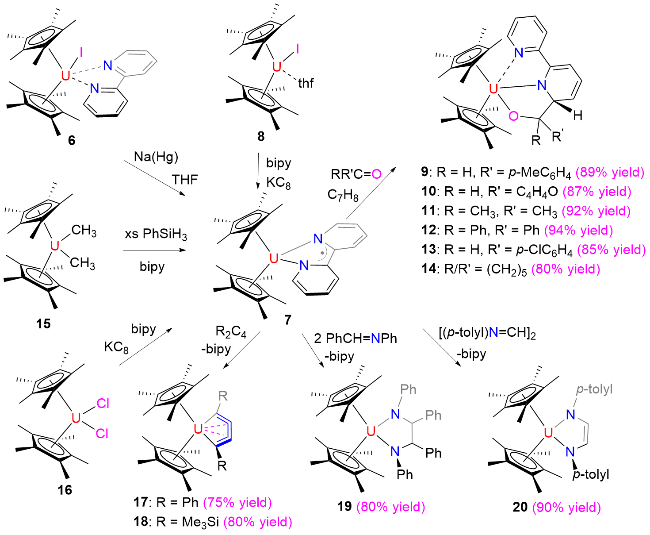
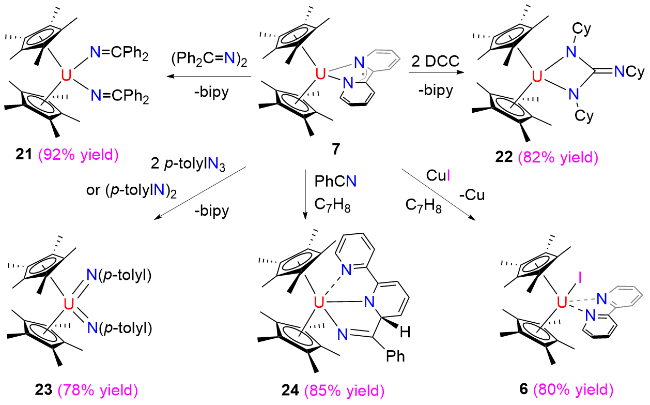
2005年, Ephritikhine等[13]以THF作溶剂, 用Na(Hg)将化合物(Cp*)2UI(bipy) (6)还原, 获得了绿色的三价铀U(III)联吡啶化合物(Cp*)2U(bipy) (7) (Scheme 2), 产率80%. 2012年, Bart等[14]以(Cp*)2U(I)(thf) (8)和bipy为原料, KC8为还原剂, 也获得了化合物(Cp*)2U- (bipy) (7), 产率89%. 此外, 他们发现化合物(Cp*)2U- (bipy) (7)可与醛酮发生偶联反应, 得到C—C键偶联产物Cp*2U[(bipy)(RR'CO)] (9~12) (Scheme 2). 2015年, Kiplinger等[15]以甲苯作溶剂, 在化合物(Cp*)2U(Me)2 (15)中加入等物质的量的bipy和5 equiv.的PhSiH3, 也得到了三价铀U(III)联吡啶化合物(Cp*)2U(bipy) (7) (Scheme 2), 产率69%, 反应过程中, 经历了氢化物中间体[(Cp*)2U(H)(μ-H)]2. 2017年, 我们课题组[16]以二氯化物(Cp*)2U(Cl)2 (16)和bipy为原料, 在KC8作还原剂的条件下进行反应, 也获得了化合物(Cp*)2U(bipy) (7) (Scheme 2), 产率高达90%. 此外, 还对化合物(Cp*)2U- (bipy) (7)的反应性进行了系统地探究. 发现(Cp*)2U- (bipy) (7)不与PhC≡CPh发生反应, 但可以作为低价(Cp*)2U(Ⅱ)合成子与共轭炔[RC≡CC≡CR (R=Ph, Me3Si)]、PhCH=NPh、[(p-tolyl)N=CH]2、(Ph2C=N)2、DCC (N,N-二环己基碳二亚胺)、p-tolylN3等反应, 得到化合物(Cp*)2U[η4-C4R2] (R=Ph (17); Me3Si (18))、(Cp*)2U[η2-N(Ph)CH(Ph)CH(Ph)N(Ph)] (19)、(Cp*)2U[η2- N(p-tolyl)CH=CHN(p-tolyl)] (20)、(Cp*)2U(N=CPh2)2 (21)、(Cp*)2U[η2-N(C6H11)C(=NC6H11)N(C6H11)] (22)、(Cp*)2U[=N(p-tolyl)]2 (23) (Schemes 2, 3)[16]; 另外, 化合物(Cp*)2U(bipy) (7)还可与p-ClC6H4CHO、(CH2)5CO、PhCN反应, 生成C—C键偶联产物(Cp*)2U[(bipy)(p- Cl C6H4CHO)] (13)、(Cp*)2U{(bipy)[(CH2)5CO]} (14)和(Cp*)2U[(bipy)(PhCN)] (24) (Schemes 2, 3)[16]; 此外, 化合物(Cp*)2U(bipy) (7)还可与CuI发生单电子转移反应生成三价铀U(III)碘化物(Cp*)2U(bipy)(I) (6) (Scheme 3), 其中2,2'-联吡啶以中性配体bipy的形式配位[16]. 由此可以看出, 在二茂铀联吡啶化合物(Cp*)2U(bipy) (7)中, 联吡啶以自由基阴离子[bipy]∙-的形式与U3+离子配位, 当它发生双电子转移反应时, 所需电子由U3+离子和联吡啶自由基阴离子[bipy]共同提供, 而发生单电子转移反应时, 所需电子可来源于U3+离子或联吡啶自由基阴离子[bipy].
图式2 化合物7的合成和反应性

Scheme 2 Synthesis and reactivity of compound 7

图式3 化合物7的反应性

Scheme 3 Reactivity of compound 7

2009年, Boncella等[17a]用U(NtBu)2(I)2(thf)2 (25)与1 equiv.的tBu2bipy (tBu2bipy=4,4'-二叔丁基-2,2'-联吡啶)反应, 获得了浅红色六价铀U(VI)联吡啶化合物U(N- tBu)2(I)2(tBu2bipy) (26) (Scheme 4). 但化合物26与NaC5Me5反应并未生成六价铀U(VI)化合物Cp*2U- (NtBu)2, 而是生成了二聚体, 即双核五价铀U(V)化合物{U(NtBu)2(I)(tBu2bipy)}2 (27) (Scheme 4). 化合物27可作为双电子还原剂与AgX (X=Cl, Br)或者I2反应, 生成六价铀U(VI)二卤化物U(NtBu)2(tBu2bipy)(I)(X) [X=Cl (28), Br (29), I (26)] (Scheme 4); 与Ph2E2 (E=S, Se, Te)反应, 生成六价铀U(VI)化合物U(NtBu)2(tBu2bipy)- (I)(PhE) [E=S (30), Se (31), Te (32)]; 与4-甲基氮氧吗菲林、S8、Se反应, 生成双核六价铀U(VI)化合物[U(NtBu)2(tBu2bipy)(I)]2(μ-E) [E=O (33), S (34), Se (35)] (Scheme 4)[17a-17b]. 此外, 化合物27还可与UI3(thf)4反应, 生成四价铀U(IV)联吡啶化合物U(NtBu)(I)2(tBu2- bipy)(thf)2 (36) (Scheme 4)[17c].
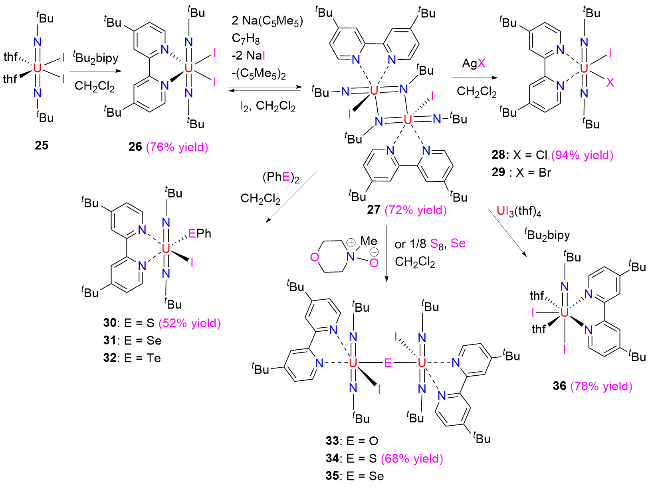
图式4 化合物27的合成和反应性

Scheme 4 Synthesis and reactivity of compound 27

2010年, Evans等[18]用四价铀U(IV)化合物[(Cot)- (Cp*)U]2(μ-C8H8) (37)与2 equiv. 4,4'-二甲基-2,2'-联吡啶反应, 得到四价铀U(IV)联吡啶化合物(Cot)(Cp*)U- (Me2bipy) (38) (Scheme 5). 此外, 他们将化合物37与2 equiv. 2,2'-联吡啶(bipy)反应, 得到了四价铀U(IV)联吡啶化合物(Cot)(Cp*)U(bipy) (39) (Scheme 5). 这与Smith课题组[11]报道的三价铀U(III)化合物(Cot)(Cp*)U- (Me2bipy) (4)中的联吡啶配体不同, 在化合物3839中, 联吡啶配体以自由基阴离子[bipy]形式存在. 此外, 理论计算发现, 在化合物3839中铀的5f轨道上的电荷总自旋密度为2.26, 表明在这两个化合物中, 铀上都有两个未配对的5f电子; 而联吡啶配体上的电荷自旋密度为0.72, 与自由基阴离子相吻合. 另外, 在1H NMR的反应测试中, 发现了环辛四烯C8H8的核磁共振吸收峰, 表明[C8H8]2-将电子转移到了配体Me2bipy或bipy上. 但在没有金属的存在下, [C8H8]2-/C8H8、[Me2- bipy]2-/Me2bipy和[bipy]2-/bipy的氧化还原电势分别为-1.86、-2.15和-2.10 V, 理论上该氧化还原反应不能发生. 因此, 可以推断三价铀U(III)化合物(Cot)(Cp*)- U(Me2bipy) (4)可能为该反应的中间体, 金属铀的参与使电子的转移成为可能.
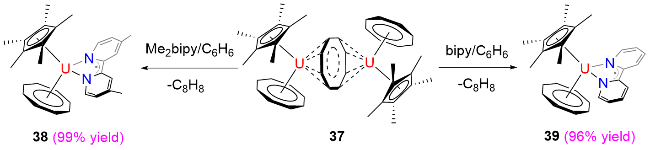
图式5 化合物38和39的合成

Scheme 5 Synthesis of compounds 38 and 39

2010年, Bart等[19a]用三价铀U(III)二碘化物Tp*UI2(thf)2 [Tp*=(三(3,5-二甲基吡唑基))硼氢] (40)与1 equiv.的2,2'-联吡啶反应, 得到三价铀U(III)联吡啶加合物Tp*UI2(bipy) (41). 随后, 他们用KC8与化合物41反应, 得到自由基阴离子[bipy]配位的三价铀U(III)联吡啶化合物Tp*2U(bipy) (42) (Scheme 6), 产率38%. 另外, 化合物42也可由化合物Tp*2UI (43)与2,2'-联吡啶(bipy)在KC8存在下反应获得, 产率87%. 此外, 化合物42可与吡啶N-氧化物(pyO)发生反应, 生成端基铀U(IV)氧化物Tp*2U(O) (44) (Scheme 6)[19b].
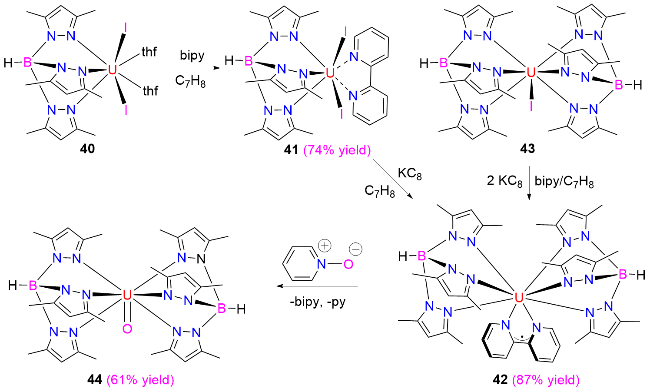
图式6 化合物42的合成和反应性

Scheme 6 Synthesis and reactivity of compound 42

2017年, Meyer等[20]用三价铀U(III)化合物[((Ad,tBuArO)3tacn)U] (45)与2,2'-联吡啶反应, 生成了铀联吡啶化合物((Ad,tBuArO)3tacn)U(bipy) (46) (Scheme 7). 在穴醚2.2.2-cryptand存在下, 用KC8还原化合物46得到铀联吡啶化合物[K(2.2.2-crypt)][((Ad,tBuArO)3-tacn)U- (bipy)] (47) (Scheme 7). 研究发现, bipy配体在化合物46中以自由基阴离子[bipy]∙-的形式存在, 而在化合物47 中却以负二价阴离子[bipy]2-的形式存在, 且化合物4647中铀离子均为四价. 化合物47是为数不多的[bipy]2-与U4+配位的例子.
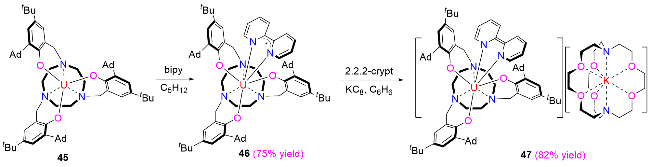
图式7 化合物46和47的合成

Scheme 7 Synthesis of compounds 46 and 47

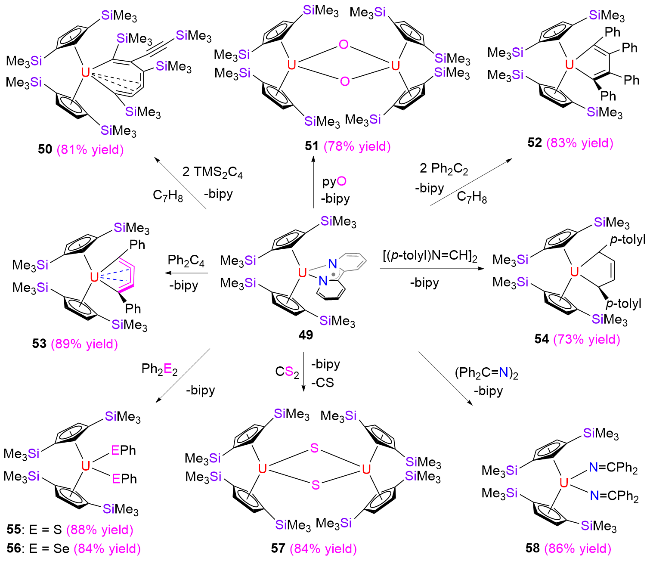
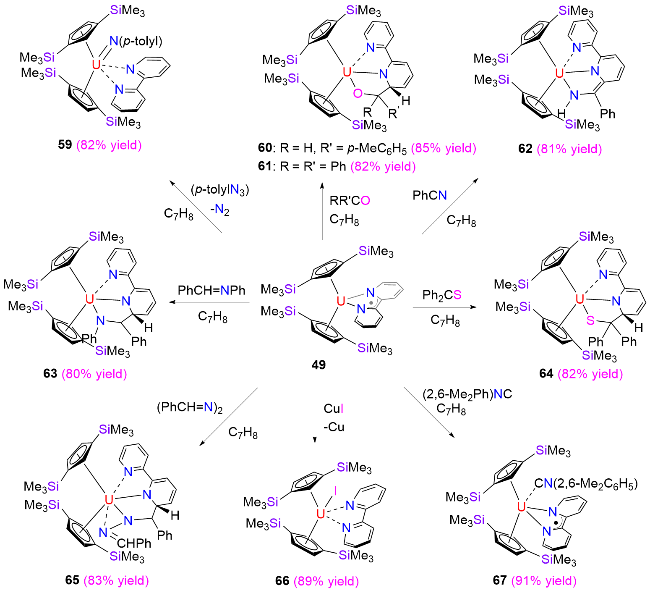
2022年, 我们课题组[21]用二茂铀二氯化物(Cp2tms)2U(Cl)2 [48, Cp2tms=η5-1,3-(Me3Si)2C5H3]与bipy在KC8存在下发生反应, 合成了三价铀U(III)联吡啶化合物(Cp2tms)2U(bipy) (49) (Eq. 5). 与化合物(Cp*)2U(bipy) (7)的反应性类似(Schemes 2, 3)[16], 化合物49也可作为低价(Cp2tms)2U(Ⅱ)合成子与炔烃、有机硫族衍生物Ph2E2 (E=S, Se)以及含有杂原子的不饱和化合物发生双电子转移反应, 生成化合物50~59 (Scheme 8). 此外, 化合物49还可与腈类、亚胺及醛酮类化合物发生插入反应, 生成C—C键偶联产物60~65 (Scheme 8b). 但与化合物(Cp*)2U(bipy) (7)的反应性不同, 化合物(Cp*)2U(bipy) (7)不与PhC≡CPh发生反应[16], 而化合物49却可与PhC≡CPh发生反应, 生成化合物(Cp2tms)2U(η2-C4Ph4) (52) (Scheme 8a). 另外, 化合物(Cp*)2U(bipy) (7)只与1 equiv.的Me3SiC≡CC≡CSiMe3反应, 生成铀杂环戊三烯化合物(Cp*)2U[η4-C4(SiMe3)2] (18) (Scheme 2)[16], 而化合物49可与2 equiv. Me3SiC≡CC≡CSiMe3反应, 生成铀杂七元环化合物50 (Scheme 8a), 这是由于配体的空间位阻造成的. 此外, 与p-tolylN3反应时, 化合物(Cp*)2U(bipy) (7)生成了六价铀U(VI)双亚胺化合物(Cp*)2U[=N(p-tolyl)]2 (23) (Scheme 3)[16], 而化合物(Cp2tms)2U(bipy) (49)却得到联吡啶配位的四价铀U(IV)亚胺化合物59 (Scheme 8b), 这是由于Cp*具有较大的空间位阻, 有利于bipy的离去. 另外, 与PhCH=NPh反应时, 化合物(Cp*)2U(bipy) (7)发生了配体的交换反应, 生成五元环化合物(Cp*)2U[η2- N(Ph)CH(Ph)CH(Ph)N(Ph)] (19) (Scheme 2)[16], 而化合物(Cp2tms)2U(bipy) (49)却发生了插入反应, 生成化合物 (Cp2tms)2U[(bipy)(PhCHNPh)] (63) (Scheme 8b). 总的来说, 这些反应性的差异是由环戊二烯配体衍生物的空间效应和电子效应造成的. 此外, 化合物(Cp2tms)2U(bipy) (49)还可与CuI发生单电子转移反应, 生成三价铀U(III)化合物(Cp2tms)2U(I)(bipy) (66), 但它与异腈反应时, 却生成了加合物67 (Scheme 8b).
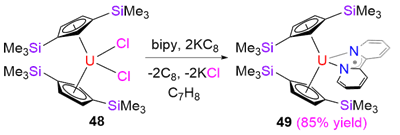
图式8a 化合物49的反应性

Scheme 8a Reactivity of compound 49

图式8b 化合物49的反应性

Scheme 8b Reactivity of compound 49

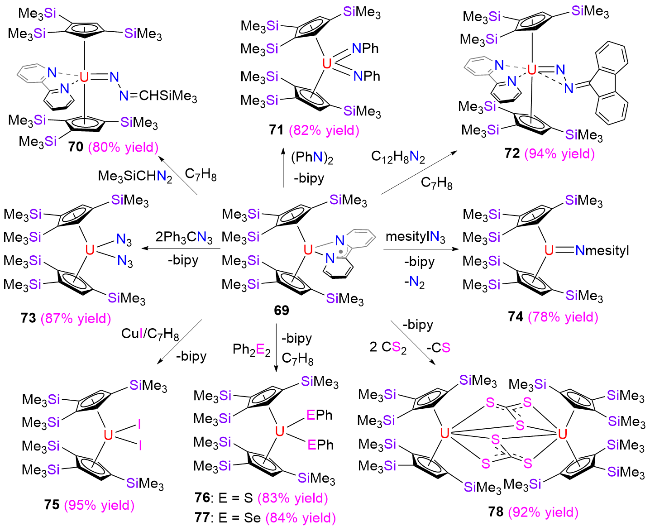
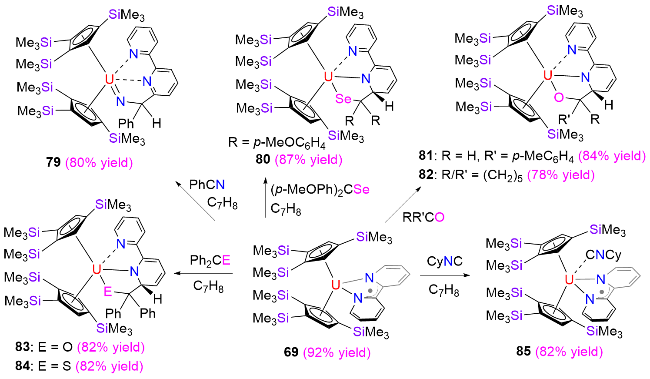
随后, 我们课题组[22]用与化合物(Cp2tms)2U(bipy) (49)[21]类似的合成方法制得了位阻更大的二茂铀联吡啶化合物(Cp3tms)2U(bipy) (69; Cp3tms=η5-1,2,4-(Me3Si)3- C5H2) (Eq. 6). 与化合物49的反应性类似, 化合物(Cp3tms)2U(bipy) (69)也可作为低价(Cp3tms)2U(Ⅱ)合成子, 与CuI以及含有杂原子的不饱和化合物发生双电子转移反应, 生成化合物70~78 (Scheme 9a); 还可与腈类、亚胺、醛酮类化合物发生插入反应, 生成C—C键偶联产物79~84 (Scheme 9b); 但与异腈反应时, 却只得到了加合物85 (Scheme 9b). 与化合物(Cp2tms)2U(bipy) (49)[21]不同的是, 化合物69与CuI发生反应时, 没有得到单电子转移产物(Cp3tms)2U(I)(bipy), 而是生成了四价铀U(IV)二碘化合物(Cp3tms)2UI2 (75) (Scheme 9a). 另外, 化合物(Cp3tms)2U(bipy) (69)不与炔烃发生反应, 而化合物(Cp2tms)2U(bipy) (49)却可以与炔烃发生配体的交换反应(Scheme 8a)[21]. 此外, 化合物(Cp2tms)2U(bipy) (49)与PhCN反应时, 得到二胺基化合物(Cp2tms)2U[(N2C10H7- C(Ph)NH)] (62) (Scheme 8b)[21], 而化合物69与PhCN反应时, 却得到了亚胺化合物(Cp3tms)2U[=NCHPh- (C10H7N2)] (79) (Scheme 9b)[22].
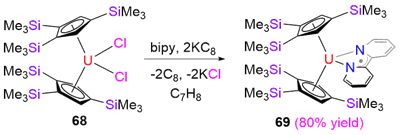
图式9a 化合物69的反应性

Scheme 9a Reactivity of compound 69

图式9b 化合物69的反应性

Scheme 9b Reactivity of compound 69

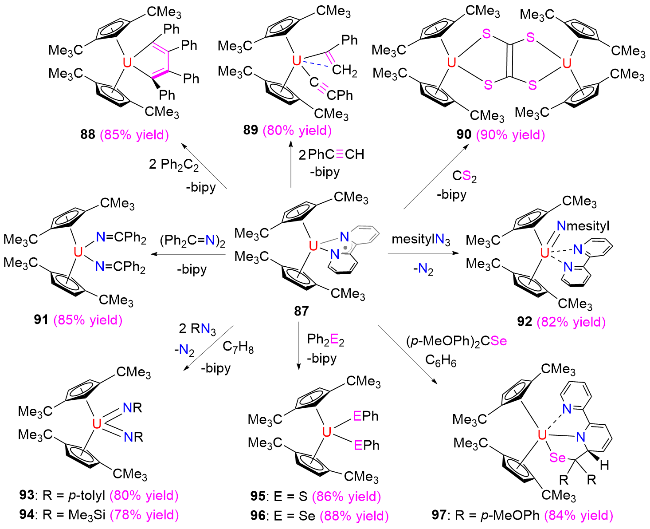
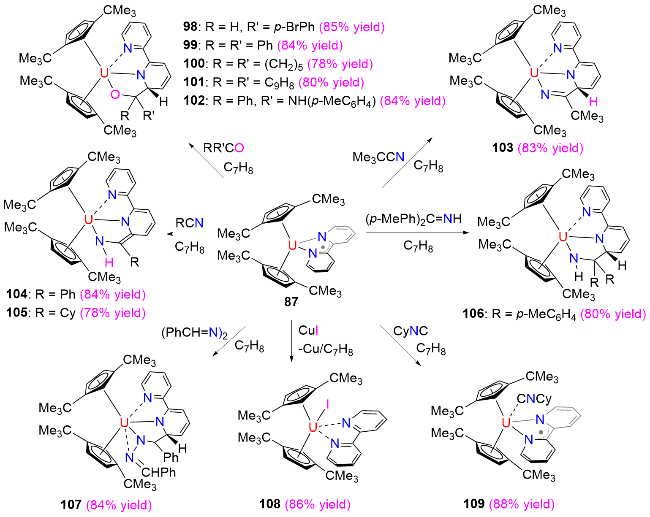
为进一步探索环戊二烯配体的空间效应和电子效应对反应性的影响, 2023年, 我们课题组[23]用二氯化物(Cp2tBu)2UCl2 (86)与bipy反应, 以KC8作还原剂, 得到二茂铀U(III)联吡啶化合物(Cp2tBu)2U(bipy) (87, Cp2tBu=η5-1,3-(Me3C)2C5H3) (Eq. 7). 同样, 化合物(Cp2tBu)2U- (bipy) (87)也可以作为低价(Cp2tBu)2U(Ⅱ)合成子与炔烃、吖嗪、有机叠氮化合物、CS2和有机硫族衍生物Ph2E2 (E=S, Se)等发生双电子转移反应, 生成化合物88~96 (Scheme 10a). 此外, 化合物87也可与腈类、亚胺及醛酮类化合物发生插入反应, 得到C—C键偶联产物97~107 (Scheme 10); 还可与CuI通过单电子转移反应, 生成三价铀U(III)化合物(Cp2tBu)2U(I)(bipy) (108) (Scheme 10b); 但与异腈反应时, 却得到了加合物109 (Scheme 10b). 另外, 研究发现, 环戊二烯配体的空间效应和电子效应对反应性有重要的影响. 例如, 三价铀U(III)联吡啶化合物(Cp2tBu)2U(bipy) (87)与PhC≡CPh发生配体交换反应, 生成化合物(Cp2tBu)2U(η2- C4Ph4) (88)[23], 但化合物(Cp*)2U(bipy) (7)却不与PhC≡CPh发生反应[16]. 另外, 化合物(Cp2tBu)2U(bipy) (87)与p-tolylN3反应时, 生成了六价铀U(VI)双亚胺化合物(Cp2tBu)2U[=N(p- tolyl)]2 (93) (Scheme 10a)[23], 而化合物(Cp2tms)2U(bipy) (49)[21]却生成了联吡啶铀亚胺加合物(Cp2tms)2U(=N-p-tolyl)(bipy) (65) (Scheme 8b). 此外, 化合物(Cp2tms)2U- (bipy) (49)[21]与CS2反应时, 得到了硫化物二聚体[(Cp2tms)2U]2(μ-S)2 (57) (Scheme 8a), 而化合物(Cp2tBu)2- U(bipy) (87)与CS2反应, 却生成了四硫代乙烯衍生物[(Cp2tBu)2U]2(μ-C2S4) (90) (Scheme 10a)[23].
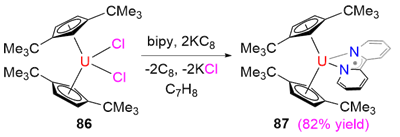
图式10a 化合物87的反应性

Scheme 10a Reactivity of compound 87

图式10b 化合物87的反应性

Scheme 10b Reactivity of compound 87

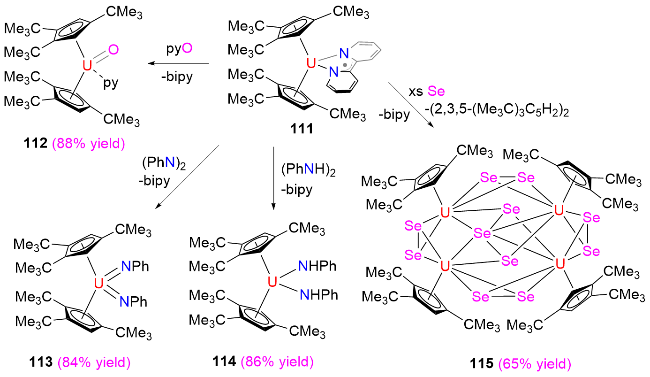
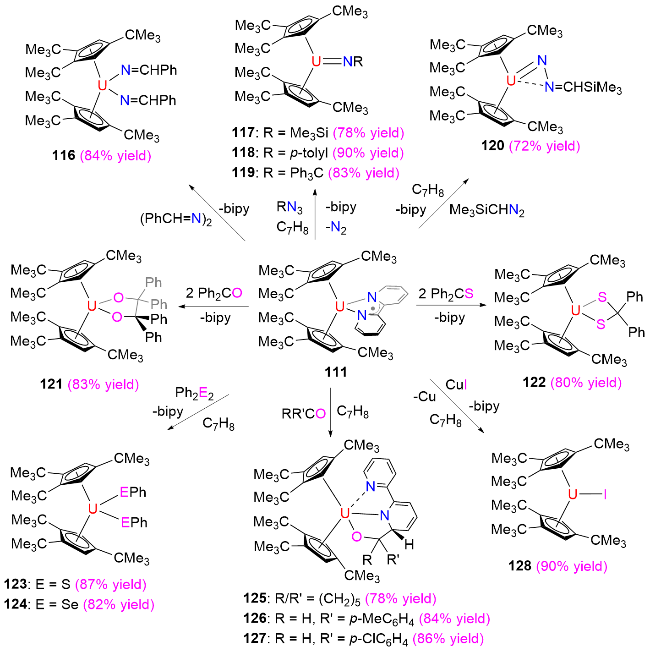
随后, 我们课题组[24b]用二氯化物(Cp3tBu)2UCl2 [110, Cp3tBu=η5-1,2,4-(Me3C)3C5H2]与bipy反应, 以KC8作还原剂, 得到三价铀U(III)联吡啶化合物(Cp3tBu)2U- (bipy) (111) (Scheme 11). 另外, 化合物(Cp3tBu)2U(bipy) (111)也可通过二氯化物(Cp3tBu)2UCl2 (110)与2,2'-联吡啶(bipy)作为反应物, 以萘钠作还原剂来制备(Scheme 11)[24a]. 化合物(Cp3tBu)2U(bipy) (111)也可作为(Cp3tBu)2- U(Ⅱ)合成子与吡啶N-氧化物、偶氮苯、有机肼(PhNH)2、单质Se、吖嗪、有机叠氮化合物、Me3SiCHN2、Ph2CO、Ph2CS和有机硫族衍生物Ph2E2 (E=S, Se)等发生双电子转移反应, 生成化合物112~124 (Scheme 12). 化合物111还可与醛酮类化合物发生插入反应, 得到C—C键偶联产物125~127 (Scheme 12b). 但它与CuI反应时, 通过单电子转移反应, 生成了三价铀U(III)碘化物(Cp3tBu)2U(I) (128) (Scheme 12b). 研究发现, 环戊二烯配体的空间效应和电子效应对反应性有重要的影响. 例如, 化合物(Cp3tBu)2U(bipy) (111)与CuI反应时, 生成了三价铀U(III)一碘化物(Cp3tBu)2U(I) (128) (Scheme 12b), 而化合物(Cp3tms)2U(bipy) (69)却生成了四价铀U(IV)二碘化合物(Cp3tms)2UI2 (75) (Scheme 9a)[22]. 化合物(Cp3tBu)2U(bipy) (111)与Ph3CN3反应时, 生成了铀亚胺化合物(Cp3tBu)2U=NCPh3 (119) (Scheme 12b), 而化合物(Cp3tms)2U(bipy) (69)却生成了叠氮化物(Cp3tms)2U(N3)2 (73) (Scheme 9a)[22]. 化合物(Cp3tBu)2U(bipy) (111)与Me3SiCHN2反应时, 生成了铀亚胺化合物(Cp3tBu)2U(=NN=CHSiMe3) (120) (Scheme 12b), 而化合物(Cp3tms)2- U(bipy) (69)却生成了铀亚胺联吡啶加合物(Cp3tms)2U(=NN=CHSiMe3)(bipy) (70) (Scheme 9a)[22]. 另外, 化合物(Cp3tBu)2U(bipy) (111)可与Ph2CO、Ph2CS发生配体的交换反应, 分别生成频哪醇盐(Cp3tBu)2U(OCPh2)2 (121)和硫化物(Cp3tBu)2U(S2CPh2) (122) (Scheme 12b), 而化合物(Cp3tms)2U(bipy) (69)却与Ph2CO、Ph2CS发生了插入反应, 生成C—C键偶联产物(Cp3tms)2U(bipy)(Ph2CO) (83)和(Cp3tms)2U(bipy)(Ph2CS) (84) (Scheme 9b)[22]. 此外, 化合物(Cp3tBu)2U(bipy) (111)不与腈和异腈发生反应, 而化合物(Cp3tms)2U(bipy) (69)可与腈发生插入反应, 或与异腈反应生成加合物(Scheme 9b)[22]. 总的来说, 这些反应性的差异主要是由于环戊二烯配体衍生物的空间效应引起的, 当然也不能完全排除电子效应的影响.
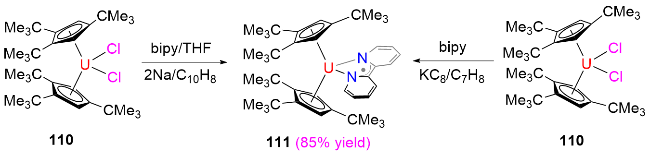
图式11 化合物111的合成

Scheme 11 Synthesis of compound 111

图式12a 化合物111的反应性

Scheme 12a Reactivity of compound 111

图式12b 化合物111的反应性

Scheme 12b Reactivity of compound 111

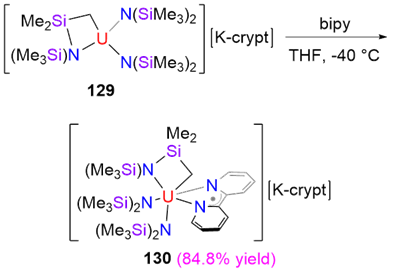
2024年, Mazzanti等[25]用THF为溶剂, -40 ℃下, 将三价铀U(III)化合物[K(2.2.2-crypt)][U{N(SiMe3)2}2- (κ2-C,N-CH2SiMe2NSiMe3)] (129)与bipy反应, 获得四价铀U(IV)联吡啶化合物[K(2.2.2-crypt)][U{N(SiMe3)2}2- (κ2-C,N-CH2SiMe2NSiMe3)(bipy)] (130) (Eq. 8).
综上所述, 2,2'-联吡啶(bipy)可以中性分子(bipy)、自由基阴离子[bipy]和负二价阴离子[bipy]2-三种氧化态与金属离子配位, 因而合成了一系列联吡啶衍生的“低价”有机铀化合物, 实现了对低价有机铀化合物的反应性研究. 例如, 这些“低价”有机铀化合物在小分子活化方面具有丰富的反应性, 可发生单电子、双电子和多电子转移反应. 当然, 联吡啶有机铀配合物的反应性也会受配体的空间效应、电子效应以及反应底物的性质等因素的影响.

2 1,4-二氮杂丁二烯衍生的有机铀化合物的合成及反应性

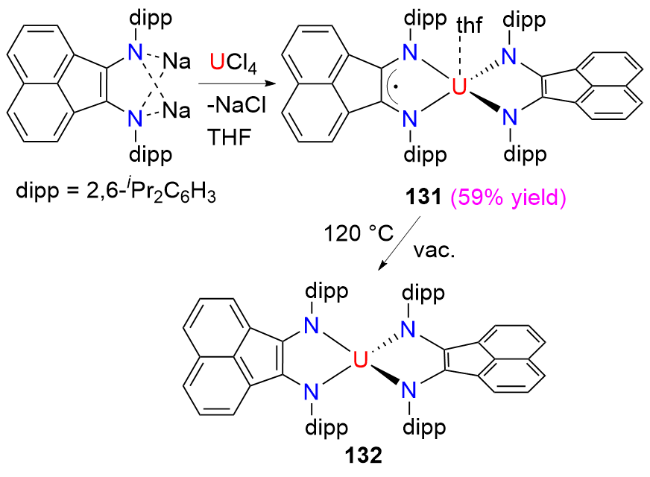
与2,2'-联吡啶(bipy)类似, 1,4-二氮杂丁二烯衍生物也可以中性分子(dab)、自由基阴离子[dab]和负二价阴离子[dab]2-三种氧化态与金属离子配位(Scheme 13)[6]. 因此, 1,4-二氮杂丁二烯衍生物也被引入锕系金属有机化学, 合成了一系列“低价”锕系金属有机化合物[6]. 例如, 2010年, Kiplinger等[26]合成了有机铀化合物U(dipp-BIAN)2(thf) [131, dipp-BIAN=1,2-双(2,6-二异丙基苯亚胺基)苊]和U(dipp-BIAN)2 (132). 化合物131是以THF为溶剂, 通过dipp-BIAN与过量金属钠反应, 然后与0.5 equiv.的UCl4反应获得(Scheme 14). 将化合物131在120 ℃下真空加热, 得到化合物U(dipp-BIAN)2 (132). 此外, 研究发现, 化合物U(dipp-BIAN)2(thf) (131)和U(dipp-BIAN)2 (132)可发生分子内金属-配体之间的电子转移.
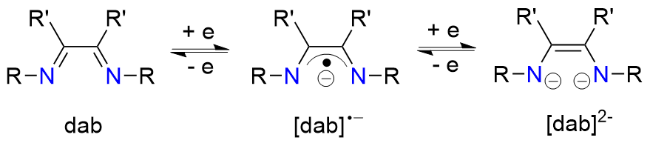
图式13 中性1,4-二氮杂丁二烯衍生物(dab)及其自由基阴离子[dab]∙-和负二价阴离子[dab]2-

Scheme 13 Neutral 1,4-diazabutadiene (dab) and its radical monoanion [dab]∙- and dianion [dab]2-

图式14 化合物131和132的合成

Scheme 14 Synthesis of compounds 131 and 132

2011年, Bart等[27]将化合物UI3(thf)4与3.5 equiv. CpNa反应3 h, THF溶液由蓝色变为绿色, 随后加入1 equiv.的1,4-二氮杂丁二烯衍生物MesDABMe [133, MesDABMe=2,3-二甲基-N,N-二(2,4,6-三甲基苯基)-1,4-二氮杂丁二烯]和6 equiv. KC8, 3 h后得到棕红色二茂铀U(IV)化合物Cp2U(MesDABMe) (134) (Scheme 15). 此外, 他们还用UI3(thf)4与2 equiv.化合物133以及3 equiv. KC8在甲苯溶液中反应3 h, 得到了四价铀U(IV)化合物(MesDABMe)2U(thf) (135) (Scheme 15). 另外, 研究发现, 化合物(MesDABMe)2U(thf) (135)可与碘甲烷发生单电子转移反应, 生成四价铀U(IV)一碘化合物(MesDABMe)2UI (136) (Scheme 15). 此外, 循环伏安法研究发现, 化合物133~135具有可逆的氧化还原行为.
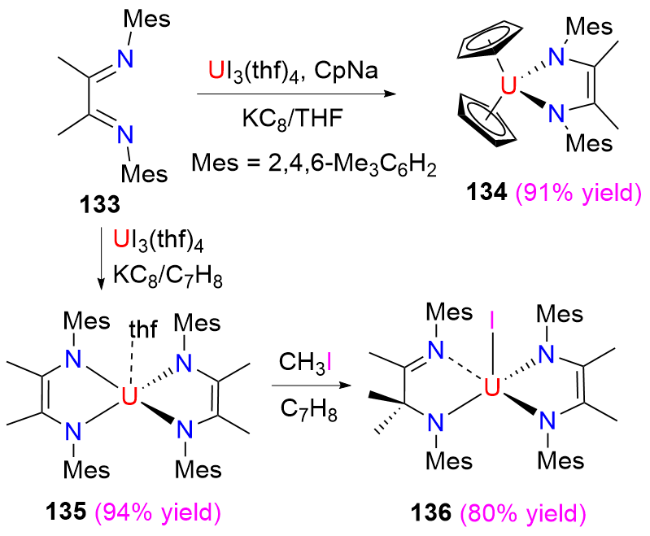
图式15 化合物134和135的合成

Scheme 15 Synthesis of compounds 134 and 135

综上, 1,4-二氮杂丁二烯衍生物也可被引入锕系金属有机化学, 合成出一系列“低价”有机铀化合物, 但这些化合物在小分子活化方面的反应性报道相对较少, 未展现出与联吡啶有机铀配合物相类似的丰富反应性.

3 吡啶双亚胺衍生的有机铀化合物的合成及反应性

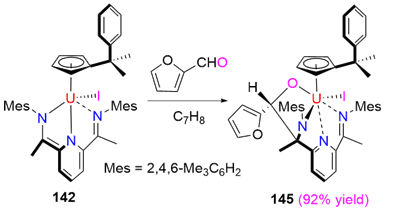
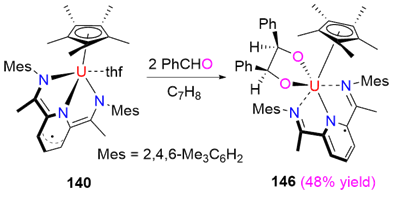
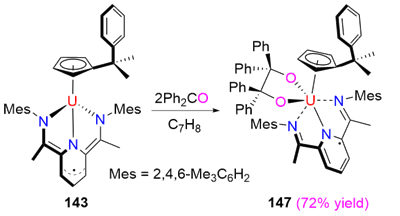
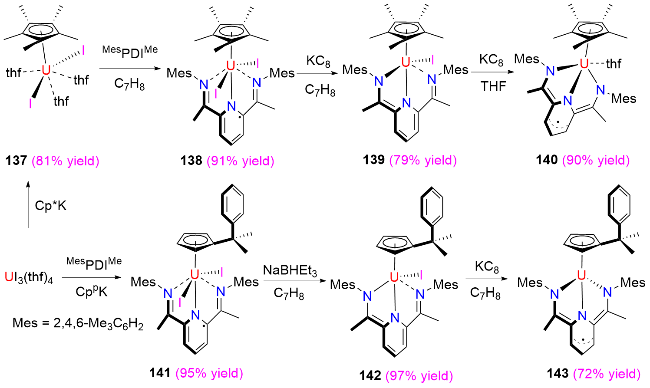
与2,2'-联吡啶(bipy)和1,4-二氮杂丁二烯化合物类似, 吡啶双亚胺化合物也可以储存和释放电子[7]. 因此, 吡啶双亚胺衍生物也被引入锕系金属有机化学, 合成了一系列“低价”锕系金属有机化合物[7]. 例如, 2014年, Bart等[28]用化合物Cp*UI2(thf)3 (137)与MesPDIMe [MesPDIMe=2,6-((Mes)N=CMe)2C5H3N, Mes=2,4,6- Me3C6H2]在甲苯中反应2 h, 可得到棕色固体Cp*UI2- (MesPDIMe) (138, PDI=吡啶双亚胺). 随后, 将化合物Cp*UI2(MesPDIMe) (138)与KC8反应, 得到化合物Cp*UI(MesPDIMe) (139). 然后, 在THF溶液中, 将化合物Cp*UI(MesPDIMe) (139)与1 equiv.的KC8反应, 得到化合物Cp*U(MesPDIMe)(thf) (140). 在化合物140中吡啶双亚胺配体以负三价阴离子[MesPDIMe]3-的形式存在. 此外, 他们用UI3(thf)4MesPDIMe在甲苯中反应15 min后, 将得到的棕黑色固体与CpPK [CpP=1-(7,7-二甲基苄基)环戊二烯基]反应30 min, 得到化合物CpPUI2(MesPDIMe) (141). 随后, 在141中加入1 equiv.的NaHBEt3反应15 min后, 得到深棕色固体CpPUI(MesPDIMe) (142). 然后, 将化合物142在甲苯中用KC8进行还原, 得到有机铀吡啶双亚胺化合物CpPU(MesPDIMe) (143) (Scheme 16). 此外, 研究发现, 化合物Cp*UI(MesPDIMe) (139)和CpPUI- (MesPDIMe) (142)与呋喃甲醛反应时, 醛基被还原, 分别生成C—C键偶联产物144145 (Eqs. 9, 10), 而吡啶双亚胺配体从负二价阴离子[MesPDIMe]2-转变为负一价阴离子[MesPDIMe]. 另外, 化合物Cp*U(MesPDIMe)(thf) (140)与PhCHO反应时, 吡啶双亚胺配体中的负三价阴离子[MesPDIMe]3-将两个电子转移给羰基, 得到了频哪醇盐146 (Eq. 11). 此外, 有机铀吡啶双亚胺化合物CpPU(MesPDIMe) (143)与Ph2CO反应时, 也发生了双电子转移反应, 生成四价铀U(IV)频哪醇盐147 (Eq. 12). 在这些反应中, 铀以+4价的形式存在, 吡啶双亚胺配体参与了氧化-还原反应(Eqs. 9~12).
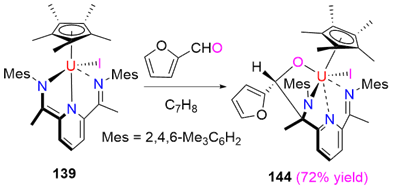
图式16 化合物140和143的合成

Scheme 16 Synthesis of compounds 140 and 143

随后, 他们[29]还合成了一系列不同还原程度的MesPDIMe配位的有机铀化合物. 这些化合物与有机叠氮化合物反应时, 可生成单亚胺、双亚胺或三亚胺化合物, 产物的具体结构取决于配体(MesPDIMe)的氧化态. 作为氧化还原活性配体MesPDIMe的一个优点是能够通过储存一个、两个或三个电子来稳定一系列高度还原的有机铀化合物. 例如, 配体[MesPDIMe]与UI3(thf)4反应, 可生成化合物148 (Scheme 17). 化合物148含有1个U4+离子和1个自由基阴离子配体[MesPDIMe]. 此外, 通过逐步增加KC8的用量, 可将化合物148还原为化合物149~151 (Scheme 17). 化合物149中, 配体(MesPDIMe)以负二价阴离子[MesPDIMe]2-的形式存在; 化合物150中, 配体(MesPDIMe)以负三价阴离子[MesPDIMe]3-的形式存在, 且配体中含有1个共振稳定的吡啶自由基; 然而, 化合物151中可能含有2个U4+离子和2个负四价阴离子[MesPDIMe]4-, 且配体吡啶环中含有1个共振稳定的阴离子, 但不能排除化合物151是由[MesPDIMe]3-配位的三价铀U(III)化合物. 将化合物149~151与叠氮化合物MesN3 (Mes=2,4,6-Me3C6H2)反应, 得到了亚胺化合物152~154 (Scheme 17). 化合物152是四价铀U(IV)亚胺化合物, 含有1个中性[MesPDIMe]配体; 而化合物153是五价铀U(V)双亚胺化合物, 也含有1个中性[MesPDIMe]配体; 但化合物154是六价铀U(VI)三亚胺化合物, 同样含有1个中性[MesPDIMe]配体.
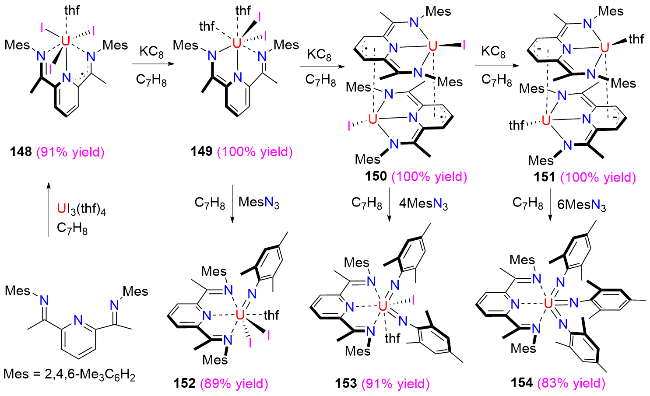
图式17 化合物148~154的合成和反应性

Scheme 17 Synthesis and reactivity of compounds 148~154

此外, Bart等[30]发现, 化合物140可与(Me2N)3PO反应, 生成加合物Cp*U(MesPDIMe)[OP(NMe2)3] (156) (Scheme 18). 另外, 化合物140N-甲基吗菲林N-氧化物在甲苯中反应3 h, 可得到端基铀U(VI)氧化物Cp*UO2(MesPDIMe) (157), 而化合物155N-甲基吗菲林N-氧化物在甲苯中反应10 min, 可得到端基铀U(VI)氧化物158 (Scheme 18). 此外, 化合物156与2 equiv. N-甲基吗菲林N-氧化物反应时, 也可以得到端基铀U(VI)氧化物Cp*UO2(MesPDIMe) (157) (Scheme 18). 另外, 化合物157还可与Me3SiI发生氧化-还原反应, 生成四价铀U(IV)硅氧基碘化物159 (Scheme 18).
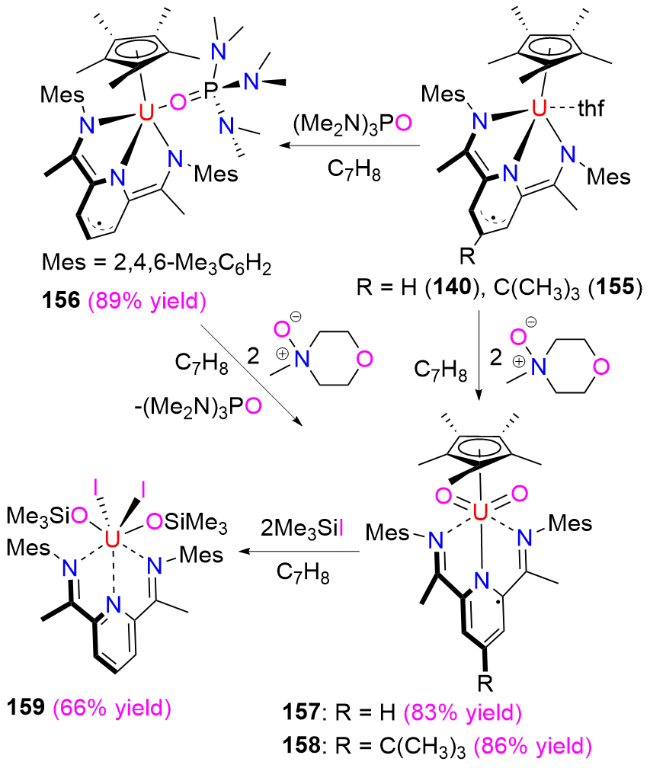
图式18 化合物140和155的反应性

Scheme 18 Reactivity of compounds 140 and 155

由此可见, 吡啶双亚胺衍生物也可作为氧化还原活性配体, 合成出一系列“低价”有机铀化合物, 且与联吡啶有机铀配合物类似, 这些吡啶双亚胺有机铀配合物在小分子活化方面也具有丰富的反应性, 可实现单电子、双电子和多电子转移反应.

4 芳烃衍生的有机铀化合物的合成及反应性

芳烃(如苯)可以多种氧化态存在, 也可以储存和释放电子[8,31]. 因此, 芳烃衍生物也可用于合成“低价”锕系金属有机化合物[8]. 例如, 2000年, Cummins等[32]将化合物U(I){N[C(CH3)3](3,5-C6H3Me2)}3 (160)与KC8在甲苯溶液中反应, 得到甲苯分子η6桥联的双核化合物(µ-η6:η6-C7H8){U[N(C(CH3)3)(3,5-C6H3Me2)]2}2 (162) (Scheme 19). 此外, 在甲苯中用KC8与化合物U(I)(N- (Ad)(3,5-C6H3Me2))3 (161, Ad=金刚烷基)反应, 可得到化合物(µ-η6:η6-C7H8){U[N(Ad)(3,5-C6H3Me2)]2}2 (163) (Scheme 19). 化合物162163具有反三明治结构, 并且通过δ反键合作用进行支撑. 桥联的甲苯分子的平均C—C键长为0.1438(13) nm, 与甲苯分子相比, 芳烃配位后C—C键长增加了约0.004 nm. 化合物(µ-η6:η6- C7H8)[U{N[C(CH3)3](3,5-C6H3Me2)}2]2 (162)中, 铀的价态有多种可能性: 芳烃桥为中性时, 铀为+2价; 芳烃桥为负二价阴离子时, 铀为+3价; 芳烃桥为负四价阴离子时, 铀为+4价. 化合物(µ-η6:η6-C7H8)[U{N[C- (CH3)3](3,5-C6H3Me2)}2]2 (162)的反应性与二价铀U(II)类似, 可以释放出4个电子, 在与适当的小分子反应时, 生成四价铀U(IV)化合物并释放出中性甲苯. 例如, 化合物(µ-η6:η6-C7H8)[U{N[C(CH3)3](3,5-C6H3Me2)}2]2 (162)与PhNNPh反应时, 得到四价铀U(IV)亚胺二聚体{U(µ-NPh)[N(C(CH3)3)(3,5-C6H3Me2)]2}2 (164); 与Ph2S2反应时, 得到硫桥联的四价铀U(IV)化合物{U(µ-SPh)- (SPh)[N(C(CH3)3)(3,5-C6H3Me2)]2}2 (165) (Scheme 19).
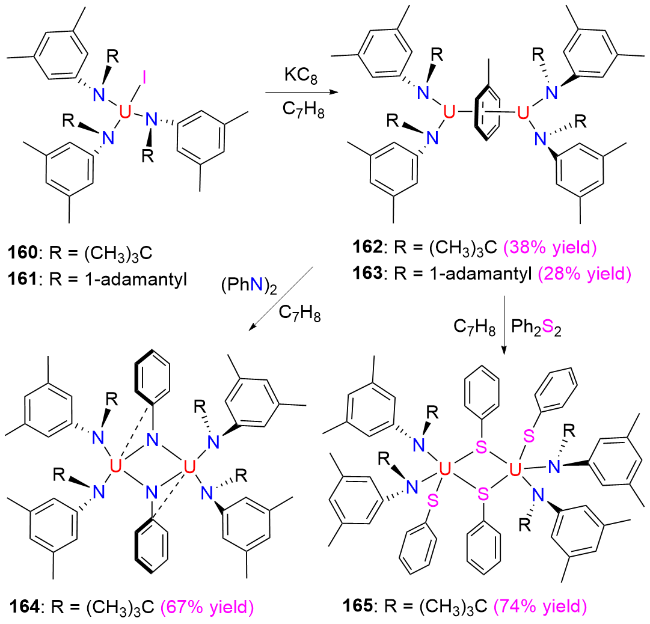
图式19 化合物162和163的合成和反应性

Scheme 19 Synthesis and reactivity of compounds 162 and 163

2002年, Cummins等[33]将碘化物UI(dme)[NC- (tBu)Mes]3 (166)与萘反应, 以KC8或钠作还原剂, 得到了萘桥联化合物K2(µ-η6:η6-C10H8){U[NC(tBu)Mes]3}2 (167)和Na2(µ-η6:η6-C10H8){U[NC(tBu)Mes]3}2 (168) (Scheme 20). 化合物167中, 萘以η6的配位模式与铀离子配位, 且U—C键长介于0.2565(11)~0.2749(10) nm之间. 将化合物167168与2 equiv.环辛四烯反应, 分别得到化合物K{(η8-Cot)U[NC(tBu)Mes]3} (169)和[Na(Et2O)]{(η8-Cot)U[NC(tBu)Mes]3} (170), 以及副产物环辛四烯桥联化合物(µ-η8:η8-Cot)U2[NC(tBu)Mes]6 (171) (Scheme 20). 此外, 化合物K{(η8-Cot)U[NC(tBu)- Mes]3} (169)或[Na(Et2O)]{(η8-Cot)U[NC(tBu)Mes]3} (170)可与碘化物166反应, 得到化合物(µ-η8:η8-Cot)U2- [NC(tBu)Mes]6 (171) (Scheme 20).
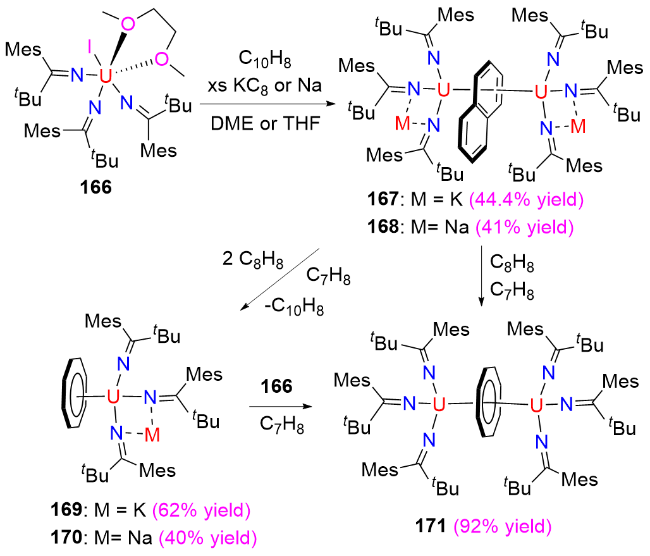
图式20 化合物167~171的合成

Scheme 20 Synthesis of compounds 167~171

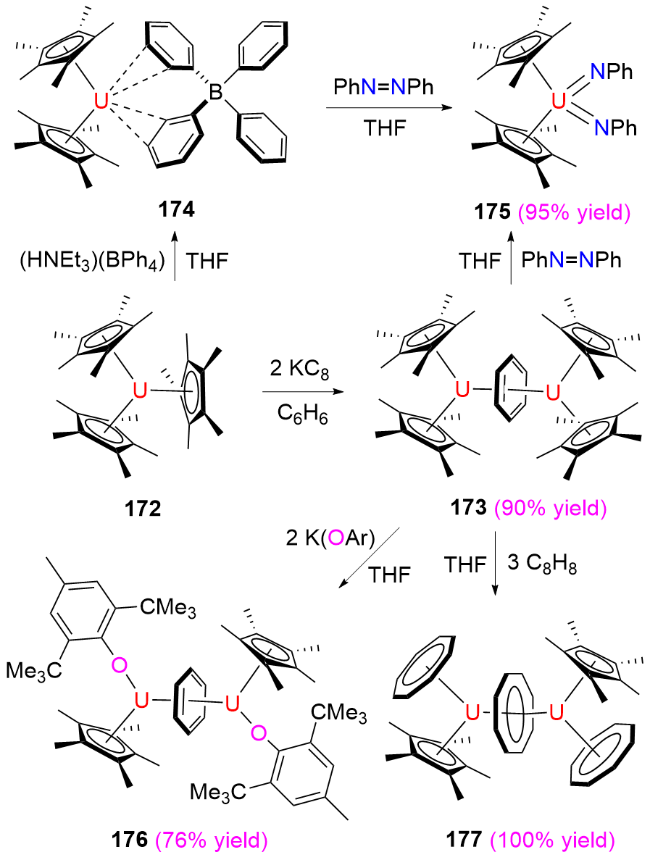
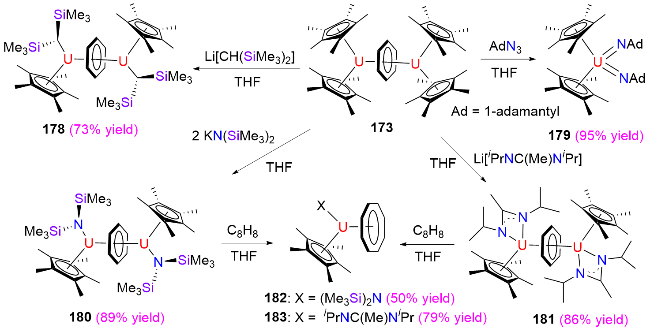
2004年, Evans等[34a]用三茂铀U(III)化合物Cp*3U (172)在苯中与KC8反应, 生成了苯桥联的双铀化合物(Cp*2U)2(µ-η6:η6-C6H6) (173) (Scheme 21). 此外, 化合物Cp*3U (172)可与1 equiv.的(HNEt3)(BPh4)反应, 得到化合物[(Cp*)2U][(µ-Ph2)BPh2] (174) (Scheme 21). 随后, 他们发现[34b-34c]化合物(Cp*2U)2(µ-η6:η6-C6H6) (173)和[(Cp*)2U][(µ-Ph2)BPh2] (174)可与偶氮苯(PhN=NPh)反应, 生成六价铀U(VI)双亚胺化合物(Cp*)2U(NPh)2 (175) (Scheme 21). 此外, 化合物(Cp*2U)2(µ-η6:η6-C6H6) (173)可与酚钾2,6-(Me3C)2-4-MeC6H2OK反应, 生成化合物{(Cp*)[2,6-(Me3C)2-4-Me-C6H2O]U}2(µ-η6:η6-C6H6) (176) (Scheme 21); 而化合物(Cp*2U)2(µ-η6:η6-C6H6) (173)与环辛四烯反应时, 则生成了化合物[(Cp*)(η8- Cot)U]2(µ-η8:η8-Cot) (177) (Scheme 21); 与叠氮化合物AdN3反应时, 可得到六价铀U(VI)双亚胺化合物(Cp*)2U(=NAd)2 (179) (Scheme 22); 与有机盐Li[CH- (SiMe3)2]、KN(SiMe3)2或Li[iPrNC(Me)NiPr]反应时, 分别得到了苯桥联化合物{(Cp*)[(Me3Si)2CH]U}2(µ-η6:η6-C6H6) (178)、[Cp*(Me3Si)2NU]2(µ-η6:η6-C6H6) (180)和{(Cp*)[iPrNC(Me)NiPr]U}2(µ-η6:η6-C6H6) (181) (Scheme 22). 化合物180181还可与环辛四烯反应, 分别得到化合物182183 (Scheme 22).
图式21 化合物173和174的合成和反应性

Scheme 21 Synthesis and reactivity of compounds 173 and 174

图式22 化合物173反应性

Scheme 22 Reactivity of compound 173

2012年, Cummins等[35]将碘化物UI(dme)[NC- (tBu)Mes]3 (166)与4 equiv.的KC8和0.5 equiv.的芳烃在乙二醇二甲醚(DME)中反应, 得到桥联化合物K2(µ- η6:η6-arene){U[NC(tBu)Mes]3}2 (arene=萘(167)[33]、联苯(184)、反式二苯乙烯(185)、对三联苯(186)) (Scheme 23). 当化合物166与2 equiv. KC8和0.5 equiv.的芳烃反应时, 则得到化合物K(µ-η6:η6-arene){U[NC(tBu)Mes]3}2 [(arene=萘(187)、联苯(188)、反式二苯乙烯(189)、对三联苯(190)] (Scheme 23). 这些桥联化合物均可作为U(II)合成子, 例如, 化合物167与2 equiv. Ph2S2反应时, 可以得到硫桥联的化合物191; 化合物187与1.5 equiv. Ph2S2反应时, 也可以得到硫桥联的化合物191 (Scheme 23).
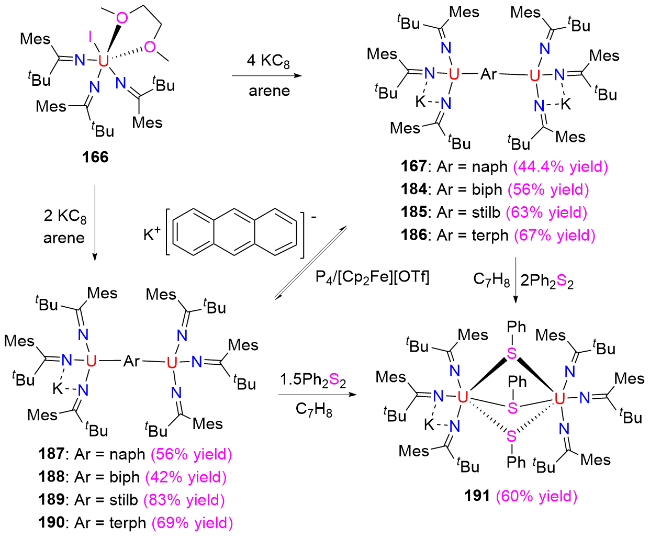
图式23 化合物167和184~191的合成和反应性

Scheme 23 Synthesis and reactivity of compounds 167 and 184~191

2012年, Mazzanti等[36a]发现三价铀U(III)化合物[U(OSi(OtBu)3)2(µ-OSi(OtBu)3)]2 (192)与甲苯反应, 得到甲苯桥联的双铀U(IV)化合物{[U(OSi(OtBu)3)3]2(µ- η6:η6-C7H8)} (194) (Scheme 24). 随后, 他们发现[36b]化合物192194可在THF中分解, 得到化合物U(OSi- (OtBu)3)3(thf)2 (193) (Scheme 24). 将化合物{[U(OSi- (OtBu)3)3]2(µ-η6:η6-C7H8)} (194)用1 equiv.的KC8进行还原, 甲苯配体由[C7H8]2-被还原为[C7H8]4-, 得到混合价态的双铀化合物KUIV-[(C7H8)4-]-UV (195), 进一步还原则得到桥联双铀化合物K2UIV-[(C7H8)4-]-UIV (196) (Scheme 24).
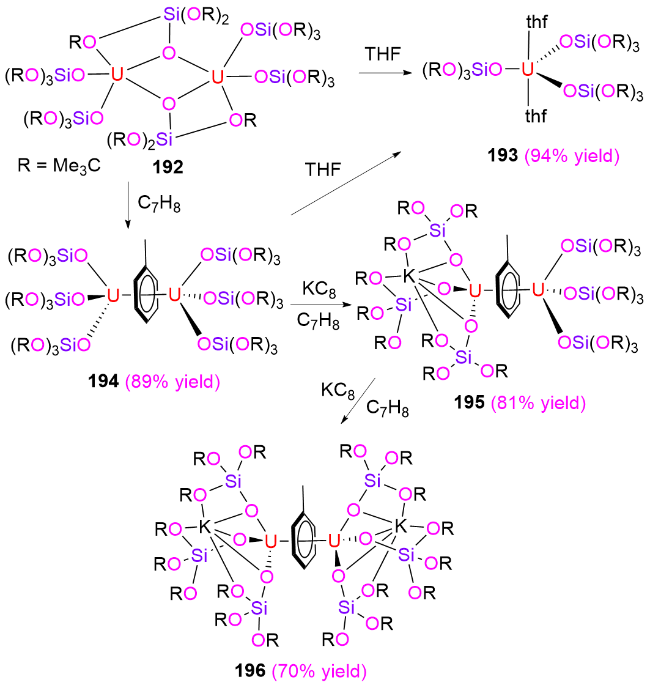
图式24 化合物193~196的合成

Scheme 24 Synthesis of compounds 193~196

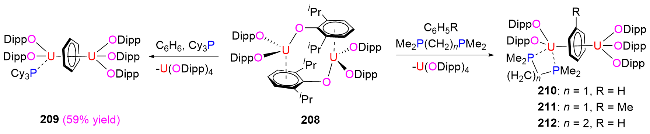
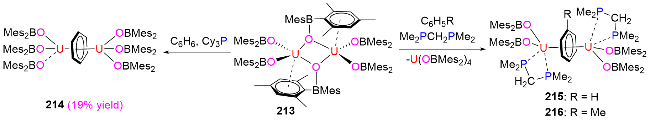
2012年, Arnold等[37a]发现三价铀U(III)化合物UX3 (X=2,6-tBu2C6H3O, (Me3Si)2N)可与苯、甲苯、联苯、苯基硅烷反应, 得到苯环桥联的双铀U(IV)化合物197~203 (Scheme 25). 而在9-硼双环[3.3.1]壬烷(9-BBN)存在下, 生成了芳基硼烷桥联的双铀U(IV)化合物204~207 (Scheme 25), 反应过程中芳环被还原的同时, 还发生了 C—H键的硼化反应. 2021年, 他们[37b]将三价铀化合物U(ODipp)3 (208, Dipp=2,6-二异丙基苯基)和U(OB- Mes2)3 (213, Mes=2,4,6-三甲基苯基)与苯、甲苯在单膦配体P(C6H11)3或双膦配体(Me2PCH2PMe2或Me2PCH2- CH2PMe2)存在下反应, 得到了苯环桥联的双核化合物209~212214~216 (Schemes 26, 27), 反应过程中化合物的形成与配体的空间位阻有关.
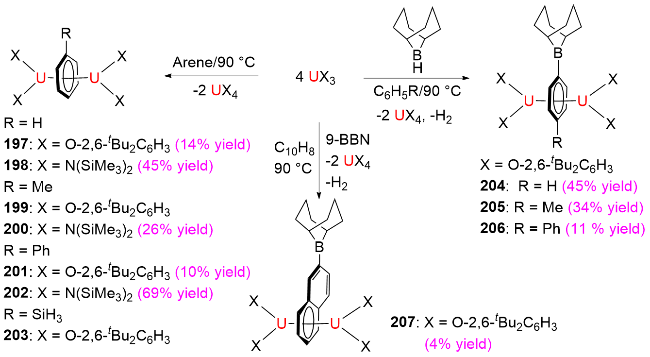
图式25 化合物197~207的合成

Scheme 25 Synthesis of compounds 197~207

图式26 化合物209~212的合成

Scheme 26 Synthesis of compounds 209~212

图式27 化合物214~216的合成

Scheme 27 Synthesis of compounds 214~216

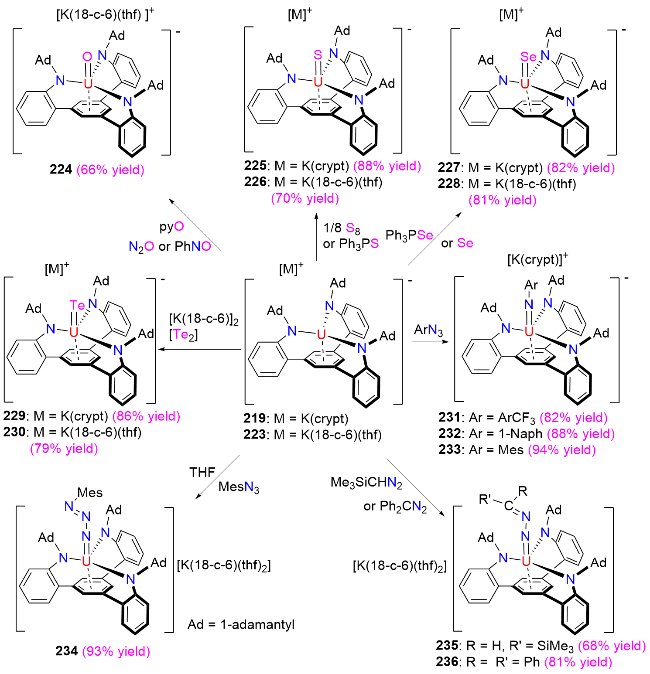
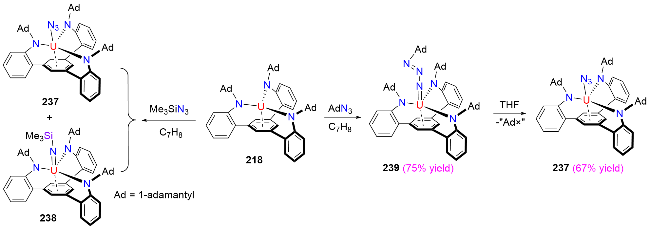
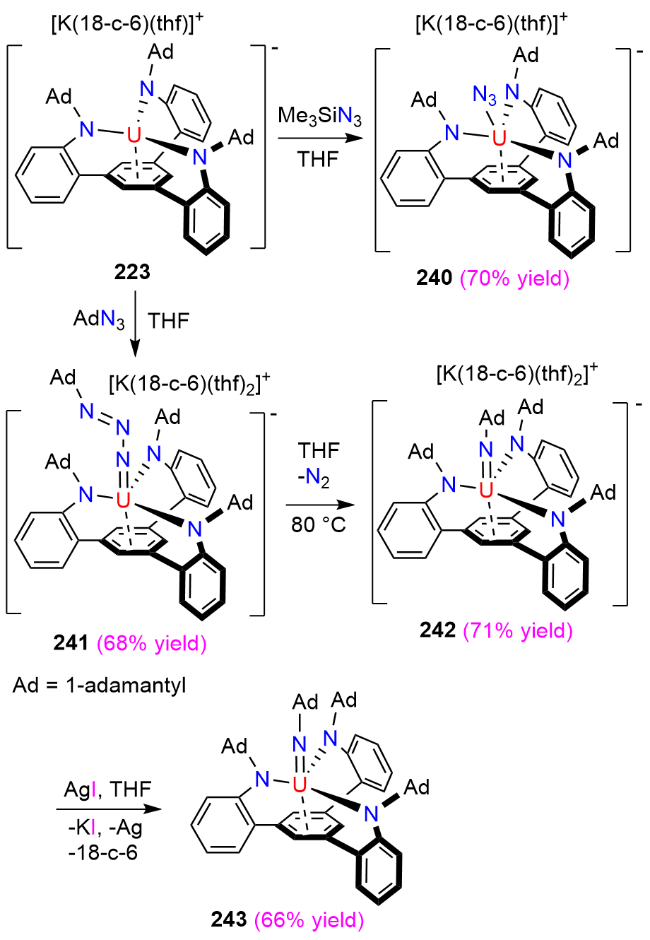
2023年, 黄闻亮课题组[38]用钾盐217与UI3(thf)4反应, 制得三价铀U(III)化合物218, 然后再用KC8对其进行还原, 得到二价铀U(II)化合物219. 化合物218可与吡啶N-氧化物或N2O反应, 得到端基五价铀U(V)氧化物220. 化合物220在石墨钾或六氟锑酸银的作用下, 分别生成了四价铀U(IV)化合物221和六价铀U(VI)化合物222 (Scheme 28). 此外, 研究发现, 在这些化合物中, 铀离子与底座芳烃的距离随铀离子氧化态的变化而变化: 首先, 随着铀氧化态的升高, 该距离逐渐增长, 在四价铀U(IV)配合物中达到峰值, 然后随着氧化态的进一步升高, 该距离又逐渐缩短. 另外, 理论计算发现, 二价铀U(II)化合物219具有5f4的电子组态, 铀的5f轨道向底座芳烃π*轨道的δ反馈作用在二价铀U(II)化合物219和三价铀U(III)化合物218中占据主导, 而底座芳烃π轨道向铀的空轨道的π配位作用则随着铀的氧化态上升而增强. 随后, 该课题组[39]利用二价铀U(II)化合物(AdTPBN3)U[M] [M=K(2,2,2-crypt)] (219)及其类似物(AdTPBN3)U[M] [M=K(18-c-6)(thf)] (223)与氧族元素发生双电子转移反应, 得到了一系列端基四价铀U(IV)-氧族元素多重键化合物224~230 (Scheme 29), 并通过比较它们的核磁共振氢谱的化学位移和变温磁化率, 揭示了铀-氧族元素多重键强度的周期性规律. 此外, 化合物219223还可与有机叠氮化合物和重氮甲烷衍生物反应, 得到了四价铀U(IV)亚胺化合物231~236 (Scheme 29). 其中, 三脚架型三胺基芳烃配体能够同时兼顾二价铀U(II)的稳定性与反应性. 另外, 他们[40]发现化合物218可与Me3SiN3反应, 生成叠氮化物237和亚胺化合物238的混和物, 二者比例介于5∶1~1∶25之间(Scheme 30). 但化合物218与AdN3反应时, 却生成了亚胺化合物239. 化合物239不稳定, 会分解生成叠氮化物237 (Scheme 30). 此外, 他们[40]发现化合物223可与Me3SiN3反应, 生成叠氮化物240 (Scheme 31). 但化合物223与AdN3反应时, 却生成了亚胺化合物241, 化合物241不稳定, 会分解生成亚胺化合物242 (Scheme 31). 化合物242与AgI反应, 生成亚胺化合物243 (Scheme 31).
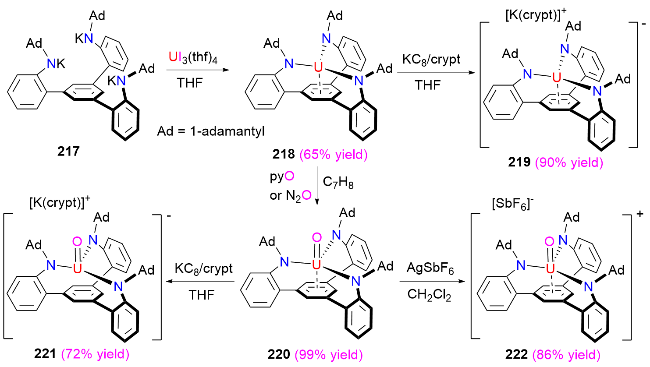
图式28 化合物218~222的合成

Scheme 28 Synthesis of compounds 218~222

图式29 化合物219和223的反应性

Scheme 29 Reactivity of compounds 219 and 223

图式30 化合物237~239的合成

Scheme 30 Synthesis of compounds 237~239

图式31 化合物240~243的合成

Scheme 31 Synthesis of compounds 240~243

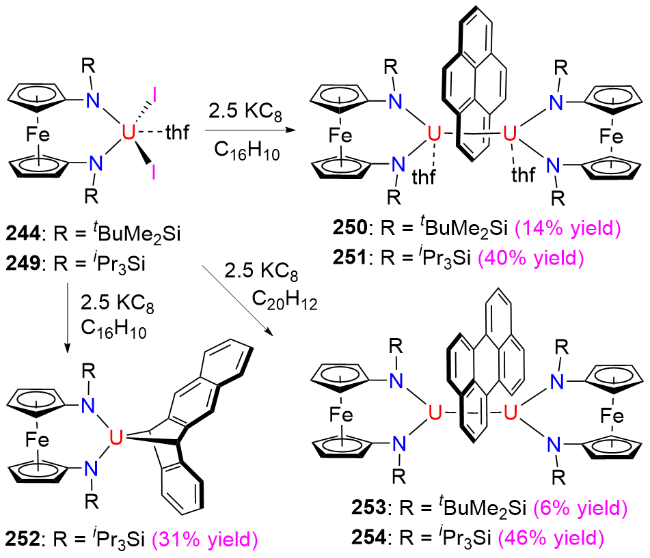
与此同时, 黄闻亮课题组[41]还合成了一系列由二茂铁二胺配体衍生的芳烃有机铀配合物245~248250~254 (Schemes 32, 33). 研究发现, 这些多环芳烃有机铀配合物的配位模式依赖于多环芳烃的拓扑结构: 线型多环芳烃(如蒽)形成具有κ2配位模式的单核化合物; 而具有三到五个环的非线型多环芳烃则倾向于形成具有µ-η6:η6配位模式的反三明治结构的化合物. 这种差异是由于不同的键合模式造成的, 单核铀多环芳烃配合物以3c-2e的σ键结合, 而反三明治双铀多环芳烃配合物则具有两个δ键.
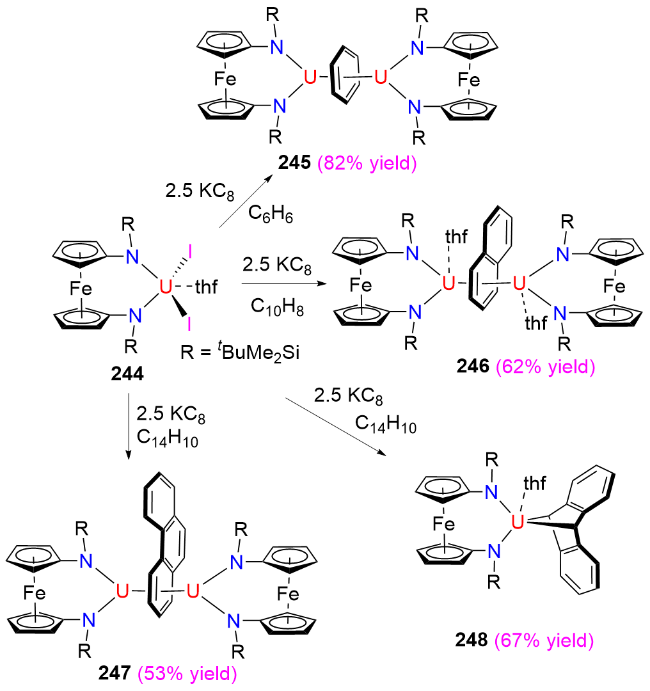
图式32 化合物245~248的合成

Scheme 32 Synthesis of compounds 245~248

图式33 化合物250~254的合成

Scheme 33 Synthesis of compounds 250~254

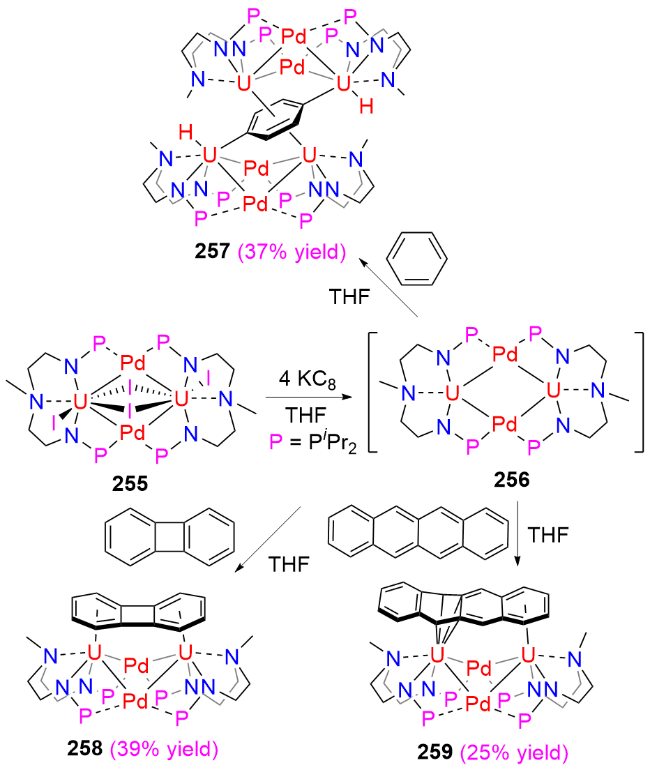
2024年, 朱从青课题组[42]用KC8对化合物[CH3N- (CH2CH2NPiPr2)2U(I)(µ-Pd)(µ-I)]2 (255)进行还原, 随后将“原位”生成的二价铀U(II)中间体256与苯、亚联苯或并四苯发生反应, 分别生成了四价铀U(IV)化合物257~259 (Scheme 34). 其中, 在与苯的反应过程中, 苯环被还原的同时还发生了C—H键的活化反应.
图式34 化合物257~259的合成

Scheme 34 Synthesis of compounds 257~259

由上可知, 与2,2'-联吡啶、1,4-二氮杂丁二烯衍生物和吡啶双亚胺衍生物类似, 芳烃衍生物也可作为氧化还原活性配体, 合成出一系列“低价”有机铀化合物,且这些芳烃有机铀配合物在小分子活化方面也具有丰富的反应性, 可实现单电子、双电子和多电子转移反应.
此外, 值得注意的是, 贫铀(主要同位素为238U)是一种弱α衰核素(衰变能约4.197 MeV), 半衰期为4.47×10¹⁰年. 相关操作与反应需在手套箱中进行, 且实验室需配备αβ辐射计量仪. 废弃物需移交专门机构处理, 不得随意处置.

5 结束语

氧化还原活性配体衍生的“低价”锕系金属有机化合物是金属有机化学的一个前沿研究领域. 20多年来, 人们在这方面进行了积极的探索, 在总结了空间效应、电子效应以及金属离子性质的基础上, 合成了一系列氧化还原活性配体衍生的“低价”锕系金属有机化合物, 如有机铀联吡啶配合物[10-25]、1,4-二氮杂丁二烯配合物[26-27]、吡啶双亚胺配合物[28-30]、芳烃配合物[32-42]等. 然而, 尽管这些氧化还原活性配体衍生的“低价”锕系金属有机化合物在小分子活化方面(如CS2、醛、酮、腈、单质S、Se、As等活化)取得了诸多进展[1z,8], 但对氮气的活化与转化尚未见报道, 且对白磷的活化也只有1例报道[43]. 此外, 虽然联吡啶[10-25]、吡啶双亚胺[28-30]和芳烃[32-42]衍生的有机铀配合物在小分子活化方面具有丰富的反应性, 但关于1,4-二氮杂丁二烯衍生的有机铀配合物的反应性报道较少[26-27]. 目前, 氧化还原活性配体衍生的“低价”锕系金属有机化合物的研究尚处于起步阶段, 对它们的研究重点除了合成新的化合物(如锕系金属-端基膦烯化合物[9h]、金属杂环化合物[9c,9l]等)以外, 寻找新的应用领域(如氮气的活化与转化[1v]、催化合成以及化学、电化学和光化学转化等[44])将成为今后更主要的研究目标. 研究这类化合物的合成、性质、反应和催化性能, 必定会对丰富和发展有机化学做出其应有的贡献.
(Cheng, F.)
[1]
(a) Barnea E.; Eisen M. S. Coord. Chem. Rev. 2006, 250, 855.

DOI

(b) Zi G.-F.; Zhang Z.-B.; Xiang L.; Wang Q.-W. Chin. J. Org. Chem. 2006, 26, 1606 (in Chinese).

(自国甫, 张站斌, 向丽, 王秋文, 有机化学, 2006, 26, 1606.)

(c) Meyer K.; Bart S. C. Adv. Inorg. Chem. 2008, 60, 1.

(d) Andrea T.; Eisen M. S. Chem. Soc. Rev. 2008, 37, 550.

DOI PMID

(e) Fox A. R.; Bart S. C.; Meyer K.; Cummins C. C. Nature 2008, 455, 341.

DOI

(f) Lam O. P.; Meyer K. Angew. Chem., Int. Ed. 2011, 50, 9542.

DOI

(g) Arnold P. L. Chem. Commun. 2011, 47, 9005.

DOI

(h) Johnson K. R. D.; Hayes P. G. Chem. Soc. Rev. 2013, 42, 1947.

DOI PMID

(i) Ephritikhine M. Organometallics 2013, 32, 2464.

DOI

(j) Hayton T. W. Chem. Commun. 2013, 49, 2956.

DOI

(k) Ren W.-S.; Zhao N.; Chen L.; Zi G.-F. Chin. J. Org. Chem. 2013, 33, 771 (in Chinese).

(任文山, 赵宁, 陈亮, 自国甫, 有机化学, 2013, 33, 771.)

DOI

(l) Hayton T. W. Nat. Chem. 2013, 5, 451.

DOI

(m) La Pierre H. S.; Meyer K. Prog. Inorg. Chem. 2014, 58, 303.

(n) Zi G. Sci. China: Chem. 2014, 57, 1064.

(o) Arnold P. L.; McMullon M. W.; Rieb J.; Kühn F. E. Angew. Chem., Int. Ed. 2015, 54, 82.

DOI

(p) Liddle S. T. Angew. Chem., Int. Ed. 2015, 54, 8604.

DOI

(q) Yue G.-Z.; Gao R.; Zhao P.-X.; Chu M.-F.; Shuai M.-B. Acta Chim. Sinica 2016, 74, 657 (in Chinese).

DOI

(岳国宗, 高瑞, 赵鹏翔, 褚明福, 帅茂兵, 化学学报, 2016, 74, 657.)

DOI

(r) Ephritikhine M. Coord. Chem. Rev. 2016, 319, 35.

DOI

(s) Zi G. Chem. Commun. 2018, 54, 7412.

DOI

(t) Schädle D.; Anwander R. Chem. Soc. Rev. 2019, 48, 5752.

DOI

(u) Revathi S.; Raja P.; Saha S.; Eisen M. S.; Ghatak T. Chem. Commun. 2021, 57, 5483.

DOI

(v) Chen X.; Xu H.-H.; Shi X.-H.; Wei J.-N.; Xi Z.-F. Acta Chim. Sinica 2022, 80, 1299 (in Chinese).

DOI

(陈霄, 许汉华, 石向辉, 魏俊年, 席振峰, 化学学报, 2022, 80, 1299.)

DOI

(w) Deng C.; Huang W.-L. Chin. J. Org. Chem. 2023, 43, 3337 (in Chinese).

(邓翀, 黄闻亮, 有机化学, 2023, 43, 3337.)

DOI

(x) Liddle S. T. Inorg. Chem. 2024, 63, 9366.

DOI

(y) Li Y.; Xin X.; Zhu Q.; Zhu C. JACS Au 2024, 4, 4612.

DOI

(z) Deng C.; Wang Y.; Huang W.-L. Chin. J. Org. Chem. 2025, 45, 56 (in Chinese).

DOI

(邓翀, 王怡, 黄闻亮, 有机化学, 2025, 45, 56.)

DOI

[2]
Nugent L. J.; Baybarz R. D.; Burnett J. L.; Ryan J. L. J. Phys. Chem. 1973, 77, 1528.

DOI

[3]
(a) Langeslay R. R.; Fieser M. E.; Ziller J. W.; Furche F.; Evans W. J. Chem. Sci. 2015, 6, 517.

DOI PMID

(b) Langeslay R. R.; Fieser M. E.; Ziller J. W.; Furche F.; Evans W. J. J. Am. Chem. Soc. 2016, 138, 4036.

DOI PMID

(c) Nguyen J. Q.; Anderson-Sanchez L. M.; Moore W. N. G.; Ziller J. W.; Furche F.; Evans W. J. Organometallics 2023, 42, 2927.

DOI

[4]
(a) MacDonald M. R.; Fieser M. E.; Bates J. E.; Ziller J. W.; Furche F.; Evans W. J. J. Am. Chem. Soc. 2013, 135, 13310.

DOI PMID

(b) La Pierre H. S.; Scheurer A.; Heinemann F. W.; Hieringer W.; Meyer K. Angew. Chem., Int. Ed. 2014, 53, 7158.

DOI

(c) Windorff C. J.; MacDonald M. R.; Meihaus K. R.; Ziller J. W.; Long J. R.; Evans W. J. Chem. Eur. J. 2016, 22, 772.

DOI

(d) Huh D. N.; Ziller J. W.; Evans W. J. Inorg. Chem. 2018, 57, 11809.

DOI

(e) Billow B. S.; Livesay B. N.; Mokhtarzadeh C. C.; McCracken J.; Shores M. P.; Boncella J. M.; Odom A. L. J. Am. Chem. Soc. 2018, 140, 17369.

DOI

(f) Ryan A. J.; Angadol M. A.; Ziller J. W.; Evans W. J. Chem. Commun. 2019, 55, 2325.

DOI

(g) Guo F.-S.; Tsoureas N.; Huang G.-Z.; Tong M.-L.; Mansikkamäki A.; Layfield R. A. Angew. Chem., Int. Ed. 2020, 59, 2299.

DOI

(h) Wedal J. C.; Bekoe S.; Ziller J. W.; Furche F.; Evans W. J. Organometallics 2020, 39, 3425.

DOI

(i) Wedal J. C.; Furche F.; Evans W. J. Inorg. Chem. 2021, 60, 16316.

DOI

(j) Straub M. D.; Ouellette E. T.; Boreen M. A.; Britt R. D.; Chakarawet K.; Douair I.; Gould C. A.; Maron L.; Rosal I. D.; Villarreal D.; Minasian S. G.; Arnold J. J. Am. Chem. Soc. 2021, 143, 19748.

DOI PMID

(k) Keener M.; Shivaraam R. A. K.; Rajeshkumar T.; Tricoire M.; Scopelliti R.; Zivkovic I.; Chauvin A.-S.; Maron L.; Mazzanti M. J. Am. Chem. Soc. 2023, 145, 16271.

DOI PMID

(l) Peluzo B. M. T. C.; Makoś M. Z.; Moura Jr., R. T.; Freindorf M.; Kraka E. Inorg. Chem. 2023, 62, 12510.

DOI

(m) Shivaraam R. A. K.; Keener M.; Modder D. K.; Rajeshkumar T.; Zivkovic I.; Scopelliti R.; Maron L.; Mazzanti M. Angew. Chem., Int. Ed. 2023, 62, e202304051.

DOI

(n) Wedal J. C.; Moore W. N. G.; Lukens W. W.; Evans W. J. Inorg. Chem. 2024, 63, 2945.

DOI

[5]
(a) Arnaudet L.; Bougon R.; Buu B.; Lance M.; Nierlich M.; Vigner J. Inorg. Chem. 1994, 33, 4510.

DOI

(b) Rivière C.; Nierlich M.; Ephritikhine M.; Madic C. Inorg. Chem. 2001, 40, 4428.

PMID

(c) Mehdoui T.; Berthet J.-C.; Thuéry P.; Ephritikhine M. Dalton Trans. 2004, 579.

(d) Ren W.; Zi G.; Walter M. D. Organometallics 2012, 31, 672.

DOI

(e) Ren W.; Song H.; Zi G.; Walter M. D. Dalton Trans. 2012, 41, 5965.

DOI

(f) Ren W.; Lukens W. W.; Zi G.; Maron L.; Walter M. D. Chem. Sci. 2013, 4, 1168.

DOI

(g) Berthet J.-C.; Thuéry P.; Garin N.; Dognon J.-P.; Cantat T.; Ephritikhine M. J. Am. Chem. Soc. 2013, 135, 10003.

DOI

(h) Berthet J.-C.; Thuéry P.; Ephritikhine M. C. R. Chim. 2014, 17, 526.

DOI

(i) Yang P.; Zhou E.; Fang B.; Hou G.; Zi G.; Walter M. D. Organometallics 2016, 35, 2129.

DOI

(j) Garner M. E.; Hohloch S.; Maron L.; Arnold J. Organometallics 2016, 35, 2915.

DOI

(k) Garner M. E.; Hohloch S.; Maron L.; Arnold J. Angew. Chem., Int. Ed. 2016, 55, 13789.

DOI

(l) Garner M. E.; Arnold J. Organometallics 2017, 36, 4511.

DOI

(m) Yang P.-K. M.S. Thesis, Beijing Normal University, Beijing, 2017 (in Chinese).

(杨丕堃, 硕士论文, 北京师范大学, 北京, 2017.)

(n) Ringgold M.; Wu W.; Stuber M.; Kornienko A. Y.; Emge T. J.; Brennan J. G. Dalton Trans. 2018, 47, 14652.

DOI PMID

(o) Mikeska E. R.; Ervin A. C.; Zhang K.; Benitez G. M.; Powell S. M. R.; Oliver A. G.; Day V. W.; Caricato M.; Comadoll C. G.; Blakemore J. D. Inorg. Chem. 2023, 62, 16131.

DOI

(p) Heng Y. M.S. Thesis, Beijing Normal University, Beijing, 2023 (in Chinese).

(衡义, 硕士论文, 北京师范大学, 北京, 2023.)

(q) Xu H.; Lv Z.-J.; Chen X.; Xi Z.; Wei J. Inorg. Chem. 2024, 63, 5530.

DOI

(r) Wang D.; Heng Y.; Li T.; Zi G.; Walter M. D. Organometallics 2024, 43, 1557.

DOI

(s) Wang D.; Heng Y.; Li T.; Ding W.; Hou G.; Zi G.; Walter M. D. Inorg. Chem. 2024, 63, 19188.

DOI

(t) Wang S.; Wang D.; Heng Y.; Li T.; Ding W.; Zi G.; Walter M. D. Inorg. Chem. 2024, 63, 7473.

DOI

(u) Wang D.; Heng Y.; Hou G.; Zi G.; Walter M. D. Organometallics 2025, 44, 207.

DOI

(v) Wang D.-W. Ph.D. Dissertation, Beijing Normal University, Beijing, 2025 (in Chinese).

(王东伟, 博士论文, 北京师范大学, 北京, 2025.)

[6]
(a) Scott P.; Hitchcock P. B. J. Chem. Soc., Chem. Commun. 1995, 579.

(b) Kaltsoyannis N. J. Chem. Soc., Dalton Trans. 1996, 1583.

(c) Manni G. L.; Walensky J. R.; Kraft S. J.; Forrest W. P.; Pérez L. M.; Hall M. B.; Gagliardi L.; Bart S. C. Inorg. Chem. 2012, 51, 2058.

DOI

(d) Mrutu A.; Barnes C. L.; Bart S. C.; Walensky J. R. Eur. J. Inorg. Chem. 2013, 4050.

[7]
(a) Anderson N. H.; Odoh S. O.; Williams U. J.; Lewis A. J.; Wagner G. L.; Pacheco J. L.; Kozimor S. A.; Gagliardi L.; Schelter E. J.; Bart S. C. J. Am. Chem. Soc. 2015, 137, 4690.

DOI

(b) Galley S. S.; Higgins R.; Kiernicki J. J.; Lopez L. M.; Walensky J. R.; Schelter E. J.; Zeller M.; Bart S. C. Inorg. Chem. 2023, 62, 15819.

DOI

[8]
(a) Van der Sluys, W. G.; Burns, C. J.; Huffman, J. C.; Sattelberger, A. P. J. Am. Chem. Soc. 1988, 110, 5924.

DOI

(b) Korobkov, I.; Gambarotta, S.; Yap, G. P. A. Angew. Chem., Int. Ed. 2003, 42, 814.

(c) Korobkov, I.; Gambarotta, S.; Yap, G. P. A. Angew. Chem., Int. Ed. 2003, 42, 4958.

DOI

(d) Cole, M. L.; Deacon, G. B.; Junk, P. C.; Proctor, K. M.; Scott, J. L.; Strauss, C. R. Eur. J. Inorg. Chem. 2005, 4138.

(e) Korobkov, I.; Gorelsky, S.; Gambratta, S. J. Am. Chem. Soc. 2009, 131, 10406.

DOI PMID

(f) Bart, S. C.; Heinemann, F. W.; Anthon, C.; Hauser, C.; Meyer, K. Inorg. Chem. 2009, 48, 9419.

DOI

(g)Lam, O. P.; Bart, S. C.; Kameo, H.; Heinemann, F. W.; Meyer, K. Chem. Commun. 2010, 46, 3137.

(h)Korobkov, I.; Vidjayacoumar, B.; Gorelsky, S. I.; Billone, P.; Gambarotta, S. Organometallics 2010, 29, 692.

(i)Castro, L.; Lam, O. P.; Bart, S. C.; Meyer, K.; Maron, L. Organometallics 2010, 29, 5504.

(j)Mills, D. P.; Moro, F.; McMaster, J.; van Slageren, J.; Lewis, W.; Blake, A. J.; Liddle, S. T. Nat. Chem. 2011, 3, 454.

(k)Patel, D.; Moro, F.; McMaster, J.; Lewis, W.; Blake, A. J.; Liddle, S. T. Angew. Chem., Int. Ed. 2011, 50, 10388.

(l)Patel, D.; Tuna, F.; McInnes, E. J. L.; McMaster, J.; Lewis, W.; Blake, A. J.; Liddle, S. T. Dalton Trans. 2013, 42, 5224.

(m)Vlaisavljevich, B.; Diaconescu, P. L.; Lukens, Jr., W. L.; Gagliardi, L.; Cummins, C. C. Organometallics 2013, 32, 1341.

(n)La Pierre, H. S.; Kameo, H.; Halter, D. P.; Heinemann, F. W.; Meyer, K. Angew. Chem., Int. Ed. 2014, 53, 7154.

(o)McKinven, J.; Nichol, G. S.; Arnold, P. L. Dalton Trans. 2014, 43, 17416.

(p)Arnold, P. L.; Farnaby, J. H.; White, R. C.; Kaltsoyannis, N.; Gardiner, M. G.; Love, J. B. Chem. Sci. 2014, 5, 756.

(q)Arnold, P. L.; Stevens, C. J.; Farnaby, J. H.; Gardiner, M. G.; Nichol, G. S.; Love, J. B. J. Am. Chem. Soc. 2014, 136, 10218.

(r)Arnold, P. L.; Farnaby, J. H.; Gardiner, M. G.; Love, J. B. Organometallics 2015, 34, 2114.

(s)Halter, D. P.; Heinemann, F. W.; Bachmann, J.; Meyer, K. Nature 2016, 530, 317.

(t)Suvova, M.; O’Brien, K. T. P.; Farnaby, J. H.; Love, J. B.; Kaltsoyannis, N.; Arnold, P. L. Organometallics 2017, 36, 4669.

(u)Inman, C. J.; Frey, A. S. P.; Kilpatrick, A. F. R.; Cloke, F. G. N.; Roe, S. M. Organometallics 2017, 36, 4539.

(v)Fortier, S.; Aguilar-Calderón, J. R.; Vlaisavljevich, B.; Metta-Magaña, A. J.; Goos, A. G.; Botez, C. E. Organometallics 2017, 36, 4591.

(w)Halter, D. P.; Heinemann, F. W.; Maron, L.; Meyer, K. Nat. Chem. 2018, 10, 259.

(x)Wooles, A. J.; Mills, D. P.; Tuna, F.; McInnes, E. J. L.; Law, G. T. W.; Fuller, A. J.; Kremer, F.; Ridgway, M.; Lewis, W.; Gagliardi, L.; Vlaisavljevich, B.; Liddle, S. T. Nat. Commun. 2018, 9, 2097.

(y)Yadav, M.; Metta-Magaña, A.; Fortier, S. Chem. Sci. 2020, 11, 2381.

(z)Yu, C.; Liang, J.; Deng, C.; Lefevre, G.; Cantat, T.; Diaconescu, P. L.; Huang, W. J. Am. Chem. Soc. 2020, 142, 21292.

(aa)Pividori, D.; Miehlich, M. E.; Kestel, B.; Heinemann, F. W.; Scheurer, A.; Patzschke, M.; Meyer, K. Inorg. Chem. 2021, 60, 16455.

(ab) Lam F. Y. T.; Wells J. A. L.; Ochiai T.; Halliday C. J. V.; McCabe K. N.; Maron L.; Arnold P. L. Inorg. Chem. 2022, 61, 4581.

DOI

(ac) Gaunt A.; Murillo J.; Goodwin C. A. P.; Stevens L.; Fortier S.; Scott B. Chem. Sci. 2023, 14, 7438.

DOI PMID

(ad) Hsueh F. C.; Rajeshkumar T.; Kooij B.; Scopelliti R.; Severin K.; Maron L.; Zivkovic I.; Mazzanti M. Angew. Chem., Int. Ed. 2023, 62, e202215846.

DOI

(ae) Hsueh F.-C.; Chen D.; Rajeshkumar T.; Scopelliti R.; Maron L.; Mazzanti M. Angew. Chem., Int. Ed. 2024, 63, e202317346.

DOI

(af) Deng C.; Liang J.; Wang Y.; Huang W. Inorg. Chem. 2024, 63, 9676.

DOI

(ag) Anderson-Sanchez L. M; Rajabi A; Wedal J. C; Ziller J. W; Furche F; Evans. W. J. Organometallics 2024, 43, 2027.

DOI

(ah) Wang Y.; Sun R.; Liang J.; Zhang Y.; Tan B.; Deng C.; Wang Y.-H.; Wang B.-W.; Gao S.; Huang W. J. Am. Chem. Soc. 2025, 147, 7741.

DOI

[9]
(a) Evans W. J.; Miller K. A.; Kozimor S. A.; Ziller J. W.; DiPasquale A. G.; Rheingold A. L. Organometallics 2007, 26, 3568.

DOI

(b) Schelter E. J.; Wu R.; Veauthier J. M.; Bauer E. D.; Booth C. H.; Thomson R. K.; Graves C. R.; John K. D.; Scott B. L.; Thompson J. D.; Morris D. E.; Kiplinger J. L. Inorg. Chem. 2010, 49, 1995.

DOI PMID

(c) Zhang L.; Hou G.; Zi G.; Ding W.; Walter M. D. J. Am. Chem. Soc. 2016, 138, 5130.

DOI PMID

(d) Zhang L.; Fang B.; Hou G.; Ai L.; Ding W.; Walter M. D.; Zi G. Dalton Trans. 2016, 45, 16441.

PMID

(e) Rungthanaphatsophon P.; Barnes C. L.; Kelley S. P.; Walensky J. R. Dalton Trans. 2018, 47, 8189.

DOI PMID

(f) Qin G.; Wang Y.; Shi X.; Rosal I. D.; Maron L.; Cheng J. Chem. Commun. 2019, 55, 8560.

DOI

(g) Wang D.; Ding W.; Hou G.; Zi G.; Walter M. D. Chem. Eur. J. 2020, 26, 16888.

DOI

(h) Tsoureas N.; Maron L.; Kilpatrick A. F. R.; Layfield R. A.; Cloke F. G. N. J. Am. Chem. Soc. 2020, 142, 89.

DOI

(i) Mazzanti M.; Scopelliti R.; Laurent M.; Douair I.; Palumbo C.; Modder D. Chem. Sci. 2021, 12, 6153.

DOI

(j) Modder D. K.; Palumbo C. T.; Douair I.; Fadaei-Tirani F.; Maron L.; Mazzanti M. Angew. Chem., Int. Ed. 2021, 60, 3737.

DOI

(k) Wang D.; Ding W.; Hou G.; Zi G.; Walter M. D. Chem. Eur. J. 2021, 27, 6767.

DOI

(l) Rupasinghe, D. M. R. Y. P.; Gupta H.; Baxter M. R.; Higgins R. F.; Zeller M.; Schelter E. J.; Bart S. C. Inorg. Chem. 2021, 60, 14302.

DOI PMID

(m) Galley S. S.; Pattenaude S. A.; Ray D.; Gaggioli C. A.; Whitefoot M. A.; Qiao Y.; Higgins R. F.; Nelson W. L.; Baumbach R.; Sperling J. M.; Zeller M.; Collins T. S.; Schelter E. J.; Gagliardi L.; Albrecht-Schönzart T. E.; Bart S. C. Inorg. Chem. 2021, 60, 15242.

DOI

(n) Boreen M. A.; Ye C. Z.; Kerridge A.; McCabe K. N.; Skeel B. A.; Maron L.; Arnold J. Inorg. Chem. 2022, 61, 8955.

DOI

(o) Rupasinghe, D. M. R. Y. P.; Baxter M. R.; Gupta H.; Poore A. T.; Higgins R. F.; Zeller M.; Tian S.; Schelter E. J.; Bart S. C. J. Am. Chem. Soc. 2022, 144, 17423.

DOI PMID

[10]
(a) Herzog S.; Oberender H. Z. Chem. 1963, 3, 429.

(b) Del Piero G.; Perego G.; Zazzetta A.; Brandi G. Cryst. Struct. Commun. 1975, 4, 521.

(c) Fortier S.; Veleta J.; Pialat A.; Le Roy J.; Ghiassi K. B.; Olmstead M. M.; Metta-Magaña A.; Murugesu M.; Villagrán D. Chem. Eur. J. 2016, 22, 1931.

DOI

[11]
Schake A. R.; Avens L. R.; Burns C. J.; Clark D. L.; Sattelberger A. P.; Smith W. H. Organometallics 1993, 12, 1497.

DOI

[12]
Maria L.; Domingos Â.; Galvão A.; Ascenso J.; Santos I. Inorg. Chem. 2004, 43, 6426.

DOI

[13]
Mehdoui T.; Berthet J.-C.; Thuéry P.; Salmon L.; Rivière E.; Ephritikhine M. Chem. Eur. J. 2005, 11, 6994.

DOI

[14]
Mohammad A.; Cladis D. P.; Forrest W. P.; Fanwick P. E.; Bart S. C. Chem. Commun. 2012, 48, 1671.

DOI

[15]
(a) Pagano J. K.; Dorhout J. M.; Waterman R.; Czerwinski K. R.; Kiplinger J. L. Chem. Commun. 2015, 51, 17379.

DOI

(b) Pagano J. K.; Dorhout J. M.; Czerwinski K. R.; Morris D. E.; Scott B. L.; Waterman R.; Kiplinger J. L. Organometallics 2016, 35, 617.

DOI

[16]
Zhang L; Zhang C.; Hou G.; Zi G.; Walter M. D. Organometallics 2017, 36, 1179.

DOI

[17]
(a) Spencer L. P.; Schelter E. J.; Yang P.; Gdula R. L.; Scott B. L.; Thompson J. D.; Kiplinger J. L.; Batista E. R.; Boncella J. M. Angew. Chem., Int. Ed. 2009, 48, 3795.

DOI

(b) Spencer L. P.; Yang P.; Scott B. L.; Batista E. R.; Boncella J. M. Inorg. Chem. 2009, 48, 11615.

DOI PMID

(c) Jilek R. E.; Spencer L. P.; Kuiper D. L.; Scott B. L.; Williams U. J.; Kikkawa J. M.; Schelter E. J.; Boncella J. M. Inorg. Chem. 2011, 50, 4235.

DOI

[18]
Takase M. K.; Fang M.; Ziller J. W.; Furche F.; Evans W. J. Inorg. Chim. Acta 2010, 364, 167.

DOI

[19]
(a) Kraft S. J.; Fanwick P. E.; Bart S. C. Inorg. Chem. 2010, 49, 1103.

DOI

(b) Kraft S. J.; Walensky J.; Fanwick P. E.; Hall M. B.; Bart S. C. Inorg. Chem. 2010, 49, 7620.

DOI

[20]
Rosenzweig M. W.; Heinemann F. W.; Maron L.; Meyer K. Inorg. Chem. 2017, 56, 2792.

DOI PMID

[21]
Wang S.; Li T.; Heng Y.; Wang D.; Hou G.; Zi G.; Walter M. D. Inorg. Chem. 2022, 61, 6234.

DOI

[22]
Wang S.; Wang D.; Li T.; Heng Y.; Hou G.; Zi G.; Walter M. D. Organometallics 2022, 41, 1543.

DOI

[23]
Heng Y.; Li T.; Wang D.; Hou G.; Zi G.; Walter M. D. Organometallics 2023, 42, 91.

DOI

[24]
(a) Zi G.; Jia L.; Werkema E. L.; Walter M. D.; Gottfriedsen J. P.; Andersen R. A. Organometallics 2005, 24, 4251.

DOI

(b) Li T.; Wang D.; Heng Y.; Hou G.; Zi G.; Walter M. D. Organometallics 2023, 42, 392.

DOI

[25]
Modder D. K.; Scopelliti R.; Mazzanti M. Inorg. Chem. 2024, 63, 9527.

DOI

[26]
Schelter E. J.; Wu R.; Scott B. L.; Thompson J. D.; Cantat T.; John K. D.; Batista E. R.; Morris D. E.; Kiplinger J. L. Inorg. Chem. 2010, 49, 924.

DOI PMID

[27]
Kraft S. J.; Williams U. J.; Daly S. R.; Schelter E. J.; Kozimor S. A.; Boland K. S.; Kikkawa J. M.; Forrest W. P.; Christensen C. N.; Schwarz D. E.; Fanwick P. E.; Clark D. L.; Conradson S. D.; Bart S. C. Inorg. Chem. 2011, 50, 9838.

DOI

[28]
Kiernicki J. J.; Newell B. S.; Matson E. M.; Anderson N. H.; Fanwick P. E.; Shores M. P.; Bart S. C. Inorg. Chem. 2014, 53, 3730.

DOI PMID

[29]
Anderson N. H.; Odoh S. O.; Yao Y.; Williams U. J.; Schaefer B. A.; Kiernicki J. J.; Lewis A. J.; Goshert M. D.; Fanwick P. E.; Schelter E. J.; Walensky J. R.; Gagliardi L.; Bart S. C. Nat. Chem. 2014, 6, 919.

DOI

[30]
Kiernicki J. J.; Cladis D. P.; Fanwick P. E.; Zeller M.; Bart S. C. J. Am. Chem. Soc. 2015, 137, 11115.

DOI PMID

[31]
Richardson G. M.; Rajeshkumar T.; Burke F. M.; Cameron S. A.; Nicholls B. D.; Harvey J. E.; Keyzers R. A.; Butler T.; Granville S.; Liu L.; Langley J.; Lim L. F.; Cox N.; Chilton N. F.; Hicks J.; Davis N. J. L. K.; Maron L.; Anker M. D. Nat. Chem. 2025, 17, 20.

DOI PMID

[32]
Diaconescu P. L.; Arnold P. L.; Baker T. A.; Mindiola D. J.; Cummins C. C. J. Am. Chem. Soc. 2000, 122, 6108.

DOI

[33]
Diaconescu P. L.; Cummins C. C. J. Am. Chem. Soc. 2002, 124, 7660.

PMID

[34]
(a) Evans W. J.; Kozimor S. A.; Ziller J. W.; Kaltsoyannis N. J. Am. Chem. Soc. 2004, 126, 14533.

DOI

(b) Evans W. J.; Kozimor S. A.; Ziller J. W. Chem. Commun. 2005, 4681.

(c) Evans W. J.; Traina C. A.; Ziller J. W. J. Am. Chem. Soc. 2009, 131, 17473.

DOI

[35]
Diaconescu P. L.; Cummins C. C. Inorg. Chem. 2012, 51, 2902.

DOI PMID

[36]
(a) Mougel V.; Camp C.; Pécaut J.; Copéret C.; Maron L.; Kefalidis C. E.; Mazzanti M. Angew. Chem., Int. Ed. 2012, 51, 12280.

DOI

(b) Camp C.; Mougel V.; Pécaut J.; Maron L.; Mazzanti M. Chem. Eur. J. 2013, 19, 17528.

DOI

[37]
(a) Arnold P. L.; Mansell S. M.; Maron L.; McKay D. Nat. Chem. 2012, 4, 668.

DOI PMID

(b) Arnold P. L.; Halliday C. J. V.; Puig-Urrea L.; Nichol G. S. Inorg. Chem. 2021, 60, 4162.

DOI PMID

[38]
Deng C.; Liang J.; Sun R.; Wang Y.; Fu P.-X.; Wang B.-W.; Gao S.; Huang W. Nat. Commun. 2023, 14, 4657.

DOI

[39]
Deng C.; Li Y.-L.; Wang Y.; Huang W. Angew. Chem., Int. Ed. 2024, e202419987.

[40]
Deng C.; Yang Y.; Wang Y.; Huang W. Inorg. Chem. Front. 2024, 11, 7483.

DOI

[41]
Deng C.; Xu X.-C.; Sun R.; Wang Y.; Wang B.-W.; Hu H.-S.; Huang W. Organometallics 2024, 43, 174.

DOI

[42]
Fang W.; Li Y.; Zhang T.; Rajeshkumar T.; del Rosal I.; Zhao Y.; Wang T.; Wang S.; Maron L.; Zhu C. Angew. Chem., Int. Ed. 2024, 63, e202407339.

DOI

[43]
Patel D.; Tuna F.; McInnes E. J. L.; Lewis W.; Blake A. J.; Liddle S. T. Angew. Chem., Int. Ed. 2013, 52, 13334.

[44]
(a) Praneeth V. K. K.; Ringenberg M. R.; Ward T. R. Angew. Chem., Int. Ed. 2012, 51, 10228.

DOI

(b) Lyaskovskyy V.; de Bruin B. ACS Catal. 2012, 2, 270.

DOI

(c) Nakada A.; Matsumoto T.; Chang H.-C. Coord. Chem. Rev. 2022, 473, 214804.

DOI

(d) Singh K.; Kundu A.; Adhikari D. ACS Catal. 2022, 12, 13075.

DOI

(e) Briand G. G. Dalton Trans. 2023, 52, 17666.

DOI

(f) Karnbrock S. B. H.; Alcarazo M. Chem.-Eur. J. 2024, 30, e202302879.

DOI

(g) Murr M. D.-E. Redox‐Active Ligands: Concepts and Catalysis, Wiley-VCH GmbH, Weinheim, Germany, 2024.

Outlines

/