REVIEWS

Recent Advances in Palladium-Catalyzed Asymmetric Hydroesterification of Alkenes

  • Kai Feng a ,
  • Zhaobo He , a, * ,
  • Zhen Wang , a, b, *
Expand
  • a Hubei Sinophorus Electronic Materials Co., Ltd, Yichang, Hubei 443007
  • b Hubei Three Gorges Laboratory, Yichang, Hubei 443007

Received date: 2025-09-28

  Revised date: 2025-11-28

  Online published: 2025-12-30

Supported by

Natural Science Foundation of Hubei Province(2025AFD259)

Abstract

Asymmetric hydroesterification has become one of the most attractive pathways for synthesizing chiral carboxylic acid derivatives due to its atom economy and step simplicity. The core challenge of this reaction lies in the simultaneous achievement of synergistic control over high chemo-, regio-, and enantioselectivity. Chiral ligands, as key components of the catalytic system, directly govern the catalytic efficiency and stereochemical control of the reaction by precisely modulating the stereoelectronic properties and coordination environment of the transition metal active center. This review systematically summarizes the research progress over decades in palladium-catalyzed asymmetric hydroesterification of alkenes, critically evaluates the breakthrough contributions of innovative chiral ligand design to selectivity control, and discusses the challenges and future development directions in this field.

Cite this article

Kai Feng , Zhaobo He , Zhen Wang . Recent Advances in Palladium-Catalyzed Asymmetric Hydroesterification of Alkenes[J]. Chinese Journal of Organic Chemistry, 2026 , 46(5) : 1897 -1915 . DOI: 10.6023/cjoc202509035

在合成化学高效化、精准化及可持续化的发展趋势下, 不对称氢酯基化反应因兼具高原子经济性与绿色合成特性, 已发展为制备高光学纯度羧酸酯的核心策略之一, 尤其在手性药物中间体合成中展现出显著应用潜力[1]. 然而, 该反应的实际应用仍面临显著瓶颈, 包括底物普适性不足和对映选择性控制困难等. 这些问题的核心在于缺乏兼具高催化活性与优异立体选择性的手性催化剂, 而手性配体作为手性催化剂立体控制的关键载体, 其分子结构(如空间位阻效应、电子云密度分布、骨架刚性及氢键作用位点等)的精准设计, 直接决定了活性中心手性微环境的构建效率, 进而影响反应的选择性与活性. 基于此, 新型手性配体的设计与合成, 以及配体结构与催化性能间构效关系的系统解析[2-6], 长期以来始终是不对称氢酯基化反应的核心研究方向.
从作用机制来看, 手性配体可通过与金属中心配位, 在催化位点构筑特定手性环境, 进而通过双重调控机制实现对反应选择性的精准控制: 其一为空间取向调控——精确引导底物分子空间排列, 抑制副反应路径, 形成优势反应通道[7]; 其二为次级相互作用调控——通过氢键、范德华力或电子效应等非共价作用稳定过渡态, 降低优势路径的活化能垒, 进一步优化反应路径[8]. 这种配体与金属的协同机制是达成高立体选择性的结构基础, 为手性配体的设计提供了理论指导, 但配体与底物相互作用的动态复杂性仍是当前机理研究的难点.
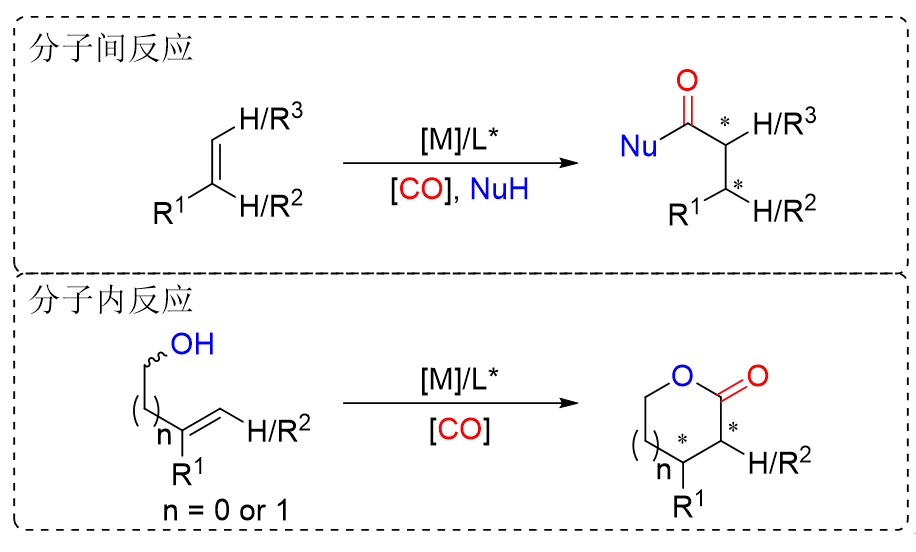
不对称氢酯基化反应包括分子间和分子内反应, 前者可用于制备线性羧酸酯类化合物, 满足碳链增长的合成需求, 而后者则借助底物分子内部的亲核环化过程, 高效构建环状内酯骨架, 为具有生物活性的内酯类天然产物合成提供高效方法(图1). 然而, 由于非芳基烯烃存在烷基金属中间体的β-H消除与异构化问题, 该研究领域长期受限于苯乙烯类底物. 近年来, 虽然通过导向基团配位策略(如分子中内置羰基或羧基作为配位基团)[9], 在提升对映选择性和抑制异构化方面取得突破, 但普适性强的高效配体仍极为匮乏. 当前该领域面临的主要挑战可概括为: (1)多重选择性的协同控制难题: 需同时精准调控化学选择性(抑制氢化、异构化等副反应)、区域选择性(控制支链/直链产物比例)及对映选择性, 三者间的协同优化机制复杂, 实现难度大[10]; (2)底物与催化剂兼容性局限: 现有高效手性催化剂体系对于结构多样的烷基烯烃、杂原子取代烯烃等适用性不佳, 缺乏普适性[11]; (3)反应条件较为苛刻: 高温高压以及强酸性条件下易导致光学活性产物消旋化[11a,12]. 这些因素共同制约着手性控制效率, 使得该反应迄今尚未实现工业化应用. 针对上述挑战, 新型手性配体需解决三个难题: 刚性与灵活性的平衡, 即刚性结构构筑立体控制环境, 适当柔性适配多样底物; 电子与空间效应的协同, 即优化金属中心活性需精准调节配体取代基; 稳定性与活性的兼顾, 即保持催化活性, 同时兼顾光学稳定性并抑制其消旋化. 总而言之, 开发兼具优异的多重选择性调控能力、广泛的底物兼容性及良好的高温/化学稳定性的新一代手性配体, 是推动不对称氢酯基化反应, 实现从基础研究走向实际应用的关键科学问题.
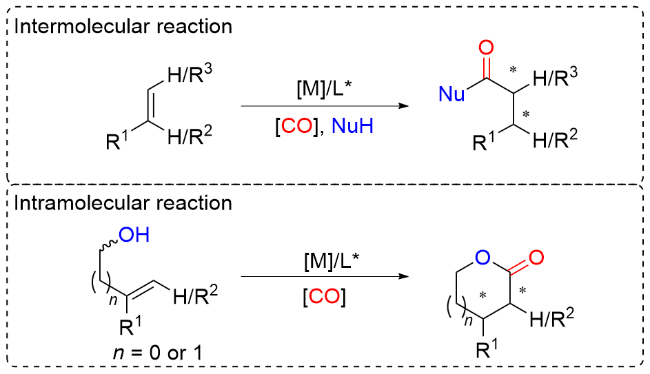
图1 不对称氢酯基化反应

Figure 1 Asymmetric hydroesterification reactions

1 分子间不对称氢酯基化反应

烯烃的分子间不对称氢酯基化反应是一类重要的羰基化转化反应, 具有原子经济性高、步骤简洁的突出优势, 能够从廉价、易得的烯烃原料出发, 高效、高对映选择性地合成手性线性羧酸酯, 从而实现碳链的高效延伸[11b]. 这类手性酯是众多天然产物、药物分子以及精细化学品中的关键结构单元[1h], 因此该反应在有机合成与工业催化中具有广阔的应用前景.

1.1 芳基烯烃的分子间不对称氢酯基化反应

对于钯催化芳基烯烃的不对称氢酯基化反应研究最早可追溯到20世纪中后期. 1973至1978年间, Consiglio和Pino等[12]以及Hayashi等[13], 分别将C2对称性双膦配体添加到PdCl2的醇溶液中, 最终皆以较低的收率与对映选择性, 实现了苯乙烯的不对称氢酯基化反应. 该研究证明了双膦配体可通过螯合效应增强金属中心手性诱导的能力(即双膦配体催化效率显著优于单膦配体), 同时开创了手性膦配体调控立体选择性的新模式. 在此后数十年间, 基于钯-手性配体催化体系的芳基烯烃不对称氢酯基化反应持续发展.
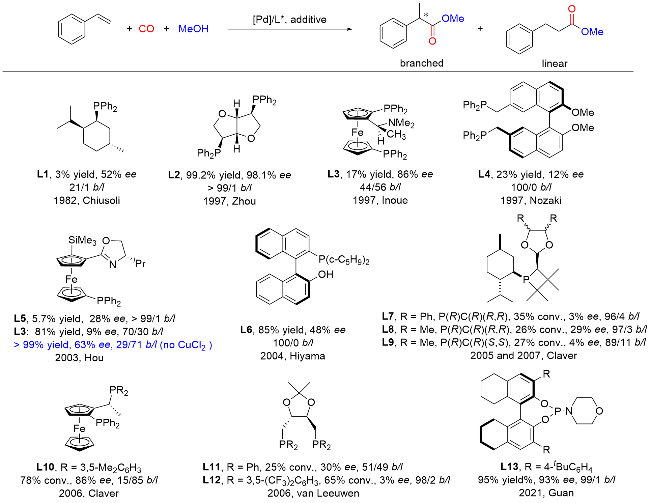
1982年, Chiusoli等[14]制备手性薄荷基二苯基膦配体L1与Pd(dba)2的络合物, 并添加过量三氟乙酸和甲醇作为混合溶剂, 成功将酯化产物的ee值提升至52%(图2). 实验结果证明Pd-H物种来源于Pd(dba)2对三氟乙酸的加成过程, 这一结论为后续钯催化不对称氢酯基化反应的设计提供了理论基础.
图2 苯乙烯的不对称氢酯基化反应研究进展

Figure 2 Research progress on asymmetric hydroesterification of styrene

在过渡金属催化不对称合成领域, 配体刚性结构对反应选择性的调控同样至关重要. 1997年, 周宏英等[15]采用氯化钯-氯化铜-手性双膦配体催化体系进行苯乙烯的不对称氢酯基化反应(图2), 发现强刚性配体DDPPI (L2)可实现近定量收率(99%)和优异的对映选择性(ee值98%), 相比之下, 经典轴手性配体(R)-BINAP在相同体系中表现则显著失活(收率<20%).
同一年, Inoue等[16]采用醋酸钯-手性膦配体-对甲苯磺酸催化体系, 研究了不同手性膦配体对苯乙烯不对称氢酯基化反应性能的影响(图2). 结果表明, 使用单膦配体(S)-MOP时, 反应能以90%的高收率获得支链酯, 但对映选择性较差, 产物近乎消旋, 这一现象与单膦配体在不对称氢羰基化反应中常表现出的低对映选择性特征一致[12d]. 相比之下, 采用含二茂铁结构的L3配体时, ee值显著提升至86%, 但总产率大幅降低至17%, 且直链酯与支链酯的比例接近1∶1, 同样反映出区域选择性的不足.
基于羰基化反应中蒙脱土负载的过渡金属配合物在优化催化体系反应性能方面的潜力[17], Nozaki等[18]于1997年开发了一种基于蒙脱土负载的钯和膦配体的非均相催化体系, 应用于苯乙烯的不对称氢酯基化反应(图2). 研究结果表明: 当使用单齿膦配体(R)-MeO-MOP时, 反应展现出单一的区域选择性, 专一性生成支链酯, 但对映选择性极低, 近乎消旋化; 当使用双齿膦配体L4时, 区域选择性得以维持, 产率却显著下降, ee值仅有12%; 而使用双齿配体(R,S)-BINAPHOS时, 则获得支链酯与直链酯比例为86∶14的混合物, 支链酯的ee值仅为6%.
2003年, 侯雪龙等[19]报道了一种基于PdCl2/CuCl2和二茂铁噁唑啉配体的催化体系(图2), 在该体系中, 配体L5的应用将区域选择性显著提升至>99∶1, 但收率(28%)和对映选择性(ee值为45%)较低, 催化活性明显不足. 相比之下, 使用配体L2时, 收率提高至81%, 然而对映选择性和区域选择性均显著降低. 值得注意的是, 当从体系中移除CuCl2时, 对映选择性提升至63%, 但区域选择性大幅下降(支链酯与直链酯比例为29∶71), 凸显了CuCl2在调控区域选择性的关键作用.
2004年, Hiyama等[20]报道了在无酸条件下采用轴手性膦配体L6实现的高区域选择性催化体系(图2). 该体系在温和条件下成功合成2-苯基丙酸甲酯(ee值48%), 且未检测到副产物直链酯生成. 配体筛选过程揭示了配体环烷基取代基的电子效应与空间效应对反应性能的显著影响, 令人遗憾的是, 文中并未深入解析两种效应各自的作用机制. 尽管如此, 该工作仍为钯催化羰化酯化反应中配体效应的基础研究提供了重要启示.
2005年, Claver等[21]将单齿四元环膦烷作为手性配体引入不对称氢酯基化反应体系(图2), 旨在利用四元环的构象限制性增强反应过程中的手性诱导[22]. 然而, 使用配体L7时, 催化活性显著不足, 转化率仅为26%, 尽管区域选择性较高(支链酯与直链酯比例为97∶3), 但对映选择性仅29%. 随后, 他们[23]以PdCl2(L8)2为催化剂前驱体进行优化, 支链酯产物的ee值从3%提升至29%, 但转化率降至26%, 且醚化副产物显著增加. 当络合物中配体构型调整为L9, 区域选择性和对映选择性均急剧下降, 证实了该体系存在显著的手性匹配现象, 即配体构型与金属中心的协同作用对催化性能至关重要. 值得注意的是, Claver等[24]于2006年应用手性二茂铁骨架膦配体(如L10), 成功将对映选择性大幅提升至86%, 这得益于二茂铁基团的刚性结构和电子特性, 能有效稳定过渡态并增强手性诱导. 然而, 此催化体系的区域选择性并不利于支链酯产物(支链酯与直链酯比例仅为15∶85).
2006年, van Leeuwen团队[25]通过研究手性双膦配体的电子效应对钯催化苯乙烯氢酯基化反应的作用机制, 揭示了配体设计的关键性(图2). 当使用富电子配体L11时, 支链酯与直链酯的生成比例接近1∶1, ee值为30%; 然而, 当L11中的苯基被缺电子的3,5-二三氟甲基苯基取代形成L12后, 支链酯的比例显著提升至92∶8, 但ee值急剧降低至3%. 这一结果表明, 缺电子配体虽能有效优化区域选择性, 促进支链酯的生成, 但是同时削弱了对映选择性控制, 突显了电子贫乏环境在提升反应活性及区域专一性方面的优势, 然而却并不利于手性诱导的实现.
在不对称羰基化反应中, 单齿手性配体因缺乏螯合效应, 且在高压一氧化碳环境中易受到CO分子的竞争性配位干扰, 导致其对映选择性控制能力长期面临严峻挑战[19,20,22]. 这一困境在2021年取得突破性进展: 关正辉等[26]创新性地采用单齿亚磷酰胺配体L13, 在PdCl2-L13-HI催化体系下实现了高效不对称氢酯基化反应(图2). 该体系在温和条件下以显著收率获得一系列酯化产物, 同时展现出高区域选择性和卓越的对映选择性. 机理研究表明, 醇解过程具有双重关键作用: 既是反应的决速步骤, 也是控制区域选择性与对映选择性的决定性步骤.
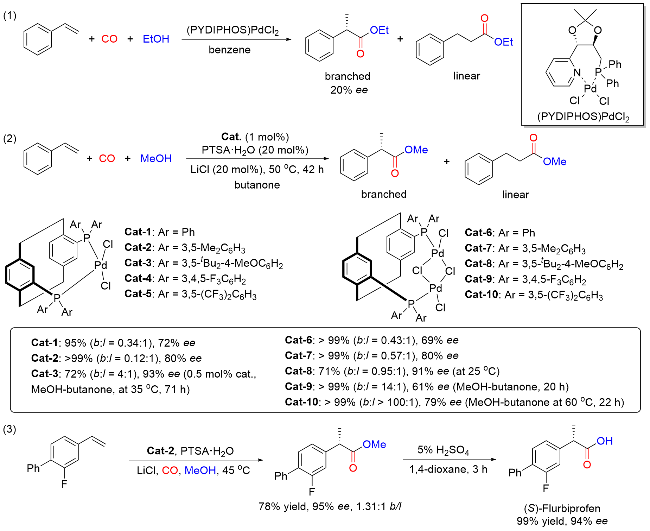
早在1994年, Chelucci等[27]使用手性含吡啶基膦配体PYDIPHOS与二氯化钯(PdCl2)络合, 以乙醇作为亲核试剂、苯作为溶剂, 从苯乙烯出发高效合成了2-苯基丙酸乙酯(图3-1), 该反应展现出优异的化学选择性, 但对映选择性较低, ee值为20%.
图3 手性催化剂在不对称氢酯基化反应中的应用

Figure 3 Application of chiral catalysts in asymmetric hydroesterification reactions

2010年, Clarke等[28-30]创新性地采用面手性环蕃骨架双膦配体(PhanePHOS)作为钯的配位源, 预合成了一系列单体钯配合物和二聚体钯配合物(图3-2), 并用于苯乙烯的不对称氢酯基化反应. 研究显示: 对于单体钯配合物, 当配体磷原子上取代基的位阻增大时, 能有效增强支链酯的对映选择性. 例如催化剂Cat-1仅获得72%的ee值, Cat-3则将其提升至93%, 同时支链酯比例跃升至80%, 这一结果表明更大位阻的取代基可优化手性环境, 抑制副反应路径, 从而提升选择性. 值得注意的是, 二聚体钯配合物展现出远高于单体的催化活性: 在25 ℃时, 催化剂Cat-7能以71%的收率和91%的ee值高效获得目标产物; 即使反应时间减半, Cat-9Cat-10也几乎实现完全转化, 同时支链酯占比大幅提升, 其中Cat-10可将支链与直链产物的比例提高至大于100∶1. 此外, 该催化体系可用于合成光学纯的(S)-氟比洛芬前体(图3-3)[31], 为手性药物前体的规模化制备提供了高效途径.
2016年, 史一安等[32]通过使用甲酸苯酯作为一氧化碳(CO)的安全替代物, 同时提供亲核试剂苯酚, 在温和条件下实现了芳基乙烯的不对称氢酯基化反应(图4). 该反应的关键在于使用轴手性配体L14, 显著提升了反应的区域选择性和对映选择性, 成功合成系列高光学纯度的2-芳基丙酸苯酯. 反应过程无需添加外部质子酸, 钯氢物种直接源自零价钯对甲酸苯酯的氧化加成. 后续研究表明, 当采用一氧化碳与苯酚的组合直接替代甲酸苯酯作为羰基源时[33,34], 该反应仍能高效进行, 这不仅验证了甲酸苯酯等无毒CO替代物的化学等效性, 还突显了其在实际应用中的关键优势, 进一步强调了此类替代物在绿色化学和不对称合成中的可行性.
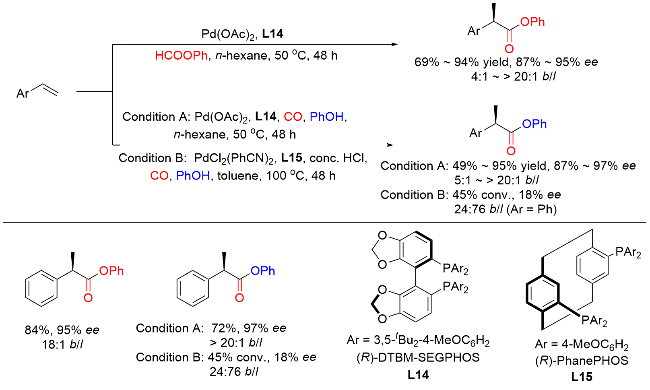
图4 甲酸苯酯作为羰源合成2-芳基丙酸苯酯

Figure 4 Synthesis of 2-arylpropionic acid phenyl ester using phenyl formate as carbonyl source

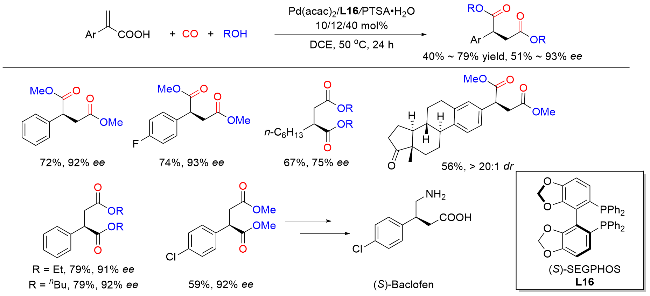
2021年, 董开武等[35]报道了一种创新策略: 通过底物分子中羧基的导向作用, 实现α-芳基丙烯酸的不对称氢酯基化反应(图5). 该研究的突破性进展源于羧酸和轴手性配体(S)-SEGPHOS (L16)的协同催化作用, 实验表明, (S)-SEGPHOS不仅显著提升催化效率(产率41%~79%), 更实现了高达93%的ee值, 为手性琥珀酸酯合成开辟了高效新途径. 值得注意的是, 该方法可高效便捷地合成手性巴洛芬前体, 展示了其在药物合成中的潜在应用价值.
图5 α-芳基丙烯酸的不对称氢酯基化反应

Figure 5 Asymmetric hydroesterification of α-aryl acrylic acid

1.2 非芳基烯烃的分子间不对称氢酯基化反应

随着催化体系的日渐成熟, 研究人员开始将不对称氢酯基化领域拓展到更惰性的非烯烃底物. 1996年, 周宏英等[36]报道了采用Pd(OAc)2-L2-PTSA∙H2O体系催化降冰片烯的不对称氢酯基化反应(图6-1), 其中刚性环状手性双膦配体L2被证明是实现高效立体控制的重要要素. 具体而言, 在最优条件下(Pd/L*=1/1, CO压力5.0 MPa), 该体系实现了72%的产率和92%的ee值, 显著高于同期其他方法. 值得注意的是, 当CO压力偏离5.0 MPa时, 选择性急剧下降, 这突显了配体通过精准调控反应微环境来维持高立体选择性的能力. 相比之下, Claver等[37]在2009年使用手性单膦配体L1L17对同一反应进行了研究(图6-2), 虽获得了高外/内选择性, 但ee值仅为40%. 这一差异强调了双膦配体在立体控制上的优势, 即其刚性结构和双膦基团能提供更强的立体约束和更稳定的金属络合物, 从而提升ee[38]. 这一点在Clarke等[39]于2016年的研究中得到了证明: 使用Cat-2作为手性催化剂, 能以64%的产率和80%的ee值将N-甲苯磺酰基-3-吡咯啉转化为酯化产物(图6-3).
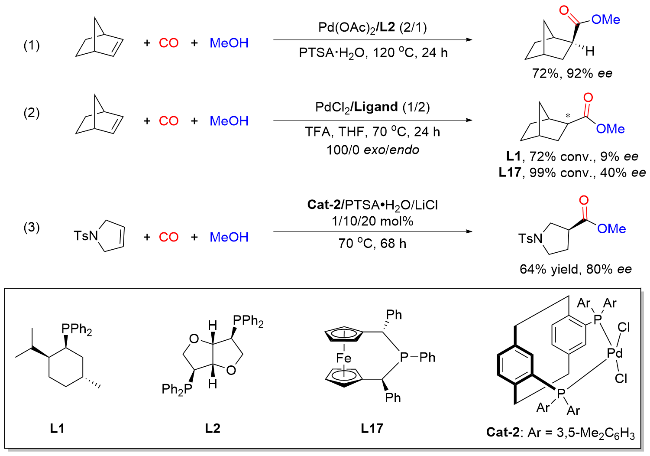
图6 环内烯烃的不对称氢酯基化反应

Figure 6 Asymmetric hydroesterification of intracyclic alkenes

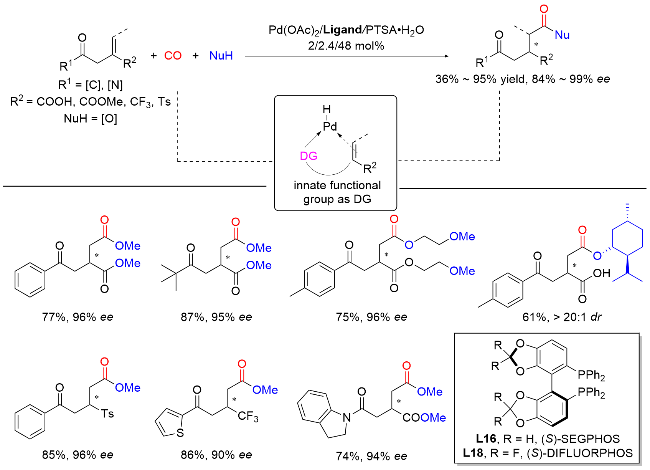
2021年, 董开武等[9a]结合辅助基团与轴手性双膦配体的设计, 成功拓展了非芳基烯烃的不对称氢酯基化反应(图7). 该策略的核心在于, 在烯烃的β-位引入弱配位的羰基作为辅助基团, 通过其与金属钯的配位作用, 精确引导烯烃插入钯氢(Pd-H)活性物种的特定位置, 并形成更加刚性的钯环来抑制β-氢化物的消除, 同时利用催化剂与底物间的多位点相互作用, 显著增强了手性诱导过程. 对照实验和密度泛函理论(DFT)计算表明, 烯烃上吸电子基团的存在能有效抑制酸助剂参与的烯烃异构化反应, 而β-羰基在控制对映选择性和提高催化活性方面起关键作用.
图7 β-羰基辅助烯烃的不对称氢酯基化反应

Figure 7 β-Carbonyl-assisted asymmetric hydroesterification of alkenes

1.3 硫醇参与的烯烃的分子间不对称氢酯基化反应

硫醇因其对过渡金属的强配位能力, 极易毒化金属催化剂导致失活; 同时, 其较弱的S—H键易断裂生成硫自由基, 引发不可控副反应(如氧化或聚合), 这使得硫醇参与的氢酯基化反应长期被视为极具挑战性的领域[40]. 为克服这些障碍, 配体的合理设计成为关键.
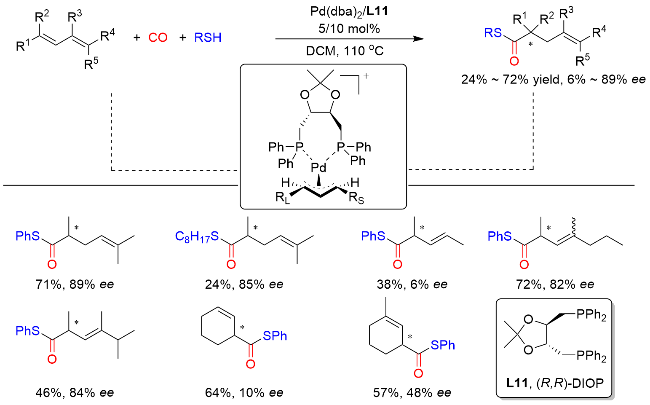
2001年, Alper等[41]报道了钯催化1,3-共轭二烯的不对称氢酯基化反应(图8), 成功合成了手性γ-不饱和硫酯. 该体系采用醋酸钯与手性双膦配体(R,R)-DIOP协同催化, 显著提升了反应效率, 最高获得72%的收率和89%的ee值. 这一结果表明了双齿配体在稳定钯物种和减少失活过程中的重要性.
图8 硫醇参与的共轭二烯的不对称氢酯基化反应

Figure 8 Thiol-involved asymmetric hydroesterification of conjugated dienes

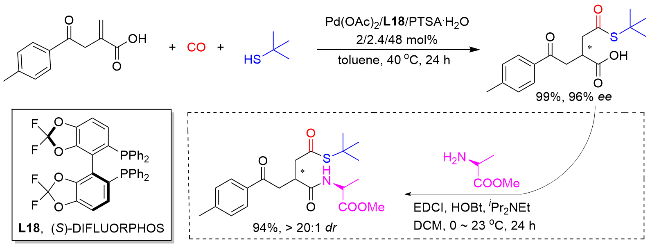
2019年, 廖健等[42]通过创新配体设计, 实现了芳基乙烯与CO、硫醇的不对称氢硫酯化反应(图9). 选用Pd2(dba)3为钯前体, 并引入富电子手性亚砜-膦双齿配体(R)-SOP, 该配体通过硫、膦双齿协同配位, 形成稳定的五元环络合物, 从而有效屏蔽硫醇对钯中心的毒化作用, 同时其刚性结构强化了手性识别, 从而在温和条件下(低温和常压)实现高选择性转化, 获得高达96%的收率和96%的ee值的手性硫酯产物. 此外, 该方法可扩展至多肽结构硫酯的合成, 体现了配体在底物兼容性中的核心作用. 2021年, 董开武课题组[9a]使用大位阻的叔丁基硫醇作为亲核试剂, 在温和的条件下以定量收率和高达96%的ee值得到了手性单硫酯. 该产物随后可与L-丙氨酸甲酯进行缩合反应, 以高产率(94%)和非对映选择性(>20∶1 dr)得到手性肽(图10).
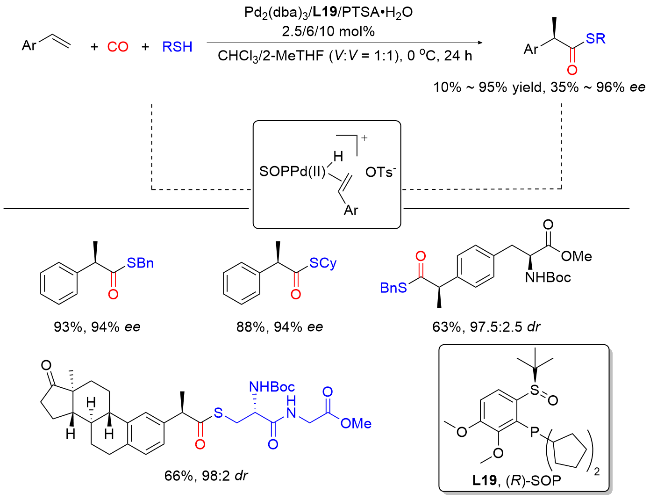
图9 硫醇参与的芳基乙烯的不对称氢酯基化反应

Figure 9 Thiol-involved asymmetric hydroesterification of aryl olefins

图10 叔丁基硫醇参与的不对称氢酯基化反应

Figure 10 Asymmetric hydroesterification involving tert-butyl mercaptan

2 钯催化烯烃的分子内不对称氢酯基化反应

钯催化烯烃的分子内不对称氢酯基化反应是构建手性含氧五元及六元杂环的一类高效且原子经济性好的转化方法, 这类杂环广泛存在于众多具有生物活性的天然产物和药物分子中[1h], 因而其不对称合成一直受到合成化学界的持续关注.

2.1 烯烃的分子内不对称氢酯基化反应构建五元环内酯
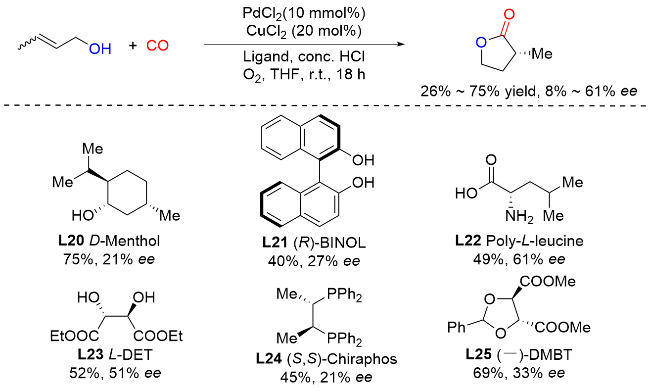
1990年, Alper等[43]开创性地使用聚-L-亮氨酸(一种聚α-氨基酸)作为手性配体, 在PdCl2-CuCl2-HCl催化体系下, 实现了巴豆醇向α-甲基-γ-丁内酯的高效转化(图11). 该研究具有里程碑意义, 系过渡金属均相催化领域中首次利用聚α-氨基酸类生物大分子作为手性配体的成功范例, 拓展了手性配体的设计思路.
图11 烯丙醇的氢酯基化反应

Figure 11 Hydroesterification of allylic alcohols

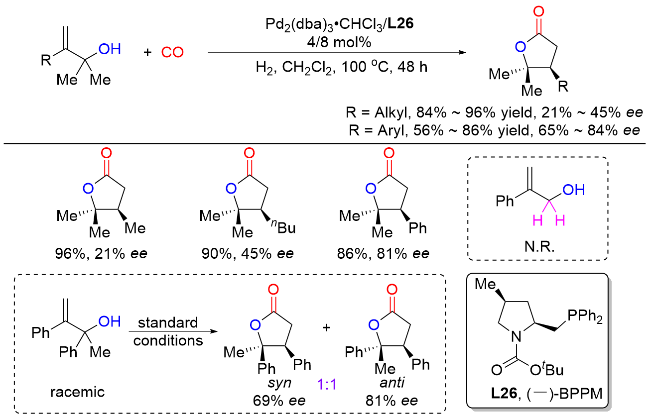
1997年, Alper等[44]开发了以Pd2(dba)3CHCl3和手性配体(-)-BPPM构成的高效催化体系, 首次实现了烯丙醇类化合物的不对称氢酯基化反应(图12). 该转化在CO/H2混合气氛(各2758 kPa)下进行, 成功构建了系列 γ-丁内酯衍生物. 值得注意的是, 底物取代基对对映选择性有显著影响: 不含芳基取代基的底物, 其ee值仅为21%~45%, 明显低于含芳基取代基底物(ee值为65%~84%). 此外, 当烯烃α-位上的一个甲基被苯基取代时, 反应仍保持高活性; 然而, 若α-位无任何取代基, 反应则无法进行, 表明该位点的取代基对反应可行性至关重要.
图12 多取代烯丙醇与(-)-BPPM的不对称氢酯基化反应

Figure 12 Asymmetric hydroesterification of polysubstituted allylic alcohols with (-)-BPPM

1999年, 鉴于BICP系列双膦配体在不对称氢化反应中取得的重大突破, 张绪穆等[45]将研究重点转向更具挑战性的不对称氢酯基化领域(图13). 他们选用了与Alper早期研究中相同的1,1-二取代烯丙醇类底物, 通过钯催化羰基化/环化串联反应, 在BICP双膦配体的手性调控下, 首次实现了该底物高对映选择性转化, 获得系列手性γ-丁内酯(ee值最高达97%). 这一结果显著优于Alper体系, 表明了BICP配体在空间位阻控制上的优势. 值得注意的是, 当底物扩展至空间位阻更大的三取代烯丙醇类时, 仍能保持高效性, 最高能以接近定量收率(97%)和近乎完美的对映选择性(ee值高达98%)得到相应的产物. 此发现突破了传统催化剂对多取代烯烃的局限性, 为手性内酯合成提供了普适性新策略.
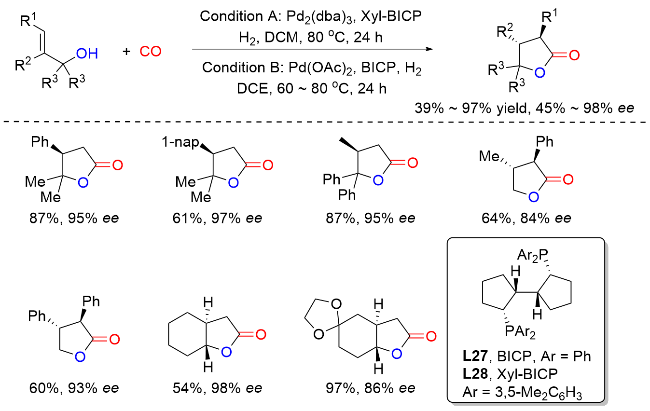
图13 多取代烯丙醇与BICP的不对称氢酯基化反应

Figure 13 Asymmetric hydroesterification of polysubstituted allylic alcohols with BICP

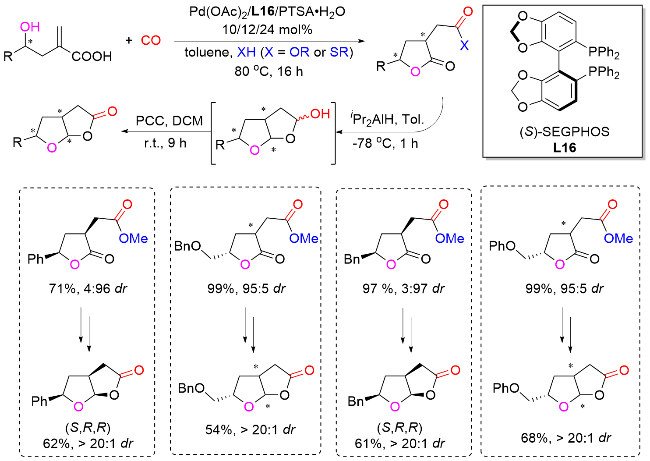
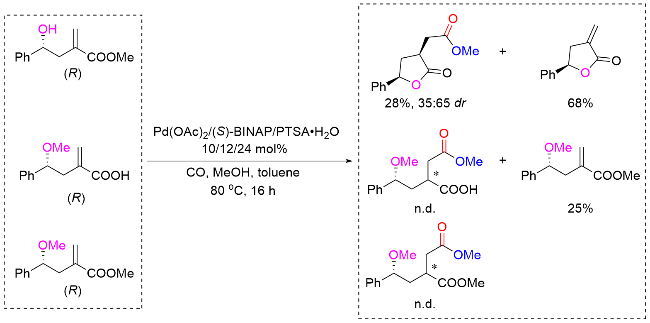
2021年, 董开武等[46]报道了一项重要研究, 采用醋酸钯与手性双膦配体(S)-SEGPHOS组成的催化体系, 高效合成了具有两个手性中心的γ-丁内酯衍生物. 该产物经两步后续转化, 可进一步获得含有三个手性中心的四氢呋喃稠合双环γ-内酯(图14), 这一策略为复杂手性分子的构建提供了新途径. 控制实验(图15)揭示: 底物的羟基和羧基官能团不仅对维持催化活性至关重要, 还可能通过配位作用与金属中心(Pd)及手性配体(S)-SEGPHOS协同作用, 直接调控非对映选择性——羧酸基团在此过程中扮演了尤为关键的角色, 可能通过形成稳定的配位中间体来优化立体化学控制.
图14 手性四氢呋喃稠合双环γ-内酯的合成

Figure 14 Synthesis of chiral THF-fused bicyclic γ-lactone

图15 控制实验

Figure 15 Control experiments

2.2 烯烃的分子内不对称氢酯基化反应构建六元环内酯

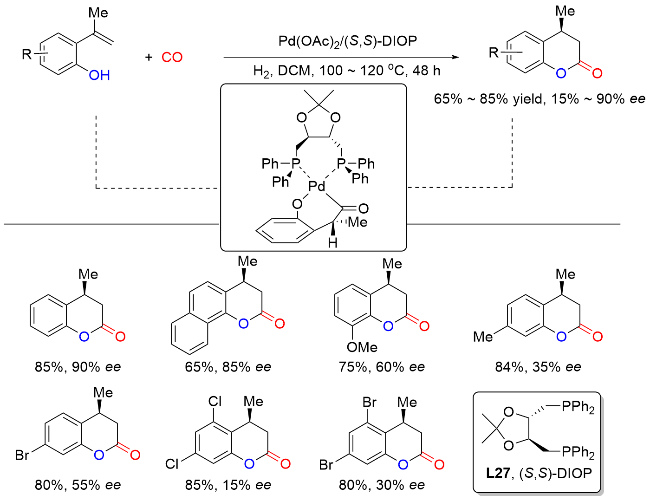
2004年, Alper等[47]利用Pd(OAc)2/(S,S)-DIOP催化体系, 实现了2-(1-甲基乙烯基)苯酚的不对称氢酯基化反应(图16), 以65%~85%的收率及高达91%的ee值高效合成了3,4-二氢-4-甲基香豆素衍生物. 关键机理研究证实, 该反应经历了钯氢物种(Pd-H)对烯烃底物的顺式加成过程: 首先, 苯甲酸酯与钯(0)中心发生氧化加成生成Pd-H活性中间体; 随后, Pd-H对烯烃双键进行区域选择性顺式氢钯化, 形成烷基钯中间体; 最后, 通过迁移插入和还原消除步骤生成目标产物.
图16 烯丙醇与(S,S)-DIOP的不对称氢酯基化反应

Figure 16 Asymmetric hydroesterification of allylic alcohols with (S,S)-DIOP

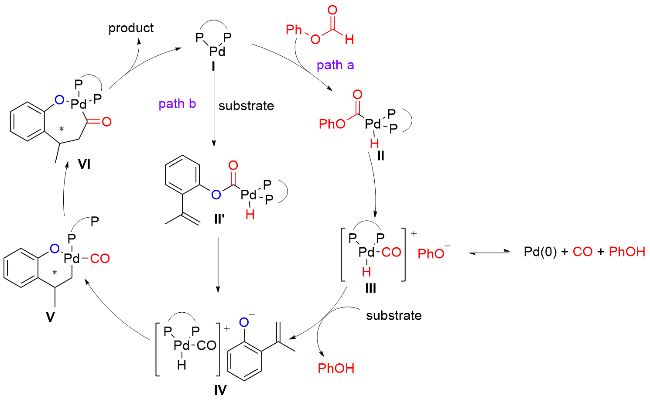
2013年, 史一安课题组[48-49]以甲酸苯酯(HCOOPh)作为羰源, 在Pd(OAc)2与(R)-DTBM-SEGPHOS催化体系作用下, 实现了邻异丙烯苯酚的无外源性CO参与的不对称氢酯基化反应(图17), 产率普遍在90%, ee值最高可达91%. 控制实验显示, 当将标准底物的羟基换成甲酯基时, 产物ee值保持不变, 表明这两类底物的对映选择性由同一步骤决定. 机理研究表明(图18): HCOOPh经钯氧化后插入形成钯物种II, 随后重排为钯羰基配合物III; 配合物III中的PhO基团随后与底物发生配体交换, 形成配合物IV; 该配合物经氢钯化反应生成六元环钯杂环中间体V, 再经迁移插入形成七元环配合物VI; 最终VI经还原消除生成目标产物并再生钯催化剂. 在替代路径中, 反应可能通过钯底物氧化加成形成类似IV的配合物(由II'重排得到). 此外, 两条路径的对映选择性均可能在IVV的氢钯化步骤确立. 值得注意的是, 甲酸(HCOOH)可能通过双重作用促进反应: (1)还原Pd(II)物种再生Pd(0)活性催化剂; (2)活化HCOOPh以利于Pd(0)的氧化加成.
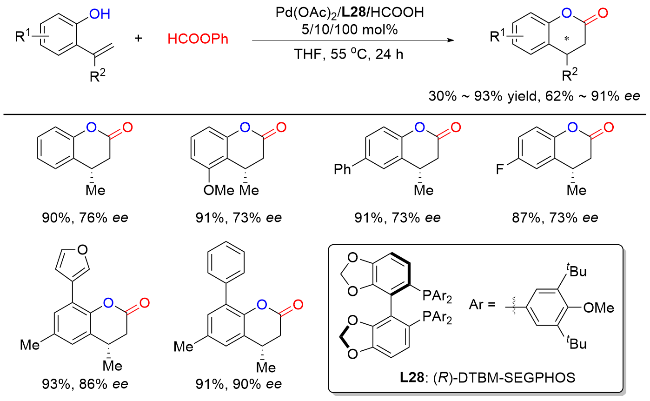
图17 烯基苯酚与甲酸苯酯的不对称氢酯基化反应

Figure 17 Asymmetric hydroesterification of alkenylphenols with phenyl formate

图18 烯基苯酚与甲酸苯酯的不对称氢酯基化反应机理

Figure 18 Mechanism of asymmetric hydroesterification between alkenylphenols and phenyl formate

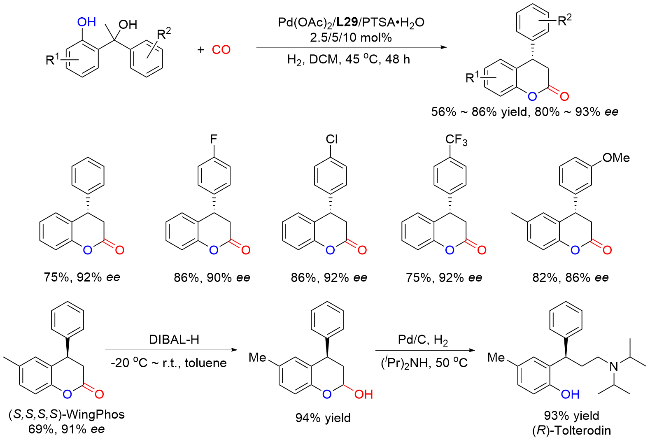
2020年, 汤文军等[50]报道了一种基于手性双膦配体的高效不对称催化策略, 成功实现了二芳基烯烃的高对映选择性氢酯基化反应(图19). 该反应采用Pd(OAc)2/(R,R,R,R)-WingPhos催化体系, 在TsOH和合成气(CO/H2)条件下, 以二氯甲烷为溶剂, 高效合成了一系列光学富集的4-芳基-3,4-二氢香豆素衍生物, 收率范围为32%~84%, ee值最高达96%. 值得注意的是, 手性双膦配体L29通过其深手性空腔(由两个蒽基基团构成, 形成刚性立体环境), 主导了对映选择性的确立, 实现了底物的精准不对称诱导. 反应机制研究表明: 配体与Pd(0)形成的络合物与TsOH协同作用, 生成关键Pd-H活性物种; 随后, 在烯烃的氢钯化步骤中, 配体的手性空腔通过空间位阻效应和电子效应, 诱导前手性底物发生不对称转化, 从而实现对映体过量度的精确调控. 进一步研究表明, 该催化体系可扩展至二芳基甲基甲醇的转化(图20), 底物经TsOH原位脱水生成烯烃后, 在相同手性双膦配体L29的催化下, 直接以81%~93%的收率及优秀的ee值生成目标产物. 这一策略的成功印证了双膦配体在动态底物转化中仍能保持立体控制的稳健性. 此外, 该方法已应用于药物分子(R)-托特罗定的简洁合成, 凸显了手性双膦配体在制药工业中的实用价值.
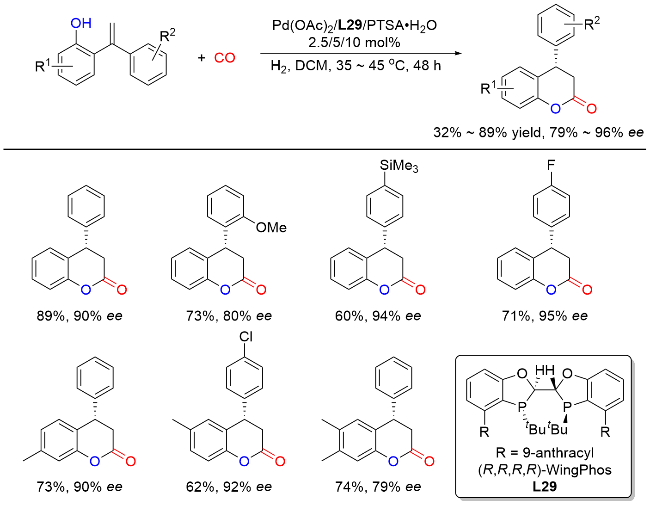
图19 烯基苯酚与(R,R,R,R)-WingPhos的不对称氢酯基化反应

Figure 19 Asymmetric hydroesterification between alkenylphenols and (R,R,R,R)-WingPhos

图20 三级醇的不对称氢酯基化反应

Figure 20 Asymmetric hydroesterification reaction of tertiary alcohols

3 钯催化烯烃的不对称氢羧基化反应

手性羧酸作为药物分子和天然产物中广泛存在的关键结构单元[1h], 其高效、高对映选择性的合成一直是化学合成领域的前沿课题. 近年来, 通过简单烯烃的不对称氢羧化直接构建手性羧酸的方法, 作为不对称氢酯基化反应的延伸策略, 受到人们关注. 该路线的突出价值在于可避免传统合成中手性酯中间体的水解操作[31], 显著缩短反应步骤并提升步骤经济性, 因而成为绿色与高效合成领域的热点之一.

3.1 芳基烯烃的不对称氢羧基化反应

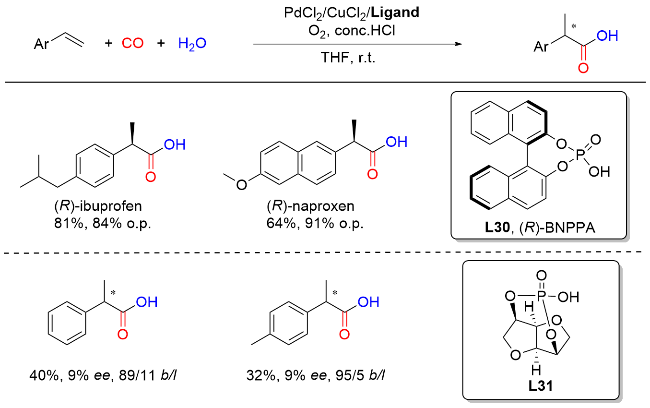
1990年, Alper等[51]报道了一类在温和条件(101 kPa CO, 室温)下实施的钯/铜双金属催化体系用于芳烃乙烯的高度对映选择性氢羧基化反应(图21). 该体系能够以84%和91%的光学纯度分别获得手性布洛芬与萘普生, 体现了优异的对映控制能力. 同时, 反应表现出完全的区域选择性, 仅生成目标支链羧酸, 而未检测到线性酸副产物的形成. 姜标等[52]在2004年合成了手性环状磷酸配体(L31), 同样系统评估了其在钯/铜双金属催化体系下对苯乙烯的羧基化反应中的催化活性(图 21). 结果表明, 该反应在区域选择性方面表现良好, 但是对映选择性有限.
图21 氯化钯/氯化铜催化的不对称氢羧基化反应

Figure 21 Asymmetric hydrocarboxylation catalyzed by PdCl2/CuCl2

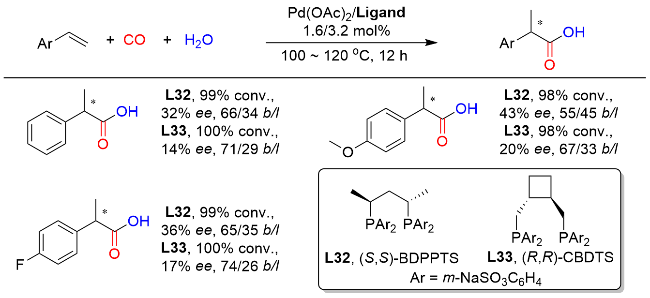
Sinou等[53]在1999年报道了在无酸条件下水溶性钯配合物催化的芳基乙烯不对称羧基化反应(图22). 该催化体系由Pd(OAc)2与手性配体(S,S)-BDPPTS (L32)或(R,R)-CBDTS (L33)原位生成. 研究显示, 以L32为配体对4-甲氧基苯乙烯进行反应时, 可获得最高43%的对映体过量. 值得注意的是, 在酸性介质中反应时, 催化剂稳定性显著提高; 当在Pd(OAc)2/L32体系中, 催化剂循环使用两次后, 催化活性未出现明显衰减.
图22 水溶性钯配合物催化的不对称氢羧化反应

Figure 22 Asymmetric hydrocarboxylation catalyzed by water-soluble palladium complexes

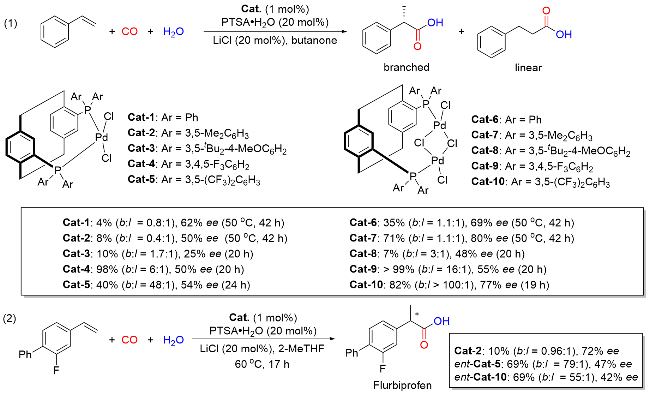
除不对称氢酯基化反应外, Clarke等[28-31]进一步将Pd-PhanePHOS配合物拓展至苯乙烯的不对称氢羧基化反应体系(图23-1). 研究发现, 二聚体钯配合物相较于单核钯配合物, 表现出更高的催化活性, 同时显著提升了反应的区域选择性与对映选择性. 具体而言, 在使用二聚体钯配合物时, α-甲基苯乙酸的对映体过量值最高可达 80 %, 区域选择性亦高达 >100∶1. 此外, 该催化策略还被用于光学纯 (S)-氟比洛芬的合成(图23-2)[31], 在配合物 Cat-2 的催化下, 可获得 72 % 的ee值, 但反应产率较低, 仅为 10 %.
图23 手性催化剂在不对称氢羧基化反应中的应用

Figure 23 Application of chiral catalysts in asymmetric hydrocarboxylation

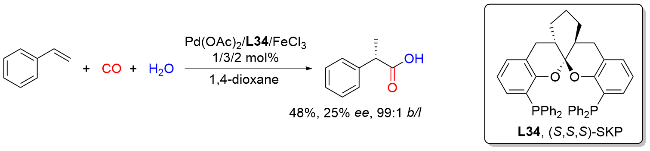
2018年, 李跃辉课题组[54]采用Pd(OAc)2-L34-FeCl3催化体系, 对苯乙烯的不对称氢羧化反应开展了初步研究(图24). 该体系在区域选择性方面表现出优异性能, 然而反应收率仅为48%, 对映选择性也较低, ee值仅为25%, 表明催化效率与立体控制仍需进一步优化.
图24 手性螺环配体参与下的不对称氢羧基化反应

Figure 24 Asymmetric hydrocarboxylation reaction involving chiral spirocyclic ligand

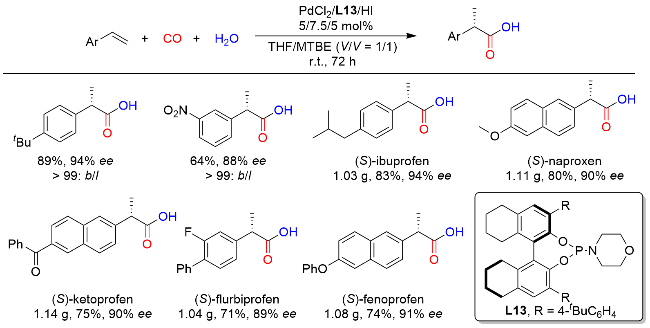
2021年, 关正辉等[26]报道了一种基于PdCl2-L13-HI的高效催化体系, 成功实现了不对称氢羧基化反应(图25). 该反应在温和条件下进行, 能够以高收率获得多种羧基化产物, 并表现出优异的区域选择性以及卓越的对映选择性. 值得关注的是, 此方法具备良好的可放大性, 顺利在克级规模上高效合成包括布洛芬、萘普生、氟比洛芬、芬布芬与酮洛芬在内的多种非甾体抗炎药物, 彰显了其在药物合成中的潜在应用价值.
图25 不对称氢羧基化反应合成手性药物分子

Figure 25 Asymmetric hydrocarboxylation reaction for the synthesis of chiral drug molecules.

3.2 非芳基烯烃的不对称氢羧基化反应

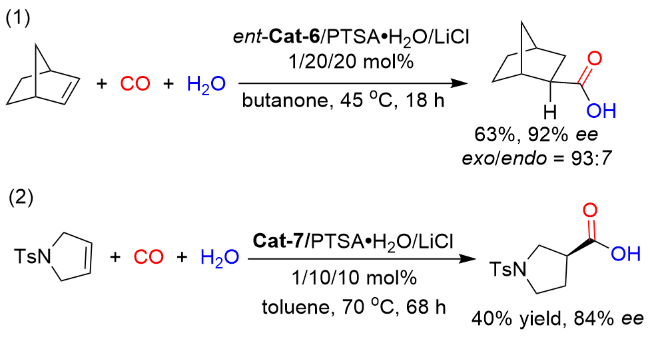
Clarke等[39]进一步拓展了Pd-PhanePHOS配合物的底物适用范围, 将其成功应用于降冰片烯的不对称氢羧基化反应中[28]. 在使用手性催化剂ent-Cat-6时, 反应以63%的产率高选择性地得到外型(exo)羧酸, 且对映体过量(ee)值高达92%(图26-1). 在另一项研究中, 采用催化剂Cat-7N-甲苯磺酰基-3-吡咯啉进行不对称氢羧基化反应, 相应羧酸的ee值为84%(图26-2).
图26 环状烯烃的不对称氢羧基化反应

Figure 26 Asymmetric hydrocarboxylation of cyclic olefins

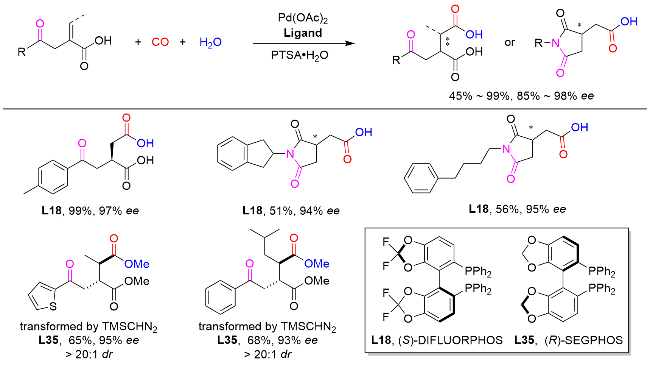
针对烷基类烯烃在不对称氢羧基化反应中面临的挑战——包括底物活性不足及立体选择性控制困难, 董开武等[9a,9c]在2021年提出了一种创新策略. 该策略通过在烯烃β位引入弱配位羰基, 并协同使用轴手性双膦配体, 成功拓展了烷基类烯烃的不对称氢羧基化反应范围(图27). 在温和条件下, 该转化实现了45%至99%的产率及85%至98%的对映体过量(ee)值, 高效合成了一系列羧酸类产物. 此外, 该方法进一步适用于位阻更大的三取代烯烃底物, 以中等到优异的产率及优秀的对映与非对映选择性, 构建了具有两个连续手性中心的琥珀酸衍生物.
图27 辅助基团促进的不对称氢羧基化反应

Figure 27 Auxiliary group-promoted asymmetric hydrocarboxylation

次年, 该研究团队[55]提出了一种配体接力催化策略, 通过协同使用非手性吡啶配体L36与手性氧膦杂环骨架配体L29, 构建了双组分钯催化体系, 高效实现了末端炔烃的不对称双氢羧化反应. 该过程首先在钯盐和吡啶配体L36催化下, 将末端炔烃转化为1,1-二取代烯烃中间体, 随后在钯盐与手性配体L29作用下, 以优异的化学选择性、区域选择性和对映选择性, 将中间体转化为一系列2--位取代的手性琥珀酸衍生物(图28). 这一方法在合成领域展现出重要的应用价值, 已被成功应用于多种含γ-氨基酸结构单元的手性药物分子——如巴氯芬、咯利普兰、米格列奈和普瑞巴林——的构建, 凸显了其在复杂手性分子制备中的实用性与普适性.
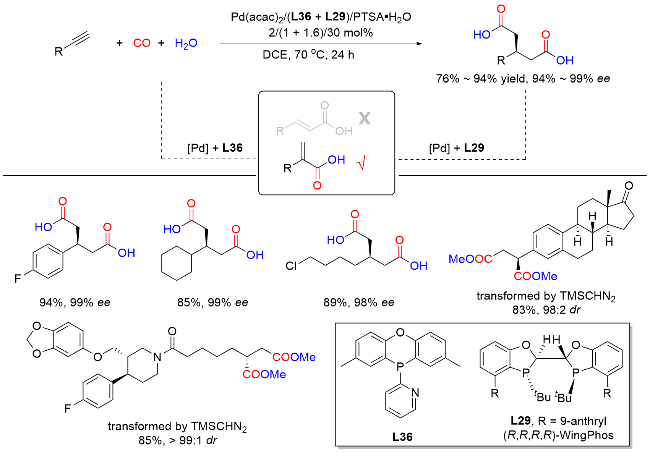
图28 钯接力催化炔烃不对称双氢羰基化反应

Figure 28 Palladium relay-catalyzed asymmetric double hydro-carbonylation of alkynes

4 总结与展望

钯催化烯烃不对称氢酯基化反应凭借其优异的原子经济性和高效性, 已成为合成手性羧酸及其衍生物的核心策略, 在药物中间体及精细化学品合成中具有重要应用价值. 该反应通过一步转化实现C—C和C—O键的立体选择性构建, 为手性羧酸衍生物提供了绿色合成路径. 手性配体的设计是提升反应性能的关键驱动力: 早期体系[如PdCl2/(-)-DIOP]受限于低产率和低对映选择性(ee值远低于50%)[12], 而1997年周宏英等[15]引入手性膦配体DDPPI, 在苯乙烯氢酯基化中实现98%的ee值突破. 此后, 二茂铁骨架配体[16,19,24]和亚磷酰胺配体[26]进一步优化了区域选择性(支链/直链比>99∶1)和ee值(>90%), 显著提升了立体控制精度. 值得注意的是, 轴手性双膦配体(S)-DIFLUORPHOS更可以将催化剂量降至万分之五并维持高ee值, 大幅提升效率, 并成功将底物单位范围拓展至烷基烯烃类化合物[9a].
尽管该领域已取得显著进展, 但其仍面临多重选择性调控难题、反应条件苛刻及底物普适性不足等核心挑战. 要解决这些问题, 需从多维度突破: (1)通过引入导向基团(如羰基、羧基、氨基等)或动态骨架结构, 可有效拓展底物适用范围并抑制副反应路径; (2)探索廉价金属(如铜、镍、锰等)或双金属协同催化体系, 减少对贵金属的依赖并进一步提升反应的原子经济性; (3)结合DFT等计算方法, 深入解析配体-底物间的非共价相互作用, 从而实现对立体选择性的精准调控; (4)借助人工智能辅助的配体设计策略, 对虚拟配体库进行高通量筛选, 识别关键立体控制参数, 进而指导高选择性手性配体的定向合成(近期已有研究初步验证该方法的可行性[56]). 上述研究方向将有效推动该反应在复杂分子合成及工业化生产中的应用, 进而显著提升其理论研究价值与实际应用潜力.
(Lu, Y.)
[1]
(a) Moen M. D.; Keam S. J. CNS Drugs 2009, 23, 1057.

DOI

(b) Butler A. R.; Wu Y.-L. Chem. Soc. Rev. 1992, 21, 85.

DOI

(c) Xia J. Y.; Yang D. Q.; Long Y. H. Chin. J. Org. Chem. 2011, 31, 593 (in Chinese).

(夏九云, 杨定乔, 龙玉华, 有机化学, 2011, 31, 593.)

(d) Wang J. G.; Xu C. C.; Wong Y. K.; Li Y. J.; Liao F. L.; Jiang T. L.; Tu Y. Y. Engineering 2019, 5, 32.

(e) Halama A.; Zapadlo M. Org. Process Res. Dev. 2019, 23, 102.

DOI

(f) Ma K. Q.; Martin B. S.; Yin X. L.; Dai M. J. Nat. Prod. Rep. 2019, 36, 174.

DOI

(g) Iacoviello M.; Palazzuoli A.; Gronda E. Eur. J. Clin. Invest. 2021, 51, e13624.

DOI

(h) Li J. H.; Shi Y. A. Chem. Soc. Rev. 2022, 51, 6757.

DOI

(i) Kuai C.-S.; Wang Y. R.; Yang T.; Wu X.-F. J. Am. Chem. Soc. 2025, 147, 7950.

DOI

[2]
(a) Yang H.; Tang W. J. Chem. Rec. 2020, 20, 23.

DOI

(b) Mas-Roselló J.; Herraiz A. G.; Audic B.; Laverny A.; Cramer N. Angew. Chem. Int. Ed. 2021, 60, 13198.

DOI

(c) Margalef J.; Biosca M.; de la Cruz Sánchez P.; Faiges J.; Pàmies O.; Diéguez M. Coord. Chem. Rev. 2021, 446, 214120.

DOI

(d) Wang H.; Wen J. L.; Zhang X. M. Chem. Rev. 2021, 121, 7530.

DOI

[3]
(a) Knowles W. S.; Sabacky M. J. J. Chem. Soc., Chem. Commun. 1968, 20, 1445.

(b) Horner L.; Sieged H.; Buthe H. Angew. Chem. Int. Ed. 1968, 7, 942.

(c) Ni H. Z.; Chan W.-L.; Lu Y. X. Chem. Rev. 2018, 118, 9344.

DOI

(d) Xu G. Q.; Senanayake C. H.; Tang W. J. Acc. Chem. Res. 2019, 52, 1101.

DOI

(e) Imamoto T. Proc. Jpn. Acad., Ser. B 2021, 97, 520.

DOI

(f) Stephan M.; Jeran M.; Mohar B. Org. Process Res. Dev. 2024, 28, 11.

DOI

(g) Chen W.; Cai P.; Zhou H. C.; Madrahimov S. T. Angew. Chem. Int. Ed. 2024, 63, e202315075.

DOI

(h) Su L.; Gao S.; Liu J. W. Nat. Commun. 2024, 15, 7248.

DOI

(i) Ye B. H.; Su L.; Zheng K. T.; Gao S.; Liu J. W. Angew. Chem. Int. Ed. 2025, 64, e202413949.

[4]
(a) Zhou Y. R.; Gong Y. F. Eur. J. Org. Chem. 2011, 6092.

(b) Shen X. Z.; Chen X.; Chen J. P.; Sun Y. F.; Cheng Z. Y.; Lu Z. Nat. Commun. 2020, 11, 783.

DOI

(c) Liu W.; Jiang Q. W.; Yang X. Y. Angew. Chem. Int. Ed. 2020, 59, 23598.

DOI

(d) Wu X. Q.; Turlik A. T.; Luan B. X.; He F.; Qu J. P.; Houk K. N.; Chen Y. F. Angew. Chem. Int. Ed. 2022, 61, e202207536.

DOI

(e) Wu X. Q.; Qu J. P.; Chen Y. F. J. Am. Chem. Soc. 2020, 142, 15654.

DOI

(f) Wu X. Q.; Li H. Y.; He F.; Qu J. P.; Chen Y. F. Chin. J. Chem. 2023, 41, 1673.

DOI

(g) Jin L.; Li Y.; Mao Y. H.; He X.-B.; Lu Z.; Zhang Q.; Shi B.-F. Nat. Commun. 2024, 15, 4908.

DOI

(h) Cui B.; Zheng Y. T.; Sun H.; Shang H. J.; Du M.; Shang Y. X.; Yavuz C. T. Nat. Commun. 2024, 15, 6647.

DOI

[5]
(a) Hiroi K.; Sone T. Curr. Org. Synth. 2008, 5, 305.

DOI

(b) Liu Z. Q.; Feng X. Q.; Du H. F. Org. Lett. 2012, 14, 3154.

DOI

(c) Trost B. M.; Rao M. Angew. Chem. Int. Ed. 2015, 54, 5026.

DOI

(d) Otocka S.; Kwiatkowska M.; Madalinska L.; Kiełbasiński P. Chem. Rev. 2017, 117, 4147.

DOI

(e) Li X.; Zheng S.-C.; Zhao X.-M. Eur. J. Org. Chem. 2025, 28, e202401172.

DOI

[6]
(a) Su B.; Zhou T.-G.; Xu P.-L.; Shi Z.-J.; Hartwig J. F. Angew. Chem. Int. Ed. 2017, 56,7205.

(b) Babu K. N.; Kinthada L. K.; Das P. P.; Bisai A. Chem. Commun. 2018, 54, 7963.

DOI

(c) Zhang S. T.; Wu S. J.; Wang Q.; Xu S. J.; Han Y.; Yan C.-G.; Zhang J. L.; Wang L. Angew. Chem. Int. Ed. 2023, 62, e202300309.

DOI

(d) Tu Y. S.; Xu B.; Wang Q.; Dong H. L.; Zhang Z.-M.; Zhang J. L. J. Am. Chem. Soc. 2023, 145, 4378.

DOI

(e) Liao G.; Shi B.-F. Acc. Chem. Res. 2025, 58, 1562.

DOI

(f) Yan X.; Feng W.; Ng J. X.; Li J. X.; Liu Y.; Zhang B.; Shao P.-L.; Zhao Y. Chem. Soc. Rev. 2025, 54, 7966.

DOI PMID

[7]
(a) Lin G.-Q.; Li Y.-M.; Chan A. S. C. Principles and Applications of Asymmetric Synthesis, Wiley, New York, 2001.

(b) Xie J.-H.; Zhou Q.-L. Acta Chim. Sinica 2012, 70, 1427 (in Chinese).

DOI

(谢建华, 周其林, 化学学报, 2012, 70, 1427.)

DOI

(c) Zhao W. X.; Yang D. Y.; Zhang Y. H. Chin. J. Org. Chem. 2016, 36, 2301 (in Chinese).

DOI

(赵文献, 杨代月, 张玉华, 有机化学, 2016, 36, 2301.)

DOI

[8]
(a) Yu X. H.; Wang W. Chem. Asian J. 2008, 3, 516.

DOI

(b) Lyubimov S. E.; Kalinin V. N.; Tyutyunov A. A.; Olshevskaya V. A.; Dutikova Y. V.; Cheong C. S.; Petrovskii P. V.; Safronov A. S.; Davankov V. A. Chirality 2009, 21, 2.

DOI PMID

(c) Luo J.; Zhang T.; Wang L.; Liao G.; Yao Q. J.; Wu Y. J.; Zhan B. B.; Lan Y.; Lin X. F.; Shi B. F. Angew. Chem. Int. Ed. 2019, 58, 6708.

DOI

(d) Liu X.-R.; Cui P.-F.; Guo S.-T.; Lin Y.-J.; Jin G.-X. J. Am. Chem. Soc. 2021, 143, 5099.

DOI

(e) Li P. P.; Zheng E.; Li G. L.; Luo Y. C.; Huo X. H.; Ma S. M.; Zhang W. B. Science 2024, 385, 972.

DOI

[9]
(a) Ren X. Y.; Wang Z.; Shen C. R.; Tian X. X.; Tang L.; Ji X. L.; Dong K. W. Angew. Chem. Int. Ed. 2021, 60,17693.

(b) Wang Z.; Shen C. R.; Dong K. W. Angew. Chem. Int. Ed. 2024, e202410967.

(c) Wang Z.; Dong K. W. Chin. J. Org. Chem. 2024, 44, 3249 (in Chinese).

DOI

(王震, 董开武, 有机化学, 2024, 44, 3249).

DOI

[10]
(a) Clegg W.; Elsegood M. R. J.; Eastham G. R.; Tooze R. P.; Wang X. L.; Whiston K. Chem. Commun. 1999, 1877.

(b) Kiss G. Chem. Rev. 2001, 101, 3435.

PMID

(c) del Río I.; Ruiz N.; Claver C. Inorg. Chem. Commun. 2000, 3, 166.

(d) Godard C.; Muñoz B. K.; Ruiz A.; Claver C. Dalton Trans. 2008, 853.

[11]
(a) Xu Z. S.; Shen C. R.; Zhang H. R.; Wang P.; Dong K. W. Org. Chem. Front. 2021, 8, 1163.

DOI

(b) Peng J.-B.; Liu X.-L.; Li L.; Wu X.-F. Sci. China: Chem. 2022, 65, 441.

(c) Cheng S. D.; Luo Y.; Yu T.; Li J.; Gan C. F.; Luo S.; Zhu Q. ACS Catal. 2022, 12, 837.

DOI

(d) Shen C. R.; Dong K. W. Synlett 2022, 33, 815.

DOI

[12]
(a) Botteghi C.; Consiglio G.; Pino P. Chimia 1973, 27, 477.

DOI

(b) Consiglio G.; Pino P. Chimia 1976, 30, 193.

DOI

(c) Consiglio G. Helv. Chim. Acta 1976, 59, 124.

DOI

(d) Consiglio G. J. Organomet. Chem. 1977, 132, C26.

[13]
Hayashi T.; Tanaka M.; Ogata I. Tetrahedron Lett. 1978, 41, 3925.

DOI

[14]
Cometti G.; Chiusoli G. P. J. Organomet. Chem. 1982, 236, C31.

[15]
Zhou H. Y.; Hou J. G.; Cheng J.; Lu S. J.; Fu H. X.; Wang H. Q. J. Organomet. Chem. 1997, 543, 227.

DOI

[16]
Oi S.; Nomura M.; Aiko T.; Inoue Y. J. Mol. Catal. A: Chem. 1997, 115, 289.

DOI

[17]
Beller M.; Comils B.; Frohning C. D.; Kohlpaintner C. W. J. Mol. Catal. A: Chem. 1995, 104, 17.

DOI

[18]
Nozaki K.; Kantam M. L.; Horiuchi T.; Takaya H. J. Mol. Catal. A: Chem. 1997, 118, 247.

DOI

[19]
Wang L. L.; Kwok W. H.; Chan A. S.; Tu T.; Hou X. L; Dai L. X. Tetrahedron: Asymmetry 2003, 14, 2291.

[20]
Kawashima Y.; Okano K.; Nozaki K.; Hiyama T. Bull. Chem. Soc. Jpn. 2004, 77, 347.

DOI

[21]
Muñoz B. K.; Marinetti A.; Ruiz A.; Castillon S.; Claver C. Inorg. Chem. Commun. 2005, 8, 1113.

DOI

[22]
Marinetti A.; Kruger V.; Buzin F.-X. Coord. Chem. Rev. 1998, 178-180, 755.

DOI

[23]
Muñoz B. K.; Godard C.; Marinetti A.; Ruiz A.; Benet-Buchholz J.; Claver C. Dalton Trans. 2007, 47, 5524.

[24]
Godard C.; Ruiz A.; Claver C. Helv. Chim. Acta 2006, 89, 1610.

DOI

[25]
Guiu E.; Caporali M.; Munoz B.; Müller C.; Lutz M.; Spek A. L.; van Leeuwen P. W. Organometallics 2006, 25, 3102.

DOI

[26]
Yao Y.-H.; Zou X.-J.; Wang Y.; Yang H.-Y.; Ren Z.-H; Guan Z.-H. Angew. Chem. Int. Ed. 2021, 60, 23117.

DOI PMID

[27]
Chelucci G.; Cabras M. A.; Botteghi C.; Chelucci M. Tetrahedron: Asymmetry 1994, 5, 299.

[28]
Konrad T. M.; Fuentes J. A.; Slawin A. M. Z.; Clarke M. L. Angew. Chem. Int. Ed. 2010, 49, 9197.

DOI PMID

[29]
Konrad T. M.; Durrani J. T.; Cobley C. J.; Clarke M. L. Chem. Commun. 2013, 49, 3306.

DOI

[30]
Gallarati S.; Dingwall P.; Fuentes J. A.; Bühl M.; Clarke M. L. Organometallics 2020, 39, 4544.

DOI

[31]
Harkness G. J.; Clarke M. L. Eur. J. Org. Chem. 2017, 4859.

[32]
Li J. F.; Chang W. J.; Ren W. L.; Dai J.; Shi Y. A. Org. Lett. 2016, 18, 5456.

DOI

[33]
Li J. F.; Ren W. L.; Dai J.; Shi Y. A. Org. Chem. Front. 2018, 5, 75.

DOI

[34]
Pongrácz P.; Seni A. A.; Mika L. T.; Kollár L. Mol. Catal. 2017, 438, 15.

[35]
Ji X. L.; Shen C. R.; Tian X. X.; Dong K. W. Org. Lett. 2021, 23, 8645.

DOI

[36]
Zhou H. Y.; Lu S. J.; Hou J. G.; Chen J.; Fu H. X.; Wang H. Q. Chem. Lett. 1996, 339.

[37]
Blanco C.; Ruiz A.; Godard C.; Fleury-Bregeot N.; Marinetti A.; Claver C. Adv. Synth. Catal. 2009, 351, 1813.

DOI

[38]
Andrieu J.; Braunstein P.; Naud F.; Adams R. D. J. Organomet. Chem. 2000, 601, 43.

DOI

[39]
Fuentes J. A.; Durrani J. T.; Leckie S. M.; Crawford L.; Bühl M.; Clarke M. L. Catal. Sci. Technol. 2016, 6, 7477.

DOI

[40]
(a) Castarlenas R.; Di Giuseppe A.; Pérez-Torrente J. J.; Oro L. A. Angew. Chem. Int. Ed. 2013, 52, 211.

DOI PMID

(b) Ai H. J.; Lu W. Y.; Wu X.-F. Angew. Chem. Int. Ed. 2021, 60, 17178.

DOI

(c) Wang L.-C.; Wu X.-F. Nat. Commun. 2025, 16, 4663.

DOI

[41]
Xiao W.-J.; Alper H. J. Org. Chem. 2001, 66, 6229.

PMID

[42]
Wang X. H.; Wang B.; Yin X. M.; Yu W. A.; Liao Y.; Ye J. L.; Wang M.; Hu L. R.; Liao J. Angew. Chem. Int. Ed. 2019, 58, 12264.

DOI

[43]
Alper H.; Hamel N. J. Chem. Soc., Chem. Commun. 1990, 135.

[44]
Yu W.-Y.; Bensimon C.; Alper H. Chem. Eur. J. 1997, 3, 417.

DOI

[45]
Cao P.; Zhang X. M. J. Am. Chem. Soc. 1999, 121, 7708.

DOI

[46]
Shi Z. L.; Shen C. R.; Dong K. W. Chem. Eur. J. 2021, 27, 18039.

DOI

[47]
Dong C.; Alper H. J. Org. Chem. 2004, 69, 5011.

DOI

[48]
Wang H. N.; Dong B.; Wang Y.; Li J. F.; Shi Y. A. Org. Lett. 2014, 16, 186.

DOI

[49]
Li J. F.; Chang W. J.; Ren W. L.; Liu W.; Wang H. N.; Shi Y. A. Org. Biomol. Chem. 2015, 13, 10341.

DOI

[50]
Tian D. S.; Xu R. H.; Zhu J. B.; Huang J. X.; Dong W.; Claverie J.; Tang W. J. Angew. Chem. Int. Ed. 2021, 60, 6305.

DOI

[51]
Alper H.; Hamel N. J. Am. Chem. Soc. 1990, 112, 2803.

DOI

[52]
Jiang B.; Huang Z.-G.; Cheng K.-J. Heterocycles 2004, 63, 2797.

DOI

[53]
Miquel-Serrano M. D.; Aghmiz A.; Diéguez M.; Masdeu-Bultó A. M.; Claver C.; Sinou D. Tetrahedron: Asymmetry 1999, 10, 4463.

[54]
Huang Z. J.; Cheng Y. Z.; Chen X. P.; Wang H.-F.; Du C.-X.; Li Y. H. Chem. Commun. 2018, 54, 3967.

DOI

[55]
Ji X. L.; Shen C. R.; Tian X. X.; Zhang H. R.; Ren X. Y.; Dong K. W. Angew. Chem. Int. Ed. 2022, 61, e202204156.

DOI

[56]
Marcos-Ayuso G.; Quesada D.; Cobos-Abad M. Y.; Lendínez C.; Fernández-Moyano S.; Mauleón P.; Arrayás R. G. ACS Catal. 2025, 15, 20230.

DOI

Outlines

/