


硝化反应是生产药物、染料、农药及含能材料等精细化学品的关键单元过程[1-4]. 然而, 该反应具有强放热特性, 常伴随多条竞争性反应路径和复杂的副反应网络, 易导致热失控, 因而被列为国家重点监管的危险化工工艺之一[5-7]. 近年来, 行业与政策层面均对硝化反应的安全生产提出了紧迫要求. 例如, 国务院安委会在2024年1号文件中明确部署, 要求现有硝化企业在2025年底前完成微通道、管式反应器等新装备与技术的改造与应用, 对未按期完成者将依法责令停产整顿[8]. 这一强制性升级换代的政策窗口, 凸显了实现硝化过程的本质安全化与工艺高效化的紧迫性. 而达成这一目标, 从根本上取决于对硝化反应内在机理的深入理解与精准调控.
芳香族化合物的硝化属于亲电取代反应(EAS), 其活性亲电体(即实际硝化剂)被广泛认为是硝鎓离子 (NO+2)[9-10]. 硝化剂的反应强度与其电子亲和能直接相关: 该值越高, 接受电子的能力越强, 作为亲电试剂进攻芳环的反应活性也越高. 其中, NO2+是最强的硝化剂之一.
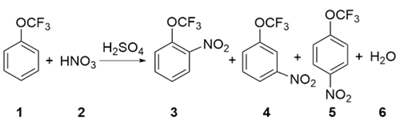
在众多芳香族化合物中, 三氟甲氧基苯(TFMB)及其硝化衍生物具有重要地位[11-12]. 三氟甲氧基(OCF3)在药物化学中以优异的代谢稳定性、高脂溶性和良好的透膜性著称; 硝基(NO2)不仅是强吸电子基团, 也是氨基等重要官能团的前体, 可经还原等反应进一步转化为多种高附加值的含氮化合物. OCF3与NO2的组合使TFMB的硝化产物展现出独特的物化性质与生物活性, 因而成为医药、农药等精细化学品研发中不可或缺的关键中间体. 在混酸体系中, NO2+由硫酸对硝酸质子化并脱水生成, 与苯环形成π-络合物; 随后NO2+攻击TFMB的芳环, 形成σ-络合物, 也称Wheland中间体; 最后通过碱性物质(如H2SO4或HSO4-)提取质子, 恢复芳香性, 得到硝化产物[13]. 由于TFMB具有三个不同的芳香碳, 均可能受到NO2+的亲电进攻, 因此可以生成邻、间、对三种硝基三氟甲氧基苯异构体(Eq. 1).
在硝化反应机理的理论研究方面, Politzer等[14]最早采用从头计算方法, 对苯和甲苯的硝化势能面进行分析, 指出在σ-络合物形成之前存在定向反应络合物. Esteves等[3]采用B3LYP泛函计算了气相中苯和NO2+反应的详细势能面. 确定了三个关键中间体: 无取向的π-络合物、定向反应复合物以及σ-络合物, 从而统一了此前对硝化机理的认识. 该团队[15]进一步研究指出, 芳香族硝化反应的机理并非单一, 而是可在单电子转移(SET)和双电子转移(极性)机制之间连续变化, 具体取决于取代基和溶剂条件.
Liljenberg等[16]在M06-2X/6-311G**水平上, 结合可极化连续溶剂模型(PCM), 研究了芳香化合物EAS硝化反应机理, 同样识别出三种中间体, 并与Politzer等得出的结论一致. 他们发现, 对于带有活化取代基(如OH)的芳环, 生成定向复合物的过渡态(TS)过程是速率决定步骤; 而对于带有钝化取代基(如Cl)的芳环, 生成σ-络合物的TS过程为控速步骤. 此外, 脱质子步骤的能垒与取代基的活化/钝化性质密切相关.
Cyrille团队[17]在B3LYP/6-311G**水平下研究了硝基苯的硝化反应, 表明该EAS为两步机制, 其中NO+2对芳环的初次亲电进攻为速率决定步骤, 其活化吉布斯自由能可以较好地预测异构体比例(邻∶间∶对=11.0∶87.3∶1.7), 与实验吻合. Domingo等[18]在MN15-L/aug- cc-pVTZ理论水平上研究了苯腈的硝化, 发现在强吸电子基团CN的存在下, 间位取代最为有利. 但常用的局域亲核性指数(Parr函数和Fukui函数)难以完全解释其区域选择性.
目前未有文献对TFMB在混酸硝化体系中的硝化反应过程进行系统的量子化学研究. 因此, 本工作在M06-2X/6-311+G**和M06-2X/6-311+(2df,2p)理论水平上, 系统研究NO+2对TFMB的亲电硝化过程. 通过深入分析反应路径、过渡态结构与能量变化, 阐明其区域选择性特征与关键作用机制, 从理论层面揭示反应本质, 为后续实验条件优化与目标产物选择性控制提供理论依据与指导.
1 结果与讨论
1.1 概念密度泛函理论反应性指数分析
基于CDFT, 表1总结了相关反应物的全局描述符, 包括电子化学势(μ)、硬度(η)、亲电指数(ω)以及相对亲核指数(N), 并以苯作为参照进行对比, 旨在揭示OCF3取代基对苯环电子结构的影响.
表1 反应物与苯的全局描述符Table 1 Global descriptors for the reactants and benzene |
| Compd. | μ/eV | η/eV | ω/eV | N/eV |
|---|---|---|---|---|
| NO2+ | -10.04 | 11.17 | 4.51 | -5.68 |
| TFMB | -3.76 | 6.71 | 1.05 | 2.05 |
| C6H6 | -3.46 | 6.78 | 0.88 | 2.29 |
由计算结果可知, TFMB与NO2+的电子化学势μ之差为6.28 eV, 为显著正值, 表明在极性反应路径中, 电子从TFMB流向NO2+, 在热力学上较为有利. NO2+具有较高的硬度(η=11.17 eV), 说明其为一种硬亲电试剂, 具有稳定的电子云和较低的可极化性, 更倾向于与富电子中心发生作用. NO2+的亲电指数极高(ω=4.51 eV), 而相对亲核指数为负值(N=-5.68 eV), 进一步印证了NO2+具有强亲电性与极弱的亲核性.
另一方面, 与苯(μ=-3.46 eV)相比, TFMB的电子化学势更低(μ=-3.76 eV), 说明引入OCF3基团降低了苯环的电子云密度. TFMB的亲电指数较低(ω=1.05 eV), 表明该分子几乎不具备亲电能力; 而其亲核性指数(N=2.05 eV)也低于苯(N=2.29 eV). 这些结果一致表明, OCF3基团对苯环产生了显著的钝化效应, 削弱了其亲核反应性.
1.2 活性位点分析
定量分子表面分析是揭示化学反应位点与活性的重要理论工具, 其核心在于研究静电势(ESP)和平均局部离子化能(ALIE)在分子范德华表面的分布特征[21]. 分子范德华表面有多种定义方式, 其中被广泛采用的是Bader提出的电子密度等值面法, 即取电子密度为0.001 e/bohr3的等值面作为分子范德华表面. 该定义能有效反映局部电子结构特征, 因而在反应性分析中尤为常用.
在化学反应初期, 分子间常通过静电吸引相互接近. ESP反映了分子周围空间的静电环境: ESP越负的区域通常越容易吸引亲电试剂, 因而是亲电反应的潜在活性位点. ALIE描述了从分子表面某处移去一个电子所需能量的平均值: ALIE越低, 表明该处电子束缚越弱, 电子活性越高, 也越容易发生亲电进攻. 因此, 结合ESP与ALIE分析, 可从静电与电子能两个维度共同揭示分子的亲电反应活性位点.
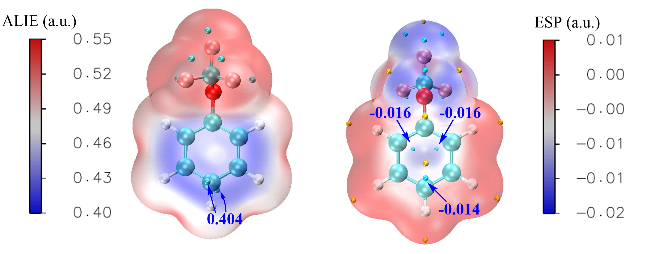
图1为TFMB的ALIE和ESP分子表面分析结果. 在相应的等值面图中, 青色球体标记了ALIE和ESP的局部极小点, 黄色球体标记了局部极大点. 在EAS的分析中, 极小点指示了电子束缚较弱、易受亲电试剂进攻的区域, 因此是判断反应位点的关键依据. 尽管OCF3基团因含有孤对电子也呈现极小点, 但芳香族硝化反应主要发生在苯环碳原子上. ALIE分析表明, 苯环上的唯一极小点(亦为全局最小点)位于OCF3基团的对位, 表明该位置易受NO2+的亲电进攻; 而在ESP分析中, 极小点同时出现在OCF3的邻位与对位, 说明这两个位置均易受亲电试剂攻击. 值得注意的是, ALIE与ESP均未在苯环的间位检测到反应活性位点.
1.3 反应热力学分析
Wen等[12]研究了TFMB硝化反应的动力学, 对预测反应结果和设计反应器具有重要意义. 然而, 目前尚未有文献报道该反应的热力学性质. 因此, 本研究采用量子化学方法对TFMB硝化反应开展热力学计算, 旨在从热稳定性、反应推动力与热力学可行性等方面进行全面评估, 从而为工艺安全优化与反应器精准控温提供关键数据支撑.
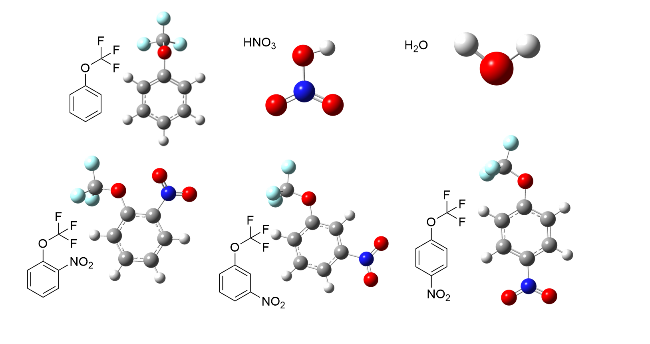
表2 TFMB硝化反应中反应物与产物的热力学数据Table 2 Thermodynamic data of reactants and products in the nitration of TFMB |
| Compd. | εele/a.u. | ZPE/a.u. | H(0)/a.u. | H(T)/a.u. | S/(J∙mol-1∙K-1) | G(T)/a.u. |
|---|---|---|---|---|---|---|
| TFMB | -644.5139 | 0.1069 | -644.4069 | -644.3973 | 386.137 | -644.4411 |
| HNO3 | -280.8910 | 0.0263 | -280.8647 | -280.8603 | 265.052 | -280.8904 |
| H2O | -76.4320 | 0.0208 | -76.4111 | -76.4073 | 188.644 | -76.4288 |
| 3 | -849.0093 | 0.1100 | -848.8994 | -848.8873 | 436.349 | -848.9368 |
| 4 | -849.0185 | 0.1096 | -848.9089 | -848.8968 | 440.178 | -848.9467 |
| 5 | -849.0206 | 0.1097 | -848.9109 | -848.8988 | 436.040 | -848.9483 |
表3列出了在298 K, 101 kPa条件下, TFMB硝化反应的反应焓(ΔrH)、反应熵(ΔS)和反应吉布斯自由能ΔrG. 其中Reaction 1~Reaction 3分别对应邻位、间位、对位取代路径. 从热力学数据可见, 各路径的ΔᵣH均为负值,表明该硝化反应整体为放热过程, 这与EAS的一般特征一致. ΔᵣG的符号与大小进一步反映了反应在热力学上的自发倾向与推动力强弱, 为判断不同异构体在平衡条件下的相对稳定性提供了依据.
表3 TFMB硝化反应热力学数据(298K, 101 kPa)Table 3 Thermodynamic data for the nitration reaction of TFMB (298K and 101 kPa) |
| Reaction | ΔrH/(kJ∙mol-1) | ΔS/(J∙mol-1∙K-1) | ΔrG/(kJ∙mol-1) |
|---|---|---|---|
| Reaction 1 | -97.3 | -26.2 | -89.5 |
| Reaction 2 | -122.2 | -22.5 | -115.5 |
| Reaction 3 | -127.6 | -26.8 | -119.6 |
此外, 为考察温度对反应热力学行为的影响, 计算了不同温度下各路径的ΔᵣH与ΔᵣG, 结果如图3所示. 该结果有助于理解不同操作温度下的反应能量变化, 评估工艺热稳定性, 并为反应器温度控制策略的指定提供参考.
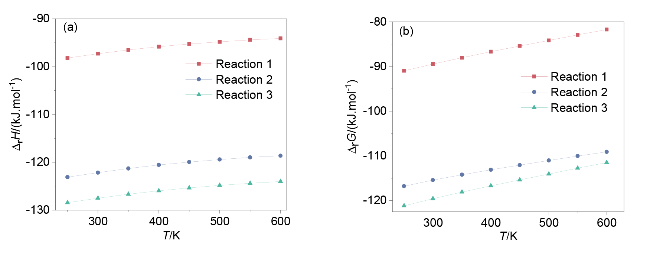
从图3可以看出, 三个反应的ΔrH均随温度升高而增大, 且在250 K时放热最为显著, 说明低温条件下反应释放的热量更为明显. 在250~600 K的温度区间内, Reaction 3的放热量最大, 而Reaction 1的放热量最小. 在整个考察温度范围内, 三个反应的ΔrG虽随温度升高而增加, 但始终为负值, 表明这些反应在热力学上均能自发进行.
1.4 TFMB硝化反应竞争路径分析
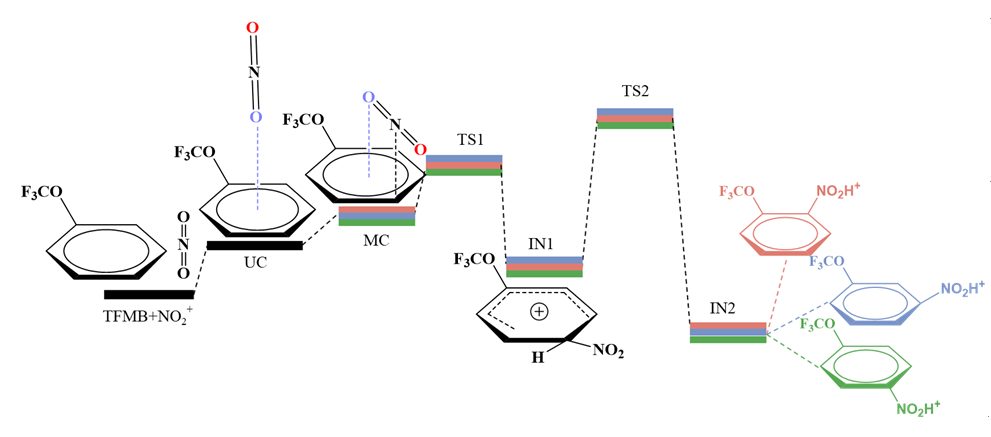
根据前文分析, TFMB与NO+2反应生成邻、间、对三种硝基三氟甲氧基苯异构体, 其竞争反应路径遵循相同机理. 以生成对硝基三氟甲氧基苯为例, 其反应机理如Scheme 1所示. 表4给出了各驻点相对于TFMB+NO2+的相对焓(ΔH)、熵(ΔS)和吉布斯自由能(ΔG). 硝化反应起始于NO2+垂直于TFMB的芳环中心, 形成无定向的UC, 形成UC无需跨越能垒, 放热8.4 kJ/mol, O原子到环中心的距离为0.272 nm. UC形成后, NO+2基团旋转并位于环的上方, NO2+的一个O原子指向环的内部, 另一个指向环的外部, 此步为定向的, 形成中间体MCs (MC-o、MC-m、MC-p), UC生成MC-m, MC-p都是放热1.3 kJ/mol, 生成MC-o吸热0.4 kJ/mol. NO+2通过TS1-o、TS1-m、TS1-p亲电进攻TFMB的邻位、间位和对位, 分别生成四面体阳离子IN1-o、IN1-m、IN1-p. 沿着三条反应路径, NO2+对TFMB的亲电攻击相关的活化焓为15.9 (TS1-o), 25.1 (TS1-m), 11.3 (TS1-p) kJ/mol, 相应阳离子中间体的形成分别放热45.2 (IN1-o)、18.4 (IN1-m)、69.0 (IN1-p) kJ/mol.
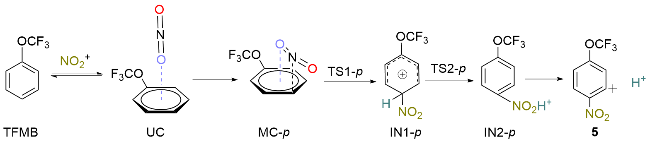
表4 反应路径中各驻点的相对焓(ΔH)、熵(ΔS)和吉布斯自由能(ΔG)Table 4 Relative enthalpy (ΔH), entropy (ΔS), and Gibbs free energy (ΔG) of the stationary points along the reaction pathway |
| Compd. | ΔH/(kJ∙mol-1) | ΔS/(J∙mol-1∙K-1) | ΔG/(kJ∙mol-1) |
|---|---|---|---|
| TFMB+ NO+ 2 | 0.0 | 0.0 | 0.0 |
| UC | -8.4 | -125.9 | 29.3 |
| MC-o | -7.9 | -138.9 | 33.9 |
| MC-m | -9.6 | -132.2 | 30.1 |
| MC-p | -9.6 | -131.4 | 29.7 |
| TS1-o | 7.9 | -162.3 | 56.5 |
| TS1-m | 15.5 | -158.6 | 62.8 |
| TS1-p | 1.7 | -149.8 | 46.4 |
| IN1-o | -45.2 | -156.5 | 1.3 |
| IN1-m | -18.4 | -156.1 | 28.0 |
| IN1-p | -69.0 | -159.0 | -21.8 |
| TS2-o | 64.4 | -160.2 | 112.5 |
| TS2-m | 75.3 | -154.0 | 120.9 |
| TS2-p | 48.1 | -159.8 | 95.8 |
| IN2-o | -125.1 | -160.7 | -77.0 |
| IN2-m | -140.2 | -161.5 | -92.0 |
| IN2-p | -154.0 | -161.5 | -105.9 |
| 3 | -113.4 | 10.0 | -116.3 |
| 4 | -123.0 | 10.5 | -127.6 |
| 5 | -114.6 | 10.5 | -117.6 |
尽管TFMB由于吸电子基团使苯环钝化, 但由于NO2+的超亲电子特性, 各反应路径的活化能仍维持在较低水平. 其中, 对位取代路径的活化能最低, 这与ALIE和ESP分析中指出的对位为活性位点的结论一致. ESP分析同时表明邻位亦为反应活性位点; 从活化能来看, 邻位取代路径的能垒(TS1-o)仅比对位取代路径(TS1-p)高约4.6 kJ/mol, 这主要源于OCF3基团在邻位引起的适度空间位阻. 相比之下, 间位路径的能垒(TS1- m)显著更高, 说明邻位和对位产物为主要产物.
将这些阳离子中间体转化为最终的硝化产物需经历脱质子步骤, 以恢复芳香性. 该步骤被认为是酸碱反应, 其中中间体充当酸性物质, 含氧物质充当碱. 若考虑分子内脱质子, 即硝基的一个氧作为碱, 则需经过四元环过渡态, 导致能垒高达92.9~117.2 kJ/mol. 然而, 当使用反应介质中存在的硫酸氢根离子(HSO4-)作为碱性物质时, 质子提取变为无势垒过程[17].
图4展示了三条竞争路径的势能面计算结果. 该EAS反应遵循两步机理. 首先, NO2+对TFMB进行亲电进攻, 过渡态TS1-o、TS1-m和TS1-p均显示唯一振动虚频, 分别为100.74i、103.29i和365.15i. 此时, NO2+的氮原子与苯环上邻位、间位及对位碳原子之间的距离处于0.2170~0.2438 nm范围内, 表明共价键正在形成. 其活化吉布斯自由能垒分别为22.6 (TS1-o)、32.6 (TS1- m)和16.7 (TS1-p) kJ/mol. 能垒高低直接决定各路径的动力学优势, TS1-p最低, 表明对位取代路径最快; TS1-m最高, 说明间位取代路径最为不利.
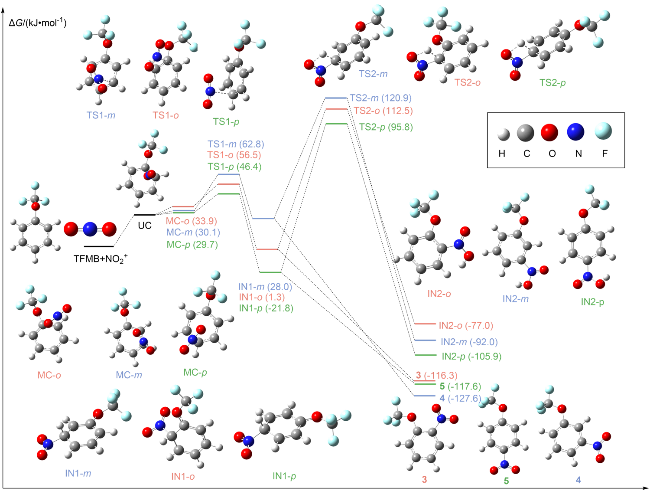


随后生成的阳离子中间体IN1的C—N键长缩短至0.1530 nm左右, 表明键合作用增强. 同时, 苯环发生明显几何畸变, 其芳香性部分丧失, C—H键长由初始苯环结构中的0.1083 nm分别拉伸至0.1103 (IN1-o)、0.1123 (IN1-m)和0.1111 (IN1-p) nm, 反映出中间体的去芳构化特征. 相应IN1中间体的ΔG进一步揭示了该反应体系的热力学倾向. 其中, 间位取代中间体IN1-m的ΔG为+28.0 kJ/mol, 显著大于零, 表明其生成过程在热力学上非自发, 且该中间体具有较高的不稳定性. 相比之下, 对位取代中间体IN1-p的ΔG为-21.8 kJ/mol, 表明其生成过程为自发反应, 结构相对更稳定. 中间体IN1-o的吉布斯自由能变介于上述两者之间. 这一能量顺序也与前述动力学能垒共同决定了产物的区域选择性分布.
综上所述, 对位取代路径同时具有最低的活化能垒(动力学优势)和较为稳定的中间体(热力学优势), 表明该路径反应速率最快, 进行程度最彻底, 因此成为TFMB硝化反应的主导路径, 对位产物为主产物. 与之相反, 间位取代路径则同时受限于高活化能垒(动力学不利)和高能量中间体(热力学不利), 反应难以进行. 邻位取代路径的能垒与中间体稳定性均处于居中水平, 其反应性虽不及对位路径, 但显著优于间位路径, 因此生成一定比例的邻位副产物. 在分子内脱质子阶段, 过渡态TS2表现为由H、O、N、C原子构成的四元环结构. TS2-o、TS2-m和TS2-p的唯一振动虚频分别为1725.87i、1550.21i和1713.48i. 在通过分子间质子夺取过程排除了第二步之后, 第一步成为速率决定步骤.
2 结论
OCF3的存在显著降低了苯环的亲核性, CDFT反应性指数显示, TFMB属于强亲电体和极端边缘亲核体.
通过DFT计算系统阐明了TFMB硝化反应的两步亲电取代机理. 决速步的能垒介于16.7~32.6 kJ/mol之间, 对位路径能垒最低, 邻位次之, 间位路径因能垒高及中间体不稳定而产物占比最低. 实验观察的区域选择性可由过渡态能垒和中间体稳定性共同解释.
热力学计算表明所有路径放热且自发. 在250~600 K的温度区间内, 对位取代路径的放热量最大 (ΔH=-127.6 kJ/mol), 邻位取代路径放热量最小(ΔH=-97.3 kJ/mol).
若需在实验中降低邻位异构体的比例, 可通过降低反应温度实现. 由于对位产物生成放热最为显著, 在实际操作中需及时移走反应热, 避免热量积累, 以确保实验安全.
3 计算细节
本研究采用Gaussian程序包[23]进行量子化学计 算[24]. 泛函和基组的选择对研究结果的准确性和可靠性具有决定性影响. Nieves-Quinones和Singleton[25]的研究表明M06-2X非常适合芳烃硝化反应. Pople系列基组常用于主族元素的研究中[26], 而较小的基组可能导致计算结果不收敛或误差较大, 尤其是对于弱相互作用和电荷分布敏感的性质而言. 因此本研究在DFT[27]框架下, 选用M06-2X泛函与6-311+G**基组, 对反应路径中所有物质进行几何结构优化和频率分析. 在该计算水平下, NO2+能量的计算值为-204.80 a.u., 与实验值 (-204.83 a.u.)吻合较好, 表明计算方法可靠. 同时, 计算得到NO2+中N和O的电荷分别为+0.521e和+0.239e, 氧原子呈现正电性, 与硝化反应常伴随氧化副反应的特征相符[28]. 在确定了泛函和基组后, 通过频率分析结果确认各稳定态结构均无虚频(为势能面上的极小点), 过渡态(TS)有且只有一个虚频. 为进一步验证TS结构的正确性, 对所有TS进行了内禀反应坐标(IRC)计算, 以确保其连接至预期的反应物与产物结构[29-30]. 在实际硝化体系中, 硫酸作为溶剂具有较高的介电常数. 为精确模拟该反应环境, 本研究在自洽反应场(SCRF)理论下引入了PCM, 并选用介电常数(ε=109)与硫酸接近的甲酰胺作为隐式溶剂进行理论计算[13].
由于电子能量对基组敏感性较高, 在结构优化基础上采用更大基组6-311+(2df,2p)进行单点能计算, 得到优化构型的电子能量εele, 各物质的H(T)=εele+ZPE+ΔH0→T, G(T)=εele+ZPE+ΔG0→T[31], 其中, ZPE为零点能, ΔH0→T与ΔG0→T为校正项, 含义为从0 K升温至指定温度T时, 由于分子运动能量的增加所引起的焓/吉布斯自由能的热贡献. Shermo是由卢天等[31]开发的一款开源在线程序, 用于计算反应热力学数据. 采用Alecu 等[32]拟合的谐振频率校正因子结合Shermo程序对各物质的热力学性质进行校正, 对Reaction 1~Reaction 3的热力学参数进行了计算.
辅助材料(Supporting Information) 额外的计算数据以及中间体和过渡态的笛卡尔坐标. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Zhao, C.)