


含氮有机分子是生命体系(如蛋白质、核酸)及众多药理活性物质的重要结构单元[1], 其中N-烷基胺、酰胺与磺酰胺广泛存在于天然产物、临床药物及农用化学品中. 比如支气管扩张药沙丁胺醇(Salbutamol)[2]、人类免疫缺陷病毒1型(HIV-1)蛋白酶抑制剂达芦那韦(Darunavir)[3]、胃肠解痉药替瑞酰胺(Tiropramide)[4]、高胆固醇血症药洛美他派(Lomitapide)[5]等均含有这一类重要结构片段(Scheme 1a).
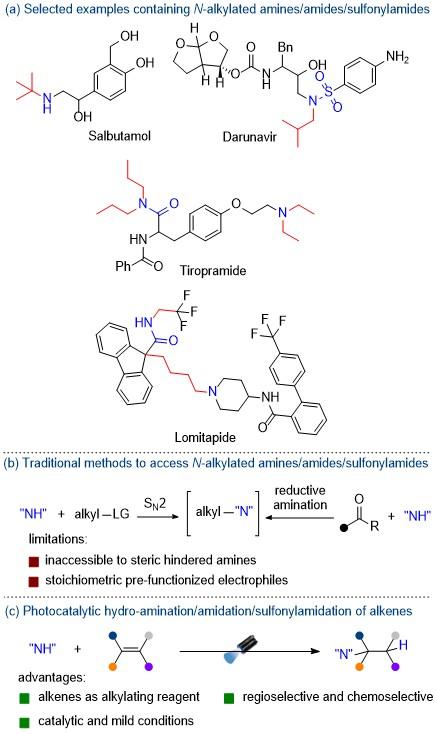
因此, 发展在温和条件下从简单原料出发高效、高选择性合成N-烷基胺、酰胺与磺酰胺的合成方法具有重要意义[6-7]. 经过多年的发展, 金属催化的碳氮交叉偶联反应[8-15]、羰基化合物的还原胺化[16-18]、烯烃的氢胺 化[19-20]、胺的亲电取代反应[21-22]等成为合成N-烷基胺、酰胺与磺酰胺的重要方法. 尽管如此, 这些方法仍然具有一定的局限性, 比如需要使用预官能化的底物、过量的酸碱、过渡金属、配体或者苛刻的反应条件, 限制了官能团兼容性和区域选择性[23-24] (Scheme 1b). 同时, 这些方法不适用于合成氮上带有大位阻烷基的碳氮成键反应.
近年来, 可见光作为一种经济易得的绿色能源受到人们的广泛重视[25-27]. 其中可见光催化为C—N键构建提供了全新的反应模式和思路[28-32]. 该策略能够借助单电子转移(SET)、质子耦合电子转移(PCET)或氢原子转移(HAT)等过程, 实现简单易得的烯烃与氮源的直接偶联形成C—N键. 该类反应在温和条件下进行, 无需使用预官能团试剂, 具有很好的官能团兼容性、原子经济性和步骤经济性. 从而简化了从简单烯烃到多样化含氮化合物的合成路径, 为构建功能化含氮化合物提供了高效平台.
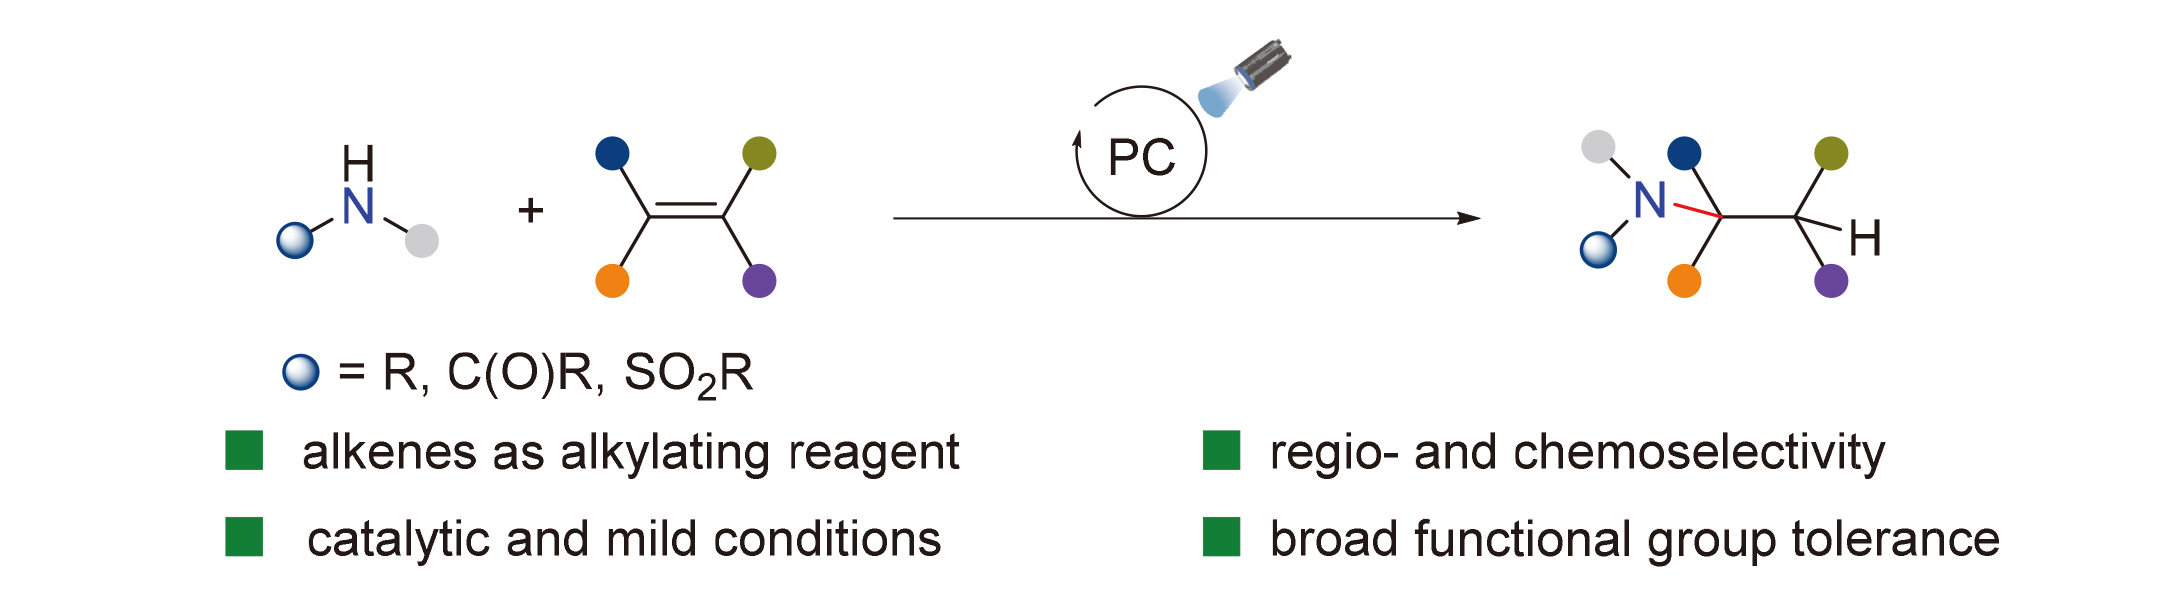
本综述系统归纳了2013年至今可见光催化烯烃的氢胺化、氢酰胺化和氢磺酰胺化反应的研究进展, 以光氧化还原催化中的关键机理演变为线索, 选取了具有代表性的反应体系, 深入分析了SET、PCET等不同活化模式, 实现温和条件下烯烃的氢氮化反应, 并着重讨论了这些新方法如何解决传统合成中区域选择性(如实现反马氏加成)和原子经济性等难题(Scheme 1c). 最后, 展望了该方法在复杂分子合成中的应用潜力及未来挑战和发展方向.
1 可见光催化烯烃的氢胺化反应
2017年, Knowles课题组[33]报道了一种可见光催化的非活化烯烃与烷基仲胺的分子间氢胺化反应. 如Scheme 2所示, 该反应以[Ir(dF(Me)ppy)2(dtbbpy)]PF6或类似的铱络合物为光催化剂, 2,4,6-三异丙基苯硫酚(TRIP-SH)为共催化剂, 在室温、蓝光LED照射下, 实现环状和链状仲胺与烷基烯烃的高效反马氏选择性加成, 生成叔胺产物(Scheme 2). 该反应具有100%的原子利用率, 且表现出广泛的官能团兼容性, 包括各种烷基取代的末端和内烯烃, 以及烯醇醚、硅烯醇醚、烯酰胺、烯丙醇、保护烯丙胺等富电子烯烃; 胺底物兼容哌啶、吗啡啉、N-Boc哌嗪、氮杂环庚烷、吡咯烷、二乙胺、N-甲基胺, 以及氟西汀、[3.2.1]双环胺、二胺、螺环胺和N-甲基金刚胺等结构复杂的胺. 此外, 还适用于分子内环化生成五元和六元杂环产物. 值得一提的是, 用该方法生成叔胺是一个吸热反应, 这是传统方法难以实现的. 遗憾的是, 该反应不适用于芳胺、α-氨基酸衍生物或四甲基哌啶, 且电子密度较小的烯烃需使用3~5 equiv.以获得最佳产率.
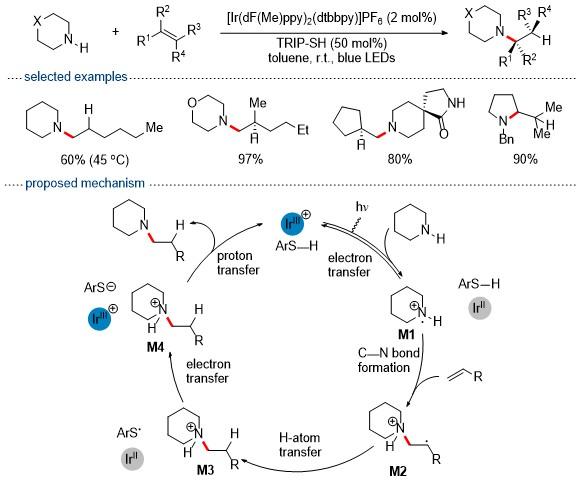
该工作报道了一种氧化还原中性机理, 如Scheme 2所示. 激发态铱催化剂首先氧化仲胺生成胺基自由基阳离子(ARC) M1, 随后与烯烃发生分子间加成形成C—N键和相邻的碳自由基M2. 该碳自由基与芳基硫酚经HAT还原为闭壳铵离子中间体M3, 同时生成巯基自由基. 该巯基自由基接受来自还原态铱催化剂的电子, 形成铵-硫醇复合物M4, M4中的铵离子脱质子得到叔胺产物. 极性不匹配效应使氨基阳离子优先与烯烃加成而非从硫醇攫取氢原子. 该方法实现了通过氨基自由基阳离子中间体的非活化内部烯烃与烷基仲胺的反马氏氢胺化反应, 简化了复杂叔胺的构建方法.
2019年, Knowles课题组[34]继续报道了一种光催化非活化烯烃与烷基伯胺的分子间反马氏氢胺化反应(Scheme 3). 该反应以[Ir(dF(CF3)ppy)2(4,4'-d(CF3)- bpy)]PF6为光催化剂, TRIP-SH作为氢供体, 在室温蓝光照射下选择性生成仲胺产物, 有效避免了过烷基化生成叔胺. 尽管烯烃过量, 仲胺相对于叔胺的产率比可达59∶1, 且对大多数底物无马氏加成副产物(除环状烯醇醚外). 该反应具有良好的底物普适性和官能团兼容性, 烷基伯胺包括环状、支链和线性胺, 烯烃涵盖了1,1-二取代、1,2-二取代、末端烯烃、硅烯醇醚等, 并且不受酯、酰胺等基团的影响. 值得一提的是, 硅烯醇醚底物可进一步水解生成1,2-氨基醇. 遗憾的是, 苯乙烯作为底物产率较低.
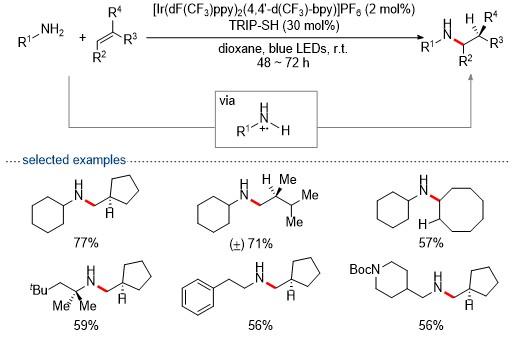
机理研究表明, 该反应通过电子转移(ET)生成伯胺的ARC中间体, 其与烯烃发生快速反马氏选择性加成形成碳中心自由基, 该碳自由基与TRIP-SH通过HAT反应过程得到仲胺产物. 该过程的选择性源于二级ARC与烯烃的加成速率较慢, 导致其与Ir(II)的逆向电子转移(BET)为主导过程, 从而抑制了过烷基化. 该方法实现了非活化烯烃与烷基伯胺的直接反马氏氢胺化, 为一系列仲胺的构建提供了互补策略.
2021年, 舒伟课题组[35]报道了一种无金属参与、可见光催化的烯烃的区域选择性(胺基加成到较少取代的碳上)氢胺化反应直接合成伯胺(Scheme 4). 室温下, 该反应以Mes-Acr-Ph+为光催化剂, 2-氨基苯硫酚为氢供体, 碳酸铵为胺源, 并在蓝光LED照射下进行, 高效构建了线性、α-支链和α-三级脂肪伯胺. 该方法适用于末端、四、三、二和单取代烯烃, 并表现出优秀的区域选择性和官能团兼容性. 富电子或缺电子取代的苯乙烯、杂芳基取代烯烃、环状烯烃、乙烯基醚、烯胺, 含硫化物、氰基、硝基、不饱和酯、乙烯基溴或共轭二烯的烯烃均可顺利反应. 此外, 该策略还可实现天然产物衍生物(如雌酮、葡萄糖醛、松油醇、薄荷醇、色烯等)的后期修饰, 并对不同烯烃或炔烃表现出完全的化学选择性, 合成氨基醇、1,2-二胺和生物活性分子, 如芬特明和安非他明. 遗憾的是, 由于1-取代脂族烯烃的氧化电位过高(Ep/2>2.2 V), 不能兼容于该体系.
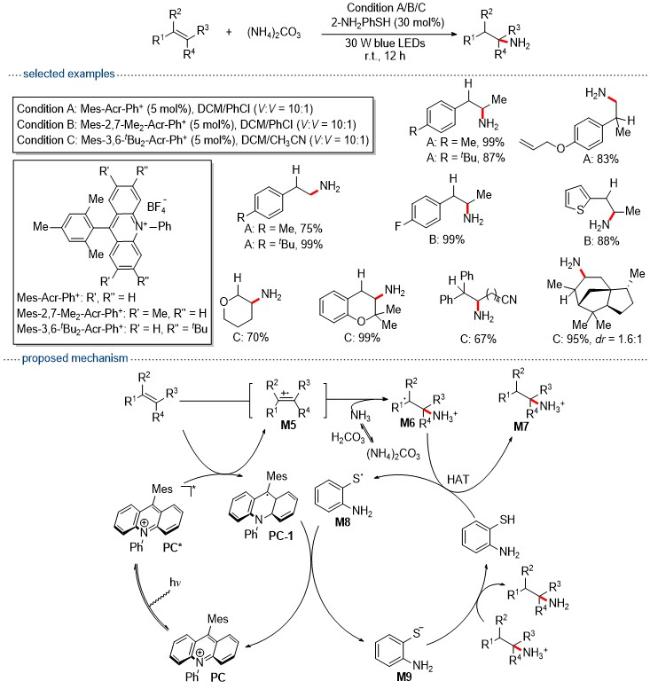
该反应的可能机理如Scheme 4所示. 光催化剂PC在可见光下激发成PC*, 后者通过SET将烯烃氧化为自由基阳离子中间体M5. 随后, 中间体M5与碳酸铵释放的氨加成形成中间体M6. M6与2-氨基苯硫酚经HAT过程反应得到质子化伯胺M7, 同时生成中间体M8. 还原态的PC-1还原M9再生基态光催化剂PC, 并通过质子化再生2-氨基苯硫酚, 完成催化循环. Hammett分析(ρ=-0. 82)、自由基钟和自由基捕获实验表明, 该反应经历自由基阳离子途径. 此方法实现了无金属条件下烯烃与廉价胺源的直接氢胺化, 为制药和天然产物合成提供了简便途径.
2023年, Knowles课题组[36]报道了一种光驱动的烯烃与一级杂芳基胺的分子间反马氏选择性氢胺化反应(Scheme 5). 该反应以铱三氟甲磺酸盐为光催化剂, 4-甲氧基苯硫酚为助催化剂, 在蓝光照射下通过胺底物与激发态光催化剂的SET反应生成ARC中间体. 该中间体随后与亲核性烯烃发生反应生成C—N键, 高效构建N-烷基化杂芳基胺产物. 该方法实现了55个与药物相关的杂芳基胺的N-烷基化, 可兼容卤素、炔烃、硼酸酯、烯醇磷酸酯、烯胺、烯醚及天然萜类底物. 胺底物包括多种吸电子取代的2-氨基吡啶、2-氨基嘧啶、2-氨基吡嗪及药物核心结构(如恩考芬尼、达拉非尼和腺苷衍生物), 产率中等至优秀(47%~91%). 值得一提的是, 该策略表现出极高的反马氏选择性, 仅得到痕量的马氏产物, 且无过度烷基化的叔胺生成. 三氟甲磺酸铱光催化剂相较传统六氟磷酸铱光催化剂, 显著提升了反应效率, 体现出该转化的反阴离子依赖性. 遗憾的是, 单取代非活化烯烃反应性较差, 如1-辛烯的产率仅为6%. 且部分无吸电子基的3-/4-氨基吡啶收率较低(<30%).
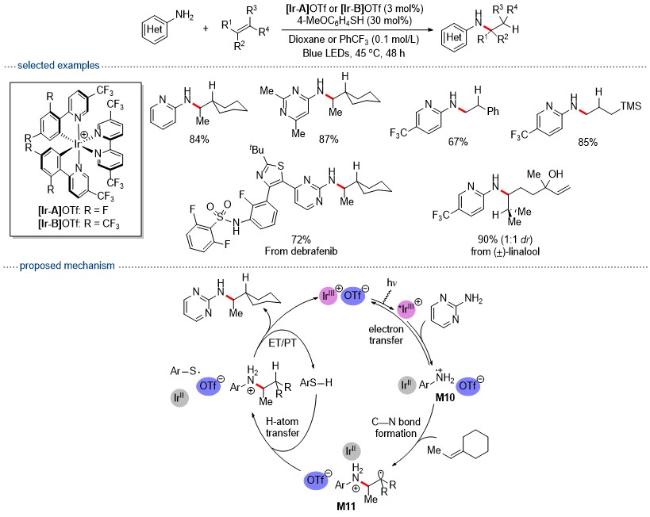
该烯烃氢胺化的机理如Scheme 5所示. 光催化剂被激发后与胺发生SET过程, 生成ARC M10, 随后快速与烯烃加成生成碳自由基M11. 硫酚与碳自由基经历HAT过程, 随后发生电子/质子转移释放产物, 并再生硫酚与铱催化剂, 完成催化循环. Stern-Volmer淬灭与寿命测定实验显示, [Ir-B]OTf激发态寿命更长, 淬灭效率更高(KSV=47 vs 34 L•mol-1), 因此推测胺自由基阳离子与三氟甲磺酸根阴离子结合得更加紧密, 从而稳定ARC或抑制非生产性质子化, 进而加速C—N键的形成, 并抑制逆向电子转移过程. 该方法实现了杂芳基胺ARC的分子间反马氏氢胺化反应, 揭示了胺氧化电位和阴离子对ARC反应性的影响.
2024年, Knowles和Doyle课题组[37]报道了一种膦配体、光氧化还原协同催化唑类化合物的N—H活化策略, 实现了烯烃的分子间氢胺化反应(Scheme 6). 该反应以三环己基膦(PCy3)或三苯基膦(PPh3)为配体, 铱络合物为光催化剂, TRIP-SH为氢供体, 在可见光照射下, 实现多种结构多样的N—H唑类化合物(如苯并咪唑、嘌呤、三唑、吡唑、吲唑、7-氮杂吲哚、苯并三唑和药物分子)与非活化烯烃的反应, 高效构建N-烷基唑产物. 反应表现出高反马氏选择性和N-位点选择性, 条件温和, 适用于线性和环状的1,1-二取代、内部、三取代和四取代烯烃, 酯、醚、醛、醇、硼酸酯和杂环等官能团亦可兼容. 另外, 该策略适用于快速实现分子复杂性和生物活性化合物的后期修饰. 遗憾的是, 该反应无法兼容单取代的末端脂肪烯烃和苯乙烯型烯烃.
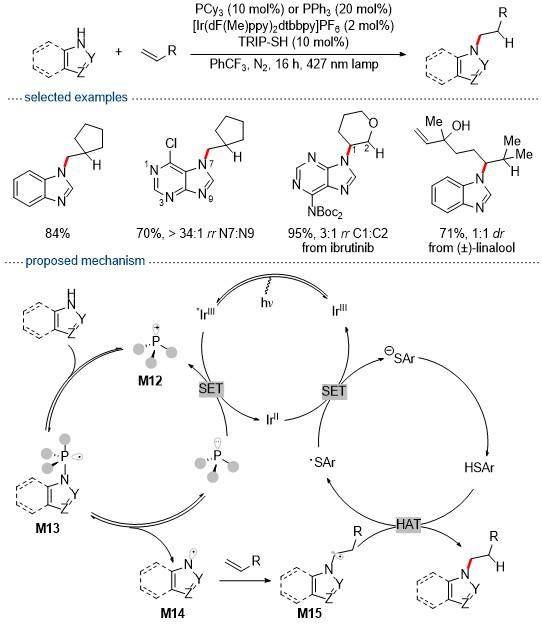
该反应的机理如Scheme 6所示. 铱光催化剂被蓝光激发后, 通过SET氧化膦配体生成膦自由基阳离子M12, 随后与唑类化合物的N—H发生极性加成形成膦烷基自由基中间体M13, 该中间体经P—N键α-裂解再生膦催化剂, 并释放氮中心自由基(NCR) M14. M14与烯烃加成生成碳中心自由基M15, 随后与硫酚经历HAT和SET/质子转移(PT), 完成循环, 并得到目标产物. 反应性和N位点选择性分别由底物唑的N—H键解离自由能(BDFE)和氮中心自由基自旋密度决定, 该现象可预测未知唑类化合物的反应性. 该方法将膦烷基自由基α-裂解活化模式扩展到N—H唑类化合物, 实现非活化烯烃的反马氏氢胺化反应.
2 可见光催化的烯烃氢酰胺化反应
2015年, Knowles课题组[38]报道了一种三元催化体系, 用于非活化烯烃的分子内氢酰胺化反应, 使用简单的N-芳基酰胺衍生物作为底物, 在可见光照射下生成γ-内酰胺或类似杂环产物(Scheme 7). 该反应以Ir(dF- (CF3)ppy)2(bpy)PF6为光催化剂, 二丁基磷酸盐为弱碱, 苯硫酚为氢供体, 通过PCET激活酰胺的N—H键, 生成的N-中心酰胺自由基加成到碳碳双键上生成C-中心自由基, 随后经HAT还原碳自由基, 实现C—N键的高效构建. 该反应具有广泛的底物适用性和良好的官能团兼容性, 包括二、三、四取代烯烃, 苯氢乙烯基受体, 氨基甲酸酯, 脲和硫代氨基甲酸酯等底物, 可兼容远端烯烃、未保护羟基、卤素、硫醚和杂芳基等基团, 并适用于天然产物衍生物如菊酸、孕酮和赤霉素的修饰, 表现显出高非对映选择性, 且对烯烃几何异构体不敏感. 遗憾的是, 该反应目前仅限于分子内过程, 无法高效实现分子间偶联或形成更大环系.
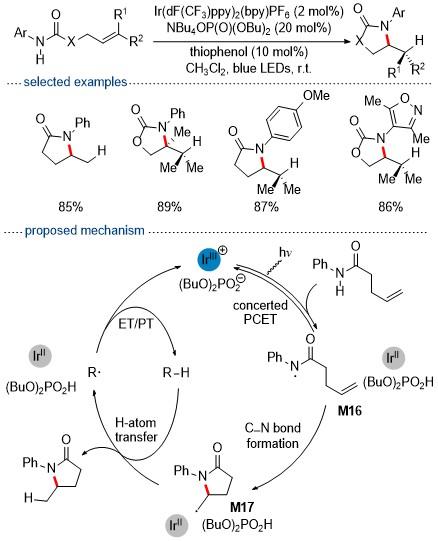
该反应的可能机理如Scheme 7所示. 激发态Ir(III)络合物与磷酸盐协同, 通过PCET选择性裂解酰胺N—H键, 生成酰胺基自由基M16, 尽管苯硫酚S—H键更弱, 但由于酰胺-磷酸盐氢键复合物形成更有利, 确保了活化酰胺的动力学优势, 随后酰胺基自由基加成到碳碳双键上产生碳自由基M17, 并被苯硫酚经HAT还原为目标产物. 氧化态苯硫酚从Ir(II)中接受电子形成阴离子, 再由磷酸质子化以再生所有催化剂, 并完成中性催化循环. 该方法展示了PCET在氢酰胺化中的应用, 避免了传统方法对预官能化氮源或强氧化剂的依赖, 提升了原子经济性和实用性.
2016年, Leonori课题组[39]报道了一种可见光介导的策略, 从芳氧酰胺中生成酰胺基自由基, 从而实现无过渡金属参与的烯烃氢酰胺化/环化反应和N-芳基化反应(Scheme 8). 该反应以有机染料曙红Y作为光氧化还原催化剂, 芳氧基酰胺作为前体, 通过SET还原/断裂级联反应生成酰胺基自由基, 随后经历5-exo-trig环化形成酰胺或碳酸酯产物, 或与富电子芳环进行N-芳基化,成功构建多样化的含氮化合物. 该反应具有广泛的底物适用性和官能团兼容性, 能够兼容N-烷基、N-Boc、N-Cbz等取代的酰胺基自由基, 包括糖类、萜烯、磺酰胺和杂环等复杂结构, 并能实现美西律、利巴韦林、尼西地平、米特地平等药物的后期修饰. 对于氢酰胺化反应, 可兼容一级烷基、环己基、糖类、三氟取代烯烃等底物, 形成双环、三环和螺环产物, 而N-芳基化反应兼容吲哚、吡咯、呋喃、噻吩、萘和蒽等杂环, 仅需2 equiv.芳环配体. 遗憾的是, 对于某些高亲电性的N-取代酰胺基自由基(如氨基甲酸酯), 需调整反应条件以抑制竞争性的H原子攫取过程.
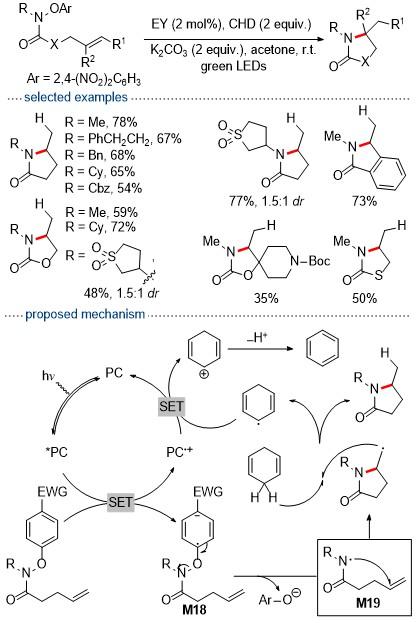
该工作通过循环伏安实验、密度泛函理论(DFT)计算和局部亲电指数分析, 提出了反应的可能机理(Scheme 8). 曙红Y在可见光激发下进行SET还原芳氧基酰胺的芳基单元, 形成自由基阴离子M18, 随后N—O键断裂生成酰胺基自由基M19. 在氢酰胺化路径中, M19经5-exo-trig环化后, 从1,4-环己二烯(1,4-CHD)攫取H原子形成产物, 并再生曙红Y完成循环. 在N-芳基化路径中, 自由基先加成至富电子芳烃, 然后通过SET与曙红Y•+反应结束催化循环. 该方法实现了无过渡金属参与的光氧化还原条件下, 实现任意N-取代基酰胺基自由基的生成和应用, 解决了传统方法中前体制备困难和官能团兼容性差的问题.
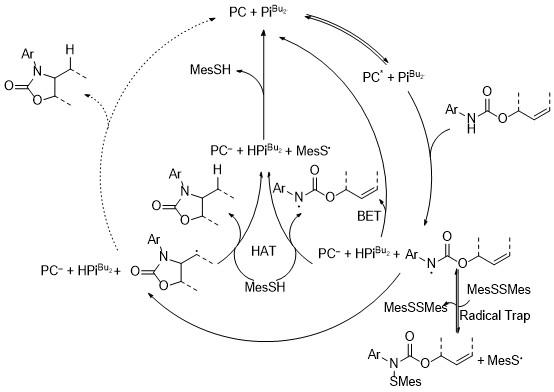
2018年, Nocera课题组[40]报道了一种改善光氧化还原氢酰胺化催化量子效率的通用策略. 该策略以2-环己 烯-1-基(4-溴苯基)氨基甲酸酯为底物, [Ir(dF(CF3)- ppy)2(bpy)]PF6为光催化剂, 二丁基磷酸酯为碱, 2,4,6-三甲基苯硫酚为氢供体, 成功实现了烯烃的氢酰胺化反应, 得到环化氨基甲酸酯产物(Scheme 9). 该策略通过瞬态吸收光谱跟踪瞬态物种, 确定了催化循环中所有速率常数, 发现酰胺基自由基与Ir(II)光产物间的BET导致低量子效率(4.7%), 并通过引入二硫化物(2,4,6-三甲基苯基)建立支路平衡来捕获酰胺基自由基, 最小化BET, 并促进环化, 提高量子效率至19.9%(提高4倍). 该反应具有良好的底物普适性, 适用于多种氨基甲酸酯、脲和烯烃底物, 表明了能量强度(EI)作为可持续性指标的重要性. 机理研究表明, 催化循环包括Ir(III)*与底物/碱的质子PCET生成酰胺基自由基和Ir(II), 后者可通过BET或HAT返回反应物, 环化后硫酚提供氢原子生成产物. 引入二硫化物后, 酰胺基自由基被可逆捕获为硫代胺基甲酸酯, 通过平衡调控允许环化速率为(通过DFT计算的ΔG⧧推导)主导, 同时抑制BET和HAT过程. 该方法系统量化光氧化还原催化循环的非生产性路径, 为优化量子效率和可持续合成提供了合理设计原则.
2019年, Knowles课题组[41]报道了一种可见光驱动的PCET激活N-烷基酰胺的烯烃氢酰胺化反应(Scheme 10). 该反应以[Ir(dF(CF3)ppy)2(5,5'-d(CF3)bpy)]PF6为光催化剂, 二烷基磷酸盐为碱, TRIP-SH和其二硫化物为共催化剂, 成功实现了N-烷基酰胺与烯烃的催化氢酰胺化反应, 从而高效构建γ-内酰胺、环状N-酰基胺、咔唑和咪唑烷酮等产物. 该方法具有广泛的底物适用性和高官能团兼容性, 适用于末端烯烃、1,2-二取代烯烃、1,1-二取代烯烃以及支链N-烷基基团(如环己基、四氢吡喃基), 并兼容硅醚、缩醛、烷基氟化物、Boc保护的胺、氰基、烯烃和杂环等官能团. 此外, 还可用于级联多环化反应构建吲哚里西定和吡咯里西定的核心结构, 以及一级酰胺与非活化烯烃的分子间反马氏氢酰胺化. 值得一提的是, 对于氨基甲酸酯底物, 需要降低其浓度并增加TRIP二硫化物以克服构象偏向和竞争性HAT/BET途径.
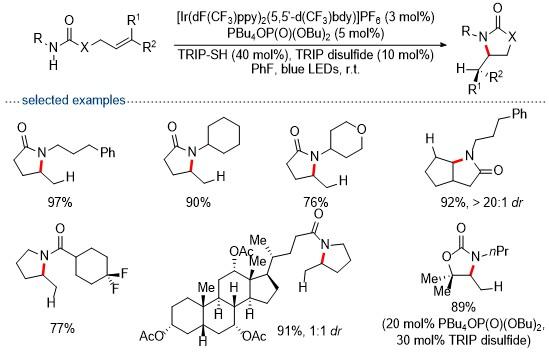
机理研究表明, 光激发Ir(III)催化剂与磷酸盐协同进行PCET激活酰胺N—H键, 生成酰胺基自由基, 该自由基加成到烯烃上形成烷基自由基, 随后通过HAT从TRIP-SH获取氢原子得到产物. 同时TRIP二硫化物通过形成N-硫代酰胺加合物作为非周期性静止状态, 抑制酰胺基自由基与Ir(II)的非生产性BET, 从而提高量子产率. 该方法实现了一级酰胺与非活化烷基烯烃的催化分子间反马氏氢酰胺化, 并扩展到不饱和酰胺的级联多环化.
3 可见光催化的烯烃氢磺酰胺化反应
2014年, Nicewicz课题组[42]报道了一种无金属参与的光催化烯烃的分子间反马氏氢磺酰胺化反应(Scheme 11). 该反应以N-甲基-间三甲苯基吖啶鎓盐(PC-A)为光催化剂, 二苯二硫醚为助催化剂, 在蓝光LED (450 nm)照射下, 实现了α-和β-取代苯乙烯以及脂肪烯烃与三氟甲烷磺酰胺(TfNH2)或其他杂环胺(如吡唑、吲唑、1,2,3-三唑)的直接氢磺酰胺化, 高效构建苯乙胺衍生物或杂环胺基团. 该方法表现出完全的反马氏区域选择性, 底物普适性较好, 兼容富电子的甲氧基、甲基取代苯乙烯, 卤代苯乙烯, 稠环或杂环苯乙烯, 以及酯、醇、邻苯二甲酰亚胺保护的胺等官能团的β-取代苯乙烯. 此外,三取代环状脂肪烯烃也可顺利反应, 提供1,2-二胺或氨基醇等产物. 值得一提的是, 这是首例含游离羟基的烯烃氢磺酰胺化反应, 且杂环胺作为亲核试剂可直接引入药物分子. 遗憾的是, 该反应的时间较长(48~144 h), 某些底物如噻吩取代的苯乙烯产率较低, 其他磺酰胺(如BocNH2、TsNH2)无法参与该转化, 且1,1-二取代苯乙烯仅与1,2,3-三唑反应.
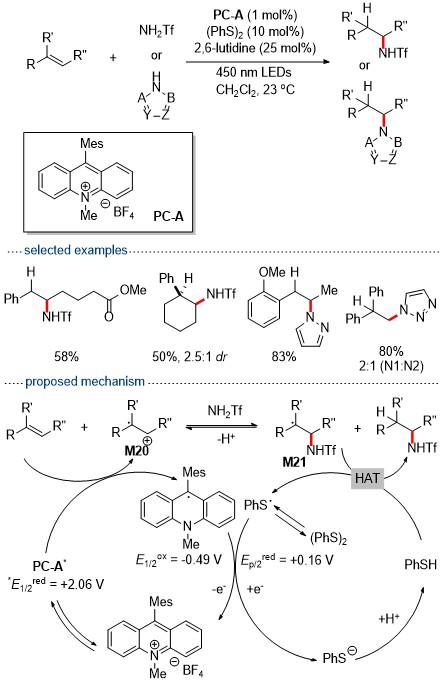
该反应的可能机理如Scheme 11所示. 被光激发的激发态吖啶鎓催化剂对烯烃单电子氧化生成自由基阳离子M20, 随后三氟甲烷磺酰胺逆加成于位阻小的双键碳上形成叔碳自由基M21, 该自由基随后从苯硫酚接受氢原子生成最终产物. 二苯基二硫醚的光致或能量转移均裂生成巯基自由基, 接着氧化吖啶自由基并质子化再生苯硫酚, 同时确保氧化还原循环. 该方法扩展了反马氏氢磺酰胺化的范围, 为直接合成生物活性胺提供温和的有机催化策略.
2018年, Knowles课题组[43]通过PCET策略实现了非活化烯烃与磺酰胺的分子间反马氏氢磺酰胺化反应(Scheme 12). 该反应在室温可见光照射下进行, 以Ir(III)为光催化剂、二烷基磷酸盐碱为助催化剂和TRIP-SH为氢供体, 成功将一级和二级磺酰胺加成到末端、1,1-二取代、1,2-二取代、三取代和四取代烯烃等非活化烯烃上, 生成反马氏产物. 该反应具有良好的底物普适性和官能团兼容性, 适用于各种芳基、烷基和杂环磺酰胺, 以及含酯、酮、氯代烷基、硅醚、邻苯二甲酰亚胺等官能团的烯烃. 此外, 还可实现烯烃的串联磺酰胺化/C—H烷基化得到复杂分子. 遗憾的是, 分子间反应对苯乙烯等底物效率较低, 且对磺酰胺供体有一定限制(如使用非4-甲氧基苯磺酰胺时产率下降).
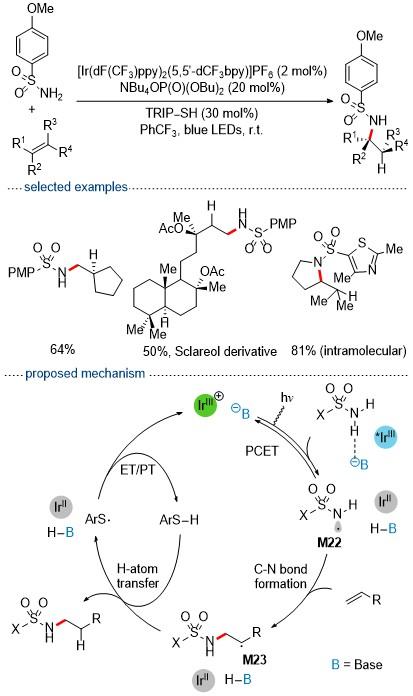
该工作通过电化学和荧光猝灭实验证实该反应的机理为PCET机制(Scheme 12). 磷酸盐碱首先与磺酰胺的N—H键形成氢键复合物, 随后与激发态催化剂Ir(III)发生PCET生成磺酰胺基自由基M22, M22以反马氏选择性加成到烯烃上形成碳自由基M23, M23经硫醇HAT还原提供目标产物, 并通过单电子还原和质子转移再生催化剂, 完成催化循环. 该方法实现了可见光驱动下磺酰胺N—H键的PCET活化, 用于非活化烯烃的反马氏选择性氢磺酰胺化反应.
2021年, Doyle课题组[44]报道了一种膦配体和可见光氧化还原双催化体系下, 一级磺酰胺与非活化烯烃的反马氏氢磺酰胺化反应(Scheme 13). 该反应以PCy3为膦催化剂, [Ir(dF(Me)ppy)2(dtbbpy)]PF6为光催化剂, TRIP-SH为氢供体, 在温和条件下通过膦烷基自由基的α-裂解, 直接活化一级磺酰胺的N—H键, 实现与各种烯烃的氢磺酰胺化, 高效构建结构多样的二级磺酰胺.该方法具有良好的底物普适性和官能团兼容性, 适用于末端单取代、1,1-二取代、1,2-二取代、三取代和四取代烯烃, 包括环状、双环烯烃与烯醇醚、乙烯基吡咯烷酮等富电子烯烃, 体系可兼容氨基甲酸酯、伯烷基氯、未保护伯醇及甲酯等官能团. 磺酰胺底物包括富电子、中性及缺电子的芳基磺酰胺(如邻氯苯磺酰胺、噻吩-2-磺酰胺)、烷基磺酰胺(如环丙基和甲基磺酰胺). 遗憾的是, 对于中性或缺电子的磺酰胺, 需要加入过量烯烃(5 equiv.)来提高产率, 且缺电子芳基磺酰胺产率较低.
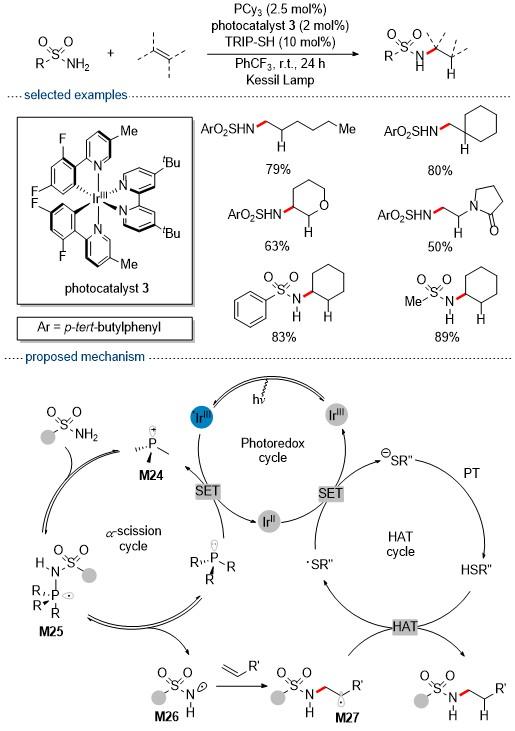
该反应的可能机理如Scheme 13所示. 光催化剂被激发, 单电子氧化膦配体生成膦自由基阳离子M24, 磺酰胺亲核加成到膦自由基阳离子上形成膦烷基自由基中间体M25, M25优先发生α-裂解(由于N配体占据P的顶位且电负性高)释放N-中心自由基M26和再生膦催化剂. 随后, M26与烯烃加成生成烷基自由基M27, M27与TRIP-SH经历HAT过程得到产物和巯基自由基, 后者与还原态光催化剂Ir(II)通过SET和PT再生HAT催化剂和基态光催化剂, 完成催化循环. 该方法实现了膦催化的α-裂解策略活化N-基亲核试剂, 适用于一级磺酰胺与非活化烯烃的反马氏氢磺酰胺化, 避免了传统β-裂解的膦氧化副反应的发生.
2024年, Knowles课题组[45]报道了一种光驱动的烯烃与磺酰胺、氨基磺酰胺和氨基磺酸酯的分子间反马氏选择性氢磺酰胺化反应(Scheme 14). 该反应以[Ir(dF- (CF3)ppy)2(5,5'-d(CF3)bpy)]PF6或[Ir(dF(CF3)ppy)2(dtbb- py)]PF6为光催化剂, 四丁基膦九氟叔丁氧基盐为碱, TRIP-SH为氢原子转移助催化剂, 在蓝光(456 nm)照射下在35~40 ℃甲苯中反应, 成功实现了多种一级磺酰胺(包括烷基、芳基及杂环取代磺酰胺)、氨基磺酰胺和氨基磺酸酯与未活化烯烃(包括端烯、1,1-二取代、1,2-二取代、三取代及四取代烯烃)的反马氏选择性氢磺酰胺化, 高效构建二级N-烷基磺酰胺化合物. 反应具有优异的底物普适性和官能团兼容性, 芳环上有给电子或吸电子(炔烃、溴、硼酸酯、吡啶、噻吩、异噁唑等)取代的磺酰胺, 以及塞来昔布、卡托普利、托吡酯等药物分子衍生物, 均能顺利反应. 烯烃底物可兼容三烷基硅烷、硅醚、酯、酰亚胺、氨基甲酸酯、环氧化物、苯乙烯、烯酰胺、烯醇醚及甾体骨架等复杂结构. 值得一提的是, 该反应对氨基磺酰胺的不对称衍生物表现出良好的位点选择性, 仅在伯胺位点发生烷基化, 且无过烷基化产物生成.
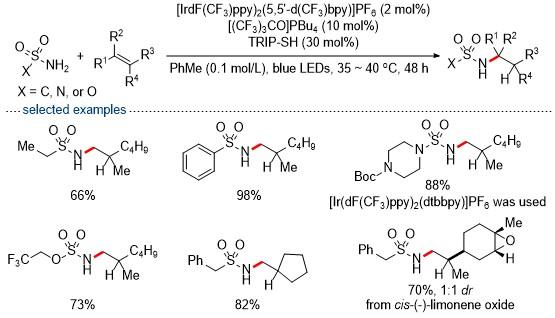
该反应机理与Scheme 12相似, 与其不同的是全氟叔丁醇负离子显著增强了[Ir(dF(CF3)ppy)2(5,5'-d(CF3)- bpy)]PF的有效BDFE, 实现了高键能N—H键的均裂活化, 从而提高了反应的底物普适性. 该方法实现了可见光催化下未活化烯烃与多种N—H键磺酰胺的通用反马氏选择性氢磺酰胺化反应, 为复杂二级N-烷基磺酰胺的合成提供了高效且温和的策略.
2013年, Nicewicz课题组[46]报道了由有机光氧化还原体系催化的无金属参与、烯烃的分子内反马氏选择性氢磺酰胺化反应(Scheme 15). 该策略以PC-A为催化剂、苯硫酚为氢原子供体, 对不饱和胺类底物进行可见光(450 nm LED)照射, 可生成含氮杂环化合物, 如吡咯烷、哌啶及吲哚衍生物. 该反应具有优秀的区域选择性(>20∶1), 适用于苯乙烯或非活化烯烃. 该反应兼容多种胺保护基(如对甲苯磺酰基、叔丁氧羰基及磺酰胺基)、苯乙烯上带有给电子/吸电子取代基、主链双取代结构. 5-exo、6-endo、5-endo和6-exo等多种环化模式可以以中等至良好的产率(41%~79%)获得目标产物. 值得注意的是, 该体系实现了有机催化下的分子间反马氏氢磺酰胺化反应(产率35%~40%). 遗憾的是, 分子间反应的产率较低, 且主要局限于苯乙烯及简单烯基底物.
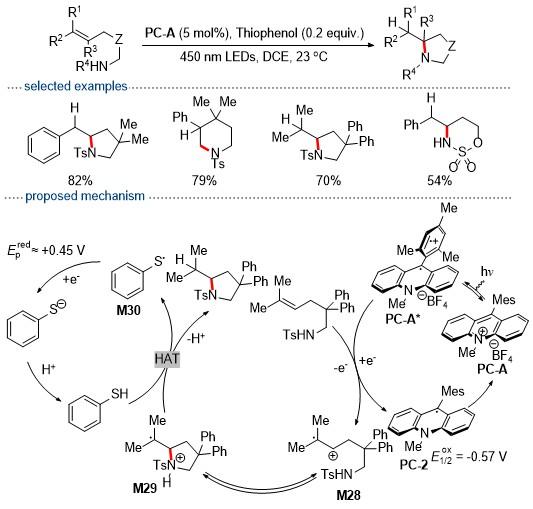
机理研究表明, 激发态催化剂将烯烃氧化为自由基阳离子M28, 随后胺分子通过分子内反马氏选择性亲核加成至烯基阳离子, 形成环化中间体M29; 随后M29与氢供体硫酚经HAT反应生成最终产物, 同时产生巯基自由基M30, 而后自由基PC-2还原硫酚衍生的巯基自由基以再生催化剂, 而生成的硫酚阴离子则中和反应产生的酸, 完成催化循环. 该方法开创了可见光促进的无金属参与的反马氏选择性分子内氢磺酰胺化反应, 为制备高价值杂环化合物提供了温和且原子经济性优越的途径.
2014年, 陈加荣/肖文精课题组[47]报道了一种可见光催化生成N-中心腙基自由基的策略, 用于β,γ-不饱和腙的分子内氢磺酰胺化反应(Scheme 16a). 该方案以[Ru(bpy)3]Cl2•6H2O为光催化剂, NaOH为碱, 在CHCl3溶剂中通过蓝光LED照射, 实现β,γ-不饱和腙的直接 N—H键活化, 并分子内加成至末端烯烃, 高效构建4,5-二氢吡唑产物. 该方法避免了使用不稳定胺前体或化学计量氧化剂, 反应条件温和, 底物普适性良好, 适用于各种芳基(供电子或吸电子基团, 如MeO、Br、CF3)和烷基(环己基、异丙基、叔丁基、苄基等)取代的β,γ-不饱和腙, 产率为60%~88%. 此外, 该策略可通过2,2,6,6-四甲基哌啶氧化物(TEMPO)截获C-中心自由基中间体生成含氧胺化产物(产率56%~95%). 遗憾的是, 该反应受限于分子内模式, 而分子间氢磺酰胺化反应未能成功.
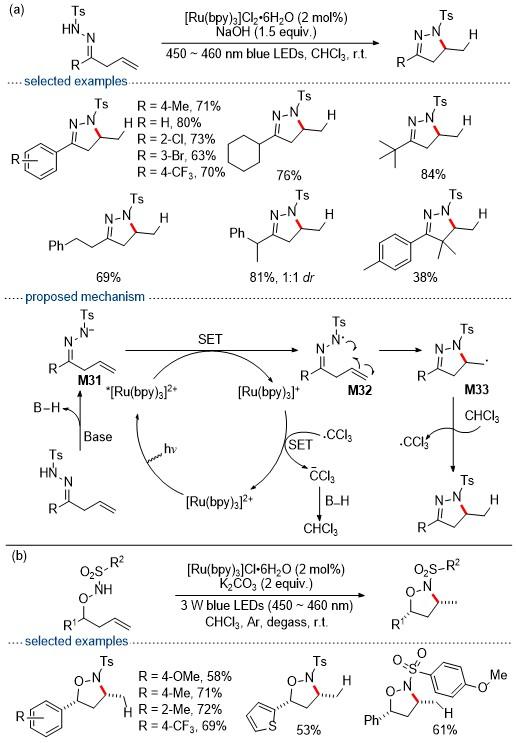


通过荧光猝灭实验和氘代标记实验提出了该反应的机理, 如Scheme 16所示. 首先, NaOH脱去腙的N—H质子生成氮负离子M31, M31通过*[Ru(bpy)3]2+的单电子氧化产生N-中心腙基自由基M32, 该自由基经5-exo-trig环化生成C-中心自由基M33, 随后从CHCl3中攫取氢原子得到最终产物, 同时产生三氯甲基自由基, 后者通过SET再生[Ru(bpy)3]2+催化剂, 完成催化循环. 其中溶剂CHCl3作为氢源, 而N—H直接转移氢至C-自由基的过程不利于反应. 该方法实现了可见光光催化下N—H键直接转化为N-中心自由基的氢磺酰胺化策略.
2018年, 陈加荣/肖文精课题组[48]继续报道了一种可见光驱动的光催化磺酰胺基自由基的生成方法, 并应用于不饱和磺酰胺分子内氢磺酰胺化反应(Scheme 16b). 该策略以[Ru(bpy)3]Cl2•6H2O为光催化剂, K2CO3为碱, CHCl3为溶剂, 通过氧化去质子电子转移(ODET)策略, 实现了N-磺酰-O-丁烯基羟胺的分子内氢磺酰胺化, 高效构建3,5-二取代异噁唑烷. 该反应条件温和, 无需光敏化处理或加入化学计量的外部氧化剂, 产物以单一3,5-cis非对映体形式获得(dr>20∶1), 并可扩展至克级规模. 值得一提的是, 该反应可在自然光照射下进行. 反应具有良好的底物普适性和官能团兼容性. 含给电子取代基(Me、OMe)或吸电子取代基(F、Cl、Br、CF3)的芳基、杂芳基(如噻吩基、萘基)及脂肪族(环状或直链烷基)取代羟胺, 以及带有不同磺酰基(如Ts、Ms、4-MeOC6H4SO2、4-ClC6H4SO2)的底物, 均能顺利发生反应, 产率为51%~73%. 另外, 使用光学纯的(R)底物可实现对映选择性氢磺酰胺化, 获得(3R,5R)-异噁唑烷(>99% ee), 且产物N—O键可进一步通过Zn/NH4Cl还原裂解, 生成1,3-氨基醇. 遗憾的是, 该反应仅限于四碳链长底物, 更长链底物不反应.
4 总结与展望
综上所述, 可见光催化的烯烃氢胺化和氢(磺)酰胺化反应为C—N键构建提供了温和、高效的新路径. 该策略通过SET、PCET或HAT过程, 使烯烃与多类N—H键在氧化还原中性条件下直接偶联, 并表现出良好的反马氏区域选择性、官能团兼容性与原子经济性. 催化体系已由早期的有机光氧化还原催化, 发展至Ir/Ru主导的PCET活化及膦-光、多催化协同模式, 显著拓展了胺、酰胺及磺酰胺等氮源的适用范围. 尽管该领域取得了快速进展, 但仍面临诸多挑战. 未来的研究重点可能集中在新的可见光催化模式的开发; 通过深入的光物理机制研究与能量匹配调控, 进一步提升催化体系的效率、经济性和可持续性. 此外, 可见光催化烯烃氢氮化的对映选择性仍有待进一步突破. 随着计算化学与人工智能辅助筛选的引入, 探索双催化协同模式及连续流工艺, 将有助于推动可见光催化氢胺化与氢(磺)酰胺化反应在药物合成、后期修饰及工业化制备中的广泛应用.
(Cheng, F.)