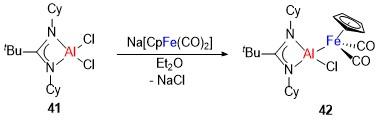
REVIEWS

Research Progress of Heterometallic Complexes with Aluminum-Metal Bonds Based on Nitrogen-Containing Ligands

  • Xiong Sun , * ,
  • Yu Guan ,
  • Haoran Chen
Expand
  • School of Environmental Science and Engineering, Wuxi University, Wuxi, Jiangsu 214105
*E-mail:

Received date: 2026-01-14

  Revised date: 2026-03-04

  Online published: 2026-04-27

Supported by

Wuxi University Research Startup Fund for Introduced Talents(2021r031)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

In recent years, the chemistry of heterometallic complexes with metal-metal bonds has become one of the frontier fields in organometallic chemistry. A series of ligand-stabilized complexes featuring metal-metal bonds have been successively reported, which exhibit unique electronic structures and showcase their special potential application in small molecule activation and catalysis. Proceeding with the study of novel metal-metal bonded complexes is of significant importance in further expanding our understanding of the nature of chemical bonds and revealing the mechanisms of heterometallic synergistic effects between different metals. Based on the progress in this aera, the developed heterometallic complexes containing aluminum-metal bonds are reviewed in this paper according to different synthetic strategies. This review mainly elaborates on the efficient strategies to construct heterometallic complexes with aluminum-metal bonds based on nitrogen-containing ligands and also their characteristics and reactivities. Finally, the future developments and applications in this field are also prospected.

Cite this article

Xiong Sun , Yu Guan , Haoran Chen . Research Progress of Heterometallic Complexes with Aluminum-Metal Bonds Based on Nitrogen-Containing Ligands[J]. Chinese Journal of Organic Chemistry, 2026 , 46(8) : 3025 -3052 . DOI: 10.6023/cjoc202601019

化学键是化学研究的基础, 金属-金属键是化学键中的重要分支之一, 开展金属-金属键的研究对于人们深入理解物质结构、成键特点及催化转化本质具有重要意义[1]. 自1964年Cotton等[2]发现Re—Re四重键配合物以来, 金属-金属键化学逐渐受到广泛关注. 最初有关金属-金属键的研究主要集中在d区过渡金属, 原因在于过渡金属d轨道可有效重叠形成多重键, 所得配合物结构稳定, 易于分离表征. 金属-金属键的形成打破了Werner配位理论的局限, 此后许多具有里程碑意义的金属-金属键, 如Zn(I)—Zn(I)[3]、Cr(I)—Cr(I)[4]、 Mg(I)—Mg(I)[5]和Be(I)—Be(I)[6]相继被报道. 六十余年来, d区过渡金属之间的成键研究得到快速发展, 大量相关配合物陆续实现分离与结构表征, 为深入理解d区过渡金属的成键本质提供了坚实的研究基础.
长期以来, 过渡金属配合物在小分子活化和有机合成中发挥至关重要作用, 但存在价格昂贵且毒性大等特点, 限制其后续发展. 主族金属-金属键配合物具有不同寻常的电子构型, 能够表现出类似过渡金属配合物的性质, 从而为替代过渡金属配合物提供可能性. 铝作为地壳中含量最丰富的主族金属元素, 低成本和低毒性使其在催化转化中得到广泛应用. 其中, 低氧化态铝配合物因具有独特的结构特征、新奇的反应性质和在合成化学、配位化学等领域的潜在应用而备受关注. 基于低价铝物种与新型配体的开发, 研究者陆续建立了铝-金属(Al—M)键配合物的合成方法, 分离并表征系列结构新颖的Al—M键配合物, 为现代化学键理论的完善提供了支撑. 国内外众多研究人员围绕含Al—M键配合物的合成、结构及反应性质这一方向开展了大量研究工作. 本文根据该领域的研究进展, 综述了含氮配体如β-二亚胺配体、脒基配体、双齿芳胺基配体、氮磷配体等稳定的Al—M键配合物的合成策略、结构特征及其在小分子活化和催化转化中的应用, 并对其发展方向进行了展望.

1 由配位策略合成Al—M键配合物及反应性
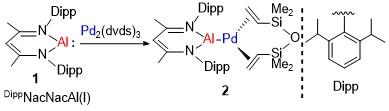
1991年, Schnöckel等[7]利用五甲基环戊二烯作辅助配体, 成功合成第一例室温下稳定的中性Al(I)配合物[(Cp*Al)4], 开创了研究低价主族金属配合物的里程碑. 2000年, Roesky等[8]基于β-二亚胺配体合成并表征新型Al(I)单体配合物1, 系统探究其在小分子活化中的应用. 2006年, Fischer等[9]将Pd2(dvds)3与过量1经配位策略合成配合物2, 其Al—Pd键长为0.23702(10) nm (Scheme 1).
图式1 配合物2的合成

Scheme 1 Synthesis of complex 2

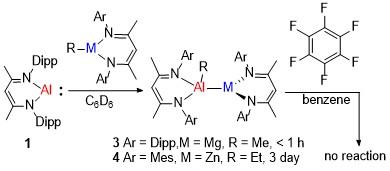
2018年, Crimmin等[10]1β-二亚胺稳定的Mg或Zn烷基化合物在氘苯中反应, 得到配合物34. 晶体学数据分析表明Al—Mg和Al—Zn键长分别为0.27687(5)和0.2488(1) nm, 反应测试表明, 两种配合物均无法活化氟苯的C—F键(Scheme 2).
图式2 配合物3和4的合成

Scheme 2 Synthesis of complexes 3 and 4

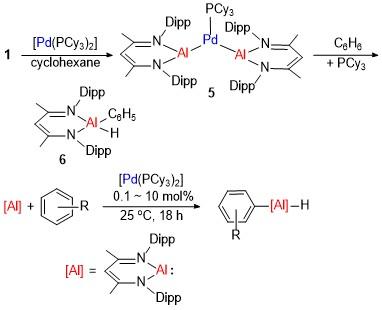
同年, Crimmin等[11]将2 equiv.的1与[Pd(PCy3)2]于室温下在环己烷中反应, 得到产物5. 单晶X射线衍射确认结构中Pd中心分别与一分子膦配体和两分子Al(I)配体配位, Al—Pd键长分别为0.23621(13)和0.23755(13) nm. 若以苯为溶剂, 则得到产物6. 后续研究发现, 配合物1可在[Pd(PCy3)2]作用下催化苯环C—H键铝化(Scheme 3).
图式3 配合物5的合成及其反应性

Scheme 3 Synthesis and reactivity of complex 5

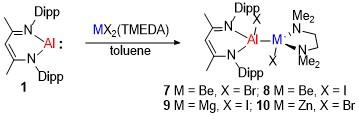
2019年, Jones等[12]将[BeX2(TMEDA)]与1反应, 合成Al—Be键配合物. 78中Al—Be键长分别为0.2474(1)和0.2432(6) nm, 明显长于其原子共价半径之和(0.228 nm). 随后, 该小组相继合成配合物910. 其Al—Mg和Al—Zn键长分别为0.2727(2)和0.2471(1) nm. 密度泛函理论(DFT)计算结果表明, Al—Be键表现出共价特性, 而Al—Mg键则以离子键为主. 反应活性探究证实Al—Be键配合物不与H2、N2O和CO发生反应(Scheme 4).
图式4 β-二亚胺稳定的Al—M键配合物的合成

Scheme 4 Synthesis of β-diketimine-stabilized Al—M bond complex

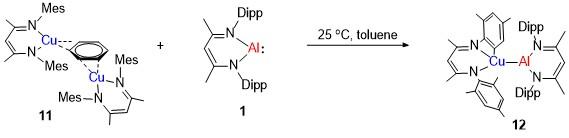
2020年, Power等[13]β-二亚胺稳定的Cu(I)配合物111于室温下在甲苯中反应, 生成含Al—Cu键配合物12 (Scheme 5). 晶体学数据分析表明Al—Cu键长为0.23010(6) nm, DFT计算表明色散力的存在提升了金属间的键合作用.
图式5 配合物12的合成

Scheme 5 Synthesis of complex 12

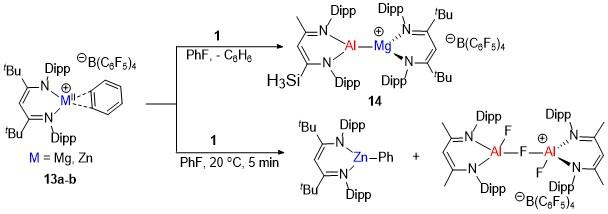
2021年, Harder等[14]1β-二亚胺稳定的离子型Mg(II)配合物在氟苯中反应, 生成产物14 (Scheme 6), 其Al—Mg键长为0.27767(6) nm. 不同的是, 当1与离子型Zn(II)配合物反应, 则得到氟苯C—F键裂解产物.
图式6 配合物14的合成

Scheme 6 Synthesis of complex 14

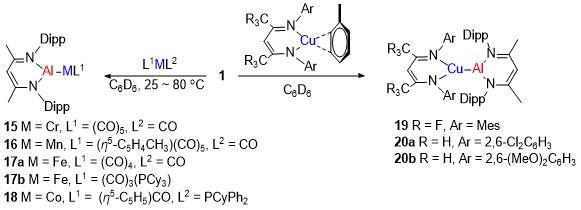
2021年, Crimmin等[15]基于1与第一排过渡金属羰基化合物经配体取代反应, 合成一系列Al—M (M=Cr, Mn, Fe, Co, Cu)键配合物(Scheme 7). 通过DFT计算对其成键情况进行详细分析, 结果表明, Al(I)配体既是强σ-供体, 又是较好的π-受体. 随着过渡金属中心电子的改变, Al(I)配体可以调节自身参与成键的方式.
图式7 含Al-第一排过渡金属键配合物的合成

Scheme 7 Synthesis of Al-first-row transition metal bond complexes

β-二亚胺稳定的Al(I)配合物在构筑含铝-过渡金属/主族金属键杂核金属配合物中发挥重要作用, 极大推动了含Al—M键配合物研究领域的发展. 借鉴这一方法, 2021年, 刘柳等[16]基于咔唑型单阴离子含氮配体, 合成新型单配位Al(I)配合物22. 其在不同反应条件下, 与M(CO)6 (M=Cr、W)经配体取代, 形成配位模式多样的杂核双金属配合物23~26. 后续反应活性研究表明, 22与IDippCuCl作用生成含Al—Cu键配合物27, 其Al—Cu键长为0.23448(13) nm, 略长于Power所报道的配合物12中Al—Cu键长[0.23010(6) nm]. DFT计算结果表明, 该反应先由Al(I)与Cu中心配位, 再发生Cu—Cl键对Al中心的氧化加成(Scheme 8).
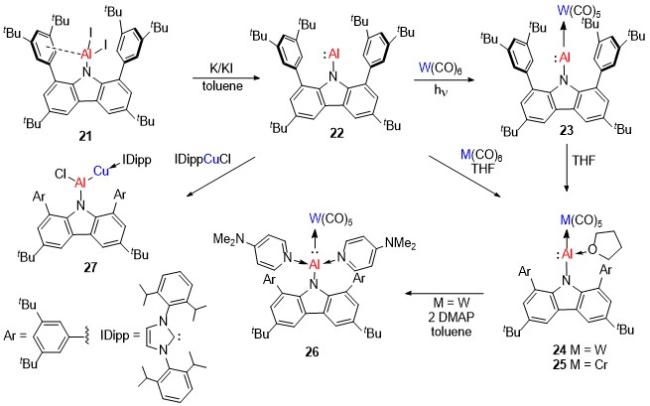
图式8 配合物22的合成及其反应性

Scheme 8 Synthesis and reactivity of complex 22

运用中性Al(I)配合物的配位策略, 已成功合成一系列Al—M键配合物, 阴离子低价Al配合物化学近些年迅速发展, 为构筑新型金属键配合物提供思路. 2024年, Kinjo等[17]基于环(烷基)(氨基)稳定的铝配合物2831, 与Pd(PtBu3)2发生配体取代, 分别合成配合物293032 (Scheme 9). 配合物29的结构呈现T-型几何构型, Pd中心为平面三角形构型, Al—Pd键长为0.2360(6) nm. 配合物30结构中, Pd中心分别与两个Al和两个Li原子配位, 形成高度扭曲的四面体构型. 其Al—Pd键长分别为0.24473(19)和0.24041(18) nm. 尝试用3 equiv.配合物28进行配体取代反应并未成功, 推测原因是配体空间位阻过大. 随后, 将空间位阻较小的铝配合物31在KC8作用下, 进一步与Pd(PtBu3)2在乙醚中反应得到配合物32. 单晶X射线衍射确认结构中Pd(0)中心与三分子Al(I)阴离子配位, 形成平面三角形构型. 其Al—Pd键长分别为0.2394(2)、0.2368(2)和0.2389(2)nm.
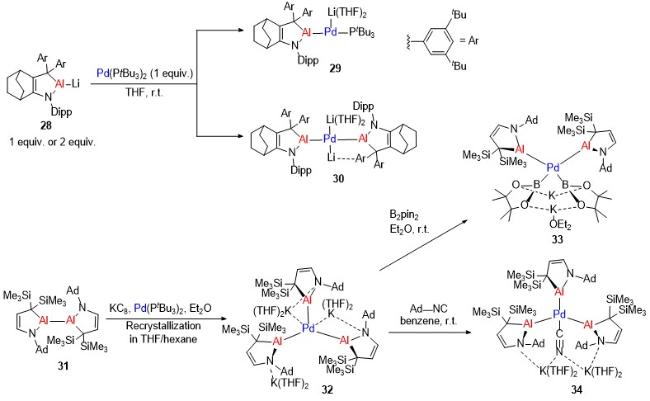
图式9 配合物29、30和32的合成及其反应性

Scheme 9 Synthesis and reactivity of complexes 29, 30 and 32

反应性能研究表明, 32通过Pd中心与B2pin2中B—B键发生氧化加成, 生成配合物33. 单晶X射线衍射分析表明, 分子中PdAl2B2结构单元近乎共平面. 每个K原子与两个Bpin基团通过O→K←O配位, 且其中一个K原子与溶剂Et2O配位. Al—Pd键长[0.2430(1)和0.2421(1) nm]相比32中的数值有所增加. 此外, 32与AdNC经C—N键裂解, 生成配合物34. 这些结果表明, Al阴离子配体中的抗衡K离子通过K—O/N相互作用, 对稳定反应产物的独特结构至关重要.
2025年, Aldridge等[18]基于Al(I)阴离子配合物[K{Al(NON)}]2 (35), 与Fe(CO)5在不同条件下反应, 合成系列Al—Fe键配合物(Scheme 10). 研究表明产物结构与抗衡K离子的可得性高度相关, 不使用任何螯合剂则得到产物36. 单晶X射线衍射确认结构中Al中心采取扭曲三角双锥构型. 相比之下, 在有[222]穴醚存在下生成37. 晶体学数据分析表明, Al—Fe键长为0.23938(7) nm, 处于其原子共价半径之和范围内. 当K被18-冠-6螯合后进行反应, 得到含直接非支撑Al—Fe键配合物38, 其Al—Fe键长为0.2374(1) nm. 值得注意的是, 冠醚的空间结构较为开放, 可使钾离子靠近赤道面羰基的氧原子, 进而抑制次级羰基与铝中心的相互作用. 通过隔离抗衡离子来调节铝配体反应性, 从而为开辟金属铝配体与一系列其他潜在过渡金属结合提供可能.
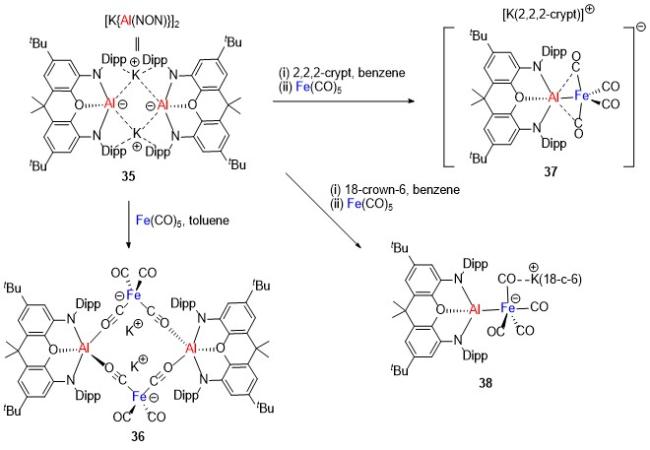
图式10 配合物37和38的合成

Scheme 10 Synthesis of complexes 37 and 38

2 由盐消除策略合成Al—M键杂核金属配合物及反应性

2.1 Al(III)—M键杂核金属配合物的合成及反应性

尽管上述策略可有效用于合成Al—M键配合物, 但由于金属之间大多数是给体-受体相互作用, 导致键合能力较弱. 因此, 研究人员发展了盐消除策略来合成结合力更强的杂核金属配合物. 目前, 盐消除策略的途径主要有以下两种: (1)基于阴离子过渡金属前体与Al(III)配合物反应; (2)基于阴离子Al(I)配合物与过渡金属前体反应. 早在1997年, Nöth等[19]便利用2,2,6,6-四甲基哌啶稳定的Al(III)溴化物39与Na[CpFe(CO)2]在正己烷中反应, 合成含Al—Fe键配合物40 (Scheme 11). 单晶X射线衍射确认结构中Al中心配位数为3, Al—Fe键长为0.2450(1) nm.
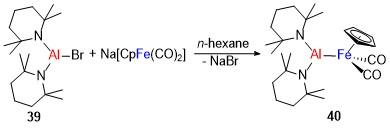
图式11 配合物40的合成

Scheme 11 Synthesis of complex 40

2006年, Jones等[20]基于脒基配体合成首例含铝杂四元环双金属配合物(Scheme 12). 作者将Na[CpFe-(CO)2]与41于-78 ℃在乙醚中反应, 得到产物42, 晶体学数据分析表明Al—Fe键长为0.23699(8) nm.
图式12 配合物42的合成

Scheme 12 Synthesis of complex 42

2013年, Aldridge等[21]利用胍(脒)基配体稳定的Al(III)氯化物前体, 与Na[CpFe(CO)2]于-78 ℃在乙醚中反应, 合成一系列含Al—Fe键配合物(Scheme 13). 配合物4345中Al—Fe键长分别为0.2364(2)和0.2340(1) nm. 进一步研究发现, Na[Cp*Fe(CO)2]或是大位阻的胍基配体同样适用于该反应体系. 晶体学数据分析表明, 配体空间位阻的改变并未对Al—Fe键长产生明显影响. 4647中Al—Fe键长分别为0.2357(1)和0.2374(1) nm. 随后, 作者探究了配体骨架大小对金属之间成键的影响. 将DippNacNacAlCl2与Na[Cp*Fe(CO)2]反应生成配合物48, 其Al—Fe键长为0.2480(1) nm, 这与其显著增加的空间位阻相符合. 该合成方法可推广到配合物49的合成, 其Al—Mn键长为0.2446(1) nm, 比相应原子共价半径之和短约0.015 nm.
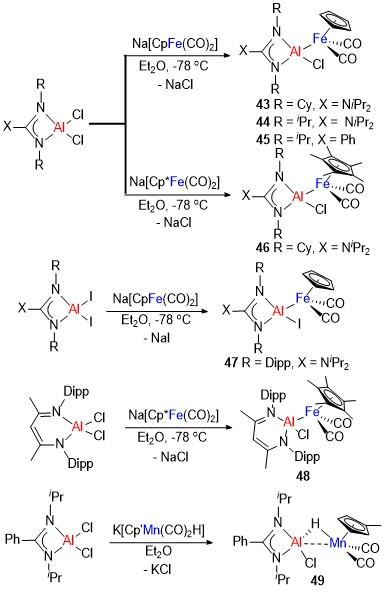
图式13 Al—Fe和Al—Mn键配合物的合成

Scheme 13 Synthesis of complexes with Al—Fe and Al—Mn bond

2022年, Mankad等[22]基于β-二亚胺稳定的Al(III)卤化物前体50, 与K[CpFe(CO)2]在甲苯/乙醚混合溶剂中反应, 得到配合物51 (Scheme 14). 晶体学数据分析表明Al—Fe键长为0.2478(9) nm, 与配合物48中Al—Fe键长[0.2480(1) nm]相当. 反应活性研究表明, 51与CO2或环氧化合物发生反应, 生成CO2插入产物52或环氧开环产物53. 动力学以及理论计算结果表明, 反应通过Al—Fe键均裂生成金属自由基, 进一步与底物发生加成. 随后, 作者将二苯甲酮与51反应, 并通过EPR测试证实自由基物种56的生成. 该研究提出前所未有的CO2活化机制, 利用具有自由基和酸性双重性质的含铝自由基作为反应中间体, 通过O与Al进行配位, 引发金属自由基与底物加成.
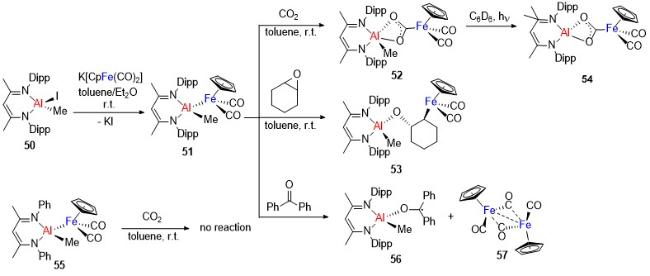
图式14 配合物51的合成及其反应性

Scheme 14 Synthesis and reactivity of complex 51

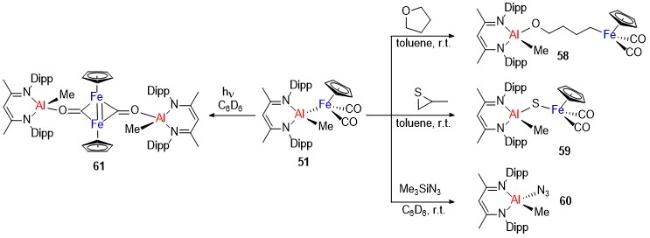
随后, Mankad等[23]51进行了后续反应性能研究, 结果表明, 51可实现对四氢呋喃(THF)的协同开环、环硫烷和S8的硫原子转移、Me3SiN3的叠氮基转移以及经光催化脱羰基生成二聚配合物(58~61), 该工作拓展了 Al—Fe键反应活性研究范畴(Scheme 15).
图式15 配合物51的反应性

Scheme 15 Reactivity of complex 51

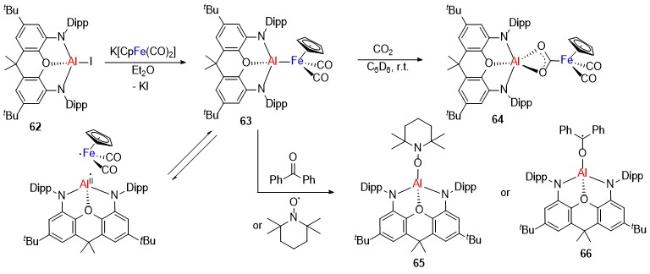
2025年, Mankad等[24]将二阴离子含氮配体稳定的Al(III)配合物62, 与K[CpFe(CO)2]在乙醚中反应, 生成配合物63 (Scheme 16). 晶体学数据分析表明, Al—Fe键长为0.23853(7) nm, 短于51中对应数值[0.2478(9) nm]. 反应活性研究表明, 其与CO2在室温下发生插入Al—Fe键反应, 生成配合物64. 通过DFT计算, 作者提出反应经历瞬时AlII自由基中间体, 并利用63在自由基捕获剂2,2,6,6-四甲基哌啶氧化物(TEMPO)或二苯甲酮存在下, 生成相对低能量自由基对的实验验证了该历程.
图式16 配合物63的合成及其反应性

Scheme 16 Synthesis and reactivity of complex 63

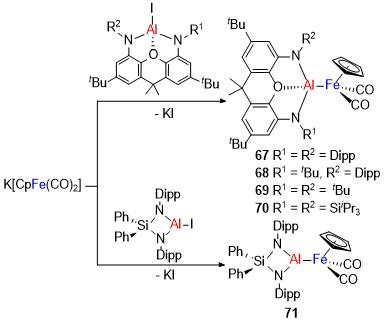
2024年, Hick等[25]基于二胺配体稳定的Al(III)碘化物, 与K[CpFe(CO)2]在固态下反应, 合成并表征一系列Al—Fe键配合物(67~71). 该研究表明机械化学是一种强有力的手段, 可用于获得具有无支撑金属-金属键的杂核双金属配合物, 为今后在主族金属键和过渡金属键配合物合成方面的研究提供思路(Scheme 17).
图式17 Al—Fe键配合物的合成

Scheme 17 Synthesis of complexes containing Al—Fe bonds

2.2 Al(I)—M键杂核金属配合物的合成及反应性

尽管基于不同配体稳定的Al(III)卤化物与亲核性过渡金属的盐消除策略, 在杂核双金属构筑中取得一定进展, 但受限于阴离子过渡金属试剂类别. 近期兴起的Al(I)阴离子化学为丰富铝-金属键的种类带来了机遇[26]. 利用Al(I)阴离子的亲核性, 研究人员近些年成功构筑了多种新型Al(I)—M键配合物.
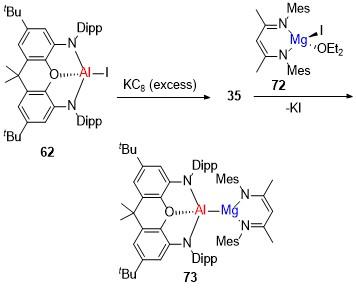
2018年, Aldridge等[27]将三齿NON配体稳定的Al(III)碘化物62在过量KC8作用下, 合成Al(I)阴离子配合物35. 进一步将其与β-二亚胺稳定的Mg(II)碘化物72发生盐消除反应, 生成配合物73 (Scheme 18). 晶体学数据分析表明, Al—Mg键长为0.2696(1) nm, 与其原子共价半径之和(0.262 nm)相当.
图式18 配合物73的合成

Scheme 18 Synthesis of complex 73

2019年, 该小组[28]基于35与不同膦配体稳定的Au(I)碘化物反应, 得到结构多样的Al—Au键配合物. 35与PPh3AuI反应生成AlAu2三核金属配合物74. 作者推测反应经双金属中间体, 迅速与另1 equiv.的Ph3PAuI作用得到三核金属配合物. 以化学计量比1∶1反应尝试中间体分离并未成功, 若使用位阻较大的tBu3PAuI反应, 则生成Al—Au双金属配合物75, 可能是由于三叔丁基膦配体的较大位阻阻止后续反应进行. DFT计算表明Au和Al之间具有强烈的极性键并表现为Auδ— Alδ, 这与两种金属的相对电负性一致. 配合物中Al—Au键长[0.2402 (3) nm]为目前所报道的最短数值. 反应性能研究表明, 75可与CO2或碳二亚胺发生插入Al—Au键反应, 分别生成产物7677. 单晶X射线衍射确认, 两种产物结构中Au与C中心相连生成Au—C键, 表明Au中心具有亲核性, 与理论计算结果相符(Scheme 19).
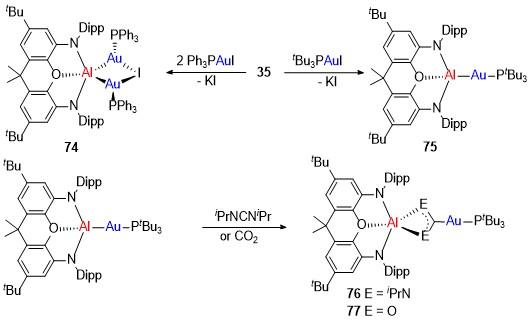
图式19 配合物74和75的合成及其反应性

Scheme 19 Synthesis and reactivity of complex 74 and 75

2021年, Aldridge等[29]35与LiI在乙醚中反应合成配合物78, 其Al—Li键长为0.2750(4) nm, 明显长于其原子共价半径之和, 说明Al和Li之间主要存在强静电作用. 量子化学分析表明Al和Li之间存在高度极化, 电荷由Al向Li发生转移. 类似的, 将(MesNacNac)ZnI与35在甲苯中经盐消除反应生成配合物79, 其Al—Zn键长为0.2468(1) nm. 另外, [(MesNacNac)Mg]262于80 ℃在甲苯中反应也可生成配合物73, 该方法要比利用阴离子Al(I)配合物经盐消除策略更加有效. 反应性能研究表明, 79与CO2发生Al—Au键插入反应生成80, Zn中心作为亲核位点与C中心作用生成Zn—C键(Scheme 20).
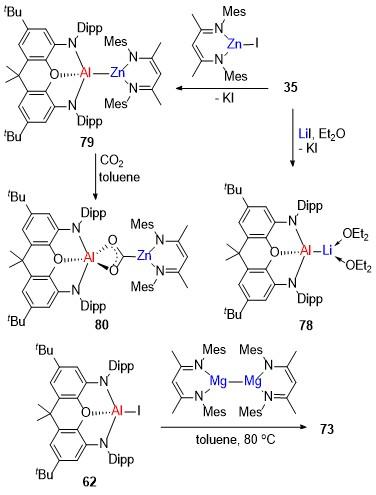
图式20 配合物79的合成及反应性

Scheme 20 Synthesis and reactivity of complex 79

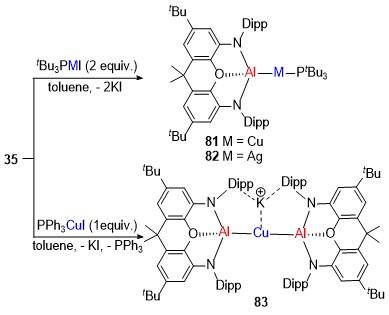
2021年, Aldridge等[30]进一步探究了35与11族过渡金属卤化物的反应性. 研究结果表明, 35tBu3PMI (M=Cu, Ag)反应生成配合物8182, 遗憾的是未能得到相关晶体数据. 值得注意的是, 使用1 equiv. Ph3PCuI进行反应, 生成含Al—Cu—Al三核金属配合物83, 其Al—Cu键长分别为0.24076(5)和0.24075(5) nm. 不同于Ph3PAuI与35的反应性, 使用2 equiv. Ph3PCuI进行反应未能生成含Al—Cu键配合物(Scheme 21).
图式21 配合物81、82和83的合成

Scheme 21 Synthesis of complexes 81, 82 and 83

反应性能研究表明, 82与CO2或碳二亚胺发生Al—Ag键插入反应, 生成8485, 但84在80 ℃下会发生脱除羰基, 原位生成O桥连双金属活性物种86, 其与另一个碳二亚胺或CO2进一步发生反应生成8788. 配合物81与CO2作用生成89, 而与碳二亚胺则进行类似插入反应, 生成脒基类金属配合物90. 这些研究结果表明, 与碳二亚胺作用的产物具有较好的稳定性, 不易发生后续杂联烯插入反应, 而与CO2反应的产物结果则取决于过渡金属中心(Scheme 22).
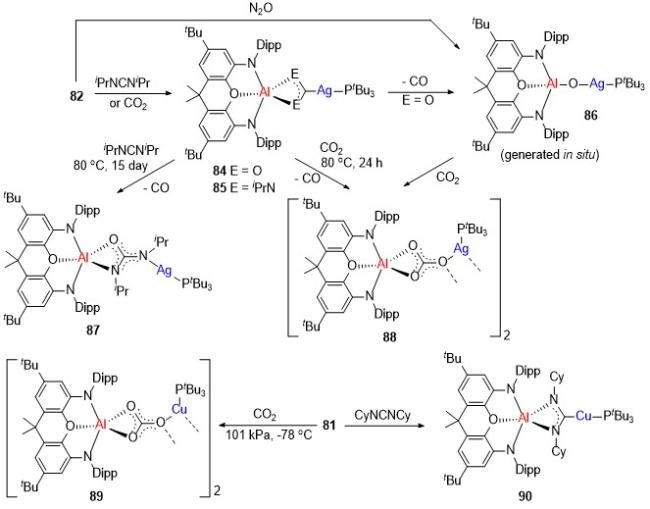
图式22 配合物81和82的反应性

Scheme 22 Reactivity of complexes 81 and 82

2024年, Aldridge等[31]基于35与MgI2发生盐消除反应得到均配型配合物91, 晶体学研究表明该配合物中三核金属Al(I)—Mg(II)—Al(I)呈非线型结构, Al—Mg键长分别为0.2695(1)和0.2689(1) nm. 反应性能研究表明, 91在与SF6的反应中充当四电子试剂, 而与极性底物MeI的反应则通过Al中心的亲核进攻进行. 另一方面, 配合物在光解活化下, 经自由基机制与1,5-环辛二烯反应, 生成立体选择性的跨环加成产物93, 进一步证实Al—Mg键的共价性质. 若在没有COD的情况下进行反应, 91则在己烷中经光解生成[Al(NON)]2和金属镁. 这些研究结果表明, 91具有可作为亲核或自由基反应性质的Al中心(Scheme 23).
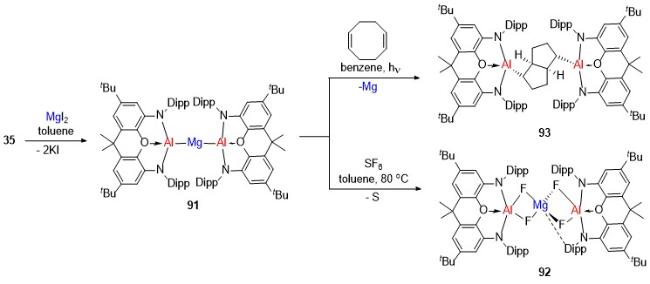
图式23 配合物91的合成及反应性

Scheme 23 Synthesis and reactivity of complex 91

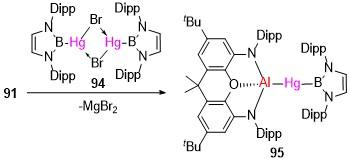
随后, 该课题组[32]尝试将硼基稳定的Hg(II)配合物9435进行反应, 但并未得到双金属配合物. 通过使用还原能力较弱的91作为铝基配体, 在甲苯中与94反应, 首次分离并表征含Al—Hg键配合物95. 其Al—Hg键长为0.2594(1) nm, 由于NON配体稳定的Al(I)阴离子具有较强的σ-供电子能力, 导致处于反位的Hg—B键长增加至0.2222(3) nm (Scheme 24).
图式24 配合物95的合成

Scheme 24 Synthesis of complex 95

2020年, Hill和McMullin等[33]基于新型含氮二阴离子配体稳定的Al(III)碘化物96, 合成七元环状Al(I)阴离子配合物97. 随后, 将其与[(DippNacNac)AeBPh4] (Ae=Mg, Ca)经盐消除反应, 生成含Al—Mg键和Al—Ca键配合物9899. 晶体学数据分析表明, Al—Mg键长为0.27980(6) nm, Al—Ca键长为0.31664(4) nm. 与Mg中心配位环境不同的是, Ca中心与配体芳环存在η6作用. 反应性能研究表明, 当两种配合物在苯或甲苯中时均未观察到反应性. 值得注意的是, 与重碱土金属成键的Al配合物99的反应活性明显得到提升, 不仅能够与THF发生开环反应, 而且与环辛四烯COT经两电子还原反应得到反三明治结构产物101 (Scheme 25).
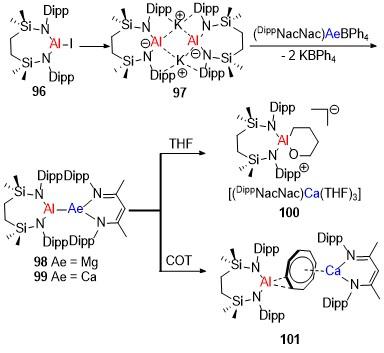
图式25 配合物98和99的合成及其反应性

Scheme 25 Synthesis and reactivity of complexes 98 and 99

在前期研究基础上, 2021年Hill和McMullin等[34]97分别与不同卡宾配体稳定的Cu(I)配合物[(iPrNHC)- CuCl]和[(Me2CAAC)CuCl]反应, 合成并表征两例含Al—Cu键配合物. 102103中Al—Cu键长分别为0.23449 (4)和0.24028(7) nm. 随后, 作者对其反应性能进行考察, 研究发现102103与CO2反应均得到插入Al—Cu键产物, 而与碳二亚胺作用时, 产物结构因卡宾配体类别不同而有所区别. 碳二亚胺与103作用生成脒基配体稳定的双金属配合物106, Cu中心表现出亲核性. 与102反应则得到Cu中心与N作用产物104, Al中心从侧面与CN2结构单元中C=N双键作用, 这些研究结果表明, 改变卡宾配体可使得Al—Cu键表现出两亲性(Scheme 26).
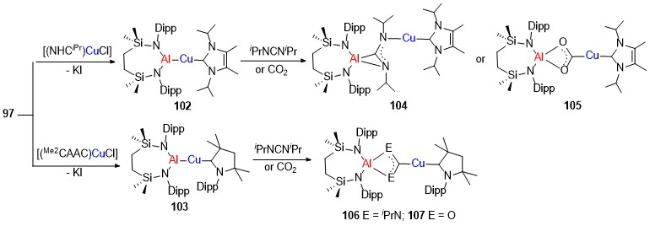
图式26 配合物102和103的合成及其反应性

Scheme 26 Synthesis and reactivity of complexes 102 and 103

2019年, Coles等[35]基于硅胺型含氮二阴离子配体108合成Al(III)碘化物109, 在K还原条件下得到Al(I)阴离子配合物110. 进一步研究发现[36], 若在乙醚中使用过量Li或在正己烷中使用过量Na进行还原, 分别得到二聚体产物111112. 晶体学数据分析表明, Al—Li和Al—Na键长[0.2746(3)和0.30305(6) nm]均远大于其原子共价半径之和(0.249和0.287 nm). 二聚体在过量乙醚存在下发生解聚, 得到配合物113114, Al—Li和Al—Na键长分别为0.2767(2)和0.30137(8) nm. DFT计算表明Al和碱金属之间不存在共价键, 反应性能研究表明Al-碱金属键配合物均能与H2发生反应, 生成相应金属氢化物115~117, 并且反应速率按照Li>Na>K顺序递减(Scheme 27).
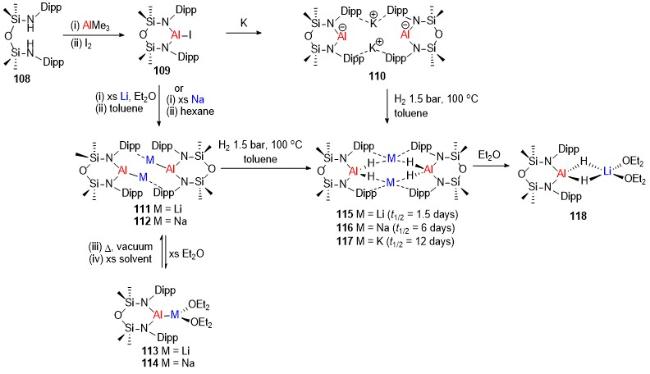
图式27 含Al-第一族金属配合物的合成及其反应性

Scheme 27 Synthesis and reactivity of Al-group 1 metal complexes

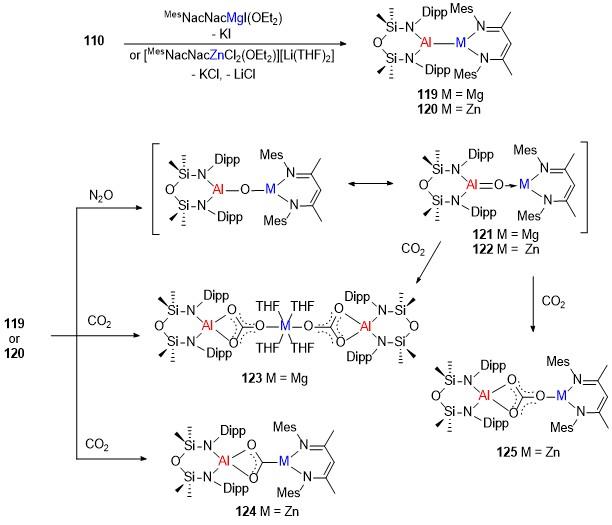
2022年, Coles等[37]110分别与β-二亚胺稳定的Mg(II)或Zn(II)金属前体反应, 合成配合物119120. 配合物中Al—Mg和Al—Zn键长分别为0.27711(6)和0.24860(5) nm. 反应性能研究发现, 119120与N2O反应, 生成配合物121122. 与CO2作用分别生成123124, 进一步将122与CO2作用得到类碳酸配合物125 (Scheme 28).
图式28 配合物119和120的合成及其反应性

Scheme 28 Synthesis and reactivity of complexes 119 and 120

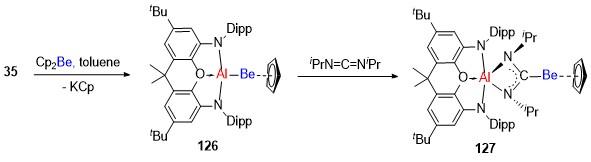
2023年, Boronski等[38]采用类似盐消除策略, 利用35与Cp2Be发生反应, 得到含Al—Be键配合物126, 其Al—Be键长为0.2310(4) nm, 短于配合物78中 Al—Be键长, 可能由于[(NON)Al]相比[(X)Al(DippNac- Nac)]具有更强的给电子能力. 反应性能研究表明, Al—Be键可与碳二亚胺发生插入反应, 形成脒基稳定的双金属配合物127 (Scheme 29).
图式29 配合物126的合成及其反应性

Scheme 29 Synthesis and reactivity of complex 126

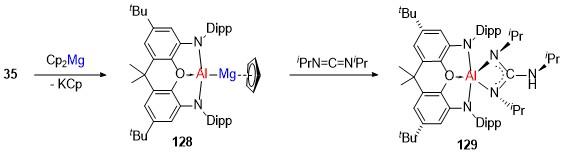
2024年, 该研究小组[39]基于35与Cp2Mg反应, 得到配合物128. Al—Mg键长为0.26575(12) nm, 与其原子共价半径之和相一致(0.265 nm). 反应性能研究表明, 128与碳二亚胺反应生成产物129, 较先前126和碳二亚胺的反应有所不同, 表明碱土金属中心的改变对于反应历程具有重要影响(Scheme 30).
图式30 配合物128的合成及其反应性

Scheme 30 Synthesis and reactivity of complex 128

稀土金属离子因其具有较大离子半径以及轨道能量较高等特点, 在成键过程中存在能级不匹配导致稳定性差. 同时在实验方面, 缺乏有效的试剂及合成手段从而造成铝-稀土金属键配合物的报道还非常有限. 2022年, Yamashita等[40]基于N,N′-二(2,6-二丙基苯基)-1,3-丙二胺(130)与AlI3在甲苯中反应, 得到二聚Al(III)碘化物131, 进一步在Na/K合金还原下得到新型Al(I)阴离子二聚体132, 抗衡K可被穴醚捕获从而得到单体配合物133. 将132与二胺基钪卤化物134135经盐消除, 首次合成两例含Al—Sc键配合物136137. Al—Sc键长分别为0.30395(5)及0.3018(1)和0.2976(1) nm. 配合物136的稳定性较差, 在室温下于苯中发生分子内C—H键活化, 生成产物138. 配合物137在溴代烷存在下可与苯发生反应, 得到1,4-环己二烯桥连的双铝配合物139和烷基偶联产物. 实验以及理论计算表明, 该反应涉及双金属的协同活化并经历离子型机制(Scheme 31).
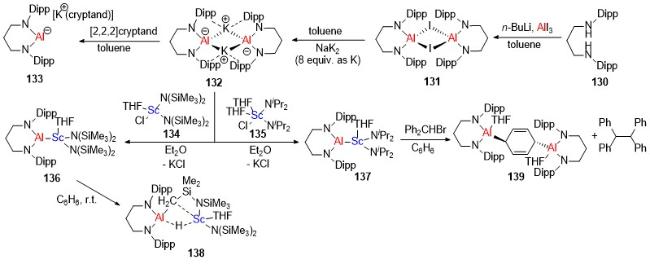
图式31 配合物136和137的合成及其反应性

Scheme 31 Synthesis and reactivity of complexes 136 and 137

2024年, Yamashita等[41]132与Cp2VCl经盐消除合成Al—V键配合物141. 利用Cp2V与140在紫外光照射下也可获得该配合物. 单晶X射线衍射确认结构中Al中心呈现平面三角形构型, Al—V键长为0.26000(5)nm, 短于其原子共价半径之和(0.274 nm). 反应性能研究表明, 141与H2/D2作用得到H—H/D—D键裂解产物. 与CH3CH2I反应得到碳卤键活化产物144和Cp2VI, 表明Al中心具有亲核特性. 随后, 作者进一步考察了141142的反应性. 结果表明141与乙烯或1-辛烯在室温下反应, 得到sp2杂化C—H键活化产物147148. 值得注意的是, 141并不与环己烯发生反应. 尽管142在室温下不与乙烯反应, 但当加热至80 ℃时则生成乙基铝配合物144, 作者推测反应经由Al—H中间体. 事实上, 配合物142在THF中发生解离, 得到配合物145并释放出H2, 同位素标记实验验证了142与Al—H配合物和Cp2VH之间的平衡过程. 后续研究表明在140存在下, Cp2V可催化烯烃C-H键铝基化反应, 141则作为中间体参与反应转化(Scheme 32).
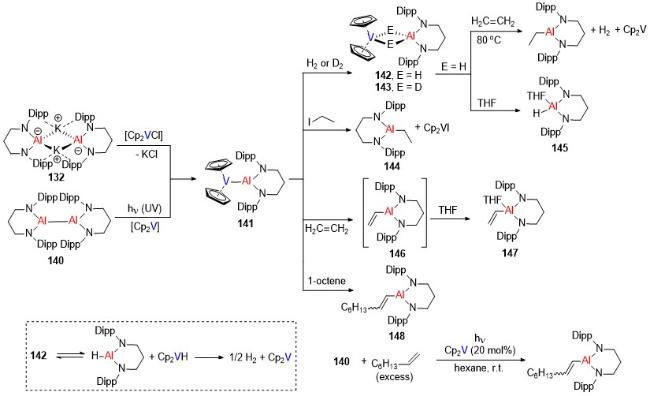
图式32 配合物141的合成及其反应性

Scheme 32 Synthesis and reactivity of complex 141

同年, 该小组[42]通过盐消除策略成功将132应用于镧系金属-铝金属键的构筑, 合成含Al—Sm键的三核金属配合物149. 单晶X射线衍射确认结构中Sm中心与两个X型Al配体配位, Al—Sm—Al大致呈线性排列[键角为170.03(3)°], Al—Sm键长分别为0.3518(1)和0.3543(1) nm. 反应性能结果表明, 149N,N'-二异丙基碳二亚胺反应, 得到产物150. 证实Sm(II)中心表现为亲电性和单电子还原剂的双重特性, 与此前报道的 Al—M键仅充当亲核或亲电角色形成鲜明对比, 表明Sm的引入对于双金属协同反应的产生具有重要意义. 149可以快速与乙烯反应, 生成铝杂环丙烷配合物151. 其在溶液中迅速转化为二铝杂环己烷化合物152, 该过程表明Al—Sm键可以协同活化乙烯(Scheme 33).
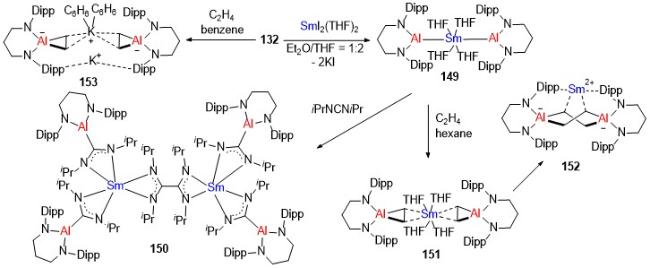
图式33 配合物149的合成及其反应性

Scheme 33 Synthesis and reactivity of complex 149

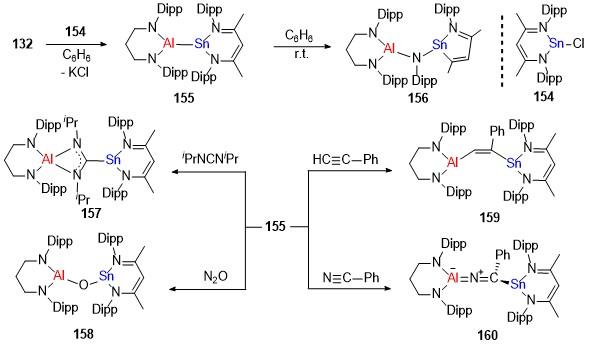
随后, 该小组[43]基于β-二亚胺稳定的Sn(II)卤化物154132在苯中反应, 合成出含Al—Sn键配合物155, 其溶液于室温条件下12 h内, 可以彻底分解为配合物156. 单晶X射线衍射确认, 结构中Al—Sn键长为0.28105(6) nm, 分子中的原子理论(AIM)分析表明, Al—Sn呈现出弱的共价性. 进一步反应性能研究表明, 碳二亚胺、苯乙炔、N2O和苯甲腈均可以与155发生插入反应. 值得注意的是, 苯甲腈对Al—Sn键的插入反应可成功合成具有Al=N=C结构单元的铝杂联烯配合物160 (Scheme 34).
图式34 配合物155的合成及其反应性

Scheme 34 Synthesis and reactivity of complex 155

3 由双功能N-P配体策略合成Al—M键杂核金属配合物及反应性

除上述盐消除策略外, 氮膦类支撑型配体因结构多样性、易合成等特点, 为金属-金属键配合物的合成提供了重要补充. Lu, Iwasawa, Nakao, Yamashita, Ozerov, Zhu等研究小组基于“软硬酸碱”策略, 设计合成一系列氮膦型支撑配体(Scheme 35), 发展了构筑13族金属-金属键的方法. 另一方面, 这些氮膦型配体形成金属Al配体后, 与过渡金属之间的作用方式通常表现为L型配体(两个电子供体)、X型配体(一个电子供体)以及Z型配体(两个电子受体).
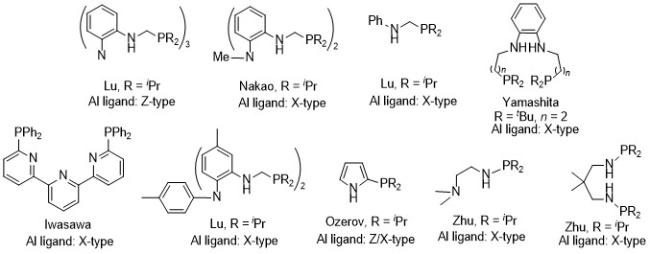
图式35 不同类别N-P配体示例

Scheme 35 Examples of different types of N-P ligands

2011年, Lu等[44]基于三胺型氮膦配体161, 成功构建一系列Z-型金属Al配体稳定的低价过渡金属配合物. 将去质子化的三阴离子氮膦配体与AlCl3反应合成Al(III)配合物162, 随后在N2氛围中与FeBr2或CoBr2经KC8还原, 得到配合物163164, 而与Ni(COD)2反应则生成不含N2配位的产物165. 单晶X射线衍射表明结构中Al中心采取三角双锥构型且呈现C3对称, Al—Ni键长为0.2450(1) nm, Al—Fe和Al—Co键长分别为0.2809(2)和0.26202(9) nm. 理论计算以及光谱测试结果表明, Al与金属之间存在配位键, 且M→Al配位键的强度按Ni>Co>Fe顺序依次递减(Scheme 36).
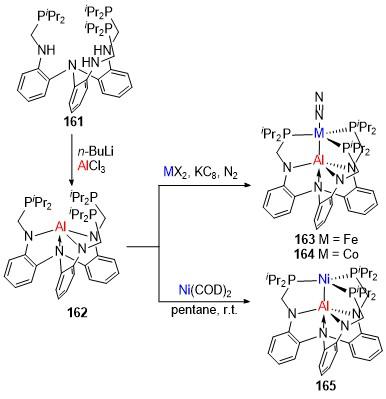
图式36 配合物163、164和165的合成

Scheme 36 Synthesis of complexes 163, 164 and 165

2015年, 该小组[45]报道了系列13族金属-Ni金属键配合物的合成, 研究结果表明随着支撑配体金属中心的改变, 导致Ni中心的电子效应和反应性均受到明显影响. 在催化烯烃氢化反应中, Ga—Ni体系活性高于Al—Ni和In—Ni配合物. 2017年, Lu等[46]在Li[HBEt3]存在下, 将CoBr2与13族金属配体反应, 合成H2配位的系列阴离子型M—Co (M=Al, Ga, In)键配合物. 其中, Co中心呈现-1价氧化态. 由于13族金属配体与过渡金属发生配位, 使得过渡金属电子结构发生变化, 从而促进H2配位及活化. 2020年, 该小组[47]又合成N2末端配位Co(-1)配合物167a~167c, 并研究其在CO2氢化反应中的应用. 结果证实改变支撑金属能有效调控Co中心催化活性, 表现为Ga-Co体系高于Al-Co体系, In-Co体系并无催化活性(Scheme 37).
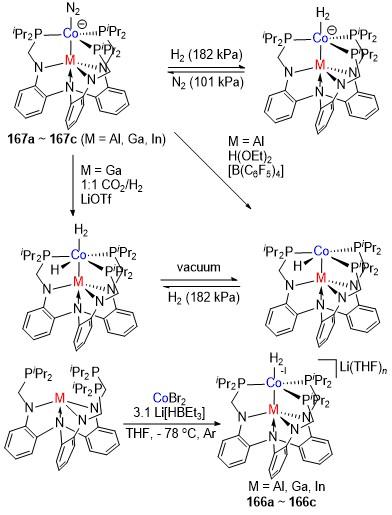
图式37 配合物166和167的合成及其反应性

Scheme 37 Synthesis and reactivity of complexes 166 and 167

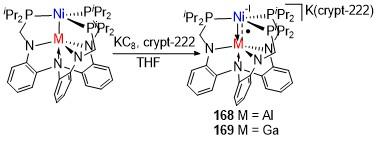
2018年, Lu等[48]将先前合成的Ni0→AlIII/GaIII前体在[222]穴醚存在下, 经KC8单电子还原得到配合物168169. 通过单晶X射线衍射、EPR光谱和量子化学计算对其表征. 168中Al—Ni键长[0.2389(1) nm]相比前体缩短0.006 nm, Ni中心呈现-1价氧化态, 电子构型从[Ni—Al]10向[Ni—Al]11发生转变, 从而产生一种非常规的三电子σ键相互作用(Scheme 38).
图式38 配合物168和169的合成

Scheme 38 Synthesis of complexes 168 and 169

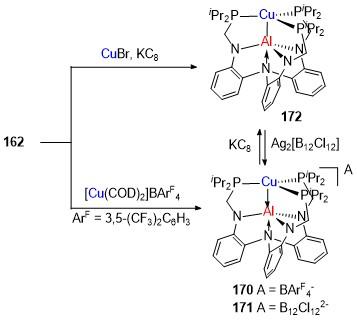
2022年, Lu等[49]将[Cu(COD)2]BArF4 (ArF=3,5- (CF3)2C6H3)与162在氟苯中反应, 得到离子型双金属配合物170, 进一步在KC8还原下生成中性Al—Cu键配合物172 (Scheme 39). 此外, 也可通过162在KC8还原条件下与CuBr反应, 以更高产率得到172. 其在氧化剂Ag2[B12Cl12]作用下生成171. 172中Al—Cu键长[0.25298(4) nm]要明显短于离子型配合物中对应键长[0.26239(8) nm], 意味着金属之间的键合作用增加.
图式39 配合物170、171和172的合成

Scheme 39 Synthesis of complexes 170, 171 and 172

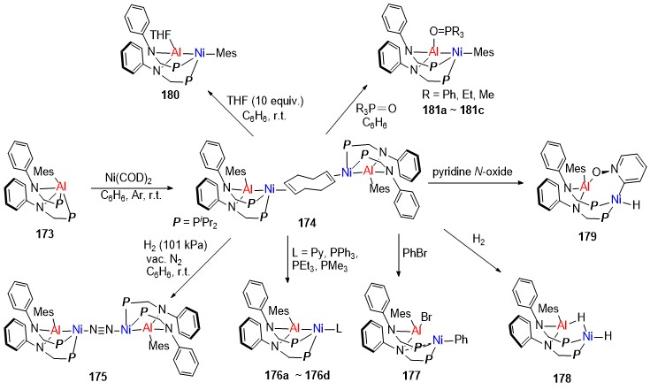
已经报道的铝-过渡金属(Fe、Co、Ni、Cu)杂核体系中, 过渡金属中心的配位数较为饱和, 一定程度上限制其反应化学. 基于此, 2021年, Lu等[50]利用单阴离子氮膦配体, 合成反应活性更高的Al—Ni杂核金属配合物(Scheme 40). 作者将MesPAlP配体173与Ni(COD)2在室温下于苯中反应得到174, 其与H2反应释放环辛烷, 在N2氛围中储存得到产物175. 配合物174175中Al—Ni键长分别为0.25805(5)和0.25275(8) nm, 略长于其原子共价半径之和(0.245 nm).
图式40 配合物174的合成及其反应性

Scheme 40 Synthesis and reactivity of complex 174

随后, 作者考察了174的反应活性, 结果表明其与Py、PPh3、PEt3和PMe3发生Ni中心的配体取代反应, 得到相应配合物176a~176d. 与PhBr经氧化加成得到177, 从而实现对C—Br键的活化. 与H2反应生成H桥连含末端Ni—H结构产物178, 与N-氧化吡啶反应生成邻位C—H键活化产物179, 表明Al中心对Ni反应位点进行C—H键选择性活化的导向能力. 当174溶于THF后迅速发生颜色变化, 生成产物180. 单晶X射线衍射确认结构中Mes基团迁移至Ni中心, Al中心则与THF发生配位, 这是首例X型Al配体稳定第一排过渡金属键配合物. 174在R3P=O (R=Ph, Et, Me)存在下发生类似芳基迁移反应, 生成产物181a-c. 作者提出反应机理为O-给体与Lewis酸性的Al中心发生预配位, 从而破坏Ni→Al配位作用, 进一步发生芳基迁移生成产物. 随后, 通过分离中间体验证了该反应历程.
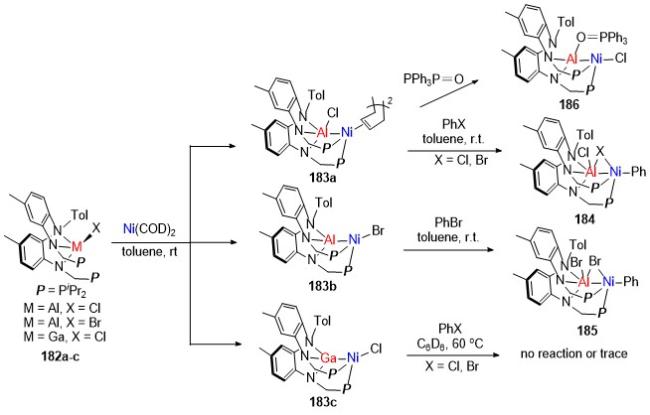
2024年, 该小组[51]基于二阴离子氮膦配体合成系列13族金属卤化物前体182a~182c, 进一步与Ni(COD)2作用, 得到不同结构pincer型Ni-13族金属配合物183a~183c. 随后, 探究了这些配合物与未取代芳基卤化物的反应活性. 研究结果表明, 配合物中13族金属Lewis酸性强弱对能否发生氧化加成至关重要(184185), Al中心的高效Lewis酸性和卤素迁移是形成关键的Ni—X—Al三元金属环中间体所必需的(Scheme 41).
图式41 配合物183的合成及其反应性

Scheme 41 Synthesis and reactivity of complex 183

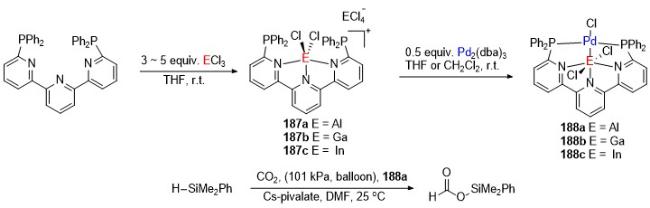
2017年, Iwasawa等[52]基于6,6'-双膦三吡啶型氮膦配体合成系列13族金属-Pd金属键配合物188a~188c, 拓展了Al—M键配合物的合成方法. 单晶X射线衍射确认, 188a结构中Pd中心采取平面四方形配位构型, Al中心则采取八面体构型. Al—Pd键长为0.2461(1) nm, 比其原子共价半径之和小, 表明Al和Pd之间存在键合作用. 反应活性研究表明, 188a可高效催化CO2的氢硅化反应生成甲酸酯产物. 对照实验表明单金属催化体系均不适用于该反应, 证实金属Al配体对调控Pd中心的反应活性至关重要(Scheme 42).
图式42 配合物188的合成及其反应性

Scheme 42 Synthesis and reactivity of complex 188

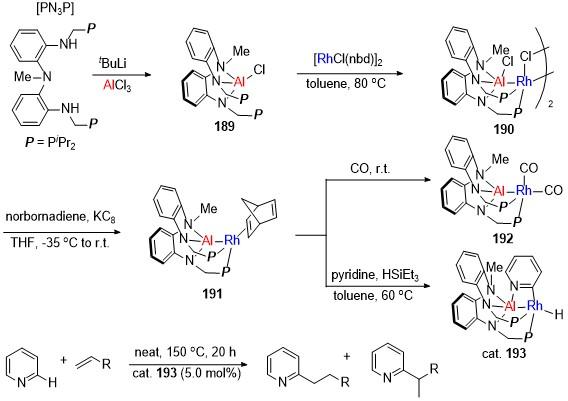
2018年, Nakao等[53]借鉴Lu研究小组在构筑铝-过渡金属键配合物方面的工作, 基于二阴离子氮膦配体[PN3P], 合成X型金属Al配体稳定的杂核双金属配合物191. 其与CO发生配体取代反应, 生成羰基配位产物192. 191与吡啶在HSiEt3存在下发生反应, 得到吡啶C2位C—H键活化产物193. 这些结果表明, 金属Al配体具有足够的Lewis酸性, 可以通过Lewis酸-碱相互作用活化C—H键. 进一步地, 193被成功应用到催化吡啶的C2-选择性单烷基化反应中(Scheme 43).
图式43 配合物191的合成及其反应性

Scheme 43 Synthesis and reactivity of complex 191

2020年, Nakao等[54]在N2氛围下利用KC8进行190的还原过程中发现, 当体系没有降冰片烯存在时, 加入氟苯后发生C—F键活化生成194. 单晶X射线衍射确认, 结构中苯基与Rh中心配位使其呈现+1价, F则与Al中心配位使其表现出+3价. 值得注意的是, 即使在-30 ℃该反应同样可以发生, 这是目前活化C—F键最温和的反应条件. 随后, 作者将单质Mg用于还原C—F键活化产物, 从而实现了氟代芳烃C(sp2)—F键的镁化反应. 在3 equiv.的镁粉和5 mol% 1,2-二溴乙烷的条件下, 190可高效催化系列氟代芳烃转化为芳基镁化物, 进一步与二氧化碳反应得到羧酸类化合物. 这种直接使用镁粉作为镁试剂合成芳基镁化物的方法较为罕见, 也说明了Al—Rh键配合物在有机合成上的高效应用(Scheme 44).
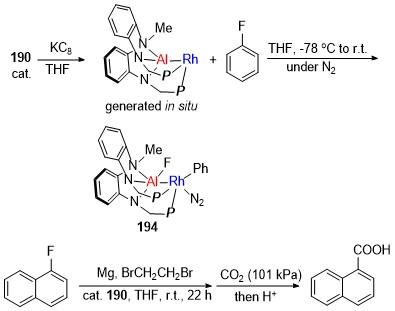
图式44 配合物194的合成及其反应性

Scheme 44 Synthesis and reactivity of complex 194

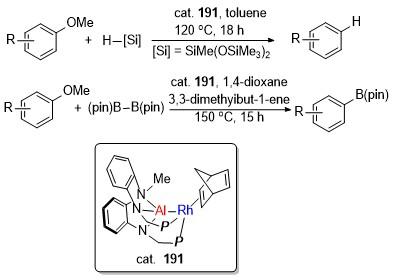
2021年, Nakao课题组[55]利用此前报道的Al—Rh键配合物191, 实现了C(sp2)—O键的协同催化还原和硼基化反应. 通过对反应中间体的表征和同位素标记实验, 揭示了Al—Rh协同活化C—O键的反应机理. 值得注意的是, 该新型催化体系表现出明显不同于Ni催化剂的化学选择性, 从而为杂核金属体系选择性催化C—O键活化转化提供了一种新策略(Scheme 45).
图式45 配合物191的反应性

Scheme 45 Reactivity of complex 191

2019年, Yamashita等[56]基于邻苯二亚胺衍生的氮磷配体, 合成X型金属Al配体稳定的杂核双金属配合物196. 通过单晶X射线衍射、核磁共振(NMR)、红外光谱(IR)以及X射线吸收近边结构(XANES)分析确认配合物中存在IrV-4H结构单元, Al—Ir键长为0.23819(14) nm, 明显短于其原子共价半径之和, 也是目前所报道的最短的Al—Ir键. 通过其与4-二甲氨基吡啶(DMAP)发生配位并结合DFT计算, 证实Al中心具有明显的Lewis酸性. 反应性能研究表明, 196可用作环辛烷转移脱氢反应中的催化剂, 转化数(TON)值最高达31, 这是将金属Al配体应用到均相催化体系(Scheme 46).
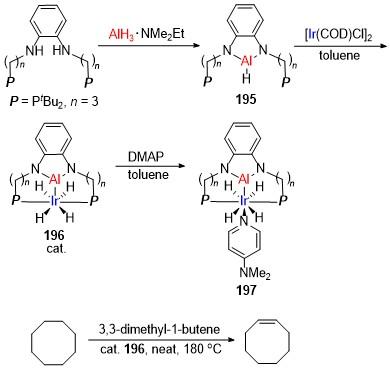
图式46 配合物196的合成及其反应性

Scheme 46 Synthesis and reactivity of complex 196

2020年, Ozerov等[57]基于α-膦基功能化吡咯配体198, 合成出含Al—Ni键配合物200. NMR光谱和单晶X射线衍射进一步确认其结构具有C3对称性, Ni中心几乎与三个P原子处于同一平面, Al—Ni键长为0.22696(16) nm, 相比Lu所报道的类似配合物有所缩短, 表明存在较强Ni→Al配位作用. 同年, 该小组[58]198与LiAlH4反应, 得到离子型Al配合物202, 在吡啶存在下进一步与[Rh(CO)2Cl]2反应生成203. 晶体学数据分析表明Al中心配位数为4, Al—Rh键长为0.24214(6) nm. 尝试利用BF3•Et2O攫取吡啶以期望得到三配位Al配合物, 但却生成B/Al转元素化产物204. 随后使用酸性更强的B(C6F5)3进行反应, 得到羰基桥连二聚产物205, 其Al—Rh键长为0.24240(5) nm, 进一步与乙醚在90 ℃反应2 h生成解聚产物206 (Scheme 47).
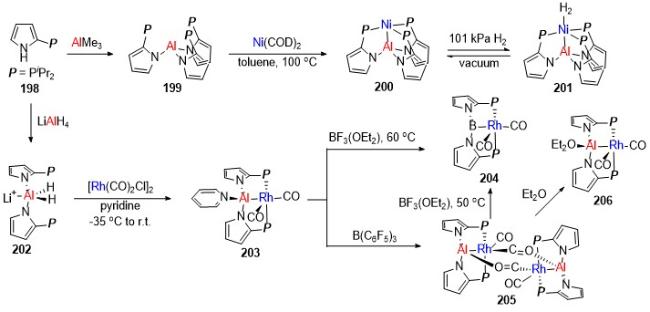
图式47 配合物200和203的合成及其反应性

Scheme 47 Synthesis and reactivity of complexes 200 and 203

2023年, Ozerov等[59]基于烷烃消除策略, 将AlMe3或AliBu3与2-二异丙基膦基吡咯反应, 分别得到207208209. 在吡啶存在下, 207与[Rh(COD)Cl]2或[Ir(COE)2Cl]2于甲苯中反应, 得到产物210a~210b. 208209与[M(COD)Cl]2 (M=Ir, Rh)反应, 生成配合物210c~210d. 210b210d中Al—Rh键长分别为0.23296(5)和0.23407(6) nm, 210c中Al—Ir键长为0.23505(8) nm. 反应活性研究表明, 当210b与H2反应时生成配合物210d. 210a与H2反应则生成H桥连配合物212. 若将210c进一步与H2反应, 经Ir中心氧化加成也可得212. 值得一提的是, 当NaBEt3H与210b反应时, Me迁移至Al中心得到配合物211, 但Al-Ir配合物则生成复杂产物(Scheme 48).
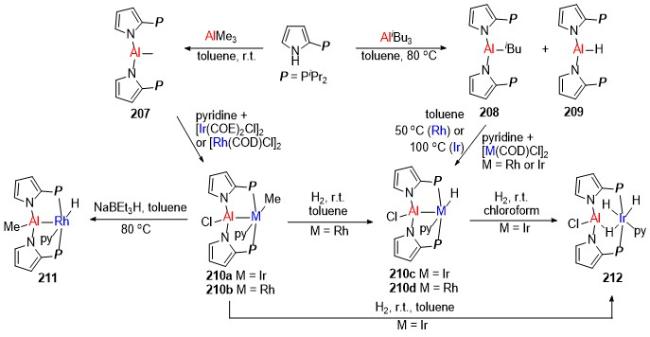
图式48 Al—Rh/Ir键配合物的合成及其反应性

Scheme 48 Synthesis and reactivity of complexes with Al—Rh/Ir bonds

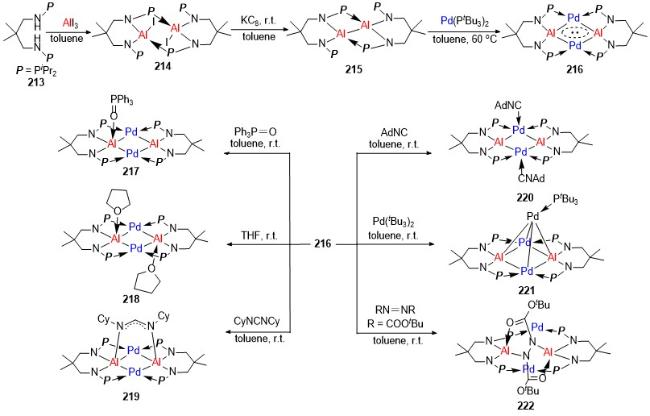
2025年, 朱从青等[60]基于双阴离子氮磷配体213, 首次合成中性全金属σ-芳香性Al2Pd2簇合物216. 单晶X射线衍射的结构中含有独特的平面菱形单元 两个Al中心通过两个Pd原子桥连, Al—Pd键长分别为0.24706(4)和0.24636(4) nm. 该物种的成功分离不仅扩大了芳香性的范围, 而且突出双层N—P配体在稳定新型金属基芳香体系中的潜力. 量子化学计算为簇合物的双电子σ-芳香性提供了有力的证据.
作者进一步研究了216的反应活性, 其与Ph3P=O、THF反应得到Al中心配位产物217218, 而与AdNC作用时则在Pd中心配位, 可能是由于Al中心的亲氧性所导致. 此外, 与Pd(PtBu3)2反应后所得产物221经单晶X射线衍射确认结构, Pd原子与Al2Pd2中心配位, 呈现金字塔几何构型. 该反应不仅证明了Al2Pd2环存在空轨道, 而且突出了216作为全金属团簇合成子的通用性. 当使用碳二亚胺或偶氮类化合物与216反应时, 经两电子还原分别得到219222, 表明其可用作构筑新型含铝杂环配合物的合成子(Scheme 49).
图式49 配合物216的合成及其反应性

Scheme 49 Synthesis and reactivity of complex 216

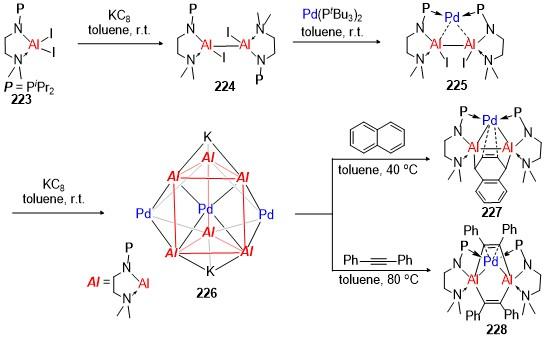
同年, 该课题组[61]基于单阴离子氮膦配体, 经盐消除合成223, 进一步在KC8中还原得到Al(II)配合物224. 随后与Pd(PtBu3)2反应生成Al2Pd配合物225, 利用KC8将其继续还原, 成功分离并表征具有三棱柱结构的离子型全金属铝团簇Al6Pd3K2 (226). 单晶X射线衍射表明, Al6三棱柱结构中的每一个四边形面都被一个Pd原子所覆盖, 并且被六个螯合单阴离子配体和两个抗衡K进一步稳定. 量子化学计算为Pd包覆的Al6三棱柱的芳香性提供了有力的证据. 反应活性研究表明, 226与过量的萘在甲苯中反应得到227, 若与2 equiv.的二苯乙炔反应, 则经四电子还原得到228. 该研究标志着将芳香性边界扩展到多面体铝团簇领域, 不仅为低价金属-金属键合建立了新的范例, 而且还展示芳香性在稳定不寻常几何构型方面的潜力(Scheme 50).
图式50 配合物226的合成及其反应性

Scheme 50 Synthesis and reactivity of complex 226

4 其他策略合成Al—M键杂核金属配合物及反应性

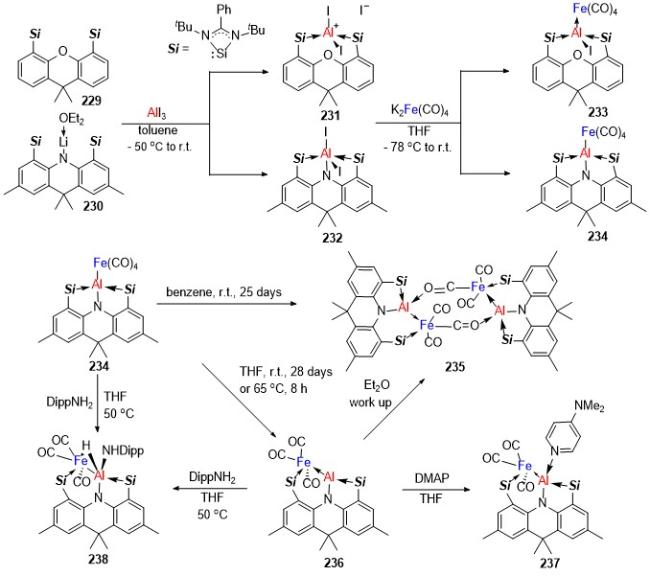
2024年, Driess等[62]分别基于氮杂环硅烯功能化的中性配体229和单阴离子含氮配体230, 合成出配合物233234. 单晶X射线衍射证实, 结构中Al中心配位数为4, Al—Fe键长分别为0.24084(10)和0.23797(12) nm. DFT计算表明233234都可以描述为Si(II)→ Al(I)→Fe(0)形式的“推-拉”铝宾, 配合物234在溶液中失去一分子CO生成235236. 单晶X射线衍射确认, 235中羰基氧与Al配位, 形成含(AlOCFe)2八元环中心结构, Al—Fe键长为0.23279(10) nm (Scheme 51).
图式51 配合物233和234的合成及其反应性

Scheme 51 Synthesis and reactivity of complexes 233 and 234

随后, 作者考察了236的反应性, 结果表明Al中心具有Lewis酸性, 能够与DMAP在THF中迅速反应, 生成相应酸碱加合物237. 但与PPh3或PMe3不发生反应, 证实Al中心的亲氧性. 234236与DippNH2反应, 生成N—H键活化产物238, 其Al—Fe键长[0.24189(12) nm]明显长于二聚体中对应数值. 该研究表明, 在低氧化态Al化学研究中, 应用大量未被探索的配体如多齿硅烯配体, 对于发现具有前所未有的结构和独特形成机制的铝(硅)配合物具有重要意义.
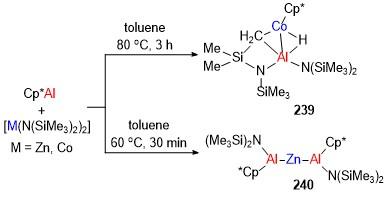
2017年, Fischer等[63]探究了Cp*E (E=Al, Ga)与[M(N(SiMe3)2)2] (M=Fe, Co, Zn)的反应性, 研究结果表明, 产物结构随着过渡金属类别不同而有所区别. Cp*Al与[Co(N(SiMe3)2)2]反应生成239, Al—Co键长为0.2402(2) nm. 与[Zn(N(SiMe3)2)2]反应则生成240, 单晶X射线衍射证实, 其结构中存在线型Al—Zn—Al三金属中心, Al—Zn键长为0.2448(2) nm (Scheme 52).
图式52 配合物239和240的合成

Scheme 52 Synthesis of complexes 239 and 240

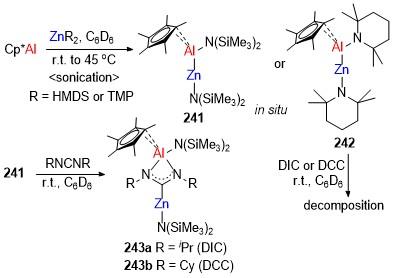
2024年, Hevia等[64]基于Cp*Al与[Zn(N(SiMe3)2)2]或Zn(TMP)2经插入Zn—N键机制, 生成含Al—Zn键双金属配合物. 晶体学数据分析表明241242中Al—Zn键长分别为0.23945(8)和0.2395(1) nm, 略短于其原子共价半径之和(0.244 nm). Cp*配体以η2-配位方式与Al中心结合, IBO分析表明Al—Zn以非极性σ键成键. 反应活性研究发现, 241与碳二亚胺反应生成243a~243b, Zn作为亲核位点与C中心结合, Al则与两端N原子相结合. 然而, 当242进行同样的反应时, 则发生解离得到复杂产物(Scheme 53).
图式53 配合物241和242的合成及其反应性

Scheme 53 Synthesis and reactivity of complexes 241 and 242

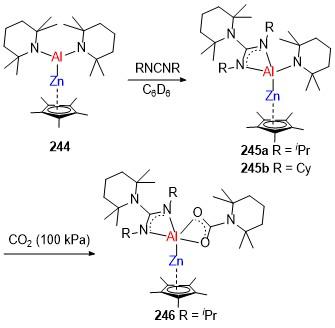
随后, 作者对242的稳定性进行考察, 发现其在70 ℃下反应3 h生成具有对称性的新物种244. 单晶X射线衍射确认, 结构中Al中心与两分子TMP相连而Zn与Cp*结合, 证实该过程发生了配体重排, Al—Zn键长为0.2404(1) nm. 值得注意的是, 244选择性的与碳二亚胺发生插入Al—N键反应, 得到245a~245b, 该结果与先前所报道的双金属与碳二亚胺反应性完全不同. 由于245仍存在Al—N键, 进一步尝试将其与N,N'-二异丙基碳二亚胺(DIC)反应并未成功, 但与CO2可发生连续反应, 得到区域选择性插入Al—N键产物246. 这一研究表明胺基配体可从辅助配体向反应活性配体转变, 以确保连续反应发生(Scheme 54).
图式54 配合物244的合成及其反应性

Scheme 54 Synthesis and reactivity of complex 244

2025年, Dankert等[65]基于[Cd(N(SiMe3)2)2]与不同当量Cp*Al与发生插入反应, 分别得到含Al—Cd双金属配合物247和Al—Cd—Al三金属配合物248. 单晶X射线衍射确认两者结构中Cd中心近乎线型配位, Cp*配体与Al采取η2-配位, Al—Cd键长分别为0.2528(2)和0.2588(2) nm, 略短于其原子共价半径之和(0.262 nm). 理论计算结果表明, 248中Al—Cd键要比247的活泼, 随后将248分别与[Cd(N(SiMe3)2)2]、Cd(TMP)2、Zn[N(TMS)2]2tBu3PAg[N(TMS)2]进行反应, 结果表明, 248可作为有效的Al(I)转移试剂, 用于构筑含铝双金属配合物(Scheme 55).
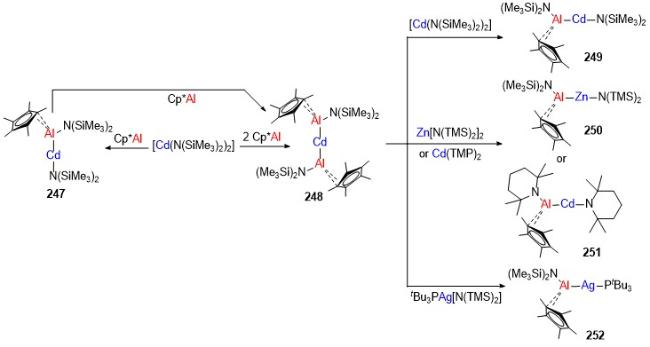
图式55 配合物247和248的合成及其反应性

Scheme 55 Synthesis and reactivity of complexes 247 and 248

247248与碳二亚胺的反应结果表明, Cd中心具有亲核性. 248与RNCNR (R=iPr, Cy)反应, 经Al—Cd协同作用生成双分子活化产物253a~253b. 247与1 equiv.碳二亚胺反应, 生成铝杂四元环产物255a~255b. 该物种可进一步与碳二亚胺作用, 得到Cd—N键插入反应产物256a~256b. 247与CO2反应则生成Al配合物254, 可能是由于缺乏足够的稳定性, 导致Al—Cd键插入产物发生分解. 通过量子化学计算阐明了Al—Cd键配合物与杂联烯的反应机制, 这些发现为研究含Al(I)中心参与的多金属协同作用奠定了基础(Scheme 56).
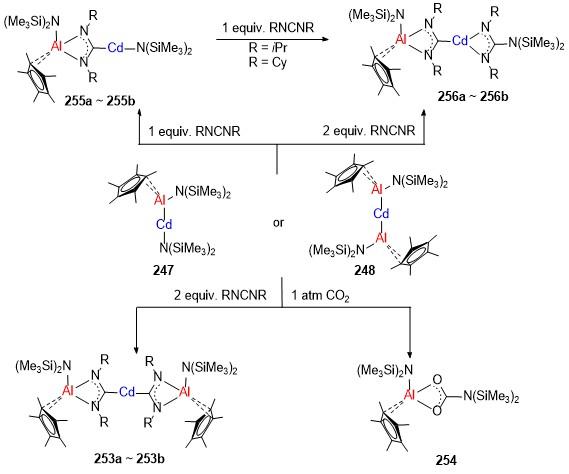
图式56 配合物247和248与杂联烯的反应性

Scheme 56 Reactivity of complexes 247 and 248 with heteroallenes

2022年, Crimmin等[66]将不同β-二亚胺稳定的Al(III)氢化物与FeBr2、PMe3在甲苯或苯中反应, 得到配合物257a257b. 进一步在THF中使用Mg屑还原, 生成258a258b. 其中, 258a能够经历分子内C—H键活化形成环金属化配合物. 基于此, 作者考察了配合物258a258b在分子间C—H键活化方面的应用. 研究结果表明, 258a很容易与吡啶发生2号位选择性C—H键活化反应. 258b与吡啶则需要更加苛刻条件, 即在过量吡啶存在下于40 ℃反应18 h才能得到类似结果. 底物拓展实验表明, 吡啶环4号位上不同取代基并未对反应活性和选择性产生明显影响. 由于配合物中Al—Fe键高度极化, 可将其看作分子内受阻酸碱对, 按照协同反应机制进行反应, 最终形成C—H键活化产物(Scheme 57).
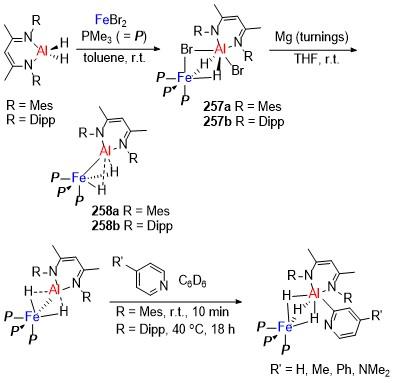
图式57 配合物258的合成及其反应性

Scheme 57 Synthesis and reactivity of complex 258

随后, 该小组[67]探究了Al—Fe配合物258a259对sp3杂化C—H键活化的反应性, 将其与CH3CN反应经双重脱质子, 得到含[CHCN]2-二阴离子配位的双金属配合物260261. 2024年, 该小组[68]258a与苯乙烯反应, 生成烯基C—H键选择性活化产物262, 该过程中烯烃与双金属体系的结合对反应的发生至关重要. 实验和理论计算揭示反应经[2+2]环加成中间体, 通过双金属协同活化分子内sp2杂化C—H键, 直接转化成乙烯基产物. 此外, 262可以进一步与Ph2PCl发生膦基功能化转化. 使用2-乙烯基吡啶在MgBr2存在下, 选择性的进行烯烃C—H键活化, 生成产物263. 这是由于MgBr2 作为Lewis酸, 与吡啶N中心配位从而抑制N与Al中心的结合, 若无Lewis酸添加物的存在则发生[2+4]环加成反应得到264. 类似的, 与α,β-不饱和羰基化合物反应生成相应环加成产物265 (Scheme 58).
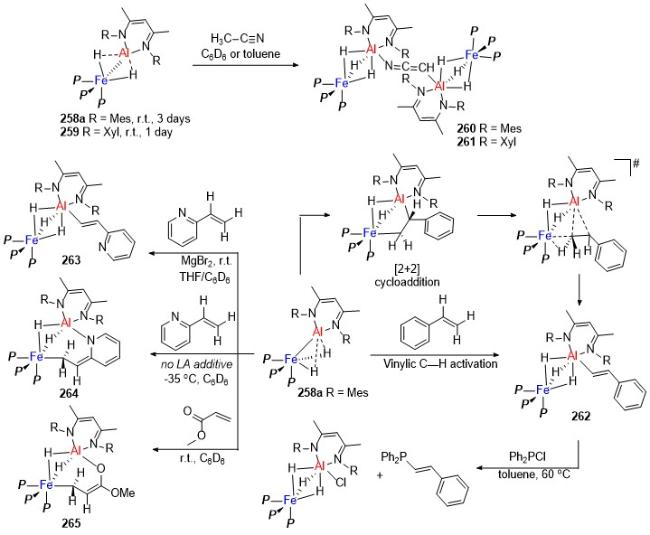
图式58 配合物258a参与的烯烃C—H键活化

Scheme 58 C—H activation of alkenes with complex 258a

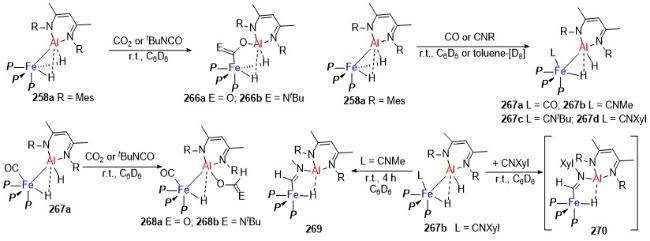
除了实现对C—H键活化外, 该小组[69]发现258a可与CO2tBuNCO经双金属环加成, 得到配合物266a266b. 而当258a与CO和异氰配位后发生Dyotropic重排, 得到新型结构Al—Fe配合物267a~267d, 晶体学结构分析证实, H配体从Fe中心迁移至Al中心后增强其亲核性, 进而基于该Al—H键与CO2tBuNCO发生不同于前体配合物的反应性(Scheme 59).
图式59 配合物258a、267a和267b与小分子的反应性

Scheme 59 Reactivity of complexes 258a, 267a and 267b with small molecules

5 结论与展望

自1964年含有Re—Re多重键的化合物被发现以来, 过渡金属-金属键的研究引起人们广泛关注. 发展至今, 金属-金属键的研究已由d区过渡金属拓展到p区、f区以及s区金属, 极大丰富了金属键配合物的类别. 含金属-金属键配合物的构筑策略、成键本质和反应性质等基本理论问题已成为金属有机化学的重要研究领域和前沿课题之一. 铝作为地壳中含量最丰富的金属元素, 无毒且环境友好, 探索铝-金属(Al—M)键配合物的合成方法及其在催化转化中的应用对于推动主族元素化学和有机化学的发展意义重大. 含Al—M键配合物的研究在过去的几十年中已经取得重大进展, 其中铝-过渡金属键配合物的研究体系最为成熟. 随着新型配体和试剂的发展, 基于配位、盐消除、氮-膦双功能配体等策略, 一系列含铝-过渡/稀土/主族金属键配合物被成功合成并分离表征, 且在小分子活化和催化转化中表现出巨大的潜力. 金属类别和配体的电子性质及空间效应等因素会显著影响金属-金属键的成键模式和反应活性. 本文综述了含氮配体稳定的Al—M键杂核金属配合物化学, 总结了配合物的合成策略, 介绍了其化学反应性质, 旨在加深对主族金属-金属键配合物的认识, 为进一步发展这类配合物提供理论指导意义.
尽管研究人员在铝-金属键配合物研究领域取得一定成果, 但仍存在诸多挑战和困难. (1)相较于铝-后过渡金属(Pd, Rh, Ir)杂核配合物种类及其在合成转化中的应用而言, 铝-前过渡金属键的杂核金属配合物相对较少, 为此新的合成试剂和方法亟需开发; (2)含Al—M键主要围绕过渡金属和主族金属, 有关铝与f区金属之间的成键仅有零星报道, 如何高效制备铝-f区金属键配合物仍是一大挑战; (3)含Al—M键反应性主要围绕杂联烯和C—H键功能化转化, 该类配合物对其他类型小分子的活化及转化性能仍有待深入探究. 通过不断持续研究, 解决当前所面临的难点问题, 将推动金属有机化学领域向前发展.
(Lu, Y.)
[1]
Liddle, S. T. Molecular Metal-Metal Bonds: Compounds, Synthesis, Properties, New York, John Wiley & Sons, 2015.

[2]
Cotton, F. A.; Curtis, N. F.; Harris, C. B.; Johnson, B. F. G.; Lippard, S. J.; Mague, J. T.; Robinson, W. R.; Wood, J. S. Science 1964, 145, 1305.

[3]
Resa, I.; Carmona, E.; Gutierrez-Puebla, E.; Monge, A. Science 2004, 305, 1136.

[4]
Nguyen, T.; Sutton, A. D.; Brynda, M.; Fettinger, J. C.; Long, G. J.; Power, P. P. Science 2005, 310, 844.

[5]
Green, S. P.; Jones, C.; Stasch, A. Science 2007, 318, 1754.

[6]
Boronski, J. T.; Crumpton, A. E.; Wales, L. L.; Aldridge, S. Science 2023, 380, 1147.

[7]
Dohmeier, C.; Robl, C.; Tacke, M.; Schnöckel, H. Angew. Chem. Int. Ed. 1991, 30, 564.

[8]
Cui, C.; Roesky, H. W.; Schmidt, H. G.; Noltemeyer, M.; Hao, H.; Cimpoesu, F. Angew. Chem. Int. Ed. 2000, 39, 4274.

[9]
Kempter, A.; Gemel, C.; Fischer, R. A. Chem.-Eur. J. 2007, 13, 2990.

[10]
Bakewell, C.; Ward, B. J.; White, A. J.; Crimmin, M. R. Chem. Sci. 2018, 9, 2348.

[11]
Hooper, T. N.; Garçon, M.; White, A. J.; Crimmin, M. R. Chem. Sci. 2018, 9, 5435.

[12]
Paparo, A.; Smith, C. D.; Jones, C. Angew. Chem. Int. Ed. 2019, 58, 11459.

[13]
Mears, K. L.; Stennett, C. R.; Taskinen, E. K.; Knapp, C. E.; Carmalt, C. J.; Tuononen, H. M.; Power, P. P. J. Am. Chem. Soc. 2020, 142, 19874.

[14]
Friedrich, A.; Eyselein, J.; Langer, J.; Färber, C.; Harder, S. Angew. Chem. Int. Ed. 2021, 60, 16492.

[15]
Kong, R. Y.; Crimmin, M. R. Dalton Trans. 2021, 50, 7810.

[16]
Zhang, X.; Liu, L. L. Angew. Chem. Int. Ed. 2021, 60, 27062.

[17]
Yan, C.; Koshino, K.; Zhu, L.; Kinjo, R. Nat. Synth. 2024, 3, 858.

[18]
Griffin, L. P.; Bauer, A. K.; Crumpton, A. E.; Ellwanger, M. A.; Heilmann, A.; Wiesner, A.; Neidig, M. L.; Aldridge, S. Chem.-Eur. J. 2025, 31, e202404451.

[19]
Anand, B. N.; Krossing, I.; Nöth, H. Inorg. Chem. 1997, 36, 1979.

[20]
Jones, C.; Aldridge, S.; Gans-Eichler, T.; Stasch, A. Dalton Trans. 2006, 5357.

[21]
Riddlestone, I. M.; Urbano, J.; Phillips, N.; Kelly, M. J.; Vidovic, D.; Bates, J. I.; Taylor, R.; Aldridge, S. Dalton Trans. 2013, 42, 249.

[22]
Sinhababu, S.; Radzhabov, M. R.; Telser, J.; Mankad, N. P. J. Am. Chem. Soc. 2022, 144, 3210.

[23]
Sinhababu, S.; Mankad, N. P. Organometallics 2022, 41, 1917.

[24]
Singh, R. P.; Quirion, K. P.; Telser, J.; Ess, D. H.; Mankad, N. P. J. Am. Chem. Soc. 2025, 147, 12715.

[25]
Kallmeier, F.; Matthews, A. J.; Nelmes, G. R.; Lawson, N. R.; Hicks, J. Dalton Trans. 2024, 53, 12450.

[26]
Hicks, J.; Vasko, P.; Goicoechea, J. M.; Aldridge, S. Angew. Chem. Int. Ed. 2020, 60, 1702.

[27]
Hicks, J.; Vasko, P.; Goicoechea, J. M.; Aldridge, S. Nature 2018, 557, 92.

[28]
Hicks, J.; Mansikkamäki, A.; Vasko, P.; Goicoechea, J. M.; Aldridge, S. Nat. Chem. 2019, 11, 237.

[29]
Roy, M. M.; Hicks, J.; Vasko, P.; Heilmann, A.; Baston, A. M.; Goicoechea, J. M.; Aldridge, S. Angew. Chem. Int. Ed. 2021, 60, 22301.

[30]
McManus, C.; Hicks, J.; Cui, X.; Zhao, L.; Frenking, G.; Goicoechea, J. M.; Aldridge, S. Chem. Sci. 2021, 12, 13458.

[31]
Griffin, L. P.; Ellwanger, M. A.; Clark, J.; Myers, W. K.; Roper, A. F.; Heilmann, A.; Aldridge, S. Angew. Chem. Int. Ed. 2024, 63, e202405053.

[32]
Griffin, L. P.; Ellwanger, M. A.; Crumpton, A. E.; Roy, M. M.; Heilmann, A.; Aldridge, S. Angew. Chem. Int. Ed. 2024, 63, e202404527.

[33]
Hill, M.; Schwamm, R.; Coles, M.; Mahon, M.; McMullin, C.; Rajabi, N.; Wilson, A. Angew. Chem. Int. Ed. 2020, 59, 3928.

[34]
Liu, H. Y.; Schwamm, R. J.; Hill, M. S.; Mahon, M. F.; McMullin, C. L.; Rajabi, N. A. Angew. Chem. Int. Ed. 2021, 60, 14390.

[35]
Schwamm, R. J.; Anker, M. D.; Lein, M.; Coles, M. P. Angew. Chem. Int. Ed. 2019, 58, 1489.

[36]
Evans, M. J.; Anker, M. D.; McMullin, C. L.; Neale, S. E.; Coles, M. P. Angew. Chem. Int. Ed. 2021, 60, 22289.

[37]
Evans, M. J.; Iliffe, G. H.; Neale, S. E.; McMullin, C. L.; Fulton, J. R.; Anker, M. D.; Coles, M. P. Chem. Commun. 2022, 58, 10091.

[38]
Boronski, J. T.; Thomas-Hargreaves, L. R.; Ellwanger, M. A.; Crumpton, A. E.; Hicks, J.; Bekis, D. F.; Aldridge, S.; Buchner, M. R. J. Am. Chem. Soc. 2023, 145, 4408.

[39]
Boronski, J. T.; Griffin, L. P.; Conder, C.; Crumpton, A. E.; Wales, L. L.; Aldridge, S. Chem. Sci. 2024, 15, 15377.

[40]
Feng, G.; Chan, K. L.; Lin, Z.; Yamashita, M. J. Am. Chem. Soc. 2022, 144, 22662.

[41]
Zatsepin, P.; Moriyama, T.; Chen, C.; Muratsugu, S.; Tada, M.; Yamashita, M. J. Am. Chem. Soc. 2024, 146, 3492.

[42]
Feng, G.; Chan, K. L.; Lin, Z.; Yamashita, M. J. Am. Chem. Soc. 2024, 146, 7204.

[43]
Feng, G.; Yamashita, M. J. Am. Chem. Soc. 2024, 146, 28653.

[44]
Rudd, P. A.; Liu, S.; Gagliardi, L.; Young Jr, V. G.; Lu, C. C. J. Am. Chem. Soc. 2011, 133, 20724.

[45]
Cammarota, R. C.; Lu, C. C. J. Am. Chem. Soc. 2015, 137, 12486.

[46]
Vollmer, M. V.; Xie, J.; Lu, C. C. J. Am. Chem. Soc. 2017, 139, 6570.

[47]
Vollmer, M. V.; Ye, J.; Linehan, J. C.; Graziano, B. J.; Preston, A.; Wiedner, E. S.; Lu, C. C. ACS Catal. 2020, 10, 2459.

[48]
Vollmer, M. V.; Xie, J.; Cammarota, R. C.; Young Jr, V. G.; Bill, E.; Gagliardi, L.; Lu, C. C. Angew. Chem. Int. Ed. 2018, 57, 7815.

[49]
Graziano, B. J.; Scott, T. R.; Vollmer, M. V.; Dorantes, M. J.; Young, V. G.; Bill, E.; Gagliardi, L.; Lu, C. C. Chem. Sci. 2022, 13, 6525.

[50]
Graziano, B. J.; Vollmer, M. V.; Lu, C. C. Angew. Chem. Int. Ed. 2021, 60, 15087.

[51]
Schwartz, T. M.; Zhu, H.; Graziano, B. J.; Schnakenburg, G.; Grimme, S.; Lu, C. C. Organometallics 2024, 43, 2872.

[52]
Takaya, J.; Iwasawa, N. J. Am. Chem. Soc. 2017, 139, 6074.

[53]
Hara, N.; Saito, T.; Semba, K.; Kuriakose, N.; Zheng, H.; Sakaki, S.; Nakao, Y. J. Am. Chem. Soc. 2018, 140, 7070.

[54]
Fujii, I.; Semba, K.; Li, Q. Z.; Sakaki, S.; Nakao, Y. J. Am. Chem. Soc. 2020, 142, 11647.

[55]
Seki, R.; Hara, N.; Saito, T.; Nakao, Y. J. Am. Chem. Soc. 2021, 143, 6388.

[56]
Morisako, S.; Watanabe, S.; Ikemoto, S.; Muratsugu, S.; Tada, M.; Yamashita, M. Angew. Chem. Int. Ed. 2019, 58, 15031.

[57]
Lai, Q.; Cosio, M. N.; Ozerov, O. V. Chem. Commun. 2020, 56, 14845.

[58]
Lai, Q.; Bhuvanesh, N.; Ozerov, O. V. J. Am. Chem. Soc. 2020, 142, 20920.

[59]
Nguyen, V. T.; Lai, Q.; Witayapaisitsan, N.; Bhuvanesh, N.; Surawatanawong, P.; Ozerov, O. V. Organometallics 2023, 42, 3120.

[60]
Chen, P.; Li, Y.; Ma, J.; Zhu, J.; Xie, J.; Solà M.; Zhu, C.; Zhu, Q. J. Am. Chem. Soc. 2025, 147, 14769.

[61]
Chen, P.; Chen, J.; Zhao, Y.; Ma, J.; Xie, J.; Zhu, C.; Lin, Z.; Zhu, Q. J. Am. Chem. Soc. 2025, 147, 21153.

[62]
Saddington, A.; Dong, S.; Yao, S.; Zhu, J.; Driess, M. Angew. Chem. Int. Ed. 2024, 63, e202410790.

[63]
Weßing, J.; Göbel, C.; Weber, B.; Gemel, C.; Fischer, R. A. Inorg. Chem. 2017, 56, 3517.

[64]
Dankert, F.; Hevia, E. Chem.-Eur. J. 2024, 30, e202304336.

[65]
Herle, D.; Sommer, S.; Dankert, F. J. Am. Chem. Soc. 2025, 147, 33315.

[66]
Gorgas, N.; White, A. J.; Crimmin, M. R. J. Am. Chem. Soc. 2022, 144, 8770.

[67]
Stadler, B.; Gorgas, N.; White, A. J.; Crimmin, M. R. Angew. Chem. Int. Ed. 2023, 62, e202219212.

[68]
Gorgas, N.; Stadler, B.; White, A. J.; Crimmin, M. R. J. Am. Chem. Soc. 2024, 146, 4252.

[69]
Stadler, B.; Gorgas, N.; Elliott, S. J.; Crimmin, M. R. Angew. Chem. Int. Ed. 2024, 63, e202408257.

Outlines

/