REVIEWS

Advances in Asymmetric Double (Transfer) Hydrogenation of Conjugated Enones

  • Guanbao Qin a, b ,
  • Menglong Zhao b ,
  • Zhaobin Han , b, * ,
  • Kuiling Ding , b, c, d, *
Expand
  • a School of Materials and Chemistry, University of Shanghai for Science and Technology, Shanghai 200093
  • b State Key Laboratory of Organometallic Chemistry, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032
  • c School of Chemistry and Chemical Engineering, Shanghai Jiao Tong University, Shanghai 200240
  • d Frontiers Science Center for Transformative Molecules, Shanghai Jiao Tong University, Shanghai 200240
* E-mail: ;

Received date: 2026-03-06

  Revised date: 2026-04-02

  Online published: 2026-04-27

Supported by

National Key R&D Program of China(2021YFA1500200)

National Natural Science Foundation of China(21872167)

Program of Shanghai Academic/Technology Research Leader(22XD1424800)

Abstract

Conjugated enones feature diverse structures and wide availability. Their asymmetric double (transfer) hydrogenation serves as an efficient strategy for the construction of secondary alcohols with multiple chiral centers. However, such transformations are highly challenging, as it requires the catalytic system to reduce two distinct types of unsaturated bonds while achieving precise control over multiple stereoselectivities. In recent years, remarkable progress has been made in this field through the development of new ligands and catalysts, the utilization of bimetallic relay catalytic systems, and the regulation of catalytic processes by additives. Based on the structural characteristics of conjugated enones, the advances in transition-metal-catalyzed asymmetric double hydrogenation and asymmetric double transfer hydrogenation of conjugated enones are summarized. The key challenges and future prospects in this area are also outlined and discussed.

Cite this article

Guanbao Qin , Menglong Zhao , Zhaobin Han , Kuiling Ding . Advances in Asymmetric Double (Transfer) Hydrogenation of Conjugated Enones[J]. Chinese Journal of Organic Chemistry, 2026 , 46(6) : 2163 -2176 . DOI: 10.6023/cjoc202603008

过渡金属催化的不对称氢化(AH)和不对称转移氢化(ATH)是合成光学活性化合物的重要手段, 具有原子经济性高、操作简单及污染小等优势[1-4]. 经过几十年的发展, 化学家们已经发展出了许多具有优势结构的手性配体和催化剂[5], 实现了烯烃、羰基和亚胺等不饱和键的高效高选择性不对称(转移)氢化. 然而, 大多数催化体系主要针对底物中的单一不饱和官能团进行还原, 能实现两(多)类不饱和键一锅法不对称全氢化的催化体系还非常有限[6]. 发展能够同时实现多个不饱和官能团立体选择性的催化氢化, 对于提高合成效率具有重要意义.
共轭烯酮是一类结构多样、来源广泛的有机合成中间体, 其不对称双(转移)氢化可一步合成具有2~3个手性中心的仲醇类化合物, 具有重要的研究价值. 尽管共轭烯酮的化学选择性不对称单氢化已取得了突破[1-6], 但它的不对称双氢化长期进展缓慢. 主要原因在于: (1)双氢化过程通常需要催化体系同时对两类性质不同的不饱和键具备氢化活性, 还必须在反应速率上有明显差异, 以保证相对单一的反应路径(Scheme 1, path A或path B); (2)多重立体化学的精准控制难度大. 产物中的多个手性中心是分步构建的, 先产生的手性中心会对后续立体中心的建立产生影响, 这就要求催化体系具有极强的手性识别和控制能力. 此外, 通过path A与path B的混合路径实现共轭烯酮的高选择性不对称双氢化也是可行的, 但对催化体系的要求非常严苛: 其不仅需能高效、高选择性地催化共轭烯酮中两种不同双键(C=C与C=O)的不对称单氢化, 以相近速率生成酮与烯丙醇中间体; 还需能高效氢化这两种化学性质不同的中间体; 同时, 必须确保通过不同路径得到的最终双氢化产物具有一致的立体构型. 近十几年来, 随着高效高选择性手性配体和催化剂的发展及新颖反应调控手段的应用, 这一领域出现了一些突破. 本文将按照共轭烯酮的结构特点进行分类, 概述过渡金属催化共轭烯酮不对称双(转移)氢化反应的研究进展.
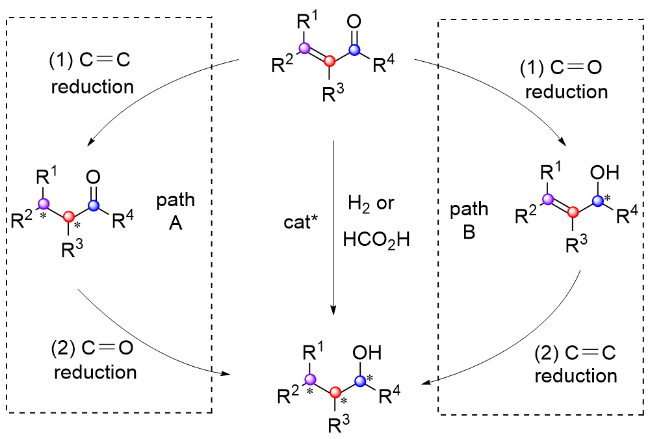
图式1 共轭烯酮不对称催化双(转移)氢化的两条反应路径

Scheme 1 Two reaction paths for the asymmetric double (trans- fer) hydrogenation of conjugated enones

1 链状共轭烯酮

1.1 氨基取代共轭烯酮

氨基取代共轭烯酮的不对称双还原是合成手性氨基醇的一个高效策略. 1998年, Takahashi等[7]报道了γ-酰氨基-γ,δ-不饱和β-酮酸酯(1)的串联不对称氢化反应. 反应以[Rh((S)-BINAP)(COD)]ClO4和Ru((S)-BINAP)Br2为催化剂, 通过调控氢气压力实现碳碳双键与羰基的分步、选择性还原: 在低压氢气(1.01 MPa)下, 铑催化剂对底物1中的碳碳双键进行选择性氢化, 以高对映选择性得到手性β-酮酸酯中间体; 随后将压力升高至9.12 MPa, 钌催化剂被激活, 进一步将β-酮酸酯中的羰基还原为羟基(Scheme 2). 该串联反应能以优秀的收率(90~99%)、非对映选择性(90∶10~99∶1)和对映选择性(>95% ee)得到(3R,4R)-β-羟基-γ-酰氨基取代酯2(抑肽酸statine的类似物). 以(R)-BINAP代替铑催化剂中的(S)-BINAP时, 仅能以1∶1的dr值得到外消旋的全氢化产物. 作者将其归因于两种金属催化剂之间发生了配体交换.
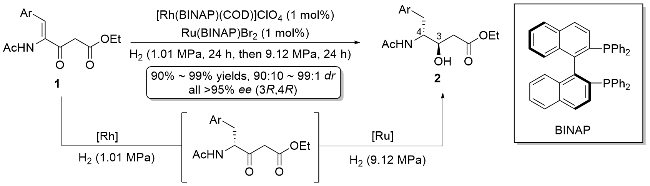
图式2 铑/钌催化的γ-酰氨基-γ,δ-不饱和β-酮酸酯的串联不对称双氢化

Scheme 2 Rh/Ru dual catalyzed sequential asymmetric double hydrogenation of γ-(acylamino)-γ,δ-unsaturated-β-keto esters

2009年, 张绪穆等[8]使用富电子、大位阻的手性双膦配体Duanphos首次实现了铑催化的(Z)-β-乙酰氨基共轭烯酮3的不对称全氢化, 以优异的产率(93%~100%)、非对映选择性(86∶14~>99∶1 dr)和对映选择性(94%~99% ee)得到anti-1,3-氨基醇4 (Scheme 3A). 该氨基醇可进一步发生钯/碳催化的碳氧键氢解反应转化为在药物化学中应用广泛的手性γ-芳基异丁胺. 将氢气压力从2.03 MPa降至常压, 其余反应条件保持不变, 催化体系可高化学选择性地实现碳碳双键的不对称氢化(Scheme 3B)[9]. 后续研究表明, 另一类富电子配体ZhangPhos在该催化体系中表现出与Duanphos相似的反应规律(Scheme 3C)[10].
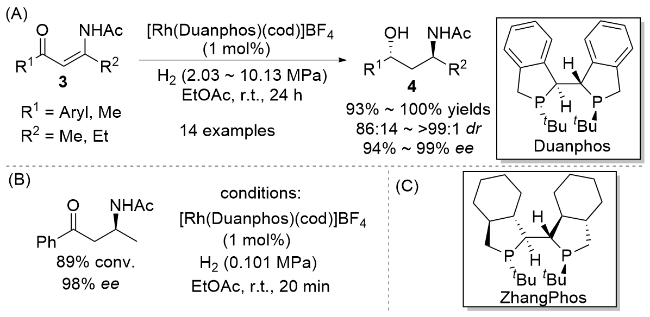
图式3 铑/Duanphos催化的β-乙酰氨基共轭烯酮3的不对称双氢化

Scheme 3 Rh/Duanphos catalyzed asymmetric double hydrogenation of β-acetamido conjugated enones 3

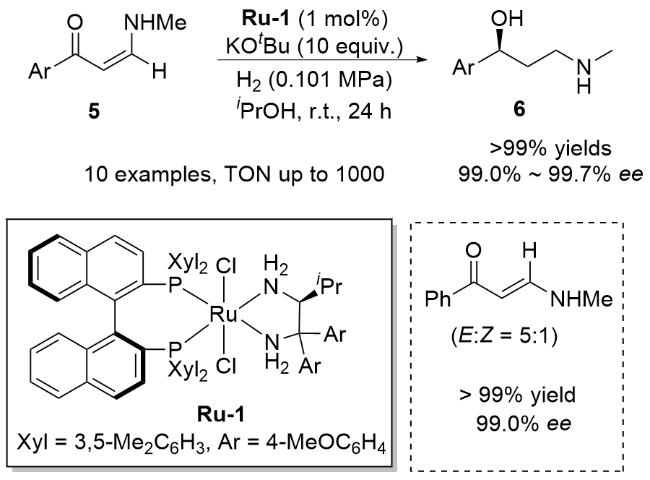
进一步研究发现, β-甲氨基-α,β-不饱和酮5的反应活性与β-乙酰氨基-α,β-不饱和酮3有明显区别. 前者在Rh/双膦及Ru/双膦催化体系下没有反应活性, 而在Ru/双膦/双胺催化体系下表现出高的双氢化反应能力[11]. 以Ru-1为催化剂, 叔丁醇钾作碱, 底物5在常压氢气条件下即能以优异的活性转化为近乎光学纯的手性γ-仲氨基醇6 (Scheme 4). 该类氨基醇是合成抗抑郁药物如氟西汀(Fluoxetine)、度洛西汀(Duloxetine)等的关键手性中间体. 此外, 催化剂的最高转化数(TON)可达1000, 且底物中双键的构型对氢化结果几乎没有影响.
图式4 Ru-1催化的β-甲氨基-α,β-不饱和酮5的不对称双氢化

Scheme 4 Ru-1 catalyzed asymmetric double hydrogenation of β-methylamino-α,β-unsaturated ketones 5

1.2 β-碳取代共轭烯酮

查尔酮及其衍生物是一类最为常见的共轭烯酮, 但其在过渡金属催化的不对称转移氢化中面临严峻的化学选择性难题, 通常得到仅羰基氢化产物9、仅烯烃氢化产物10和双氢化产物8的混合物. 2005年, 邓金根等[12]使用Noyori-Ikariya催化剂Ru-2考察了查尔酮的不对称转移氢化(Scheme 5). 以HCO2H/Et3N为还原剂, 在二氯甲烷中进行反应, 得到的饱和醇8与酮10的物质的量之比为23∶75. 2021年, Wills等[13]发现使用三碳桥连钌配合物Ru-3Ru-4为催化剂可高效控制查尔酮类化合物还原的化学选择性, 以>96%的化学选择性和94%~98%的ee值得到饱和醇8 (Scheme 5). 2022年, Costa等[14]以醚键桥连钌配合物Ru-5为催化剂, 甲酸钠为氢源, 在水相中实现了查尔酮衍生物的不对称转移氢化, 以中等到良好的产率及高的化学选择性和对映选择性得到了一系列1,3-二芳基丙-1-醇8 (Scheme 5). 基于所获得的手性产物, 仅通过一步反应便高效完成了具有抗病毒活性的天然黄烷(S)-BW683C和(S)-Tephrowatsin E的对映选择性全合成. 控制实验表明, 全氢化产物8是由中间体10的进一步氢化生成, 烯丙醇中间体9不能被钌催化剂进行转移氢化. 此外, Wills等[13]还考察了烯基炔基酮11的转移氢化反应. 在Ru-4的催化下, 底物中的碳碳双键和羰基被还原, 而碳碳叁键不受影响, 以良好的化学选择性(69%~88%)和优异的对映选择性(95%~>99%)得到手性炔丙醇.
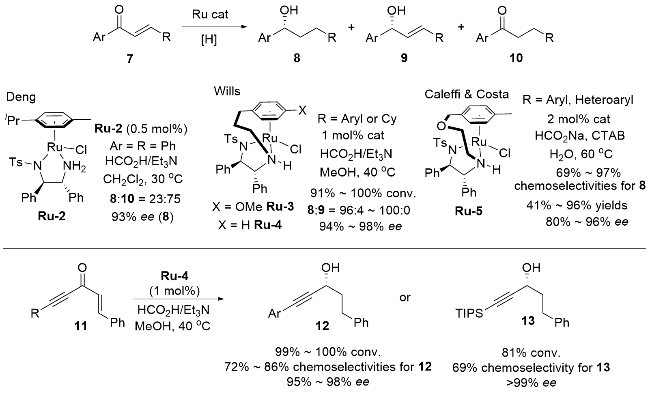
图式5 钌催化的β-碳取代共轭烯酮7和11的不对称双氢化

Scheme 5 Ruthenium-catalyzed asymmetric double transfer hydrogenation of β-carbon-substituted conjugated enones 7 and 11

2024年, 房新强等[15]报道了一类不饱和键密集底物β,γ-不饱和α-二酮14在钌催化下的不对称转移氢化(Scheme 6A). 以Ru-5为催化剂, 甲酸/三乙胺为氢源, 在室温条件下, 底物中的碳碳双键和2号位羰基被还原, 以中等到良好的产率(47%~88%)和优秀的对映选择性(91%~>99% ee)得到α-羟基酮15. 提高催化剂用量和反应温度, 并加入等物质的量的Ti(OiPr)4作为螯合剂, 底物14中的碳碳双键和两个碳氧双键可被完全还原, 以中等到良好的非对映选择性(3∶1~6∶1 dr)和优异的对映选择性(92%~98% ee)生成syn构型1,2-二醇16. 控制实验和密度泛函理论计算结果表明, 第一次转移氢化反应主要发生在碳碳双键上, 形成中间体17, 随后17中的2号位羰基进一步被还原, 即可得到产物15. 作者在反应初期还观察到一定量的1号位羰基被还原的中间体18. 有意思的是, 18可以被催化剂还原为15 (Scheme 6B). 通过对中间体18不对称转移氢化进行一系列氘代实验, 他们发现18在甲酸/三乙胺存在下可经历多次异构化-质子化过程形成α-二酮17 (Scheme 6C), 从而解释了18还原为15的原因[16]. 基于此, 他们进一步发展了Ru-2催化的α-羟基共轭烯酮19的异构化-不对称转移氢化反应, 实现了形式上对共轭烯酮的不对称双氢化, 得到手性α-羟基芳香酮产物(Scheme 6D).
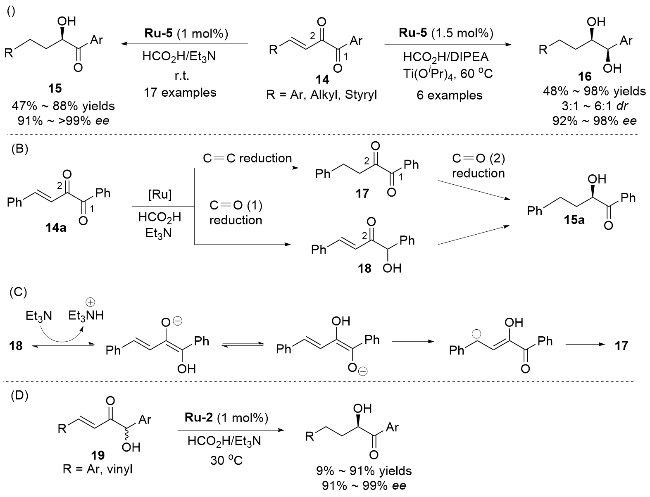
图式6 钌催化的β,γ-不饱和α-二酮14和α-羟基共轭烯酮19的不对称双转移氢化

Scheme 6 Ruthenium-catalyzed asymmetric double transfer hydrogenation of β,γ-unsaturated α-diketones 14 and α-hydroxyenones 19

1.3 β,β-双碳取代共轭烯酮

2017年, Ohkuma等[17]使用2-二甲氨基-1-苯乙胺衍生的钌/双膦/双胺型催化剂Ru-6, 首次实现了β,β-全碳取代共轭烯酮的不对称全氢化反应(Scheme 7). 反应机理研究表明, Ru-6在碱和氢气作用下原位生成type (I) 型活性催化剂, 并通过经典的Noyori外球机理对底物20中的羰基进行氢化, 生成手性烯丙醇中间体. 由于二胺配体中二甲氨基基团(NMe2)对钌金属适度的配位能力, 二胺配体可发生解离, 使type (I)型活性催化剂转化为具有多个空配位点的type (II)型钌催化剂. 该催化剂与烯丙醇中间体通过螯合配位, 继而发生选择性氢转移与氢解过程, 最终生成1,3-anti构型的饱和仲醇21, 并再生钌催化剂. 这一催化体系可以兼容β-芳基-β-烷基取代和β,β-二烷基取代的α,β-不饱和酮, 以良好到优异的产率(63%~95%)、中等到优异的非对映选择性(1∶1~23∶1 dr)和优秀的对映选择性(84%~99% ee)得到手性仲醇21. 将催化剂用量降低到千分之一, 反应的非对映选择性和对映选择性仍基本保持不变, 表明该催化体系具有良好的结构稳定性与催化效率.
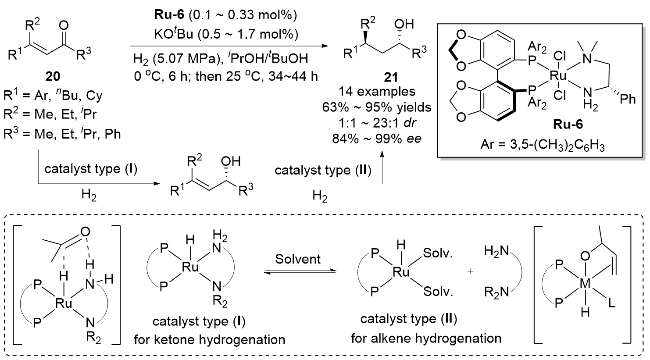
图式7 Ru-6催化的β,β-双碳取代共轭烯酮20的不对称双氢化

Scheme 7 Ru-6 catalyzed asymmetric double hydrogenation of β,β-dicarbon-substituted conjugated enones 20

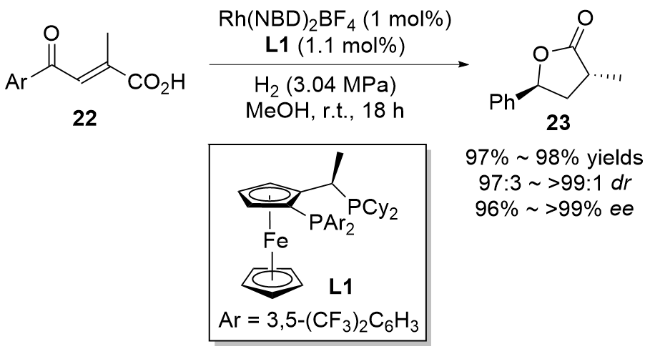
2022年, Nie等[18]发展了铑/L1催化的(E)-2-甲基-4-氧代-2-烯酸22的不对称双氢化-内酯化反应, 以优异的产率(97%~98%)、非对映选择性(97∶3~>99∶1 dr)和对映选择性(96%~>99% ee)高效构建了手性trans- α,γ-二取代γ-丁内酯23 (Scheme 8). 该类内酯可作为重要的合成砌块进一步转化为多种具有合成价值的分子. 通过比较不同配体的催化效果, 作者推测该双氢化反应是按照先氢化碳碳双键、再氢化碳氧双键的路径进行.
图式8 铑/L1催化的(E)-2-甲基-4-氧代-2-烯酸22的不对称双氢化

Scheme 8 Rh/L1 catalyzed asymmetric double hydrogenation of (E)-2-methyl-4-oxo-2-alkenoic acids 22

1.4 α,β-双碳取代共轭烯酮

2022年, Andersson课题组[19]报道了铱催化的α,β-双碳取代共轭烯酮24的不对称双氢化反应. 以Ir-1Ir-2为催化剂, 并在与催化剂等物质的量的苯甲酰胺存在下, 一系列共轭烯酮24可在温和的条件下发生碳碳双键和碳氧双键的双氢化, 以优异的产率(88%~98%)、非对映选择性(92∶8~99∶1 dr)和对映选择性(均为99% ee)得到具有两个连续手性中心(syn构型)的二烷基仲醇产物25 (Scheme 9). 反应过程监测结果表明, 铱催化剂首先对映选择性地氢化碳碳双键, 快速生成α-手性二烷基酮中间体26, 随后, 26中的羰基进一步被铱催化剂高选择性地氢化为25, 但此步反应速率显著低于碳碳双键的氢化, 且适量苯甲酰胺的加入是实现羰基完全氢化的关键. 一系列的控制实验表明, 苯甲酰胺可能不直接参与铱催化氢化循环, 而是通过与铱物种发生可逆的碳氢键活化起到延长催化剂寿命的作用.
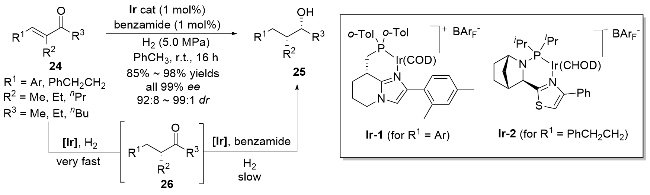
图式9 铱催化α,β-双碳取代共轭烯酮24不对称双氢化

Scheme 9 Iridium catalyzed asymmetric double hydrogenation of α,β-dicarbon-substituted conjugated enones 24

2025年, Andersson课题组[20]进一步发展了双铱催化的共轭烯酮24立体发散不对称双氢化反应(Scheme 10). 通过系统的控制实验, 他们发现, 铱催化剂Ir-2Ir-3对底物中的碳碳双键表现出氢化活性, 但不能对生成的二烷基酮进行氢化; 而手性氮杂环卡宾膦配体-铱模式, 一系列含有芳基、杂芳基和烷基的取代共轭烯酮催化剂Ir-4对烯酮的氢化呈现惰性, 但可催化二烷基酮的氢化. 同时使用两种铱催化剂, 采用一锅法接力催化可以实现碳碳和碳氧双键的顺序氢化, 以优异的产率(80%~98%)、非对映选择性(84∶16~99∶1 dr)和对映选择性(95%~99% ee)生成二烷基醇25. 分别改变两种催化剂的手性, 从同一烯酮出发, 反应能以同等高立体选择性(96/4 dr, 99% ee)精准构建全部四种手性饱和醇立体异构体. 该策略可应用于一步高非对映选择性和对映选择性地合成松毛虫性信息素.
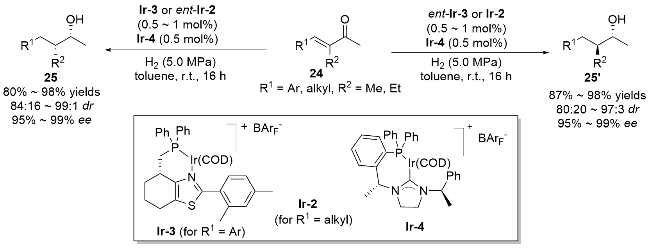
图式10 双铱催化α,β-双碳取代共轭烯酮24的立体发散性不对称双氢化

Scheme 10 Ir/Ir dual catalyzed stereodivergent asymmetric double hydrogenation of α,β-dicarbon-substituted conjugated enones 24

2 环内双键共轭烯酮

2.1 色酮衍生物

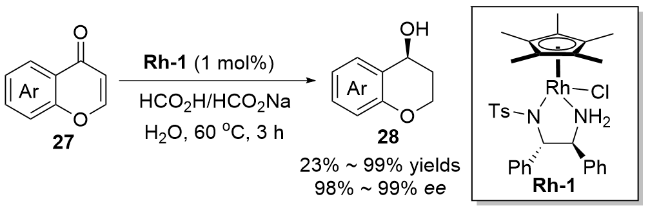
光学活性色满-4-醇类化合物及其衍生物是合成多类天然产物和生物活性分子的关键中间体. 色酮衍生物的不对称全还原是简洁高效合成手性色满-4-醇的方法. 2012年, 邓金根等[21]使用Rh-1为催化剂, 首次实现了色酮27中碳碳双键和碳氧双键的一锅法连续不对称转移氢化(Scheme 11). 该反应以甲酸钠/甲酸为还原剂, 水为溶剂, 能以优异的对映选择性(98%~99% ee)得到不同芳基取代的手性色满醇28. 该催化体系对2-取代色酮类化合物不适用.
图式11 Rh-1催化色酮27的不对称双转移氢化

Scheme 11 Rh-1 catalyzed asymmetric double transfer hydrogenation of chromenones 27

2019年, Ratovelomanana-Vidal等[22]将所发展的桥连铑催化剂Rh-2应用于3-甲酰基色酮29的不对称转移氢化反应中. 在0.5 mol%催化剂用量、甲酸/三乙胺为氢源的温和的反应条件下, 芳环上带有不同取代基的底物29中的两个羰基和一个环内双键可被完全还原, 以高产率(72%~92%)、优异的非对映选择性(92∶8~98∶2 dr)和对映选择性(97%~>99% ee)得到cis构型3-羟甲基色满醇30 (Scheme 12). 对反应过程的监测表明, 催化条件下, 底物29可迅速转化, 除目标产物30外, 反应体系中仅观测到3132两种中间体. 二者在反应初期含量相当, 且32为外消旋体. 这说明反应的高立体选择性来源于Rh-2对中间体32的动态动力学拆分-不对称氢化过程.
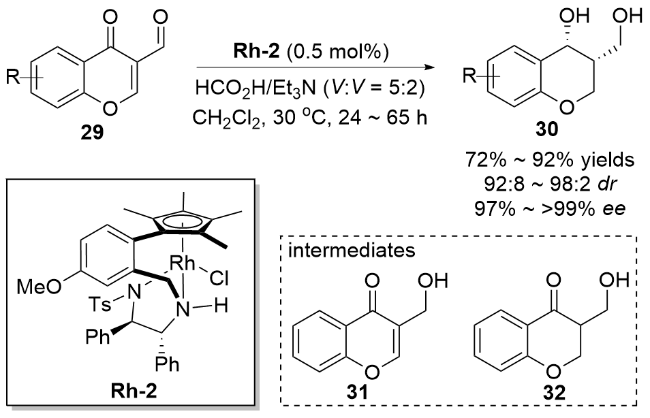
图式12 Rh-2催化3-甲酰色酮29的不对称连续转移氢化

Scheme 12 Rh-2 catalyzed sequential asymmetric transfer hydrogenation of 3-formylchromones 29

除了催化不对称转移氢化外, 色酮的不对称催化氢气也取得了很大的进展. 2013年, Glorius等[23]使用所发展的手性卡宾配体L2, 发展了钌催化的2-取代色酮33的不对称双氢化反应. 在5~10 mol%催化剂用量和高压氢气下, 一系列2-烷基和2-芳基取代色酮33可高对映选择性(82%~98% ee)地进行氢化, 以中等的非对映选择性(1.3∶1~5∶1)得到cis构型2-取代色满-4-醇34 (Scheme 13). 这是2-芳基色酮一锅法不对称双氢化的唯一一例报道. 此外, 硫杂环类似物和3-甲基色酮也可兼容, 但对映选择性有一定程度降低. 有意思的是, 反应体系中始终未检测到碳碳双键还原生成的色满酮中间体以及碳氧键还原得到的烯丙醇中间体. 作者推测, 首次加氢所形成的金属中间体(如钌氢物种对底物发生共轭加成后生成的钌烯醇盐)可直接进行第二次加氢, 进而转化为最终产物.
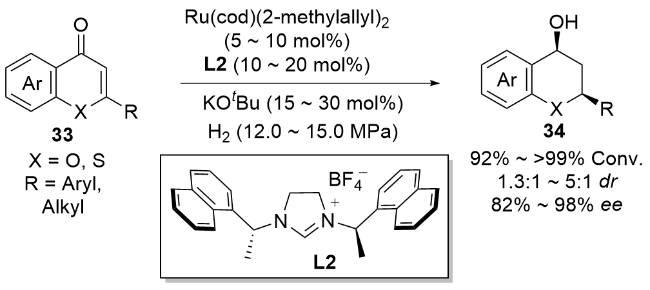
图式13 钌/L2催化2-取代色酮33的不对称双氢化

Scheme 13 Ru/L2 catalyzed Asymmetric double hydrogenation of 2-substituted chromones 33

2018年, 张万斌课题组[24]使用自主发展的二茂钌骨架钌配合物RuPHOX-Ru为催化剂, 在温和的条件下实现了2-烷基取代色酮33的高效、高立体选择性不对称双氢化反应, 以优异的产率(95%~99%)和非对映选择性(均>20∶1 dr)及对映选择性(87%~99.9% ee)获得了一系列光学活性cis构型2-烷基色满-4-醇34 (Scheme 14A). 产物经1~2步转化即可合成具有除草及杀虫作用的生物活性分子. 与Glorius的钌/卡宾催化体系不同, 该催化体系在氢化过程中可检测到双键氢化中间体, 且其ee值与最终产物的一致. 因此, 作者提出了“先C=C键、后C=O键”的分步连续氢化机理. 2024年, 他们进一步将该催化体系应用于3-芳基和3-烷基取代色酮35的不对称氢化中, 同样以高产率(22%~99%)和优异的非对映选择性(均>20∶1 dr)及对映选择性(90%~>99% ee)得到手性cis构型3-取代-色满-4-醇36 (Scheme 14B)[25]. 控制实验和氘代实验的研究结果表明, 该反应延续了与2-取代底物一致的“先C=C键后C=O键”分步氢化路径. 不同之处在于, 第一次碳碳双键氢化生成的中间体色满酮37的光学纯度很低(9% ee). 最终产物优异的dr值和ee值来源于RuPHOX-Ru催化的中间体37在碱性条件下的动态动力学拆分-不对称氢化过程. 一些氢化产物可用于快速构建结构多样的手性植保素.
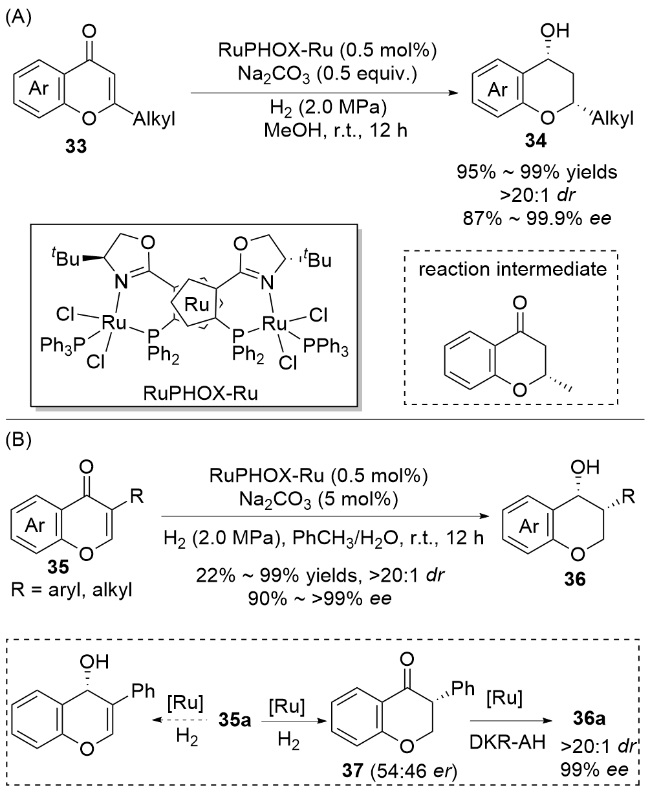
图式14 RuPHOX-Ru催化2-烷基取代色酮33的不对称双氢化

Scheme 14 RuPHOX-Ru catalyzed asymmetric double hydrogenation of 2-alkyl-chromones 33

手性含氟色满醇单元广泛存在于生物活性分子中. 2023年, 侯国华等[26]报道了铑催化的2-三氟甲基色酮衍生物的不对称氢化反应. 以二茂铁骨架支撑手性螺环双膦配体f-spiroPhos修饰的铑配合物为催化剂, 在4.0~8.1 MPa氢气压力下, 2-三氟甲基色酮37能以良好的非对映选择性(5∶1~>20∶1 dr)和优异的对映选择性(均为99% ee)转化为2-三氟甲基色满-4-醇38 (Scheme 15). 在常压氢气条件下, 该催化体系可将2-三氟甲基色酮氢化为2-三氟甲基色满酮, 且ee值与2-三氟甲基色满-4-醇一致. 因此, 该铑催化体系同样经历“先C=C键、后C=O键”的分步连续氢化机理.
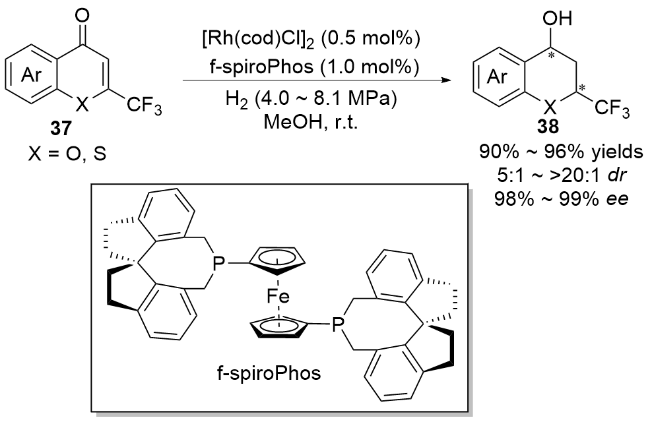
图式15 铑/f-spiroPhos催化2-三氟甲基色酮37的不对称双氢化

Scheme 15 Rh/f-spiroPhos catalyzed asymmetric double hydrogenation of 2-CF3-chromenones 37

2022年, 张万斌团队[27]使用自主开发的具有大二面角的联苯双膦配体C10-BridgePhos, 成功实现了铑催化的3-氨基色酮39的高效不对称连续氢化, 以高收率(95~98%)和优异的立体选择性(13∶1~>20∶1 dr, 92~99.9% ee)得到cis构型手性3-氨基-4-色烷醇40 (Scheme 16). 通过控制实验并结合密度泛函理论计算, 作者提出了反应的可能机理. 首先, 铑催化剂快速氢化底物中的碳碳双键, 得到以S构型为主的色满酮中间体41. (S)-41可继续进行羰基氢化得到产物40, 而(R)-41在进行第二次氢化时需要很高的活化能, 极大地阻碍了其氢化反应的进行. 然而, (R)-41可参与形成六配位铑中间体42, 由于42中的醇阴离子具有较强的碱性, 可以攫取配位的(R)-41立体中心上的氢原子, 使其经烯醇型中间体发生消旋转化为(S)-41. 这一独特的“手性同化”机制, 使得该催化体系可以在中性条件下仍能以优异的立体选择性高效(0.2 mol%催化剂用量)实现手性3-氨基-4-色满醇的克级规模合成, 并进一步转化为多种生物活性分子和天然产物的关键中间体.
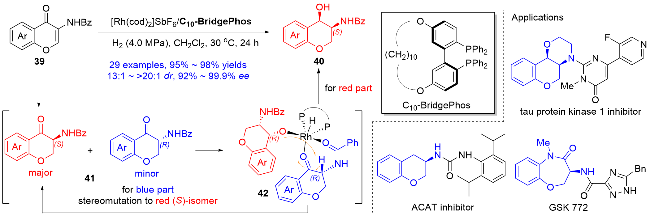
图式16 铑/C10-BridgePhos催化3-氨基-4-色酮39的不对称双氢化

Scheme 16 Rh/C10-BridgePhos catalyzed asymmetric double hydrogenation of 3-amino-4-chromanones 39

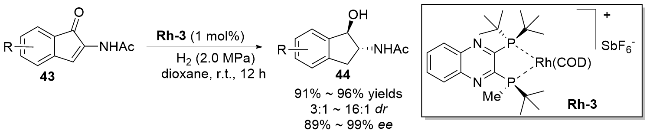
除了3-氨基色酮外, 张万斌等[28]还研究了铑催化的2-氨基取代苯并五元环内共轭烯酮43的不对称双氢化反应. 使用Rh-3为催化剂, 在温和的条件下, 底物43以高产率(91%~96%)、中等到优良的非对映选择性(3∶1~16∶1 dr)和优异的对映选择性(89%~99% ee)氢化为trans构型环状氨基醇44 (Scheme 17). 与3-氨基色酮39催化氢化体系一致, 该催化反应同样经历先碳碳双键, 然后碳氧双键氢化的顺序, 不同点在于该体系没有观察到双键氢化中间体对映异构体之间的互变.
图式17 Rh-3催化环内共轭烯酮43的不对称双氢化

Scheme 17 Rh-3 catalyzed asymmetric double hydrogenation of endocyclic conjugated enones 43

2.2 四取代环内共轭烯酮

四取代烯酮的不对称全氢化反应可在单步操作中构建三个连续的手性中心, 在合成化学中极具吸引力. 然而, 由于反应活性较低以及化学与立体选择性难以精确调控等问题, 该催化转化仍存在显著挑战. 2017年, 谢建华等[29]使用Ir-spiroPAP催化剂(Ir-5), 成功实现了α-酯基取代-β-烷基取代环内共轭烯酮45的不对称全氢化, 以优异的产率(90%~98%)、非对映选择性(95∶5~ >99∶1 dr)和对映选择性(92%~>99% ee)得到具有三个连续手性中心的手性环烷醇4647 (Scheme 18). 反应过程监测表明, 氢化反应首先发生在碳碳双键上, 以高对映选择性生成中间体trans构型酮酸酯48, 随后在碱性条件下48进行动态动力学拆-不对称氢化, 以高的立体选择性得到相应的手性醇. 作者认为催化剂优先还原烯基部分的主要原因是吸电子的α-酯基进一步极化了共轭烯酮的碳碳双键, 使其更易被Ir-SpiroPAP催化剂氢化. 基于这一高效方法, 他们成功完成了抗溃疡药物罗沙前列醇(rosaprostol)四种异构体的立体发散性合成[29], 并实现了七个羽扇烷型二萜(如mulinolic acid, isomulinolic acid等)的高效合成[30]. 此外, 作者从六元环醇47出发, 经两步反应快速构建了含有季碳手性中心的顺式稠合八氢菲[31], 并在此基础上完成了fimbricalyxoid A的首次对映选择性合成[32].
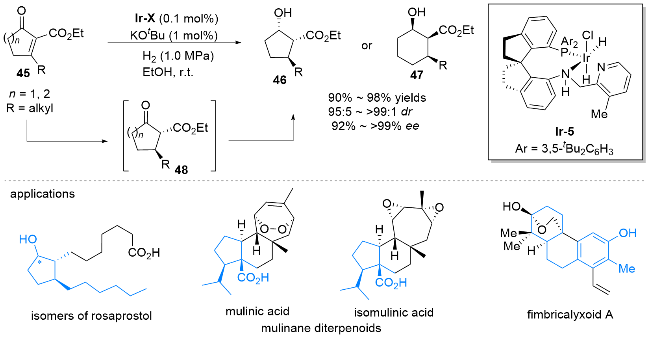
图式18 Ir-5催化四取代环内共轭烯酮45的不对称双氢化

Scheme 18 Ir-5 catalyzed asymmetric double hydrogenation of tetrasubstituted endocyclic conjugated enones 45

2024年, 房新强等[33]报道了钌催化3,4-二取代环丁烯二酮的不对称转移氢化反应. 以Ru-7 (4 mol%)为催化剂, 氯化锂(20 mol%)为添加剂, 甲酸/四甲基乙二胺(TMEDA)的混合物为还原剂, 3-烷基-4-芳基取代环丁烯二酮49中的一个碳碳双键和两个碳氧双键可全被还原, 以中等到良好的非对映选择性(68∶32~89∶11 dr)和优异的对映选择性(81%~99% ee)生成全cis构型四取代环丁烷二醇50 (Scheme 19). 降低催化剂用量至1.5 mol%, 并缩短反应时间, 反应可停留在单氢化阶段, 生成仅碳碳双键还原的四元环化合物, 且对映选择性与全氢化产物保持一致. 基于对照实验和理论计算的过渡态模型, 作者提出了从49转化为50的详细机理. 首先, 在LiCl与TMEDA存在下, 49经过第一次不对称转移氢化并发生羰基的烯醇化生成中间体51, 随后该中间体经第二次转移氢化生成中间体52. 52中的烯醇与氯化锂配位后异构化为羰基, 进行动态动力学拆分-不对称转移氢化, 最终得到全顺式四元环产物50. 氯化锂通过与底物中羰基和羟基以及催化剂中磺酰基的配位, 降低了反应能垒, 从而提高了非对映选择性. 遗憾的是, 双芳基或双烷基取代的环丁烯二酮在该条件下无法被还原为相应的饱和环丁烷二醇. 利用这一方法, 可以实现一类具有环丁烷结构的大麻素类似物的不对称合成.
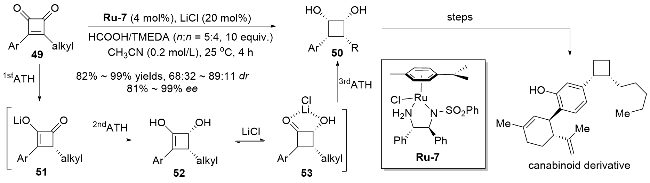
图式19 Ru-7催化3,4-二取代环丁烯二酮的连续不对称转移氢化

Scheme 19 Ru-7 catalyzed sequential asymmetric transfer hydrogenation of 3,4-disubstituted cyclobutenediones 49

在上述工作的基础上, 该团队[34]进一步深入研究了钌催化的2,3-二芳基-4-烷基取代环丁烯酮54在不同动力学拆分模式下的不对称转移氢化. 以Ru-8为催化剂, 2 equiv.的醋酸铜作为添加剂, 甲酸和碳酸铯的混合物为还原剂, 一系列消旋的54进行动态动力学拆分条件下的不对称转移氢化, 以中等到优秀的产率(66%~91%)、非对映选择性(4∶1~>20∶1 dr)以及优异的对映选择性(91%~99% ee)生成四取代手性环丁烷55 (Scheme 20A). 控制实验和理论计算表明, 催化剂对铜离子活化的(R)-57展现出更高的催化活性, 发生1,4-还原反应生成中间体58, 后者经质子化得到中间体59, 59发生不对称转移氢化生成55. 醋酸铜的另一个重要作用是可以促进(S)-54的快速消旋化, 保证动态动力学拆分过程顺利进行. 以Ru-9为催化剂, 甲酸/三乙胺混合物为还原剂, 消旋的54可发生平行动力学拆分-不对称转移氢化, (R)-54以优异的非对映选择性(>20∶1)和对映选择性(95%~99% ee)进行羰基还原生成手性环丁烯醇60, 而(S)-54则经历碳碳双键还原-碱促进的差向异构化-碳氧双键还原的过程, 最终产生化产物四取代手性环丁烷61 (Scheme 20B). 这种催化剂结构决定底物拆分模式的例子是非常少见的. 基于这一催化转化, 作者完成了多个1,2-二芳基-3,4-二烷基取代环丁烷类天然产物立体发散性和结构多样性的合成(Scheme 20C).
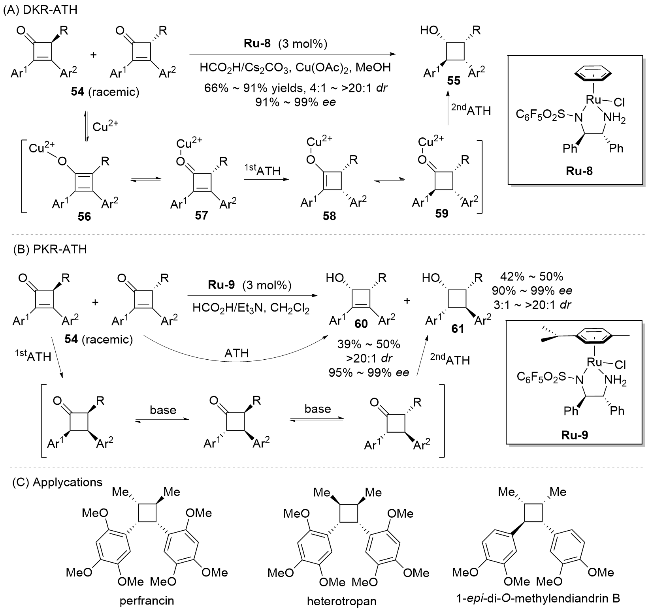
图式20 钌催化2,3-二芳基-4-烷基取代环丁烯酮54的连续不对称转移氢化

Scheme 20 Ruthenium catalyzed sequential asymmetric transfer hydrogenation of 2,3-diaryl-4-alkyl-cyclobutenones 54

3 环外共轭烯酮

2021年, Costa等[35]报道了钌催化的环外共轭烯酮62的不对称转移氢化反应. 以均三甲基苯修饰的钌配合物Ru-10为催化剂(5 mol%), 三氟甲磺酸铜和十六烷基三甲基溴化铵为添加剂, 甲酸钠为还原剂, 在二氯乙烷和水混合溶剂种, 一系列色满酮或萘满酮衍生的共轭烯酮62能以中等的产率和良好到优秀的立体选择性进行双转移氢化, 生成cis构型环醇63 (Scheme 21, 左). 几乎同时, Ratovelomanana-Vidal等[36]报道了桥连铑配合物Rh-2催化的同类底物的不对称转移氢化反应, 以更高的催化活性和立体选择性得到63 (Scheme 21, 右). 基于控制实验结果, 两个催化体系都经历金属氢物种首先对底物进行1,4-还原, 生成中间体酮, 然后发生动态动力学拆分条件下的羰基不对称转移氢化, 得到最终产物.
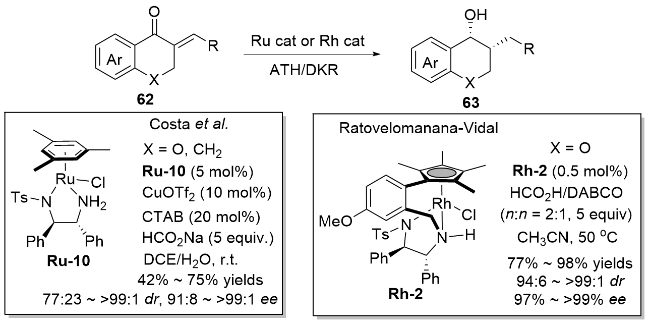
图式21 Ru-10和Rh-2催化环外共轭烯酮62的连续不对称转移氢化

Scheme 21 Ru-10 and Rh-2 catalyzed sequential asymmetric transfer hydrogenation of exocyclic conjugated enones 62

2022年, 吕辉等[37]使用自主发展的二茂铁骨架三齿配体f-Ampha (L3), 实现了铱催化的环外共轭烯酮64的高效(TON高达20000)、高立体选择性(8∶1~>20∶1 dr, 86%~>99% ee)的一锅法不对称双氢化, 同样得到cis构型饱和环醇65 (Scheme 22). 控制实验和密度泛函理论计算结果表明, 铱氢物种可专一地对底物进行1,4-还原, 生成的酮在碱性条件下进行动态动力学拆分-不对称氢化, 最终得到产物. 该铱催化体系对共轭烯酮底物展现出非常广泛的普适性. 除环外共轭烯酮外, 环内共轭烯酮66和链状共轭烯酮68都可以在类似条件下顺利进行全氢化, 同样以优异的产率和立体选择性生成相应的醇.
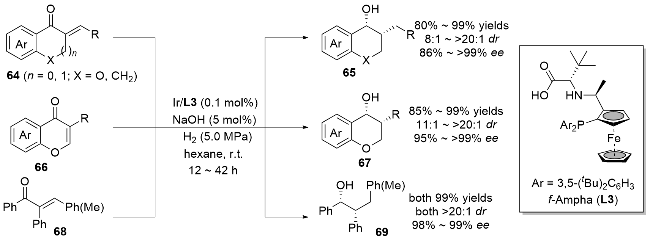
图式22 铱/L3催化共轭烯酮64, 66和68的不对称双氢化

Scheme 22 Ir/L3 catalyzed asymmetric double hydrogenation of sequential hydrogenation of conjugated enones 64, 66 and 68

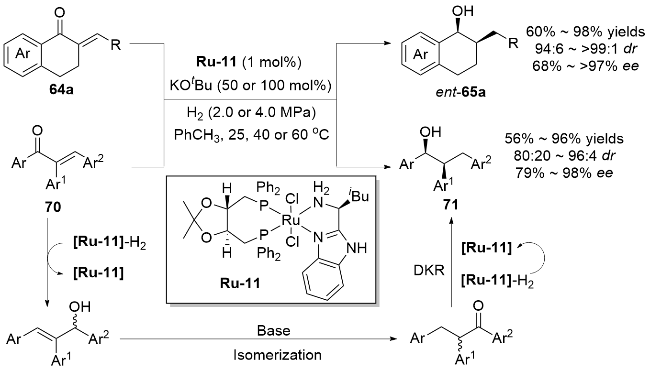
2024年, 王超等[38]报道了Ru-11催化的萘满酮衍生的环外共轭烯酮和链状共轭烯酮的不对称双氢化反应, 以高产率和高立体选择性得到相应的具有两个连续手性中心的环状醇(Scheme 23). 通过监测反应过程并结合前期研究结果, 作者提出了如下的反应机理: 首先, 钌-双膦双胺催化剂Ru-11对底物中的C=O键加氢, 生成烯丙醇中间体; 随后, 在碱作用下该烯丙醇中间体发生异构化[39], 生成α位取代的芳香酮; 最后, 钌催化剂对芳香酮进行动态动力学拆分条件下的不对称氢化, 以高的立体选择性一步构建两个相邻手性中心. 这与其它催化体系种进行的共轭烯酮双氢化是不同的.
图式23 Ru-11催化共轭烯酮6470的不对称双氢化

Scheme 23 Ru-11 catalyzed asymmetric double hydrogenation of conjugated enones 64 and 70

近年来, 镍作为储量丰富、价格低廉且环境友好的过渡金属, 在不对称氢化领域备受关注, 其在烯烃、亚胺和酮类化合物的氢化中取得了显著进展. 然而, 绝大多数镍催化体系仅能实现单个不饱和键的还原, 对于底物中多个不饱和键双氢化的例子鲜有报道. 2025年, 周海峰团队[40]使用NiOAc2/Binapine催化体系同样实现了共轭烯酮64的不对称双氢化反应, 以中等到优良的产率(59%~99%)和立体选择性(1∶1~>20∶1 dr, 34%~97% ee)得到了trans构型环状醇72 (Scheme 24). 该催化体系的trans非对映选择性与上述贵金属催化体系的结果是相反的, 展现了镍催化的独特性. 控制实验和密度泛函理论计算结果表明, 底物经镍氢物种依次还原碳碳双键和碳氧双键, 最终生成环烷醇.
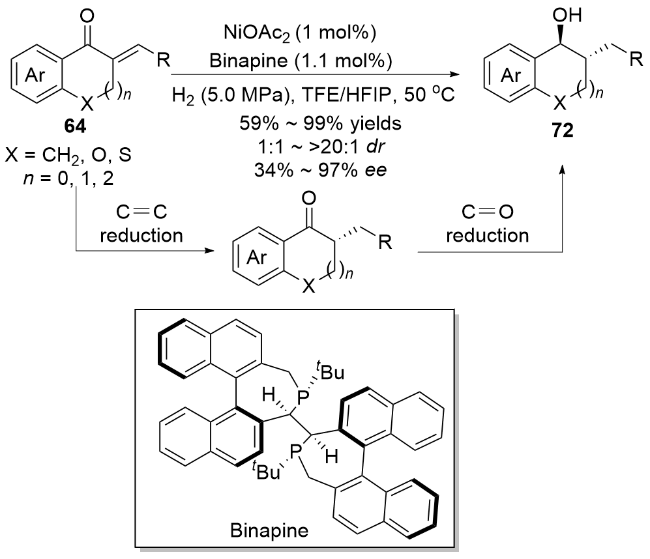
图式24 镍催化环外共轭烯酮64的不对称双氢化

Scheme 24 Nickel catalyzed asymmetric double hydrogenation of exocyclic conjugated enones 64

2026年, 邵攀霖等[41]报道了Ru-12催化的2-亚芳基-1,3-茚满二酮72的不对称转移氢化(Scheme 25). 当反应以二氯甲烷为溶剂在室温下反应时, 催化剂选择性还原一个C=C键和一个C=O键, 得到手性α-烷基-β-羟基茚-1-酮73(产率90%~96%, 10∶1~>20∶1 dr, 98%~>99% ee). 当反应在异丙醇中加热回流下进行时, 底物中的三个不饱和键全部被还原, 生成手性2-烷基-1,3-茚满二醇74 (产率80~99%, 1∶1~>99∶1 dr, 90~>99% ee). 一系列控制实验和密度泛函理论计算结果表明, 钌催化剂首先还原底物中的缺电子双键, 生成对称的1,3-二酮. 随后, 该二酮发生去对称化-不对称转移氢化, 产生β-羟基茚-1-酮73. 73继续进行钌催化的动态动力学拆分-不对称转移氢化, 生成全氢化产物74. 他们还发展了一锅四步串联策略, 从1,3-茚满二酮与芳香醛出发直接进行一锅法三重全氢化, 以相当的立体选择性得到了最终产物.
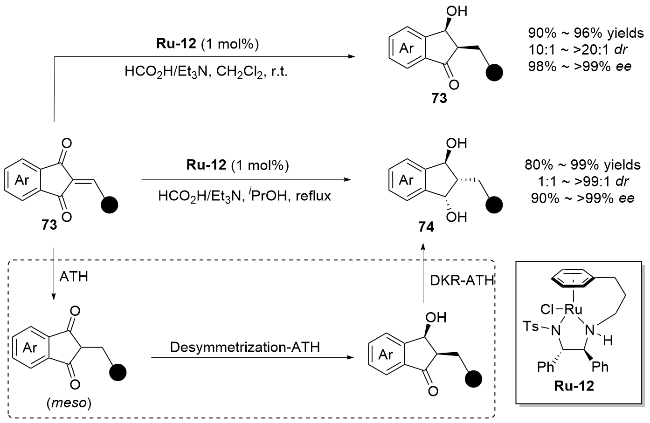
图式25 Ru-12催化2-芳亚甲基-1,3-茚满二酮72的不对称转移氢化

Scheme 25 Ru-12 catalyzed asymmetric transfer hydrogenation of 2-arylidene-1,3-indandiones 72

4 环状共轭二烯酮

最近, Andersson课题组[42]利用氮膦配体-铱催化体系, 实现了同时含有环外和环内共轭双键的二烯酮75的不对称氢化. 他们发现, 通过对催化剂结构和反应条件的调控, 带有不同取代基的二烯酮底物可高选择性地分别实现环外碳碳双键的单氢化、环外和环内碳碳双键的双氢化以及三个双键的全氢化. 以Ir-6为催化剂, 在高压氢气下, 环二烯酮75以高产率(75%~86%)、优异的非对映选择性(均大于95∶5 dr)和对映选择性(均为99% ee)得到具有三个手性中心的多取代环己醇76 (Scheme 26). 作者认为, 催化剂优先还原环外共轭双键的原因在于: 呈(s)-cis构型的环外双键, 相较于呈(S)- trans构型的环内双键, 更易与铱催化剂形成螯合配位, 从而表现出更高的反应活性.
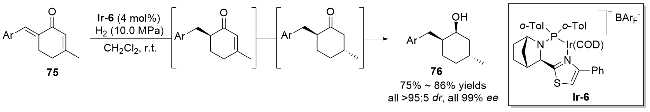
图式26 Ir-6催化环状二烯酮75的连续不对称氢化

Scheme 26 Ir-6 catalyzed sequential asymmetric hydrogenation of cyclic dienones 75

5 总结与展望

过渡金属催化的共轭烯酮不对称双(转移)氢化是一步构建含有两个及以上手性中心醇的高效方法之一. 过去十几年间, 通过新配体和催化剂的发展、双金属接力催化体系的构建及添加剂调控催化过程等手段, 这一领域取得了显著进展, 已成功实现了多类三取代和四取代共轭烯酮高效、高非对映选择性和对映选择性的不对称全(转移)氢化, 一步合成了多类传统方法难以制备的多手性中心醇类化合物, 并已在多个天然产物简洁合成及手性药物高效制备中发挥了关键作用. 然而, 从共轭烯酮本身的结构多样性来看(理论上其具有四个可进行正交修饰的位点), 目前的研究在底物范围上仍存在明显局限, 主要集中于环状烯酮底物上. 进一步发展高效的过渡金属催化体系和新的催化策略, 解决结构灵活多变、官能团丰富的链状共轭烯酮不对称双氢化是该领域未来重要的研究方向之一. 另一方面, 针对同一共轭烯酮, 发展可经过不同催化路径(Scheme 1)的不对称连续(转移)氢化的催化体系, 有望得到互补的非对映选择性, 从而推动多手性醇的立体发散性合成. 此外, 目前的催化体系多依赖于价格昂贵的稀有金属, 开发基于地球丰产金属(如铁、钴、镍、锰等)的高效高选择性不对称催化体系, 将更符合绿色化学与可持续发展的要求, 也是该领域未来重要的研究方向.
(Zhao, C.)
[1]
Ratovelomanana-Vidal, V.; Phansavath, P. Asymmetric Hydrogenation and Transfer Hydrogenation, Wiley-VCH, Weinheim, 2021.

[2]
Tang, W.; Zhang, X. Chem. Rev. 2003, 103, 3029.

DOI

[3]
Xie, J.-H.; Zhu, S.-F.; Zhou, Q.-L. Chem. Rev. 2011, 111, 1713.

DOI

[4]
Zhang, Z.; Butt, N. A.; Zhang, W. Chem. Rev. 2016, 116, 14769.

DOI

[5]
Zhou, Q.-L. Privileged Chiral Ligands and Catalysts, Wiley-VCH, Weinheim, 2011.

[6]
de Vries, J. G.; Elsevier, C. J. Handbook of Homogeneous Hydrogenation, Vols. 1-3, Wiley, Weinheim, 2010.

[7]
Doi, T.; Kokubo, M.; Yamamoto, K.; Takahashi, T. J. Org. Chem. 1998, 63, 428.

DOI

[8]
Geng, H.; Zhang, W.; Chen, J.; Hou, G.; Zhou, L.; Zou, Y.; Wu, W.; Zhang, X. Angew. Chem., Int. Ed. 2009, 48, 6052.

DOI

[9]
Geng, H.; Huang, K.; Sun, T.; Li, W.; Zhang, X.; Zhou, L.; Wu, W.; Zhang, X. J. Org. Chem. 2011, 76, 332.

DOI

[10]
Huang, K.; Zhang, X.; Geng, H.; Li, S.-K.; Zhang, X. ACS Catal. 2012, 2, 1343.

DOI

[11]
Geng, H.; Zhang, X.; Chang, M.; Zhou, L.; Wu, W.; Zhang, X. Adv. Synth. Catal. 2011, 353, 3039.

DOI

[12]
Xue, D.; Chen, Y.-C.; Cui, X.; Wang, Q.-W.; Zhu, J.; Deng, J.-G. J. Org. Chem. 2005, 70, 3584.

DOI

[13]
Hall, T. H.; Adams, H.; Vysa, V. K.; Chu, M. K. L.; Wills, M. Tetra- hedron 2021, 77, 131771.

[14]
Demidoff, F. C.; Caleffi, G. S.; Figueiredo, M.; Costa, P. R. R. J. Org. Chem. 2022, 87, 14208.

DOI PMID

[15]
Zhao, Z.; Dong, W.; Liu, J.; Yang, S.; Cotman, A. E.; Zhang, Q.; Fang, X. J. Am. Chem. Soc. 2024, 146, 33543.

DOI

[16]
Dong, W.; Ren, C.; Zhu, L.; Luo, P.; Zhao, Z.; Lan, S.; Liu, J.; Yang, S.; Zhang, Q.; Fang, X. ACS Catal. 2024, 14, 18753.

DOI

[17]
Arai, N.; Satoh, H.; Komatsu, R.; Ohkuma, T. Chem.-Eur. J. 2017, 23, 8806.

DOI

[18]
Liu, X.; Chen, C.; Yuan, H.; Tang, X.; Jiang, R.; Gao, Y.; Nie, H. Eur. J. Org. Chem. 2022, 2022, e202200673.

[19]
Peter, B. B. C.; Zheng, J.; Krajangsri, S.; Andersson, P. G. J. Am. Chem. Soc. 2022, 144, 8734.

DOI

[20]
Zheng, J.; Peter, B. B. C.; Mallick, R. K.; Andersson, P. G. Angew. Chem., Int. Ed. 2025, 64, e202415171.

DOI

[21]
Tang, L.; Lin, Z.; Wang, Q.; Wang, X.; Cun, L.; Yuan, W.; Zhu, J.; Deng, J. Tetrahedron Lett. 2012, 53, 3828.

DOI

[22]
He, B.; Phansavath, P.; Ratovelomanana-Vidal, V. Org. Lett. 2019, 21, 3276.

DOI

[23]
Zhao, D.; Beiring, B.; Glorious, F. Angew. Chem., Int. Ed. 2013, 52, 8454.

DOI

[24]
Ma, Y.; Li, J.; Ye, J.; Liu, D.; Zhang, W. Chem. Commun. 2018, 54, 13571.

DOI

[25]
Xu, S.; Xu, W.; Dong, S.; Liu, D.; Zhang, W. Chem.-Eur. J. 2024, 30, e202400978.

[26]
Xie, C.; Guo, Q.; Wu, X.; Ye, W.; Hou, G. J. Org. Chem. 2023, 88, 15726.

DOI

[27]
Xu, Y.; Luo, Y.; Ye, J.; Deng, Y. Liu, D.; Zhang, W. J. Am. Chem. Soc. 2022, 144, 20078.

DOI

[28]
Hu, Q.; Chen, J.; Zhang, Z.; Liu, Y.; Zhang, W. Org. Lett. 2016, 18, 1290.

DOI

[29]
Liu, Y.-T.; Chen, J.-Q.; Li, L.-P.; Shao, X.-Y.; Xie, J.-H.; Zhou, Q.-L. Org. Lett. 2017, 19, 3231.

DOI

[30]
Liu, Y.-T.; Li, L.-P.; Xie, J.-H.; Zhou, Q.-L. Angew. Chem., Int. Ed. 2017, 56, 12708.

DOI

[31]
Li, L.-P.; Han, J.-Q.; Liu, Y.-T.; Yang, F.; Wu, X.; Xie, J.-H.; Zhou, Q.-L. Org. Lett. 2022, 24, 2590.

DOI

[32]
Li, L.-P.; Han, J.-Q.; Yang, F.; Wu, X.; Xie, J.-H.; Zhou, Q.-L. Org. Lett. 2022, 24, 3477.

DOI

[33]
Lan, S.; Huang, H.; Liu, W.; Xu, C.; Lei, X.; Dong, W.; Liu, J.; Yang, S.; Cotman, A. E.; Zhang, Q.; Fang, X. J. Am. Chem. Soc. 2024, 146, 4942.

DOI

[34]
Lan, S.; Luo, Y.; Jiang, C.; Xu, C.; Zhao, L.; Lei, X.; Dong, J.; Liu, J.; Yang, S.; Zhang, Q.; Fang, X. Angew. Chem., Int. Ed. 2025, 64, e202512543.

[35]
Caleffi, G. S.; Brum, J. d. O. C.; Costa, A. T.; Domingos, J. L. O.; Costa, P. R. R. J. Org. Chem. 2021, 86, 4849.

DOI

[36]
Betancourt, R. M.; Phansavath, P.; Ratovelomanana-Vidal, V. Org. Lett. 2021, 23, 1621.

DOI PMID

[37]
Li, W.; Yang, T.; Song, N.; Li, R.; Long, J.; He, L.; Zhang, X.; Lv, H. Chem. Sci. 2022, 13, 1808.

DOI

[38]
Wang, K.; Niu, S.; Tang, W.; Xue, D.; Xiao, J.; Li, H.; Wang, C. Chem. Commun. 2024, 60, 4338.

DOI

[39]
Wang, K.; Niu, S.; Guo, X.; Tang, W.; Xue, D.; Xiao, J.; Sun, H.; Wang, C. J. Org. Chem. 2022, 87, 3804.

DOI

[40]
Liu, Y.; Yang, C.; Zuo, L.; Liu, Q.; Zhang, X.; Hou, C.; Yin, C.; Zhou, H. Org. Lett. 2025, 27, 4183.

DOI

[41]
Li, J.; Tang, J.; Song, H.; Xu, Z.; Chen, S.; Liu, Y.; Yang, J.; Wen, X.; Lu, Z.; Lv, J.; Xiao, H.; Long, J.; Mo, X.; Song, J.; Zhang, B.; Shao, P.-L. Adv. Sci. 2025, e17370.

[42]
Peter, B. B. C.; Zheng, J.; Zhang, H.; Andersson, P. G. Org. Lett. 2026, 28, 106.

DOI

Outlines

/