

研究通讯

叔丁基取代的Xantphos配体支撑的单核一价钯卤化物

  • 王翔宇 a ,
  • 夏天骐 a ,
  • 冷雪冰 a ,
  • 王东阳 a ,
  • 邓亮 , a, b, *
展开
  • a 中国科学院上海有机化学研究所 金属有机化学全国重点实验室 上海 200032
  • b 国科大杭州高等研究院 化学与材料科学学院 杭州 310024

收稿日期: 2026-01-05

  网络出版日期: 2026-02-10

基金资助

项目受中国科学技术部国家重点研发计划(2023YFA1507500)

中国科学院战略性先导科技专项(XDB0610000)

中国科学院战略性先导科技专项(XDA0540000)

国家自然科学基金(22231010)

国家自然科学基金(92461311)

国家自然科学基金(22571315)

Mononuclear Palladium(I) Halides Supported by tert-Butyl-Substituted Xantphos Ligand

  • Wang Xiangyu a ,
  • Xia Tianqi a ,
  • Leng Xuebing a ,
  • Wang Dongyang a ,
  • Deng Liang , a, b, *
Expand
  • a State Key Laboratory of Organometallic Chemistry, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032, China
  • b School of Chemistry and Materials Science, Hangzhou Institute for Advanced Study, University of Chinese Academy of Sciences, Hangzhou 310024, China
* E-mail:

Received date: 2026-01-05

  Online published: 2026-02-10

Supported by

National Key Research and Development Program of the Ministry of Science and Technology of China(2023YFA1507500)

Strategic Priority Research Program of the Chinese Academy of Sciences(XDB0610000)

Strategic Priority Research Program of the Chinese Academy of Sciences(XDA0540000)

National Natural Science Foundation of China(22231010)

National Natural Science Foundation of China(92461311)

National Natural Science Foundation of China(22571315)

摘要

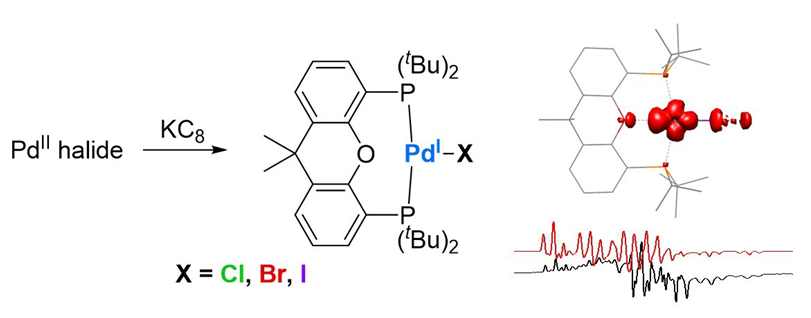
单核一价钯卤化物是许多钯催化反应的中间体, 然而目前报道可分离的单核一价钯卤化物极少. 本研究发现, 使用4,5-双(二叔丁基膦)-9,9-二甲基氧杂蒽(tBuXantphos)作为配体可以有效稳定单核一价钯卤化物. 单核一价钯氯化物[(tBuXantphos)PdCl]可以通过石墨钾还原[(tBuXantphos)PdCl2]得到, 单核一价钯溴化物[(tBuXantphos)PdBr]与碘化物[(tBuXantphos)PdI]则由过量NaX (X=Br, I)与[(tBuXantphos)PdCl2]反应后进一步用石墨钾还原得到. 单晶X-射线衍射确定[(tBuXantphos)PdX] (X=Cl, Br, I)具有扭曲的T-构型结构. 100 K下的电子顺磁共振谱图显示, [(tBuXantphos)PdX]的g因子g=[2.231, 2.079, 2.034] (X=Cl), [2.195, 2.081, 2.035] (X=Br), [2.201, 2.129, 2.074] (X=I), 卤素原子引起的超精细耦合常数A(X)=[33, 27, 90] MHz (X=Cl), [312, 75, 425] MHz (X=Br), [360, 150, 600] MHz (X=I). 密度泛函理论计算结果表明, 这些一价钯卤化物的单占据分子轨道为Pd的dx2-y2轨道与配体np轨道之间所成的σ*轨道, Pd中心的自旋密度分布从氯化物到碘化物依次减少, 分别为0.63, 0.61和0.57, 卤素原子上的自旋密度分布依次增加, 分别为0.17, 0.19和0.22.

本文引用格式

王翔宇 , 夏天骐 , 冷雪冰 , 王东阳 , 邓亮 . 叔丁基取代的Xantphos配体支撑的单核一价钯卤化物[J]. 化学学报, 2026 , 84(3) : 275 -279 . DOI: 10.6023/A26010002

Abstract

Mononuclear palladium(I) halides are proposed intermediates in many palladium-catalyzed reactions. However, isolable examples of such species remain scarce. Herein, we report that 9,9-dimethyl-4,5-bis(di-tert-butylphosphino)xanthene (tBuXantphos) ligand can effectively stabilize mononuclear palladium(I) halides. Mononuclear palladium(I) chloride [(tBuXantphos)PdCl] (1) was synthesized in 73% yield via the reduction of [(tBuXantphos)PdCl₂] using excess potassium graphite (KC₈) in THF under strictly controlled reaction time. Similarly, mononuclear palladium(I) bromide and iodide, [(tBuXantphos)PdBr] (2) and [(tBuXantphos)PdI] (3), were obtained with the yields of 68% and 42% respectively, through reduction of the reaction mixtures of [(tBuXantphos)PdCl₂] with NaX (X=Br, I) with excess KC₈. These three complexes are stable under nitrogen atmosphere and sensitive to air and moisture. Single-crystal X-ray diffraction studies revealed that all three complexes adopt a distorted T-shaped geometry, and the Pd—X bond lengths in [(tBuXantphos)PdX] (0.2469(2) nm, 0.2591(1) nm, and 0.2739(1) nm, for 1~3, respectively) are longer than those in the three-coordinate mononuclear palladium(I) halides [(dtbpf)PdX] (dtbpf=1,1'-bis-(di-tert-butylphosphino)ferrocene) (J. Am. Chem. Soc. 2025, 147, 44552-44561.). The 1H NMR spectra of these three complexes exhibit similar paramagnetically shifted signals as six broad peaks fall in the range of δ=0~20, while no 31P NMR signal was observed. Electron paramagnetic resonance (EPR) spectroscopy recorded at 100 K indicated that g-factors of [(tBuXantphos)PdX] are g=[2.231, 2.079, 2.034] (X=Cl), [2.195, 2.081, 2.035] (X=Br), [2.201, 2.129, 2.074] (X=I), with hyperfine splitting constants attributed to the halogen atoms of A(X)=[33, 27, 90] MHz (X=Cl), [312, 75, 425] MHz (X=Br), [360, 150, 600] MHz (X=I). The g-values of [(tBuXantphos)PdX] are larger than those of [(dtbpf)PdX], whereas the hyperfine splitting constants A(31P) is smaller and A(X) is larger. Density functional theory (DFT) calculations demonstrated that the singly occupied molecular orbitals (SOMOs) of 1~3 correspond to the antibonding interactions from the overlap of the dx2-y2 orbitals of palladium and the np orbitals of halogen. The calculated spin density on the palladium center decreases sequentially in complexes 1~3 (0.63, 0.61, and 0.57, respectively), which is larger than [(dtbpf)PdX]. On the other hand, the spin density on the halogen atoms increases correspondingly (0.17, 0.19, and 0.22, respectively), which is smaller than [(dtbpf)PdX]. Recently, Mirica and coworkers reported the mononuclear palladium(I) chloride [(tBuXantphos)PdCl] and bromide [(tBuXantphos)PdBr] (J. Am. Chem. Soc. 2025, 147, 41882−41896). While the structure and spectroscopic features of the two complexes in their report are nearly identical to what we observed here, they use cobaltocene as the reductant for the synthetic reactions and noted these compounds are unstable, which differ from our findings. Additionally, they did not achieve the synthesis of the iodide [(tBuXantphos)PdI] (3).

1 引言

双电子的氧化加成和还原消除过程是钯催化反应的经典基元步骤[1-7]. 单电子氧化还原过程对于钯物种而言较为罕见, 但在一些钯催化的多卤有机物转化反应和光促钯催化反应中, 涉及一价钯中间体的单电子氧化还原过程已被认为是关键步骤[8-12]. 例如, 人们提出零价钯与多氟烷基碘化物作用会生成一价钯碘化物和氟烷基自由基[13]; 光激发产生的激发态零价钯与芳基溴化物反应生成一价钯溴化物和芳基自由基[14]. 这些过程中有机自由基的形成, 已通过自由基捕获实验得到证明. 一价钯卤化物物种的存在则由于可分离的顺磁性一价钯卤化物的缺失一直未能得到证明.
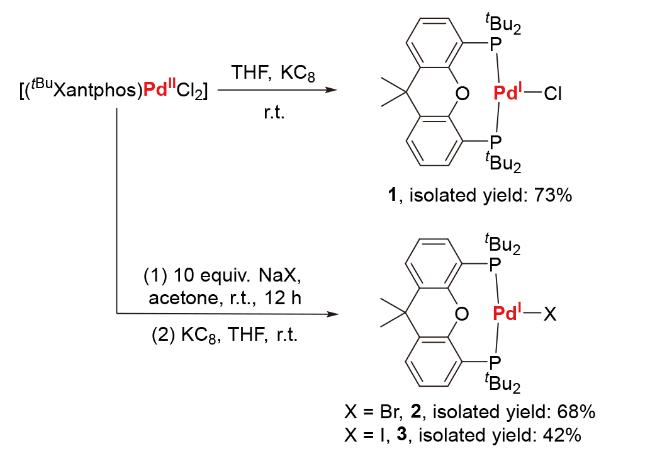
近年来, Chaplin, Ozerov, Mirica, de Jesús等[15-19]利用大位阻膦和氮杂环卡宾配体实现了系列L-型配体稳定的单核一价钯化合物的合成和表征. 这些一价钯化合物为离子型化合物. 配位在一价钯中心的配体为电中性的L-型配体. 含有阴离子X-型配体的一价钯化合物可能由于存在Pd中心与负一价配体间的强Pauli排斥作用, 稳定性差. 我们合成的单核一价钯胺基配合物 [(BINAP)Pd(NHArTrip)] [BINAP=1,1'-联萘-2,2'-双二苯膦, ArTrip=2,6-双(2,4,6-三异丙基苯基)苯基]和芳基配合物[(IPr)Pd(ArTrip)] [IPr=1,3-双(2,6-二异丙基苯基)咪唑- 2-亚基][20-21]表明在X-型配体上引入大位阻三芳基取代基可通过配体-配体间的色散力相互作用提高Pd(I)—X [X=N(胺基)、C(芳基)]键的稳定性. 此外, Gade等[22]报道的钳形配体支撑的一价钯化合物[(tBuPNP)Pd] [tBuPNP=3,6-二叔丁基-1,8-双(二叔丁基膦基甲基)咔唑]则表明钳式膦-胺基-膦配体的螯合作用可稳定一价钯胺基化合物. 在这些工作的基础上, 我们进一步开展了对单核一价钯卤化物的合成研究. 考虑到单核一价钯化合物易通过二聚反应转化为双核化合物或发生歧化反应转变为零价和二价钯化合物[23-24], 我们决定采用螯合型大位阻膦配体来实现其稳定. 在探索中, 我们发现含二(叔丁基)膦基的配体能有效稳定单核一价钯卤化物. 采用二茂铁桥联的双膦配体, 我们实现了单核一价钯卤化物[(dtbpf)PdX] [dtbpf=1,1'-双(二-叔丁基膦基)二茂铁] (X=Cl, Br, I)的合成[25]. 与此同时我们也发现含二(叔丁基)膦基的Xantphos 配体tBuXantphos也能有效稳定单核一价钯卤化物(图式1). 本文将介绍该类一价钯卤化物[(tBuXantphos)PdX] (X=Cl, Br, I)的合成与表征. 需要指出的是Mirica等[26]最近通过Cp2Co还原二价钯卤化合物的方法合成表征了tBuXantphos配位的单核一价钯氯化物[(tBuXantphos)PdCl]和溴化物[(tBuXantphos)PdBr]. 我们以KC8为还原剂, 通过二价钯卤化物的还原反应不仅合成表征了一价钯氯和溴化物, 还实现了单核一价钯碘化物[(tBuXantphos)PdI]的分离. 同时我们发现在室温和无水无氧条件下这些一价钯卤化物均表现出很好的稳定性.
图式1 配合物1~3的合成

Scheme 1 Synthesis of complexes 1~3

2 结果与讨论

2.1 单核一价钯氯、溴、碘化合物的合成

在室温、氮气氛围下使用过量石墨钾于四氢呋喃中还原[(tBuXantphos)PdCl2], 可以观察到橙色反应液变为墨绿色. 使用核磁共振31P谱(31P NMR)监测反应, 待[(tBuXantphos)PdCl2]的信号完全消失后, 立即过滤, 真空除掉溶剂, 使用甲苯萃取残余物, 可以得到深黄棕色溶液. 真空除掉溶剂后, 用正己烷充分洗涤剩余固体, 真空减压干燥可得灰绿色粉末, 即为一价钯氯化物 [(tBuXantphos)PdCl] (1). 分离收率为73%(图式1).
鉴于和[(tBuXantphos)PdCl2]结构类似的二价钯二溴化物与二碘化物尚未报道, 我们采用将[(tBuXantphos)PdCl2]与过量溴化钠或碘化钠在丙酮中充分反应原位形成溴或碘配位的二价钯物种, 进一步将溶剂更换为四氢呋喃, 加入石墨钾还原二价钯化合物的合成方法, 以68%和42%的分离收率成功制备了单核一价钯溴化物[(tBuXantphos)PdBr] (2)和碘化物[(tBuXantphos)PdI] (3) (图式1).
配合物12为绿色固体, 3为黑色固体. 它们对空气和水敏感, 但在氮气氛围下在室温下保存数周, 未见明显分解. 例如, 核磁共振磷谱(31P NMR)跟踪实验显示2的氘苯溶液可在室温与80 ℃下长时间保持稳定(见支持信息Figure S11). 这不同于Mirica等[26]提出的根据配合物2的低温电子顺磁共振(EPR)谱图信号强度随着时间逐渐减弱, 认为其在低温下不稳定的观察.

2.2 单核一价钯氯、溴、碘化合物的表征

2.2.1 配合物1~3的分子结构

通过室温缓慢蒸发配合物1~3的四氢呋喃溶液, 可得其可用于单晶X-射线衍射的单晶. 单晶X-射线衍射显示配合物1~3中钯中心的配位构型均为畸变的T-型(图1). 配合物1~3的Pd—P键键长处于0.2326(1)~0.2346(1) nm之间. Pd—O距离处于0.2466(2)~0.2473(2) nm之间, 远长于两个原子的共价半径之和(0.205 nm)[27]. P1—Pd1—P2键角在153.4(1)°~153.7(1)°范围内. 其中配合物12的数据均与Mirica等[26]报道的数值接近. 配合物1~3的Pd—X键键长分别为0.2469(2) nm (X=Cl), 0.2591(1) nm (X=Br), 0.2739(1) nm (X=I), 相比结构类似的二价钯二卤化物中的Pd—X键键长较长[28-30]. 与我们近期报道的平面三角形配位构型的单核一价钯卤化物[(dtbpf)PdX][25]相比, 配合物1~3中的P1—Pd1—P2的键角显著较大, 表明其钯中心为变形的T-型. 配合物1~3中的Pd—X键键长也较[(dtbpf)PdX]中相应的键长[X=Cl, 0.2360(2) nm; X=Br, 0.2466(1) nm; X=I, 0.2608(2) nm]更长. 配合物1~3与[(dtbpf)PdX]重要的键长键角数据总结于表1中.
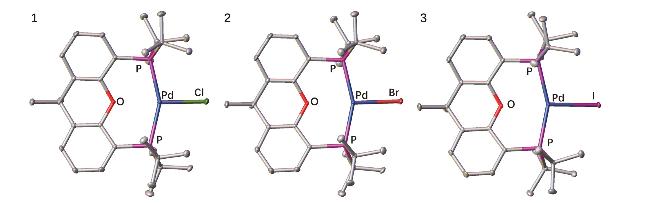
图1 配合物1~3的分子结构(氢原子已省略), 位移椭球概率设定为30%. 部分键长和键角见表1

Figure 1 Molecular structures of complexes 1~3 (hydrogen atoms omitted for clarity), displacement ellipsoids shown at 30% probability. Selected bond lengths and bond angles are listed in Table 1

表1 单核一价钯卤化物中重要的键长和键角对比

Table 1 Selected bond lengths and bond angles of mononuclear palladium(I) halides

键长/nm与键角/(°) Pd—X Pd···O Pd—P P—Pd—P P—Pd—X
[(tBuXantphos)PdCl] (1) 0.2469(2) 0.2472(2) 0.2326(1)
0.2337(1)
153.5(1) 101.6(1)
104.6(1)
[(tBuXantphos)PdCl] (1') a 0.24717(7) 0.24803(18) 0.23115(8)
0.23098(7)
153.22(2) 101.61(2)
104.75(2)
[(dtbpf)PdCl] b 0.2360(2) 0.2319(2)
0.2315(2)
107.1(1) 118.4(1)
134.5(1)
[(tBuXantphos)PdBr] (2) 0.2591(1) 0.2465(2) 0.2328(1)
0.2340(1)
153.7(1) 101.3(1)
104.7(1)
[(tBuXantphos)PdBr] (2') a 0.25813(3) 0.2516 0.23256(8)
0.23256(8)
152.81(2) 101.853(17)
105.288(17)
[(dtbpf)PdBr] b 0.2466(1) 0.2310(2)
0.2319(2)
107.5(1) 124.2(1)
128.3(1)
[(tBuXantphos)PdI] (3) 0.2739(1) 0.2468(2) 0.2333(1)
0.2346(1)
153.4(1) 101.6(1)
104.6(1)
[(dtbpf)PdI] b 0.2608(2) 0.2318(2)
0.2312(2)
108.0(1) 123.8(1)
128.2(1)

a由Mirica等[26]报道的结果. b由我们团队[25]于此前报道的结果.

2.2.2 配合物1~3的谱学特征

配合物12溶解于四氢呋喃后, 溶液呈棕黄色. 1的溶液的紫外-可见吸收光谱在443和700 nm有吸收, 2的溶液于458和 695 nm有吸收(见支持信息Figures S8, S14), 均与Mirica等[26]的测定结果接近. 3的THF溶液呈紫色, 其紫外-可见吸收光谱于315, 385和660 nm有吸收, 吸光系数分别为8120, 3090和640 L•mol−1• cm−1 (见支持信息Figure S19). 这些吸收带可能是由配体到金属电荷转移(LMCT)产生. 配合物1~3于氘苯或氘代四氢呋喃中的核磁共振氢谱(1H NMR)均在δ=0~20之间显示为6组有顺磁性位移的信号峰(见支持信息Figures S5, S10和S16), 其中配合物2的谱图与Mirica等[26]报道的结果差异较大. 31P NMR谱于δ= -400~300的范围内无信号, 符合膦配体与顺磁性金属中心直接配位时的核磁静默现象. 利用Evans方法[31]测得1~3的溶液相磁矩分别为1.6(1) μB, 1.7(1) μB, 1.6(1) μB, 表明1~3是基态自旋为S=1/2的开壳型配合物.
鉴于配合物1~3具有顺磁性, 我们对其进行了电子顺磁共振(EPR)谱学表征. 配合物12的甲苯溶液于100 K下的EPR谱图表现为磁各向异性, 其g因子分别为g=[2.231,2.079,2.034], [2.195,2.081,2.035], 卤素原子的超精细耦合常数分别为A(35Cl, 37Cl)=[33,27,90] MHz, A(79Br, 81Br)=[312,75,425] MHz, 与Mirica等[26]报道的结果相近(图2). 配合物3的甲苯溶液在100 K下的EPR表现为磁各向异性, 使用S=1/2拟合, g=[2.201,2.129,2.074], A(31P1)=A(31P2)=[180,150,150] MHz, A(127I)=[360,,600] MHz (图2). 与[(dtbpf)PdX]相比, 配合物1~3中的A(31P)显著较低, 而对应卤素的A(X)显著较高, 表明相较于平面三角形的单核一价钯卤化物, T-型的配合物1~3中自旋密度分布在磷原子上较少, 而在卤素原子上较多. 以上几种配合物详细的EPR拟合参数总结于表2中.
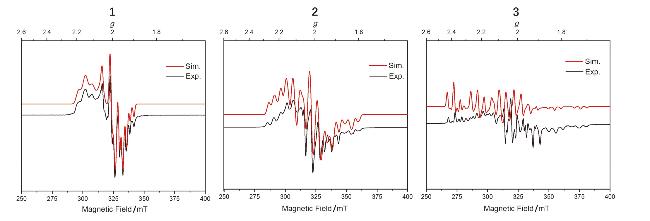
图2 配合物1~3于100 K下的X波段EPR谱图(黑线)与拟合(红线) (实验参数: 微波频率, 9.4 GHz; 微波能量, 2.0 mW; 调制幅度, 5 G)

Figure 2 X-band EPR spectra (black lines) and simulations (red lines) of complexes 1~3 taken at 100 K (Experimental parameters: microwave frequency, 9.4 GHz; microwave power, 2.0 mW; modulation amplitude, 5 G)

表2 配合物1~3于100 K下测定的EPR谱图拟合参数与[(dtbpf)PdX]的对比

Table 2 Comparison of EPR fitting parameters taken at 100 K for complexes 1~3 and [(dtbpf)PdX]

g因子与超精细耦合常数/MHz g A(31P) A(X)
[(tBuXantphos)PdCl] (1) [2.231, 2.079, 2.034] [151, 188, 153] [180, 189, 177] [33, 27, 90]
[(tBuXantphos)PdCl] (1') a [2.241, 2.079, 2.037] [168, 135, 177] [169, 134, 181] [50, 37, 87]
[(dtbpf)PdCl] b [2.167, 2.045, 2.020] [663, 324, 318] [531, 508, 311] [<10, <10, <13]
[(tBuXantphos)PdBr] (2) [2.195, 2.081, 2.035] [164, 144, 140] [109, 166, 165] [312, 75, 425]
[(tBuXantphos)PdBr] (2') a [2.206, 2.081, 2.038] [160, 140, 150] [126, 160, 162] [328, 68, 398]
[(dtbpf)PdBr] b [2.178, 2.051, 2.035] [575, 446, 278] [513, 413, 394] [112, 47, 37]
[(tBuXantphos)PdI] (3) [2.201, 2.129, 2.074] [180, 150, 150] [180, 150, 150] [360, 150, 600]
[(dtbpf)PdI] b [2.201, 2.060, 2.050] [553, 445, 262] [508, 437, 315] [150, 140, 28]

a由Mirica等[26]报道的结果. b由我们团队[25]于此前报道的结果.

2.2.3 理论计算

为了进一步了解配合物1~3的电子结构与成键情况, 我们对其进行了密度泛函理论(DFT)计算, 分析了其自旋密度分布与前线分子轨道组成. 三者优化后的几何结构与实验数据吻合度高(见支持信息Table S2).
计算结果表明, 配合物1~3的单电子占据轨道(SOMO)为Pd的dx2-y2轨道与配体原子的np轨道所组成的σ*轨道(见支持信息Figures S20, S22, S24). 原子自旋密度分析表明, 配合物1~3的自旋密度分布主要集中于Pd中心与卤素原子(依次为0.63/0.17, 0.61/0.19, 0.57/0.22) (图3), 相较[(dtbpf)PdX] (X=Cl, Br, I依次为0.51/0.10, 0.50/0.12, 0.46/0.14)较高, 配合物1~3的P原子上也有少量自旋密度分布(均为0.08), 相较[(dtbpf)PdX] (X=Cl, Br, I依次为0.20, 0.20, 0.18)较低. 由此可见, 相比于[(dtbpf)PdX], 配合物1~3的未成对电子更加集中在Pd中心与卤素原子上, P原子上分布较少. 此外相互对比1~3的计算结果可以发现, 随着卤素原子由氯至碘, 卤素上的自旋密度分布也在逐渐增加, 而Pd中心的自旋密度分布相应地逐渐减少.
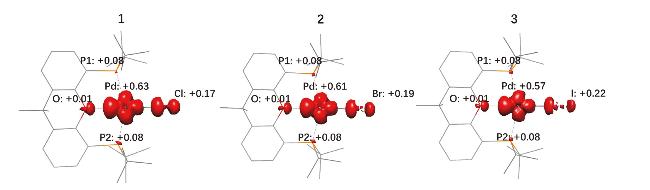
图3 配合物1~3的自旋密度分布(B3LYP, def2-SVP用于H、C原子, def2-TZVP用于其它原子, D3BJ用以色散力校正)

Figure 3 Atomic spin density distribution of 1~3 (B3LYP, def2-SVP for H, C, def2-TZVP for other atoms, D3BJ for dispersion correction)

3 结论

本研究发现使用石墨钾还原tBuXantphos支撑的二价钯卤化物可以得到开壳型的单核一价钯卤化物[(tBuXantphos)PdCl] (1)、[(tBuXantphos)PdBr] (2)和[(tBuXantphos)PdI] (3), 并实现了对三种配合物的分离与表征. 本研究中对配合物12稳定性方面的观察结果与Mirica等[26]的报道存在一定的差异.
(Cheng, B.)
[1]
Glidner P. G.; Colacot T. J. Organometallics 2015, 34, 5497.

DOI

[2]
Döndaş H. A.; Retamosa M. G.; Sansano J. M. Organometallics 2019, 38, 1828.

DOI

[3]
Han Y.; Shi B. Acta Chim. Sinica 2023, 81, 1522 (in Chinese).

DOI

(韩叶强, 史炳锋, 化学学报, 2023, 81, 1522.)

DOI

[4]
Gao W.; Deng W.; Gao Y.; Liang R.; Jia Y. Acta Chim. Sinica 2024, 82, 1 (in Chinese).

DOI

(高炜洋, 邓伟超, 高扬, 梁仁校, 贾义霞, 化学学报, 2024, 82, 1.)

DOI

[5]
Ge Y.; Qiu Z.; Xie Z. Acta Chim. Sinica 2022, 80, 432 (in Chinese).

DOI

(葛懿修, 邱早早, 谢作伟, 化学学报, 2022, 80, 432.)

DOI

[6]
Zhang D.; Zhao H.; Feng X.; Gu Y.; Zhang X. Acta Chim. Sinica 2024, 82, 105 (in Chinese).

DOI

(张大伟, 赵海洋, 冯笑甜, 顾玉诚, 张新刚, 化学学报, 2024, 82, 105.)

DOI

[7]
Wang P.; Gong L. Chin. J. Chem. 2023, 41, 1841.

DOI

[8]
Parasram M.; Chuentragool P.; Sarkar D.; Gevorgyan V. J. Am. Chem. Soc. 2016, 138, 6340.

DOI PMID

[9]
Torres G. M.; Liu Y.; Arndtsen B. A. Science 2020, 368, 318.

DOI

[10]
Tyerman S.; MacKay D. G.; Clark K. F.; Kennedy A. R.; Robertson C. M.; Evans L.; Edkins R. M.; Murphy J. A. ACS Catal. 2025, 15, 917.

DOI PMID

[11]
Kramer A. V.; Osborn J. A. J. Am. Chem. Soc. 1974, 96, 7832.

DOI

[12]
Tsuji J.; Sato K.; Nagashima H. Tetrahedron 1985, 41, 393.

DOI

[13]
Chen Q.-Y.; Yang Z.-Y.; Zhao C.-X.; Qiu Z.-M. J. Chem. Soc., Perkin Trans. 1 1988, 563.

[14]
Hupperich D.; Ponce-de-Leon J.; Funes-Ardoiz I.; Sperger T.; Schoenebeck F. J. Am. Chem. Soc. 2025, 147, 19941.

DOI PMID

[15]
Troadec T.; Tan S. Y.; Wedge C. J.; Rourke J. P.; Unwin P. R.; Chaplin A. B. Angew. Chem., Int. Ed. 2016, 55, 3754.

DOI

[16]
MacInnis M. C.; DeMott J. C.; Zolnhofer E. M.; Zhou J.; Meyer K.; Hughes R. P.; Ozerov O. V. Chem. 2016, 1, 902.

DOI

[17]
Tran G. N.; Bouley B. S.; Mirica L. M. J. Am. Chem. Soc. 2022, 144, 20008.

DOI

[18]
Krämer T.; Gyton M. R.; Bustos I.; Sinclair M. J. G.; Tan S.; Wedge C. J.; Macgregor S. A.; Chaplin A. B. J. Am. Chem. Soc. 2023, 145, 14087.

DOI

[19]
Maties G.; Gómez-Sal P.; Yebra C. G.; Andrés R.; de Jesús E. Inorg. Chem. 2023, 62, 19838.

DOI

[20]
Liu J.; Bollmeyer M. M.; Kim Y.; Xiao D.; MacMillan S. N.; Chen Q.; Leng X.; Kim S. H.; Zhao L.; Lancaster K. M.; Deng L. J. Am. Chem. Soc. 2021, 143, 10751.

DOI

[21]
Xia T.; Long L.; Leng X.; Chen H.; Deng L. CCS Chem. 2025, 7, 1823.

DOI

[22]
Bruckhoff T.; Ballmann J.; Gade L. H. Angew. Chem., Int. Ed. 2024, 63, e202320064.

[23]
Fricke C.; Sperger T.; Mendel M.; Schoenebeck F. Angew. Chem., Int. Ed. 2021, 60, 3355.

DOI

[24]
Fafard C. M.; Adhikari D.; Foxman B. M.; Mindiola D. J.; Ozerov V. O. J. Am. Chem. Soc. 2007, 129, 10318.

DOI

[25]
Huang K.; Li W.; Ryu W.; Xia T.; Wang X.; Li Y.; Leng X.; Kim S. H.; Zhao L.; Wang Y.; Deng L. J. Am. Chem. Soc. 2025, 147, 44552.

DOI

[26]
Chakrabarti S.; Banerjee S.; Mirica L. M. J. Am. Chem. Soc. 2025, 147, 41882.

DOI

[27]
Cordero B.; Gómez V.; Platero-Prats A. E.; Revé M.; Echeverría J.; Cremades E.; Barragán F.; Alvarez S. Dalton Trans. 2008, 2832.

[28]
Kooijman H.; Spek A. L.; Caporali M.; Vogt D.; van Leeuwen, P. W. N. M. CCDC 857447: Experimental Crystal Structure Determination, 2012, DOI: 10.5517/ccxs7lh.

[29]
Mann B. E.; Shaw B. L.; Slade R. M. J. Chem. Soc. A 1971, 2976.

[30]
Debaerdemaeker T.; Kutoglu A.; Schmid G.; Weber L. Acta Cryst. 1973, B29, 1283.

[31]
Evans D. F. J. Chem. Soc. 1959, 2003.

文章导航

/