研究论文

光促进4DPAIPN-F/CF3催化偕二氟苯乙烯和N-保护氨基酸偶联反应

  • 管敏慧 a ,
  • 孙超 b ,
  • 耿娜 a ,
  • 陈铃涵 a ,
  • 周泉 , a, * ,
  • 王成烨 a ,
  • 王磊 , a, *
展开
  • a 台州学院药学院&高等研究院 药学院&高等研究院 台州 318000
  • b 浙江省化工研究院 杭州 310012

收稿日期: 2026-03-02

  网络出版日期: 2026-03-26

基金资助

国家自然科学基金(22471187)

4DPAIPN-F/CF3 Dyes for Photocatalytic Cross-Coupling of gem-Difluorostyrenes with N-Protected Amino Acids

  • Minhui Guan a ,
  • Chao Sun b ,
  • Na Geng a ,
  • Linghan Chen a ,
  • Quan Zhou , a, * ,
  • Chengye Wang a ,
  • Lei Wang , a, *
Expand
  • a School of Pharmaceutical Sciences and Advanced Research Institute, Taizhou University, Taizhou 318000, China
  • b Zhejiang Research Institute of Chemical Industry Co., Ltd., HangZhou 310012, China
* E-mail: ;

Received date: 2026-03-02

  Online published: 2026-03-26

Supported by

National Natural Science Foundation of China(22471187)

摘要

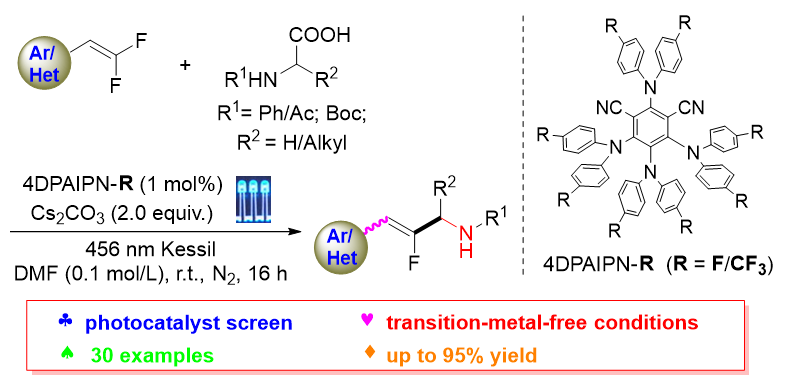
此研究致力于4DPAIPN-R衍生物作为N-保护氨基酸的光氧化催化剂, 实现其脱羧并和偕二氟烯烃偶联. 经过系统研究发现, 对于N-苯基甘氨酸和偕二氟烯烃, 氟取代的4DPAIPN (4DPAIPN-F)具有优异的偶联性能(25个例子). 对于N-乙酰基/叔丁基氧酰基氨基酸和偕二氟烯烃偶联, 三氟甲基取代的4DPAIPN (4DPAIPN-CF3)具有更好的催化性能(5个例子). 研究表明该分子平台可广泛应用于不同的偕二氟苯乙烯和不同的N-保护氨基酸的偶联, 超过30个例子, 最高产率到95%. 产物后期修饰可实现产物转化成氟代烯胺或者氟代肉桂醛.

本文引用格式

管敏慧 , 孙超 , 耿娜 , 陈铃涵 , 周泉 , 王成烨 , 王磊 . 光促进4DPAIPN-F/CF3催化偕二氟苯乙烯和N-保护氨基酸偶联反应[J]. 化学学报, 2026 , 84(7) : 1033 -1039 . DOI: 10.6023/A26030063

Abstract

Herein, we report the development of 4DPAIPN based derivatives (4DPAIPN-R) as organic photocatalyst suitable for the cross-coupling of gem-difluorostyrenes with amino acids derivatives. Initially, aromatic nucleophilic substitution between 2,4,5,6-tetrafluoro-1,3-dicyanobenzene and corresponding diphenylamine have forged a series of 4DPAIPN dyes with substituents ranging from F, Cl, Br to CF3. The basic and excited redox parameters of these dyes were investigated. The newly synthesized dye 4DPAIPN-CF3 (Ered*=1.47 V vs. SCE) acts as an even more powerful excited oxidant than 4CzIPN (Ered*=1.35 V vs. SCE). We applied 4CzIPN, 4DPAIPN and four its derivatives (4DPAIPN-R) in the cross-coupling between gem-difluorostyrenes and amino acids derivatives. For N-phenyl glycine, we found fluoride 4DPAIPN (4DPAIPN-F) owns superior catalytic performance (25 examples). To our surprise, dyes with higher excited-state reductive potential (Ered*) proved to be ineffectual photocatalysts, for example 4CzIPN or 4DPAIPN-CF3. For N-phenyl glycines, good catalytic performance is not linear with the oxidative potential of photocatalysts. While for N-acetyl, -Boc α-amino acids, 4DPAIPN-CF3 possesses enough oxidative potential to promote decarboxylative and defluorative aminoalkylation of gem-difluorostyrenes (5 examples). The optimized reaction conditions were determined as follows: gem-difluorostyrenes (0.2 mmol), N-substituted amino acids (1.2 equiv.), photocatalyst (1 mol%), Cs2CO3 (2.0 equiv.) as the base, N,N-dimethylformamide (DMF) as the solvent, reaction at room temperature under a nitrogen atmosphere for 12 h. A mechanism investigation experiment using 2,2,6,6-tetramethyl-1-piperidi- nyloxy (TEMPO) as additive quenched the reaction, indicating the involvement of radical intermediate. The oxidative potentials of amino acid derivatives were around 0.6 V for N-phenyl glycine and around 0.9 V for N-acetyl amino-acid. The results revealed the need for different dyes depending on N-protected group of amino acids. Overall, the 4DPAIPN platform exhibits broad substrate scope, encompassing various gem-difluorostyrenes and different substituted glycine derivatives, with a total of 30 examples and yields up to 95%. The late-stage functionalization demonstrated that the resulting fluoroallylamine products could be converted into valuable fluorinated enamines and cinnamaldehyde. Lastly, further application of these photocatalysts in photoredox or energy transfer chemistry are underway.

1 引言

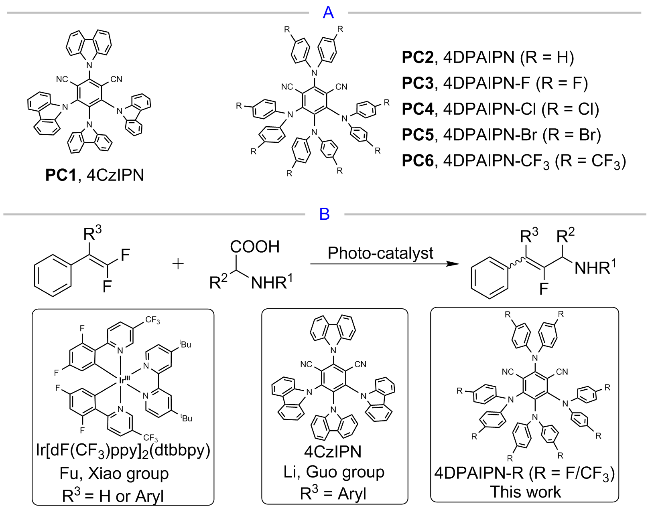
过去的几十年, 光氧化还原领域见证了光催化剂的巨大发展, 各种新型催化剂应运而生. 2014年, Adachi等[1]发展了一系列基于咔唑二氰基苯的骨架分子, 可作为热致延迟荧光材料(thermally activated delayed fluorescence, TADF). 随后2016年, Zhang课题组[2]利用该类荧光材料作为光氧化还原催化剂, 实现了镍催化的 C—C键偶联. 自此以后, 这类荧光材料广泛应用在有机反应甚至是金属/光协同催化反应中. 由于咔唑取代二氰基苯这类化合物能够调控HOMO-LUMO轨道, 科学家能够对其氧化还原能力进行一定的修饰, 可适配各种氧化还原电位的需要[3]. 於[4]、Cozzi[5]、Waser[6]、Doyle[7]以及我们课题组[8]均独立发展了基于TADF染料的光催化体系, 其中2,4,5,6-四(9-咔唑基)-间苯二腈(4CzIPN)和2,4,5,6-四(二苯胺基)-间苯二腈(4DPAIPN)这两类使用最广泛(图1A). 4CzIPN具有和某些铱金属配合物相当的光激发氧化能力, 广泛应用于光诱导氧化还原的有机催化领域. 相比而言, 4DPAIPN则因其较强还原能力[4DPAIPN•—, 1.57 V][3a], 特别是在连续可见光激发下, 具有很强还原能力[8-9]. 两年前, 我们课题组[8]利用双光子激发策略, 4DPAIPN作为催化剂, 甲酸钠作为羧酸源, 实现偕二氟苯乙烯脱氟-羧酸化.
图1 偕二氟烯烃和N-保护氨基酸偶联的光敏剂开发

Figure 1 Photo-catalyst development for cross-coupling between amino acid and with gem-difluoroalkene

此研究在以前工作的基础上, 继续探索4DPAIPN的结构与性能关系. 我们尝试通过连接不同的吸电子基团来改变其光氧化还原参数, 并拓展4DPAIPN骨架的应用范围. N-保护的氨基酸作为可靠的α-氮碳自由基前体, 在过去十年中得到了广泛研究[10]. 付和肖课题组[11]用有机金属铱配合物作为光敏剂Ir[dF(CF3)ppy]2- (dtbbpy) (E(*IrIII/IrII)=+1.21 V vs. SCE), 首先将N-保护氨基酸作为自由基源和偕二氟烯烃偶联生成单氟烯丙基胺骨架. 随后李[12a]和郭[13]课题组用4CzIPN [E(*PC/PC•—)=+1.35 V vs. SCE]作为有机光催化剂, 也实现了类似偶联(图1B). 本工作旨在研究4DPAIPN的构效关系及其在偕二氟烯烃与N-保护氨基酸脱羧-脱氟偶联中的应用. 为了实现这个目标, 主要需要解决的问题是提高4DPAIPN的激发态的氧化能力. 文献调研发现, 在4DPAIPN母体上修饰上吸电子官能团可实现该目标, 如卤原子、三氟甲基等. 因此本工作将考察带有吸电子取代的4DPAIPN光敏剂用于偕二氟苯乙烯和N-保护氨基酸脱羧偶联(图1A).

2 结果与讨论

2.1 反应体系优化

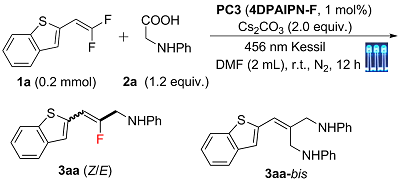
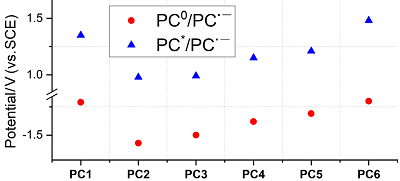
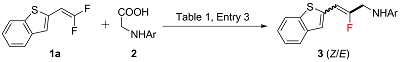
我们以2-(2,2-二氟乙烯基)苯并[b]噻吩(1a)为模板底物开始了条件优化(表1). 参考早期文献[11a,12]报道, 模型反应采用N-苯基甘氨酸(2a, 1.2 equiv.)作为自由基前体, Cs2CO3 (2.0 equiv.)作为碱, N,N-二甲基甲酰胺(DMF, 0.1 mol/L)作为溶剂进行. 当常用的4CzIPN (PC1)和4DPAIPN (PC2)作为光敏剂时, 后者(Entry 2, 92%核磁产率)比前者(Entry 1, 40%核磁产率)有更高产率. 随后, 合成并充分表征了一系列文献已报道的染料(图1A, PC3~PC5)以及一个新合成的4DPAIPN-CF3 (PC6). 这些光敏剂的光物理性质列于支持信息Table S3中. 将光敏剂PC3~PC6应用于该反应(Entries 3~6), PC3能够几乎给出定量的转化(Entry 3, 97%核磁产率, 92%分离产率). 而PC4, PC5PC6分别得到66%、80%和35%的核磁产率(Entries 4~6). 值得注意的是, 当PC6做光敏剂, 产物中E构型含量比较高, 这可能是PC6E0-0 (2.68 eV)值最高, 可能有相对高的三线态能量. 光敏剂对结果的影响说明, 光敏剂PC1, PC6拥有最高的激发态氧化能力[E(*PC/PC•—)], 反倒是E(*PC/ PC•—)较低的PC2, PC3拥有较高的产率, 这可能和光敏剂的还原电位[E(PC/PC•—)]有关. 随后, 我们评估了溶剂对该反应的影响. 非质子极性溶剂CH3CN也给出了良好的85%核磁产率(3aa). 而当使用四氢呋喃(THF)作为溶剂时, 3aa的产率为37%, 同时生成了27%意料之外的双氨基烷基化产物3aa-bis (Entry 8)[14]. 其他溶剂如MeOH, 二氯乙烷(1,2-dichloroethane, DCE)对3aa转化效率较低(Entries 9, 10). 最后, 控制实验表明, Cs2CO3、光敏剂、光照对于实现高效转化是不可或缺的(Entries 11, 12).
表1 1a和2a的脱氟-脱羧交叉偶联的条件优化

Table 1 Conditions variations of defluorinative decarboxylative cross-coupling between 1a and 2a

Entry Variants 3aa (%, Z/E)a
1 PC1 instead of PC3 40 (6/1)
2 PC2 instead of PC3 92 (4/1)a/88 (7/1)b
3 none 97 (5/1)a/92 (8/1)b
4 PC4 instead of PC3 66 (4/1)
5 PC5 instead of PC3 80 (3/1)
6 PC6 instead of PC3 35 (2/1)
7 CH3CN instead of DMF 85 (2/1)
8 THF instead of DMF 37 (3/1)b,c
9 MeOH instead of DMF 26 (3/1)
10 DCE instead of DMF trace
11 without Cs2CO3 18 (5/1)
12 without PC/irradiation 0

a Standard condition: 1a (39.2 mg, 0.2 mmol), 2a (39 mg, 1.2 equiv.), PC (1 mol%), Cs2CO3 (130.4 mg, 2.0 equiv.), DMF (2.5 mL), r.t., 456 nm, 16 h, N2, isolated yield of E/Z mixture; b isolated yield; c 3aa-bis (27%).

2.2 反应实用性考察

2.2.1 不同偕二氟苯乙烯底物的拓展

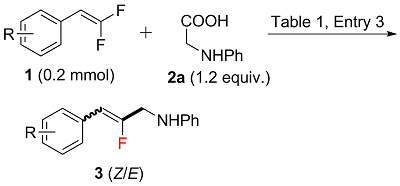
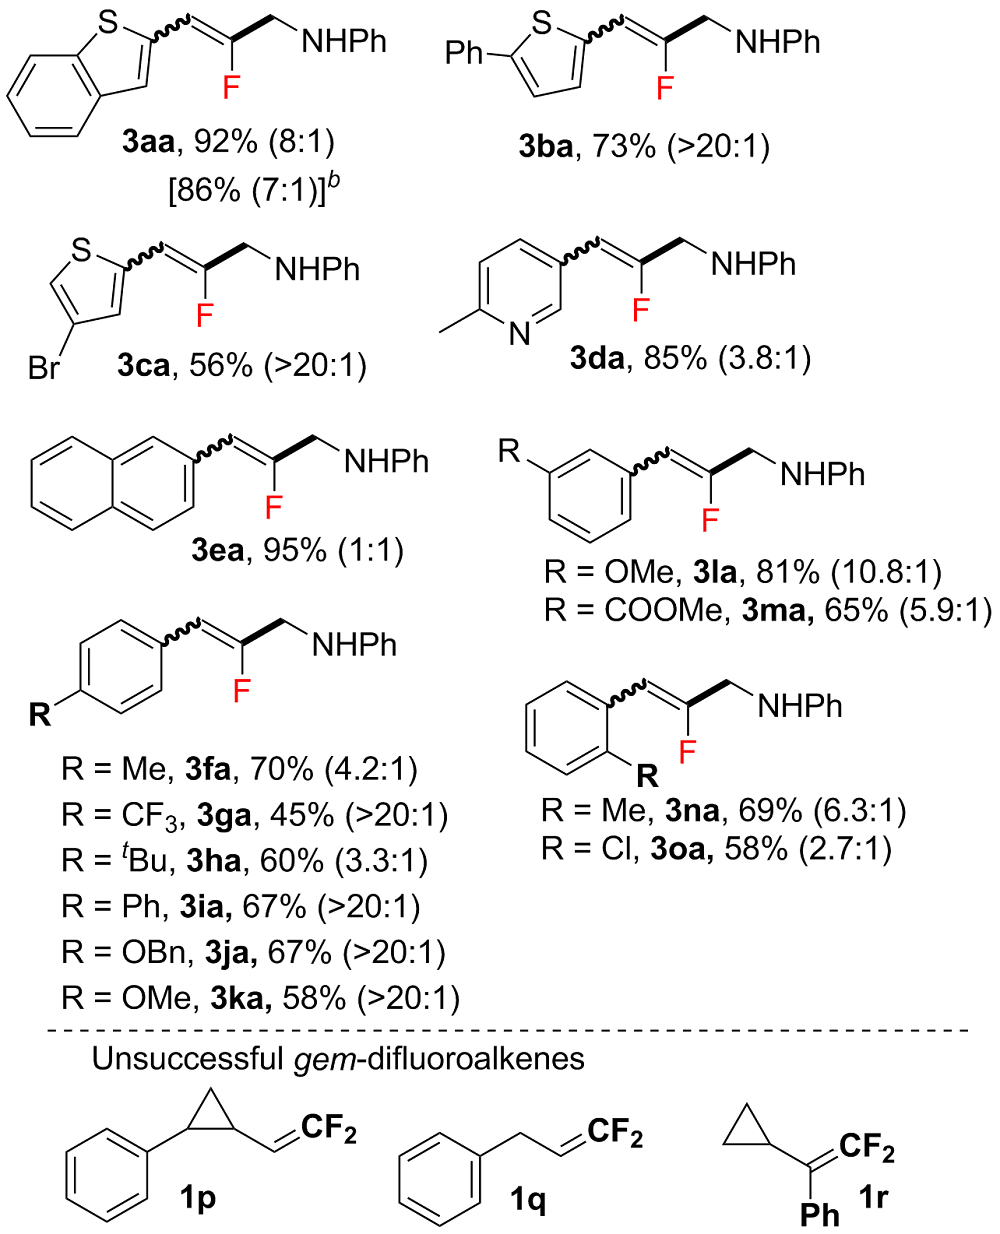
基于优化实验的结果, 我们确立了表1 Entry 3所示的最佳条件, 并在此条件下考察反应范围. 其中不同偕二氟苯乙烯的反应情况总结在表2中. 含噻吩基的底物倾向于生成热力学上的Z型产物, 具有较高的Z/E比和中等的产率(3ba, 73%; 3ca, 56%). 吡啶基或萘基衍生物以中等至良好的产率(3da, 85%; 3ea, 95%)生成了目标产物, 但Z/E比值较低. 随后对偕二氟苯乙烯进行了筛选. 对位取代基, 如甲基(3fa, 70%)、三氟甲基(3ga, 45%)、叔丁基(3ha, 60%)、苯基(3ia, 67%)、醚(3ja, 67%; 3ka, 58%), 都能顺利转化为相应产物, 产率中等. 值得注意的是, 这些化合物大多具有良好的Z/E区域选择性, 最高可达20/1. 接着, 带有间位(3la, 81%; 3ma, 65%)或邻位(3na, 69%; 3oa, 58%)取代基的底物, 产率中等, 相比对位取代底物, Z/E区域选择性相对较低. 这一现象在我们[8]及其他课题组[15]的报道中均有观察到, 推测可能是由于位阻促进了E型烯烃的形成. 此外, 测试了几种含烷基片段的偕二氟烯烃(1p, 1q, 1r), 发现在此优化条件下这些底物效果不佳, 这可能是因为它们需要更强还原电位所致.
表2 不同偕二氟苯乙烯底物的拓展a

Table 2 Substrate scope of gem-difluoroalkenesa

a Isolated yield, with Z/E ratio determined by 19F NMR analysis of mixture [See SI for experimental details]; b 2 mmol scale.

2.2.2 N-苯基甘氨酸衍生物的拓展

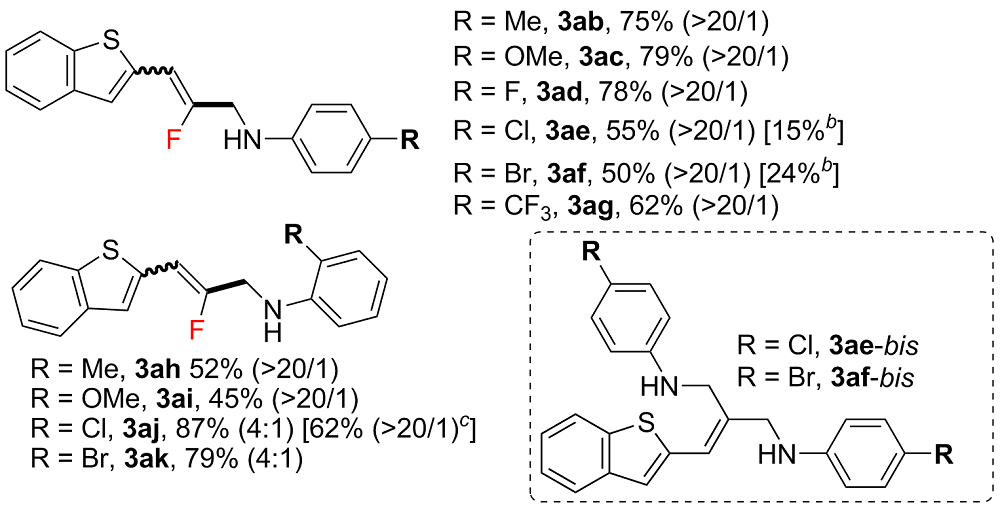
除了偕二氟烯烃的范围, 还研究了不同的甘氨酸衍生物(表3). 带有对位取代苯基的N-苯基甘氨酸(3ab, 75%; 3ac, 79%; 3ad, 78%; 3ae, 55%; 3af, 50%; 3ag, 62%)倾向于生成比邻位取代底物(3ah, 52%; 3ai, 45%; 3aj, 87%; 3ak, 79%)具有更高Z/E区域选择性的产物. 在多种N-苯基甘氨酸中, 观察到其中两种生成了双脱氟氨基甲基化产物(3ae-bis, 15%; 3af-bis, 24%).
表3 N-苯基甘氨酸衍生物的拓展a

Table 3 Substrate scope of N-phenyl glycinesa

a Conditions followed by Table 1, Entry 3; Isolated yield, Z/E ratio determined by 19F NMR analysis of mixture; b isolated yield of 3ax-bis (see SI for detail); c yield after column chromatography and slurry by n-hexane (see SI for detail).

2.2.3 不同N-保护天然氨基酸的底物拓展

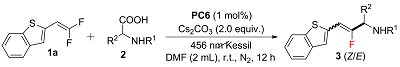
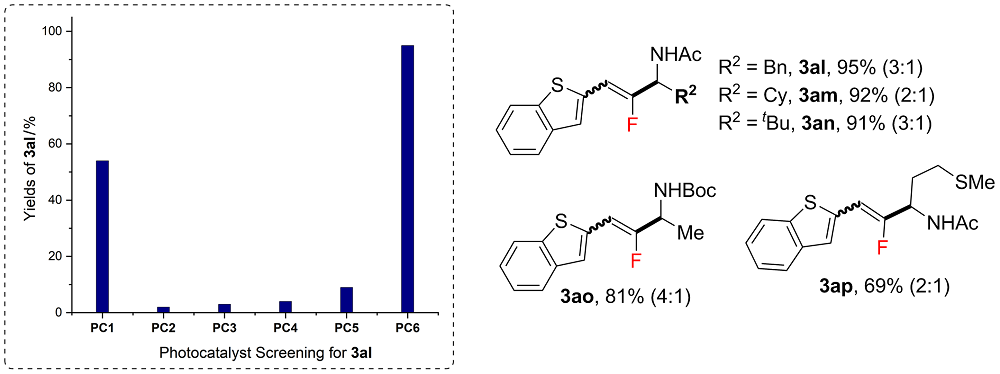
此外, 还尝试考察了其他几种N-保护基天然和非天然氨基酸(表4). 然而当使用PC3时, 仅观察到痕量产物. 对α-氨基酸衍生物的氧化还原性质研究表明, 当连有乙酰基时, 它们具有相对较高的E1/2ox值(接近 +0.9 V vs. SCE, 见支持信息, 图S7, 表S4). 随后针对1a2l的反应筛选了PC1~PC6光催化剂, 发现PC6是最有效的催化剂, 产率达到95%(表4, 虚线框内), 这应该是与其拥有较高Ered*值有关. 以PC6为催化剂, 几种α-氨基酸成功转化, 包括N-保护的苯丙氨酸(3al, 95%)、2-环己基甘氨酸(3am, 92%)、叔亮氨酸(3an, 91%)、丙氨酸(3ao, 81%)、甲硫氨酸(3ap, 69%). 这些都有相对较高比例的E型产物(对比表2, 3表4), 可能源于氨基酸底物位阻[15]PC6高三线态能量[1].
表4 不同N-保护天然氨基酸的底物拓展a

Table 4 Substrate scope of N-protected natural amino acida

a Isolated yield and Z/E ratio, for detail, see SI.

2.3 衍生化应用

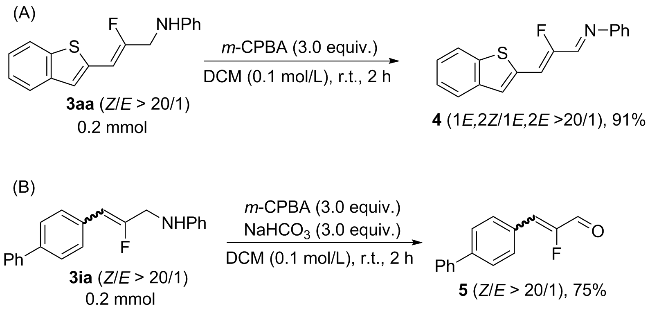
底物范围考察之后, 为了拓展所合成的氟化烯丙基胺的合成应用价值, 进行了两项后期转化实验(图2). 使用间氯过氧苯甲酸实现了氧化转化. 值得注意的是, 反应并未得到传统的环氧化产物, 而是得到了氧化产物4,该氧化过程Z/E构型保持不变(图2, A). 而该反应如果加入弱碱NaHCO3, 则会选择性地生成Z构型氟化肉桂醛5 (图2, B).
图2 后期转化

Figure 2 Late-stage transformations

2.4 反应机理的提出及自由基捕获实验

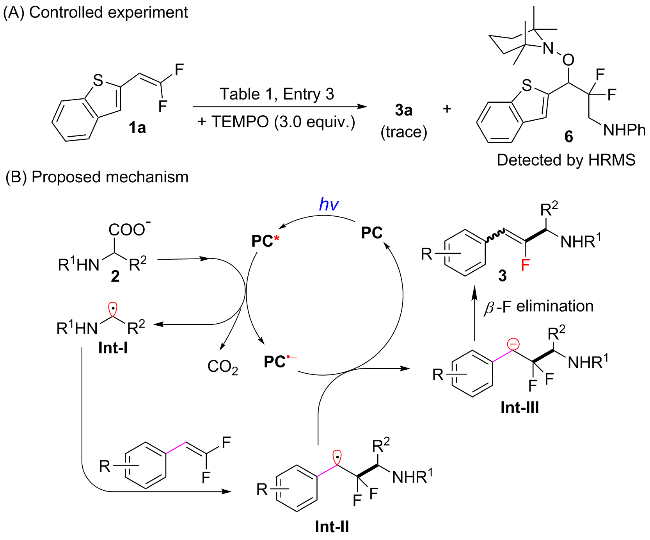
随后, 进行了一系列实验以阐明反应机理. 首先, 进行了自由基捕获实验, 加入2,2,6,6-四甲基-1-哌啶氧基(TEMPO, 3.0 equiv.)作为自由基捕获剂, 仅观察到痕量3aa, 表明反应中间体涉及自由基中间体. 此外, 原位高分辨质谱检测到了TEMPO捕获中间体6的特征信号(图3, A; 支持信息, 图S5), 直接证实了该反应中间体的存在. 其次, 研究了几种底物的氧化还原值. 首先, 偕二氟苯乙烯包括1a在内, 还原电位较低, 低至-2.0 V vs. SCE (支持信息, 图S6)[8,16], 这排除了PC•-1a之间发生单电子转移的可能性. 第二, 氨基酸衍生物的氧化电位, 对于N-苯基甘氨酸约为0.6 V, 对于N-乙酰基氨基酸约为0.9 V(支持信息, 图S7, 表S5), 氧化电位的差异使得不同取代的甘氨酸需要不同的PC才能实现有效的自由基形成.
图3 控制实验(A)和可能的机理(B)

Figure 3 Controlled experiment (A) and proposed mechanism (B)

基于机理实验的结果和前期文献[17], 提出了一个可能的机理(图3, B). 在光照下, PC (4DPAIPN-F/CF3)被激发, 作为光激发氧化剂[E(PC3*/PC3•-)=+0.99 V vs. SCE; E(PC6*/PC6•-)=+1.47 V vs. SCE]氧化N-保护的氨基酸[Ep/2(2a/2a-)=0.62 V vs. SCE; Ep/2(2l/2l-)=0.88 V vs. SCE], 从而促进自由基(Int-I)的形成和CO2的释放[11a,12]. Int-I与偕二氟烯烃发生自由基加成, 生成Int-II, 后者通过从PC•-物种获取一个电子发生单电子转移被还原为Int-III阴离子. 随后发生β-氟消除生成最终产物3.

3 结论

总之, 我们开发了基于4DPAIPN的有机光催化剂 (4DPAIPN-F/CF3), 用于偕二氟苯乙烯与不同的氨基酸衍生物的交叉偶联反应. 4DPAIPN-F在涉及N-苯基甘氨酸的交叉偶联反应中表现出卓越的催化效率. 对于N-
乙酰基或Boc保护的α-氨基酸, 新合成的4DPAIPN-CF3染料具有更高的激发态还原电位, 在偕二氟苯乙烯的交叉偶联反应中优于4CzIPN. 4DPAIPN-CF3有望成为一种性能优异的能量转移型光催化剂, 为其他光催化反应提供新的选择.

4 实验部分

4.1 光敏剂的合成

4.1.1 2,4,5,6-四(双(4-氟苯基)氨基)间苯二腈(PC3)

在烘箱干燥的三口瓶中, 用橡胶塞密封, 抽真空-充氮气置换三次. 将双(4-氟苯基)胺(475.6 mg, 2.32 mmol, 6.0 equiv.)溶于DMF (80 mL), 反应在氮气保护下进行. 分三批加入氢化钠(124 mg, 3.10 mmol, 8.0 equiv.), 所得溶液由浅黄色变为棕色, 室温(25 ℃)下继续搅拌1 h. 随后, 用注射器加入溶于DMF (5 mL)的2,4,5,6-四氟间苯二腈(77 mg, 0.38 mmol, 1.0 equiv.), 所得溶液在室温下继续搅拌16 h. 反应结束后, 用饱和NH4Cl溶液淬灭反应, 乙酸乙酯萃取, 合并有机相, 无水Na2SO4干燥, 减压浓缩. 残留物经硅胶柱层析(石油醚/二氯甲烷(PE/DCM), 1/1, V/V)纯化, 得到粗目标产物. 通过两次重结晶(DCM/正己烷, 1/10, V/V, 6.6 mL)纯化, 得到目标产物2,4,5,6-四(双(4-氟苯基)氨基)间苯二腈(4DPAFIPN-F, PC3), 为黄色固体(230 mg, 0.245 mmol, 64%产率); 熔点255~257 ℃; 1H NMR (400 MHz, CDCl3) δ: 6.98 (d, J=6.2 Hz, 8H), 6.83 (t, J=8.5 Hz, 8H), 6.70 (t, J=8.5 Hz, 4H), 6.60 (dd, J=8.9, 4.5 Hz, 8H), 6.47 (dd, J=9.0, 4.5 Hz, 4H); 13C NMR (101 MHz, CDCl3) δ: 159.6 (d, J=247 Hz), 159.4 (d, J=247 Hz), 158.4 (d, J=244 Hz), 153.8, 152.0, 141.6 (d, J=2.8 Hz), 140.9 (d, J=2.7 Hz), 139.2 (d, J=2.6 Hz), 138.6, 124.7 (d, J=8.3 Hz), 123.9 (d, J=8.1 Hz), 121.8 (d, J=7.7 Hz), 116.6 (d, J=22.4 Hz), 125.8 (d, J=23.0 Hz), 114.8 (d, J=22.7 Hz), 112.9, 111.4; 19F NMR (377 MHz, CDCl3) δ: -116.27 (p, J=6.2 Hz, 4F), -116.72 (tt, J=8.5, 4.5 Hz, 8F), -118.61 (tt, J=8.0, 4.6 Hz, 4F); HRMS (ESI) m/z: [M+H]+ calcd for [C56H33F8N6]+ 941.2633, found 941.2616.

4.1.2 2,4,5,6-四(双(4-三氟甲基苯基)氨基)间苯二腈 (PC6)

在烘箱干燥的三口瓶中, 用橡胶塞密封, 抽真空-充氮气置换三次. 将双(4-三氟甲基苯基)胺(714 mg, 2.32 mmol, 6.0 equiv.)溶于DMF (80 mL), 反应在氮气保护下进行. 分三批加入氢化钠(124 mg, 3.10 mmol, 8.0 equiv.), 所得溶液由浅黄色变为棕色, 室温(25 ℃)下继续搅拌1 h. 随后, 用注射器加入溶于DMF (5 mL)的2,4,5,6-四氟间苯二腈(77 mg, 0.38 mmol, 1.0 equiv.). 所得溶液在相同温度下继续搅拌16 h. 反应结束后, 用饱和NH4Cl溶液淬灭反应, 乙酸乙酯萃取, 合并有机相, 无水Na2SO4干燥, 过滤, 减压浓缩. 残留物经硅胶柱层析(PE/DCM, 1/1, V/V)纯化, 得到在365 nm紫外灯下呈黄色荧光的粗目标产物. 用95%乙醇溶液重结晶纯化, 得到目标产物2,4,5,6-四(双(4-三氟甲基苯基)氨基)间苯二腈(4DPAFIPN-CF3, PC6), 为黄色晶体或粉末(130 mg, 0.12 mmol, 32% 产率); 1H NMR (400 MHz, CDCl3) δ: 7.63 (d, J=8.5 Hz, 4H), 7.43 (d, J=8.5 Hz, 8H), 7.26 (d, J=8.5 Hz, 4H), 7.17 (d, J=8.4 Hz, 4H), 6.77 (d, J=8.4 Hz, 8H), 6.60 (d, J=8.5 Hz, 4H); 13C NMR (101 MHz, CDCl3) δ: 153.8, 152.1, 147.2, 146.3, 144.8, 139.5, 127.8 (q, J=32.8 Hz), 127.7 (q, J=33.4 Hz), 127.3 (q, J=3.5 Hz), 126.8 (q, J=3.6 Hz), 125.9 (d, J=3.5 Hz), 126.8, 126.8, 123.5 (q, J=271 Hz), 123.34 (q, J=270 Hz), 123.33 (q, J=271 Hz), 123.2, 122.3, 120.0, 114.3, 111.8; 19F NMR (376 MHz, CDCl3) δ: -62.62 (s, 6F), -62.64 (s, 6F), -62.70 (s, 12F); HRMS (ESI) m/z: [M+H]+ calcd for [C64H33F24N6]+ 1341.2378, found 1341.2380.

4.2 底物合成

偕二氟烯烃(1a~1o)[8], 1p[18], 1q-1r[8]N-苯基甘氨酸(2b~2k)均根据已有文献[10c-10g]方法合成. 2a2l~2p为商业可得试剂, 直接使用.

4.3 通用操作流程A (表2, 3, 0.2 mmol规模)

向10 mL光反应管中依次加入偕二氟烯烃(1, 0.2 mmol)、N-芳基甘氨酸(2a, 0.24 mmol, 1.2 equiv.)、4DPAIPN-F (PC3, 1.8 mg, 0.002 mmol, 1 mol%)、Cs2CO3 (130 mg, 0.4 mmol, 2.0 equiv.)、DMF (2.5 mL). 密封反应管, 通入N2鼓泡20 min, 然后在10 W 456 nm Kessil灯光照下搅拌反应12 h. 反应结束后, 加入饱和NH4Cl溶液(1 mol/L, 5 mL)稀释, 然后用乙酸乙酯(6 mL×3)萃取. 合并有机相, 无水硫酸钠干燥, 减压浓缩. 残留物经硅胶柱层析(石油醚/乙酸乙酯(PE/EA), 30/1~10/1, V/V)纯化, 得到目标产物3xa. 分离产物3Z/E比值主要通过19F NMR中相应氟代烯丙基胺的积分面积确定. 对于Z型异构体(与氟相近的烯烃氢耦合常数为38 Hz), 氟信号典型的裂分模式为双二重峰(dt, 其中一个耦合常数为38 Hz左右); 而对于E型异构体(与氟相近的烯烃氢耦合常数为20 Hz), 氟信号则观察到四重峰(q, 氟的耦合常数为20 Hz左右).

4.4 通用操作流程B (表2, 2 mmol规模)

向50 mL光反应管中依次加入偕二氟烯烃(1a, 2 mmol, 395 mg)、N-苯基甘氨酸(2a, 2.4 mmol, 1.2 equiv.)、4DPAIPN-F (PC3, 1.8 mg, 0.002 mmol, 1 mol%)、Cs2CO3 (1.3 g, 4 mmol, 2.0 equiv.)、DMF (20 mL). 密封反应管, 通入氮气鼓泡20 min, 然后在10 W 456 nm Kessil灯光照下搅拌反应16 h. 反应结束后, 加入饱和NH4Cl溶液 (1 mol/L, 15 mL)稀释, 然后用乙酸乙酯(6 mL×3)萃取. 合并有机相, 无水硫酸钠干燥, 减压浓缩. 残留物经硅胶柱层析(PE/EA, 20/1, V/V)纯化, 得到产物(E)-3a (61 mg, 11%)和(Z)-3a (430 mg, 75%).

4.5 通用操作流程C (表4, 0.2 mmol规模)

向10 mL光反应管中依次加入2-(2,2-二氟乙烯基)苯并[b]噻吩(1a, 0.2 mmol)、N-保护的氨基酸(2x, 0.24 mmol, 1.2 equiv.)、4DPAIPN-CF₃ (PC6, 2.6 mg, 0.002 mmol, 1 mol%)、Cs2CO3 (130 mg, 0.4 mmol, 2.0 equiv.)、DMF (2.5 mL). 密封反应管, 通入氮气鼓泡20 min, 然后在10 W 456 nm Kessil灯光照下搅拌反应12 h. 反应结束后, 加入饱和NH4Cl溶液(1 mol/L, 10 mL)稀释, 然后用乙酸乙酯(6 mL×3)萃取. 合并有机相, 无水硫酸钠干燥, 减压浓缩. 残留物经硅胶柱层析(DCM/MeOH, 100/1~30/1, V/V)纯化, 得到目标产物3ax. 由于两种异构体的极性差异足够大, Z/E比值通过分离得到的Z型和E型产物的质量比确定.
(Cheng, B.)
[1]
Uoyama, H.; Goushi, K.; Shizu, K.; Nomura, H.; Adachi, C. Nature 2012, 492, 234.

DOI

[2]
Luo, J.; Zhang, J. ACS Catal. 2016, 6, 873.

DOI

[3]
(a) Speckmeier, E.; Fischer, T. G.; Zeitler, K. J. Am. Chem. Soc. 2018, 140, 15353.

DOI PMID

(b) Noto, N.; Yada, A.; Yanai, T.; Saito, S. Angew. Chem. Int. Ed. 2023, 62, e202219107.

DOI

[4]
Liu, Y.; Chen, X.-L.; Li, X.-Y.; Zhu, S.-S.; Li, S.-J.; Song, Y.; Qu, L.-B.; Yu, B. J. Am. Chem. Soc. 2021, 143, 964.

DOI

[5]
Calogero, F.; Potenti, S.; Bassan, E.; Fermi, A.; Gualandi, A.; Monaldi, J.; Dereli, B.; Maity, B.; Cavallo, L.; Ceroni, P.; Cozzi, P. G. Angew. Chem. Int. Ed. 2022, 61, e202114981.

DOI

[6]
(a) Garreau, M.; Le Vaillant, F.; Waser, J. Angew. Chem. Int. Ed. 2019, 58, 8182.

DOI PMID

(b) Le Vaillant, F.; Garreau, M.; Nicolai, S.; Gryn'ova, G.; Corminboeuf, C.; Waser, J. Chem. Sci. 2018, 9, 5883.

DOI PMID

[7]
Ruos, M. E.; Kinney, R. G.; Ring, O. T.; Doyle, A. G. J. Am. Chem. Soc. 2023, 145, 18487.

DOI

[8]
Sun, C.; Zhou, Q.; Li, C.-Y.; Hou, Z.-W.; Wang, L. Org. Lett. 2024, 26, 883.

DOI

[9]
(a) Zhai, R.; Yu, H.; Ma, J.; Sun, Y.; Yang, P. Org. Lett. 2025, 27, 2492.

DOI

(b) Chmiel, A. F.; Williams, O. P.; Chernowsky, C. P.; Yeung, C. S.; Wickens, Z. K. J. Am. Chem. Soc. 2021, 143, 10882.

DOI PMID

(c) Edgecomb, J. M.; Alektiar, S. N.; Cowper, N. G. W.; Sowin, J. A.; Wickens, Z. K. J. Am. Chem. Soc. 2023, 145, 20169.

DOI PMID

[10]
(a) Guan, Y.; Lin, D.; Song, L.; Chen, L.-A. ACS Catal. 2025, 15, 14483.

DOI

(b) Yan, X.-B.; Liu, Y.-Q.; Wang, N.; Zhang, T.; Li, D.; Wang, Z.; Lin, Y.; Zhang, K. J. Am. Chem. Soc. 2025, 147, 15929.

DOI

(c) Li, H.-H.; Li, J.-Q.; Zheng, X.; Huang, P.-Q. Org. Lett. 2021, 23, 876.

DOI

(d) Li, Y.; Dai, C.; Xie, S.; Liu, P.; Sun, P. Org. Lett. 2021, 23, 5906.

DOI

(e) Lv, K.-H.; Chen, L.; Zhao, K.-H.; Yang, J.-M.; Yan, S.-J. J. Org. Chem. 2023, 88, 2358.

DOI

(f) Shao, T.; Ban, X.; Jiang, Z. Chem. Rec. 2023, 23, e202300122.

DOI

(g) Si, Y.-F.; Sun, K.; Chen, X.-L.; Fu, X.-Y.; Liu, Y.; Zeng, F.-L.; Shi, T.; Qu, L.-B.; Yu, B. Org. Lett. 2020, 22, 6960.

DOI

[11]
(a) Li, J.; Lefebvre, Q.; Yang, H.; Zhao, Y.; Fu, H. Chem. Commun. 2017, 53, 10299.

DOI

(b) Huang, H.; Chen, J.; Jiang, Y.; Xiao, T. Org. Chem. Front. 2021, 8, 5955.

DOI

[12]
(a) Yang, H.; Tian, C.; Qiu, D.; Tian, H.; An, G.; Li, G. Org. Chem. Front. 2019, 6, 2365.

DOI

(b) Zhang, Y.; Wang, J.; Guo, Y.; Liu, S.; Shen, X. Angew. Chem. Int. Ed. 2024, 63, e202315269.

(c) Zhang, Y.; Niu, Y.; Guo, Y.; Wang, J.; Zhang, Y.; Liu, S.; Shen, X. Angew. Chem. Int. Ed. 2022, 61, e202212201.

(d) Zhang, Y.; Guo, Y.; Zhang, Y.; Liu, S.; Shen, X. Chem Catalysis 2025, 5, 101200.

DOI

(e) Li, Z.; Zhang, Y.; Zhang, Y.; He, X.; Shen, X. Angew. Chem. Int. Ed. 2023, 62, e202303218.

DOI

(f) Su, Q.; Lei, P.; Wang, D.; Shahid, A. K.; Ablajan, K. Acta Chim. Sinica 2025, 83, 1372 (in Chinese).

DOI

(苏秦, 雷平, 王栋, Shahid Ali Khan, 阿布拉江•克依木, 化学学报, 2025, 83, 1372.)

DOI

(g) Li, Z.-Y.; Chen, N.; Xu, H.-C. Chin. J. Chem. 2025, 43, 1167.

DOI

(h) Fang, Z.; Hao, A.; Liu, X.; Wang, J. Chin. J. Chem. 2025, 43, 2547.

DOI

(i) Guan, M.; Niu, Y.; Shui, J.; Chen, H.; Wang, L. Org. Lett. 2026, 28, 1755.

DOI

(j) Luo, X.-B.; Wu, X.-D.; Wang, L.; Li, Z.; Hou, Z.-W. Chem. Commun. 2026, 62, 4346.

DOI

(k) Wang, F.; Xie, X.; Ye, B.; Wang, L. Zhu, B. Adv. Syn. Catal. 2026, 368, e70306.

DOI

[13]
Xin, H.; Zhang, L.; Liao, J.; Duan, X.-H.; Yang, X.; Guo, L.-N. Org. Lett. 2024, 26, 6030.

DOI

[14]
(a) Dai, W.; Shi, H.; Zhao, X.; Cao, S. Org. Lett. 2016, 18, 4284.

DOI

(b) Tong, X.; Luo, S.-S.; Shen, H.; Zhang, S.; Cao, T.; Luo, Y.-P.; Huang, L.-L.; Ma, X.-T.; Liu, X.-W. Org. Chem. Front. 2021, 8, 4533.

DOI

[15]
(a) Nambo, M.; Ghosh, K.; Yim, J. C. H.; Tahara, Y.; Inai, N.; Yanai, T.; Crudden, C. M. ACS Catal. 2022, 12, 9526.

DOI

(b) Metternich, J. B.; Gilmour, R. J. Am. Chem. Soc. 2015, 137, 11254.

DOI PMID

[16]
Zhou, Q.; Jiang, J.; Luo, N.; Huang, J. Acta Chim. Sinica 2025, 83, 274 (in Chinese).

DOI

(周泉, 蒋佳怡, 罗年华, 黄家翩, 化学学报, 2025, 83, 274.)

DOI

[17]
(a) Huang, W.; Wang, T.; Chen, S. Y.; Zhou, Q.; Wang, L. Org. Biomol. Chem. 2025, 23, 5564.

DOI

(b) Chen, X.; Fang, S.-J.; Zhou, Q.; Huang, W.; Liu, Q.-L.; Wang, L. Org. Biomol. Chem. 2024, 22, 9209.

DOI PMID

(c) Sun, C.; Zhou, Q.; Li, C.; Wang, L. Chin. J. Org. Chem. 2024, 44, 1957 (in Chinese).

DOI

(孙超, 周泉, 李传莹, 王磊, 有机化学, 2024, 44, 1957.)

DOI

(d) Zhou, Q.; Yu, H.-Y.; Zhou, Y.; Wei, J.-R.; Wang, L. Org. Biomol. Chem. 2022, 20, 5575.

DOI

(e) Shen, M.; Li, L.; Zhou, Q.; Wang, J.; Wang, L. Chin. J. Org. Chem. 2023, 43, 697 (in Chinese).

DOI

(沈梦涵, 李来强, 周泉, 王洁慧, 王磊, 有机化学, 2023, 43, 697.)

DOI

(f) Hu, H.; Yang, B.; Liu, Y.; Xu, W.; Xia, C.; Xu, G.; Wu, M. Org. Lett. 2025, 27, 386.

DOI

[18]
Lin, L. Q. H.; Rentería-Gómez, Á.; Martin, R. T.; Zhang, Y.-Q.; Ong, K. Z. W.; Parris, A. B.; Gutierrez, O.; Koh, M. J. Angew. Chem. Int. Ed. 2024, 63, e202317935.

DOI

文章导航

/