研究论文

复合型含能基团结构和性能的理论研究

  • 马玲玲 a, b ,
  • 凌琳 b ,
  • 李玉学 , b, * ,
  • 吕龙 , b, *
展开
  • a 上海理工大学材料与化学学院 上海 200093
  • b 中国科学院上海有机化学研究所 先进氟氮材料重点实验室(中国科学院) 上海 200032

收稿日期: 2026-04-04

  网络出版日期: 2026-04-27

基金资助

国家自然科学基金(22175197)

中国科学院战略性先导科技专项(XDB0590000)

Theoretical Study on the Structure and Properties of Composite Energetic Groups

  • Lingling Ma a, b ,
  • Lin Ling b ,
  • Yuxue Li , b, * ,
  • Long Lu , b, *
Expand
  • a School of Materials and Chemistry, University of Shanghai for Science and Technology, Shanghai 200093, China
  • b Key Laboratory of Fluorine and Nitrogen Chemistry and Advanced Materials, Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences, Shanghai 200032, China
* E-mail: ;

Received date: 2026-04-04

  Online published: 2026-04-27

Supported by

National Natural Science Foundation of China(22175197)

Strategic Priority Research Program of the Chinese Academy of Sciences(XDB0590000)

摘要

打破含能材料的发展瓶颈, 是近年来亟待攻克的难题. 本文尝试从设计新型含能基团的角度来探索新含能分子. 通过将传统含能基团进行组合, 使用密度泛函理论(DFT)方法计算了分子结构、初始热分解机理, 使用KJ方程和EXPLO5计算了爆轰性能, 筛选出39个含能基团, 初始分解能垒≥30 kcal•mol-1. 其中5个已有实验合成的结构在热稳定性方面, 计算结果和实验十分吻合. 尝试用烷烃和多胺骨架进行分子设计, 所得分子密度>2.0 g•cm-3, 爆速>8000 m•s-1, 爆压>33 GPa. 分子内张力/位阻、以及N原子孤对电子的超共轭效应, 对最终含能分子的动力学稳定性具有重要影响.

本文引用格式

马玲玲 , 凌琳 , 李玉学 , 吕龙 . 复合型含能基团结构和性能的理论研究[J]. 化学学报, 2026 , 84(6) : 828 -839 . DOI: 10.6023/A26040105

Abstract

Breaking the development bottlenecks of traditional energetic materials has become an urgent problem to be solved in recent years. In general, energetic materials are composed of energetic groups and molecular skeletons. At present, most design strategies for energetic molecules focus on the construction of novel molecular skeletons. Inspired by the unconventional complex energetic groups reported in the literature, this study focused on the design of new "composite energetic groups". A total of 72 initial structures were obtained by combining traditional energetic groups. Theoretical calculations on their molecular structures, initial thermal decomposition mechanisms were performed via density functional theory (DFT) using the Gaussian16 program. Excellent kinetic stability ensures a sufficiently high thermal decomposition temperature and favorable chemical stability, which are essential prerequisites for the practical application of energetic molecules. Identifying accurate trigger bonds and reliable decomposition mechanisms is critical for determining the initial decomposition energy barriers. Multiple potentially fractured chemical bonds and various cleavage pathways were considered, including homolysis, heterolysis, group migration, and elimination. The Kamlet-Jacobs (KJ) equation and the EXPLO5 program were adopted to calculate detonation velocity and detonation pressure. Subsequently, 39 energetic groups were screened out based on energetic performance and kinetic stability, all possessing an initial decomposition energy barrier of ≥30 kcal•mol-1, among which 34 were unprecedented new groups. For five experimentally synthesized structures, detailed comparisons demonstrated that the calculated thermal stability results were in excellent agreement with experimental data. Furthermore, molecular design was carried out using alkane skeletons and polyamine skeletons. It is revealed that the intramolecular strain and steric hindrance dominated by alkane skeletons, as well as the hyperconjugation effect, exert a significant influence on the kinetic stability of the final energetic molecules. All these molecules exhibit a density >2.0 g•cm-3, a detonation velocity >8000 m•s-1, and a detonation pressure >33 GPa.

1 引言

含能材料是炸药、发射药、推进剂的主要组分, 广泛应用于国防、航天和开矿修路等国民经济建设领 域[1-7]. 含能材料的能量水平决定了战斗部的毁伤效果和投送范围, 人们不断追求能量水平更高、安全性更好的新型含能材料. 回溯历史, 含能材料的发展主要集中在CHON类化合物, 如大家熟知的TNT(梯恩梯)、RDX(黑索金)、HMX(奥克托今)、CL-20(六硝基六氮杂异伍兹烷)等. 但是, 目前这类传统含能材料的发展遇到了瓶颈. 究其原因, 主要是: (1)含能化合物的密度存在极限. 当前投入实际应用的含能材料主要是以硝基“-NO2”为致爆基团的CHON类含能材料, 其最高密度据评估很难超过2.20 g•cm-3, 存在极限[8]. (2)含能材料的高能量与低感度之间存在本质矛盾, 难以平衡. 此外, 优秀的含能材料, 如CL-20, 仍然存在合成工艺复杂、生产成本昂贵等难题, 使其大规模应用受到限制. 而且, 近年来新合成的含能分子, 绝大多数在密度、爆轰性能等方面也没能超越CL-20[9-10]. 甚至, 抛开合成难度不谈, 理论设计的含能分子综合性能也鲜有超过CL-20的例子. 因此, 如何突破含能材料的发展瓶颈, 是当前亟待解决的难题.
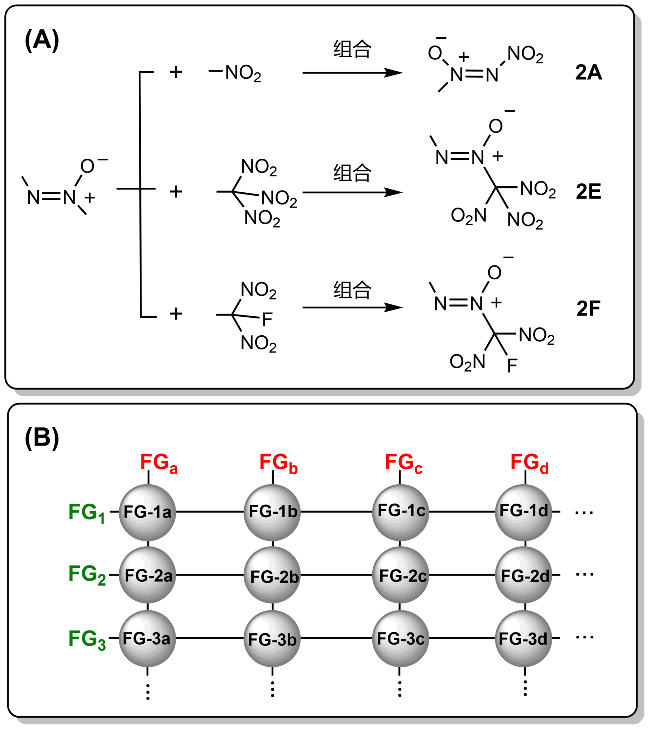
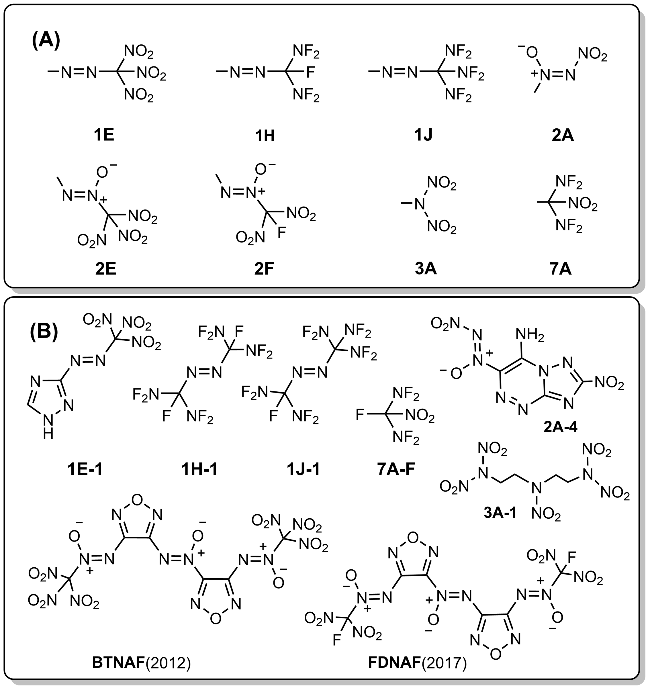
一般来讲, 含能材料由含能基团和骨架组成, 因此设计新型含能材料可从“设计新骨架”和“设计新型含能基团”两个方向着手. 目前, 含能分子的设计策略, 重点在于新分子骨架. 发展新型的含能基团相对来讲更困难, 因为一种新的含能基团就意味着一类新物质. 最近, 我们在文献中发现了几类化合物, 它们含有非传统的含能基团, 如图1(A)1E(三硝基甲基偶氮)[11]1H(一氟二二氟氨基甲基偶氮)[12]1J(三二氟胺基甲基偶氮)[13]2A(2-硝基氧化偶氮)[14-23]2E(1-三硝基甲基氧化偶氮)[24-37]2F(1-一氟二硝甲基氧化偶氮)[38]3A(二硝酰胺)[39]、7A(二二氟胺基硝基甲基)[40]. 图1(B)中是它们的代表性化合物. 我们认为, 这些含能基团可以看作是传统含能基团组合而成, 如氧化偶氮基团(-N=N(O)-)与硝基(-NO2)、三硝基甲基(-C(NO2)3)及氟偕二硝基甲基(-CF(NO2)2)通过组合构建出2A2E2F(图2(A)). 它们融合了原有两种基团的结构特点, 既含有-NO2, 又引入了氧化偶氮单元, 整个基团具有不错的氧平衡和生成焓.
图1 (A)新型含能基团. 1E: 三硝基甲基偶氮; 1H: 一氟二二氟氨基甲基偶氮; 1J: 三二氟胺基甲基偶氮; 2A: 2-硝基氧化偶氮; 2E: 1-三硝基甲基氧化偶氮; 2F: 1-一氟二硝甲基氧化偶氮. 3A: 二硝酰胺; 7A: 二二氟胺基硝基甲基; (B)含复合型含能基团的代表化合物

Figure 1 (A) New energetic groups. 1E: Trinitromethylazo; 1H: Fluoro- bis(difluoroamino)methylazo; 1J: Tri(difluoroamino)methylazo; 2A: 2-Nitroazoxy; 2E: 1-Trinitromethylazoxy; 2F: 1-Fluorodinitromethyla- zoxy; 3A: Dinitramide; 7A: Bis(difluoramino)nitromethyl. (B) Representative compounds containing composite energetic groups

图2 (A)复杂含能基团可看作是简单传统含能基团组合而来; (B)利用矩阵进行组合构建“复合型含能基团”

Figure 2 (A) Complex energetic groups can be regarded as combinations of simple traditional energetic groups. (B) Matrices are used to construct new "composite energetic groups"

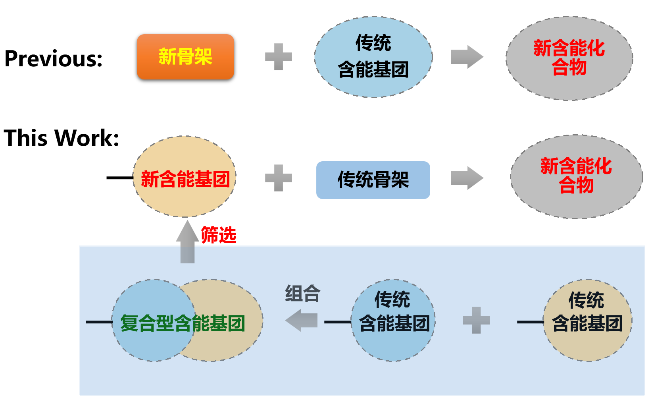
受此启发, 我们提出了含能基团设计的新思路——考虑基本的传统含能基团, 通过大范围的“基团组合”策略构建出“复合型含能基团”, 即由两种传统含能基团紧密连接在一起, 形成的复杂含能基团. 通过理论筛选, 得到符合能量和热稳定性要求的新含能基团, 再进行分子设计. 这是一种新的设计理念, 区别于以“新骨架+传统含能基团”的思路(图3).
图3 过去的设计策略重点在分子骨架, 本工作的设计策略重点在含能基团

Figure 3 Previous design strategies focused on molecular skeletons, whereas the design strategy in this work centers on energetic groups

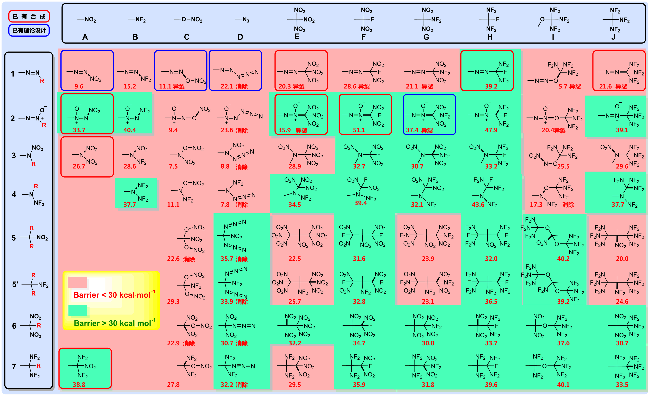
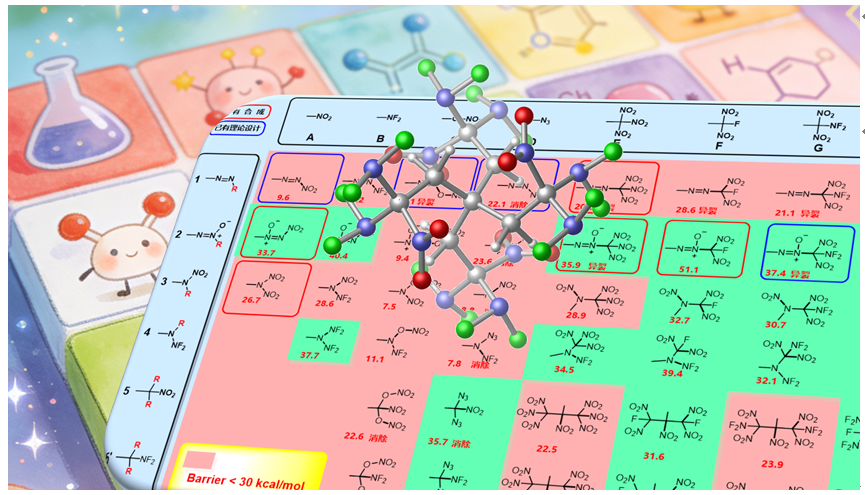
图4是具体的复合型含能基团构造矩阵. 矩阵最左侧的列(1, 2, 3, 4, 5, 5', 6, 7)由8种传统含能基团组成, 矩阵的行由A~J 10种传统含能基团组成.
图4 新含能基团的构建矩阵. 绿色背景的结构引发键解离能垒大于30 kcal•mol-1; 红色背景的结构引发键解离能垒小于30 kcal•mol-1. 蓝色框中的结构有相关理论研究; 红色框中的结构有相关实验合成报道. 引发键解离能垒的计算详见结果与讨论部分. 最左侧列中红色的“R”表示组合时的取代位置

Figure 4 The Construction Matrix for new energetic groups. Structures with a green background have an activation energy barrier greater than 30 kcal•mol-1; structures with a red background have an activation energy barrier less than 30 kcal•mol-1. Structures in blue boxes have relevant theoretical studies; structures in red boxes have reported experimental synthesis. The calculation of the energy barrier of the trigger bond is detailed in the Results and Discussion section. The red letter "R" in the leftmost column denotes the substitution position for combination

基于“基团组合”的设计思路, 将传统含能基团的行和列进行两两组合, 得到72种复合型含能基团(其中12种有过报道). 矩阵中的空白处表示组合得到的仍是传统含能基团, 故略去. 红框中的复合型含能基团已有实验合成, 蓝框中的有相关的理论研究报道.
含能材料不仅要具有高能量水平, 还必须具备足够的动力学稳定性(或热稳定性), 这是它们可以安全生产、运输、储存、进行实际应用的前提条件. 筛选时采用引发键解离能垒≥30 kcal•mol-1为标准[41]. 含能材料分子的能量水平和稳定性与其含能基团的本质属性密切相关. 我们采用计算化学方法, 系统地筛选具有良好性能的复合型含能基团. 首先对72个复合型含能基团的动力学稳定性和能量水平进行评估, 筛选出符合要求的含能基团. 筛选时, 我们以甲基作为最小骨架. 这样处理的好处是: (1)建立的计算模型最简单, 同时不失代表性; (2)计算体系小, 更省时; (3)甲基对于含能基团的影响较小, 更能体现基团本身的性质. 最后, 选取热稳定性好、能量水平高的复合型含能基团尝试进行新型含能分子的设计, 通过理论计算预估它们的固态生成焓(详见支持信息(SI))、密度, 计算爆速、爆压等性能, 并揭示稳定性的内在决定性因素, 为含能材料的设计与实验合成提供参考.

2 结果与讨论

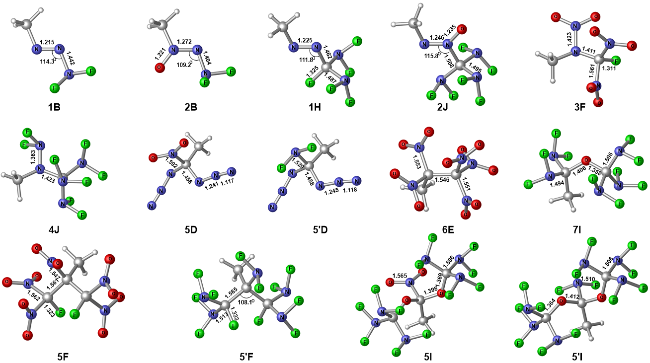
我们对72种复合型含能基团(图4)进行了结构优化(图5), 计算了生成焓、密度以及引发键的解离能垒, 筛选出39个(表1, 其中5个有合成报道). 参考爆轰性能, 进一步选择了几种尝试进行分子设计.
图5 典型的复合型含能基团结构示例. 键长单位: Å. 计算在M06-2X/6-311+G(d,p)水平上进行

Figure 5 Typical examples of structures for composite energetic groups. Bond lengths are given in angstroms (Å). Calculated on the M06‑2X/6‑311+G(d,p) level

表1 引发键解离能垒≥30 kcal•mol-1的新含能基团的计算结果. Barrier: 引发键解离能垒(kcal•mol-1); ∆fHSolid固态生成焓(kJ•mol-1, 详见SI), 密度ρ (g•cm-3), 爆热Q, KJ方程计算的爆速D和爆压P

Table 1 Calculated results for new energetic groups with trigger bond energy barrier≥30 kcal•mol-1. Barrier: Trigger bond energy barrier (in kcal•mol-1); ΔHf: Solid-state enthalpy of formation (in kJ•mol-1, See SI); ρ: Density (g•cm-3); Q: Detonation heat; D: Detonation velocity; P: Detonation pressure

Compd. Barrier fHSolid ρ Q/(cal•g-1) D/(km•s-1) P/GPa Compd. Barrier fHSolid ρ Q/(cal•g-1) D/(km•s-1) P/GPa
1H 39.2 -156.2 1.94 1516 9.053 36.8 5I 40.2 -619.9 2.30 1617 10.098 50.6
2A 33.7 107.1 1.64 1644 8.881 33.0 5'D 33.9 524.6 1.65 1571 8.412 28.6
2B 40.4 52.4 1.70 1670 9.165 34.8 5'F 32.8 -509.3 2.09 1486 9.692 44.2
2E 35.9 136.5 1.88 1472 9.134 38.0 5'H 36.5 -641.6 2.35 1556 9.776 47.9
2F 51.1 -108.6 1.80 1410 8.800 33.2 5'I 39.2 -646.8 2.34 1649 10.136 51.5
2G 37.4 76.8 1.89 1703 9.606 41.0 6D 30.7 111.7 1.74 1243 8.578 31.9
2H 47.9 -200.3 1.98 1473 9.512 41.4 6E 32.2 -90.0 2.00 1292 9.134 39.4
2J 39.1 4.0 2.07 1719 10.107 47.9 6F 34.7 -316.4 1.94 1363 9.073 37.0
3F 32.7 -208.5 1.90 1321 8.982 35.8 6G 30.0 -127.6 2.02 1496 9.638 43.0
3G 30.7 -22.0 1.97 1483 9.566 41.7 6H 33.7 -388.4 2.09 1504 9.845 45.7
3H 33.2 -267.2 2.06 1509 9.900 45.9 6I 37.6 -370.8 2.12 1604 9.895 46.5
4B 37.7 -49.5 1.91 1142 6.618 19.0 6J 30.7 -177.0 2.15 1737 10.268 50.6
4E 34.5 -26.1 1.95 1479 9.475 40.6 7A 38.8 -210.1 1.96 1495 9.762 43.3
4F 39.4 -264.7 1.95 1573 9.663 42.2 7D 32.2 151.0 1.88 1663 9.172 37.1
4G 32.1 -79.6 2.02 1677 9.964 45.9 7F 35.9 -380.6 2.09 1511 9.852 45.7
4H 43.6 -335.0 2.12 1567 9.614 43.9 7G 31.8 -183.1 2.17 1732 10.325 51.4
4J 37.7 -134.6 2.19 1775 10.133 49.7 7H 39.6 -444.7 2.01 1592 8.956 36.8
5D 35.7 543.0 1.63 1464 8.174 27.9 7I 40.1 -435.1 2.20 1612 9.932 47.9
5F 31.6 -491.2 2.03 1312 9.248 39.5 7J 33.5 -249.0 2.27 1758 10.075 50.1
5H 32.0 -626.1 2.28 1424 9.956 49.0 CL-20 35.8 466.5 2.07 1618 9.796 46.1

2.1 分子结构和密度

分子的密度计算, 对于CHON类分子使用B3LYP/6-31G(d,p)方法计算; 对于CHONF类, 则在B3LYP/6-311+G(d,p)水平计算. 表1中的数据表明, 这些化合物的密度较大, 2.00 g•cm-3以上的有21个, 最高的甚至达到2.35 g•cm-3. 由于F的原子量比O大, 通常含氟分子比相应的含氧分子密度大.
根据以往的经验[41], KJ (Kamlet-Jacobs)方程预估的爆速和爆压值偏大, 存在一定程度的高估, 可能是因为计算是根据理想的反应方程式进行, 使结果理想化了.

2.2 新含能基团的动力学稳定性

含能分子要具有足够的动力学稳定性, 即引发键断裂的能垒要足够高, 才能保证分子有足够高的热分解温度和不错的化学稳定性. 确定含能分子的引发键, 需要计算所有可能的共价键断裂模式的能垒, 并进行比较. 72个复合型含能基团, 每个基团可能断裂的化学键种类有1~4种, 每种化学键又对应着多种裂解模式, 如: 均裂、异裂、迁移、消除等, 计算量非常大. 文献报道的分子设计工作一般只讨论能量问题, 很少讨论动力学稳定性. 由于数据太多, 在正文中, 我们选择已有实验合成的基团1E(偶氮类)和2E(氧化偶氮类)作重点介绍, 其余基团的分解机理在SI中给出. 这样做有两个好处: (1)有实验合成的例子, 自然是重要的有发展潜力的结构, 通过深入研究, 阐明一些内在的规律是有意义而且必要的; (2)有实验数据参照, 可以验证计算方法的可靠性, 在一定程度上说明尚无实验证据的计算结果的可信度.

2.2.1 初始分解机理和引发键

(1) 1E的初始分解机理
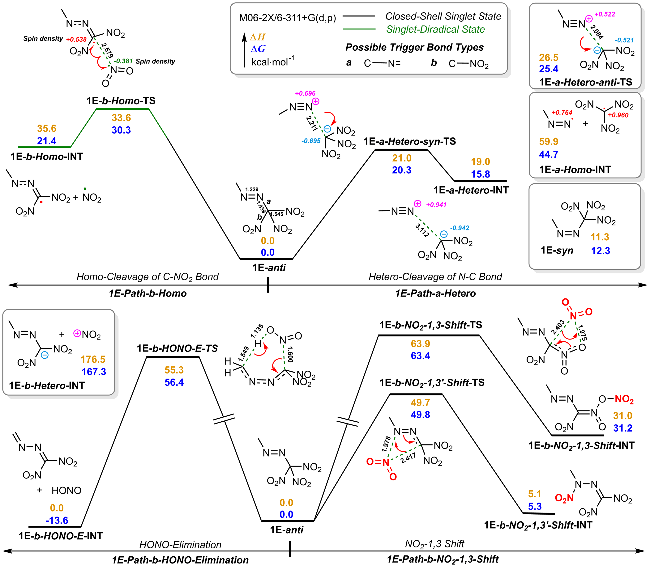
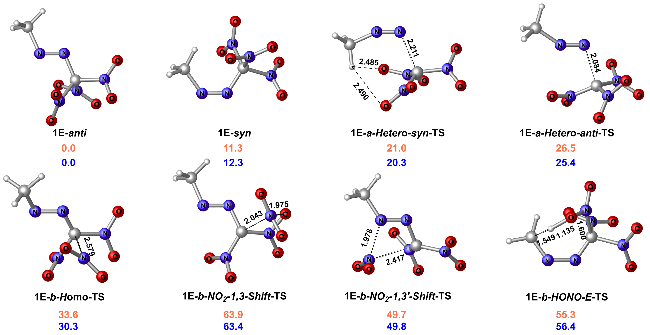
1E的结构如图6图7所示. 1E可能断裂的键为 C—N=(Bond-a)和C—NO2(Bond-b). C—N=键键长为1.439 Å, C—NO2键键长为1.545 Å.
图6 1E的初始分解机理. (1) 1E-Path-a-Hetero, Bond-a的异裂; (2) 1E-Path-b-Homo, Bond-b的均裂; (3) 1E-Path-b-NO2-1,3-shift, NO2的1,3迁移; (4) 1E-Path-b-HONO-Elimination, HONO消除. 键长单位: Å. 计算在M06-2X/6-311+G(d,p)水平上进行

Figure 6 The initial decomposition mechanism of 1E: (1) 1E-Path-a-Hetero: Heterolytic cleavage of Bond-a; (2) 1E-Path-b-Homo: Homolytic cleavage of Bond-b; (3) 1E-Path-b-NO2-1,3-shift: 1,3-migration of the NO2 group; (4) 1E-Path-b-HONO-Elimination: HONO elimination reaction. Selected bond lengths are in angstroms (Å), calculated at the M06-2X/6-311+G(d,p) level

图7 图6反应路径中的重要结构. 键长单位: Å. 计算在M06-2X/6-311+G(d,p)水平上进行

Figure 7 Key structures in the reaction pathways of Figure 6. Selected bond lengths are in angstroms (Å), calculated at the M06-2X/6-311+G(d,p) level

图6反应路径1E-Path-a-Hetero所示, 1E的C—N=键(Bond-a)发生异裂, 顺式过渡态1E-a-Hetero-syn-TS的能垒只有20.3 kcal•mol-1. 而反式过渡态1E-a-Hetero-anti-TS能垒为25.4 kcal•mol-1. 异裂后电荷分离, 生成C(NO2)3和CH3N=N离子对. 这种电荷分离程度较大的过渡态, 对于氢键等稳定作用非常敏感. 我们注意到, 顺式过渡态偶氮上甲基的H原子和硝基上的O原子有较明显的氢键作用(图7), 而反式过渡态1E-a-Hetero-anti-TS中不存在这种作用. 因此, 是氢键造成了它们的能量差别. 我们也曾尝试寻找Bond-a均裂的过渡态, 但是没有成功. 于是我们计算了均裂产物1E-a-Homo-INT, 其相对自由能高达44.7 kcal•mol-1, 原则上不高于相应过渡态能量. 因此, Bond-a的均裂机理可以被排除.
1E-Path-b-Homo路径中, 1E的C—NO2键(Bond-b)发生均裂, 能垒为30.3 kcal•mol-1, 生成两个自由基物种. 我们尝试寻找C—NO2键发生异裂的过渡态, 但是得到的是NO2基团的1,3迁移过渡态和HONO消除过渡态. 经过过渡态1E-b-NO2-1,3-Shift-TS (63.4 kcal•mol-1), NO2通过1,3迁移迁至相邻硝基的氧原子; 经过过渡态1E-b-NO2-1,3'-Shift-TS (49.8 kcal•mol-1), NO2通过1,3迁移迁至偶氮的氮原子. 经过过渡态1E-b-HONO-E-TS (56.4 kcal•mol-1), 脱去一分子HONO. C—NO2键为何不会发生异裂?为何没有得到电荷分离的过渡态?我们认为可能是因为电荷分离过程能量太高, 分离过程中两个碎片其它部分之间产生了较强的作用, 变成了能量略低的迁移和消除过程. 我们计算了异裂产物NO2和CH3N2C(NO2)2, 其能量高达167.3 kcal•mol-1 (1E-b-Hetero-INT). 以上结果表明, 1E的引发键为C—N=键(Bond-a)的异裂过程, 能垒为20.3 kcal•mol-1, 因此, 我们判断含有1E基团的化合物不能在通常条件长期稳定存在.
(2) 2E的初始分解机理
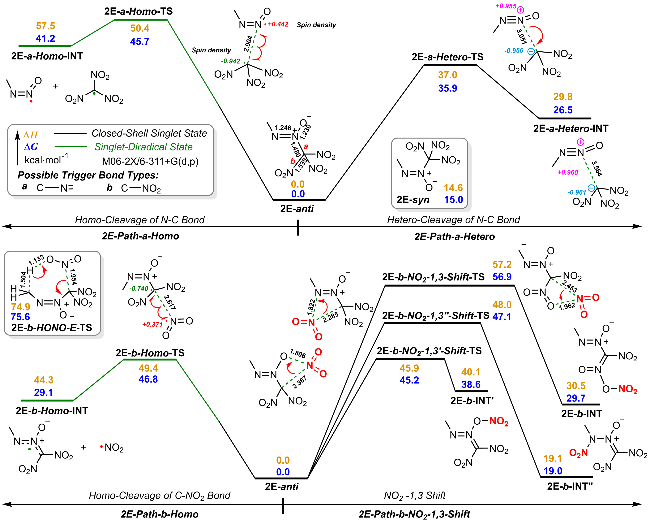
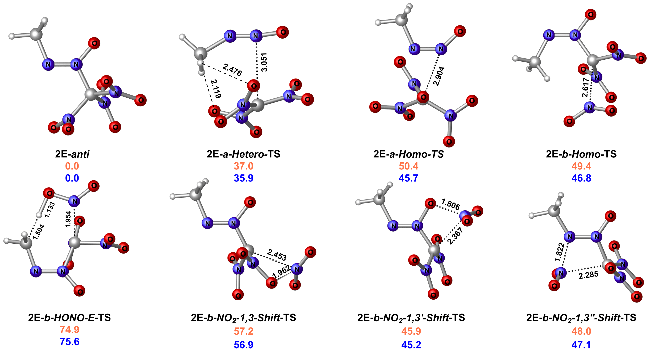
图8给出了2E的初始热分解反应途径, 图9给出了关键结构. 如反应路径2E-Path-a-Hetero所示, 2E的C-N=键(Bond-a)发生异裂, 顺式过渡态2E-a-Hetero-TS的能垒35.9 kcal•mol-1, 异裂后电荷分离, 生成C(NO2)3¯和CH3N=N=O离子对. 我们发现, 对于异裂过渡态2E-a-Hetero-TS, 甲基的H和硝基的氧原子会形成较强的氢键(图9). 有意思的是, 没能找到反式的异裂过渡态, 说明其非常不稳定. 而保持反式时, 容易得到均裂过渡态2E-a-Homo-TS, 能垒为45.7 kcal•mol-1.
图8 2E的初始分解机理. (1) 2E-Path-a-Hetero, Bond-a的异裂; (2) 2E-Path-a-Homo, Bond-a的均裂; (3) 2E-Path-b-NO2-1,3-shift, NO2的1,3迁移; (4) 2E-Path-b-Homo, Bond-b的均裂. 键长单位: Å. 计算在M06-2X/6-311+G(d,p)水平上进行

Figure 8 The Initial decomposition mechanism of 2E: (1) 2E-Path-a-Hetero: Heterolytic cleavage of Bond-a; (2) 2E-Path-a-Homo: Homolytic cleavage of Bond-a; (3) 2E-Path-b-NO2-1,3-shift: 1,3-migration of the NO2 group; (4) 2E-Path-b-Homo: Homolytic cleavage of Bond-b (Å), calculated at the M06-2X/6-311+G(d,p) level

图9 图8反应路径中的重要结构. 键长单位: Å. 计算在M06-2X/6-311+G(d,p)水平上进行

Figure 9 Key structures in the reaction pathways of Figure 8. Selected bond lengths are in angstroms (Å), calculated at the M06-2X/6-311+G(d,p) level

对于Bond-b, 我们进行了充分的探索. 首先计算了均裂过渡态2E-b-Homo-TS, 能垒为46.8 kcal•mol-1. HONO消除反应2E-b-Homo-E-TS, 能垒高达75.6 kcal•mol-1. 对于Bond-b断裂的闭壳层过渡态, 我们计算了NO2通过1,3迁移迁至相邻硝基的O原子2E-b-NO2-1,3-Shift-TS, 能垒为56.9 kcal•mol-1; 迁移至氧化偶氮的O原子上2E-b-NO2-1,3'-Shift-TS, 能垒为45.2 kcal•mol-1; 迁移至氧化偶氮的N原子上2E-b-NO2-1,3"-Shift-TS, 能垒为47.1 kcal•mol-1. 以上结果表明, 2E的引发键为C—N=键异裂过程, 能垒为35.9 kcal•mol-1, 可以在通常条件长期稳定存在.
(3) 1E2E的初始分解机理对比分析
相对于偶氮化合物, 氧化偶氮的初始分解能垒显著升高了: Bond-a异裂35.9 vs. 20.3 kcal•mol-1; Bond-b均裂: 46.8 vs. 30.3 kcal•mol-1. N元素的电负性居中, 偶氮具有多对孤对电子, 因此异裂时易于给出电子形成较为稳定的阳离子. 而三硝基甲基有三个强吸电子基团, 易于稳定负离子. 因此, 1E容易异裂, 易于理解. 当偶氮被氧化后, 由于O原子的电负性很强, 使得偶氮失去一个电子形成阳离子变得困难. 因此, 异裂能垒显著升高. 比较Bond-b均裂的两个过渡态, 形成中的C自由基的自旋密度, 2E1E高出很多(-0.740 vs. 0.538). 这说明氧化偶氮对C自由基的稳定能力变差, 使得能垒升高. 因此, 相对于偶氮, 氧化偶氮不仅更稳定, 还提升了基团的有效氧含量, 是更好的含能基团.

2.2.2 引发键解离能垒的实验参照和讨论

表2给出了有文献报道的含有复合型含能基团的已合成的化合物(参见图1(B)), 作者给出了关于稳定性的语言描述或差热分析结果. 这使我们有机会把理论计算结果与实验数据进行对照, 检验计算结果的可信度. 我们计算的1E的初始反应能垒为20.3 kcal•mol-1, 与实验描述“室温下几天内分解”十分吻合. 2E的初始反应能垒计算值为35.9 kcal•mol-1, 与差示扫描量热法(DSC)实验分解峰温Tp=183.6 ℃的结果十分一致, 该基团具有很好的热稳定性. 我们计算的热稳定性最好的基团2F, 能垒为51.1 kcal•mol-1, 与DSC实验给出的分解峰温Tp=233.4 ℃非常符合, 热稳定性非常出色. 1H1J2A、3A、7A的计算结果也都和实验吻合. 这些事实说明, 我们的理论计算结果具有比较高的可信度, 这意味着, 理论上预测稳定的那些全新结构, 是值得通过实验去探索的.
表2 实验已合成的含复合型含能基团的化合物的热稳定性与引发键分解能垒计算值的比较

Table 2 Comparison between the thermal stability of experimentally synthesized compounds containing composite energetic groups and the calculated decomposition energy barriers of trigger bonds

Group Compd. Stability Ref. Barrier/
(kcal•mol-1)
1E 1E-1 室温下几天内分解 [11] 20.3
1H 1H-3 “沸点81 ℃”, “remarkable thermal stability” [13] 39.2
1J 1J-1 核磁\色谱观察到很少量样品 [13] 21.6
2A 2A-4 DSC, Tp=164 ℃ [21] 33.7
2E BTNAF DSC, Tp=183.6 ℃ [34] 35.9
2F FDNAF DSC, Tp=233.4 ℃ [38] 51.1
3A 3A-1 在熔点分解(71~72 ℃) [39] 26.7
7A 7A-F 室温数月没有观察到分解 [40] 38.8
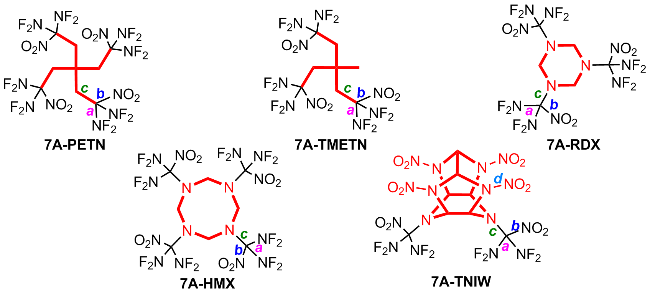
总之, 72个新型含能基团中有39个基团的初始分解能垒高于30 kcal•mol-1 (包括5个已合成的; 参见图4), 初步满足动力学稳定性的要求. 其中相当一部分具有不错的密度和爆轰性能. 接下来, 我们选择几类骨架, 进行含能化合物的初步设计(图10).
图10 含能基团7A和烷烃骨架、多胺骨架构成的含能分子

Figure 10 Energetic molecules composed of energetic group 7A with alkane skeletons and nitramine skeletons

2.3 含能分子的设计探索

我们选择了4种含能基团和多种类型的骨架, 构建了26种新型含能分子并进行了计算. 由于数据太多, 正文中只给出含能基团7A的结果. 我们注意到, 虽然所选含能基团本身都具有优异的动力学稳定性, 但接入骨架后, 重新评估它们的动力学稳定性是有一定必要性的.

2.3.1 新分子的能量性能

基于计算的密度和生成焓, 使用K-J方程[42-43]和EXPLO5程序[44]计算了新设计化合物的爆速和爆压, 以及分子的比冲. 结果如表3所示. 这些分子的密度都比较高, 高密度带来较好的爆轰性能. 这些分子的爆速都超过8000 m•s-1, 爆压都超过33 GPa. 分子比冲仅作参考, 更严格的比冲性能要进行配方优化.
表3 新含能分子的爆速(D, m•s-1)、爆压(P, GPa)和比冲(Isp, s)

Table 3 Detonation velocity (D, m•s-1), detonation pressure (P, GPa), and specific impulse (Isp, s) of the novel energetic molecules

Compd. K-J Function EXPLO5
D P D P Isp
7A 9762 43.3 8427 38.8 280.2
7A-PETN 10225 50.4 8679 44.1 270.3
7A-TMETN 9944 46.3 8746 43.9 275.4
7A-RDX 10145 49.2 8867 45.0 268.9
7A-HMX 10364 52.2 9007 47.1 268.9
7A-TNIW 10297 50.8 9443 48.6 278.5
Cl-20 9796 46.1 9773 44.8 272.1

2.3.2 新分子的动力学稳定性及分析

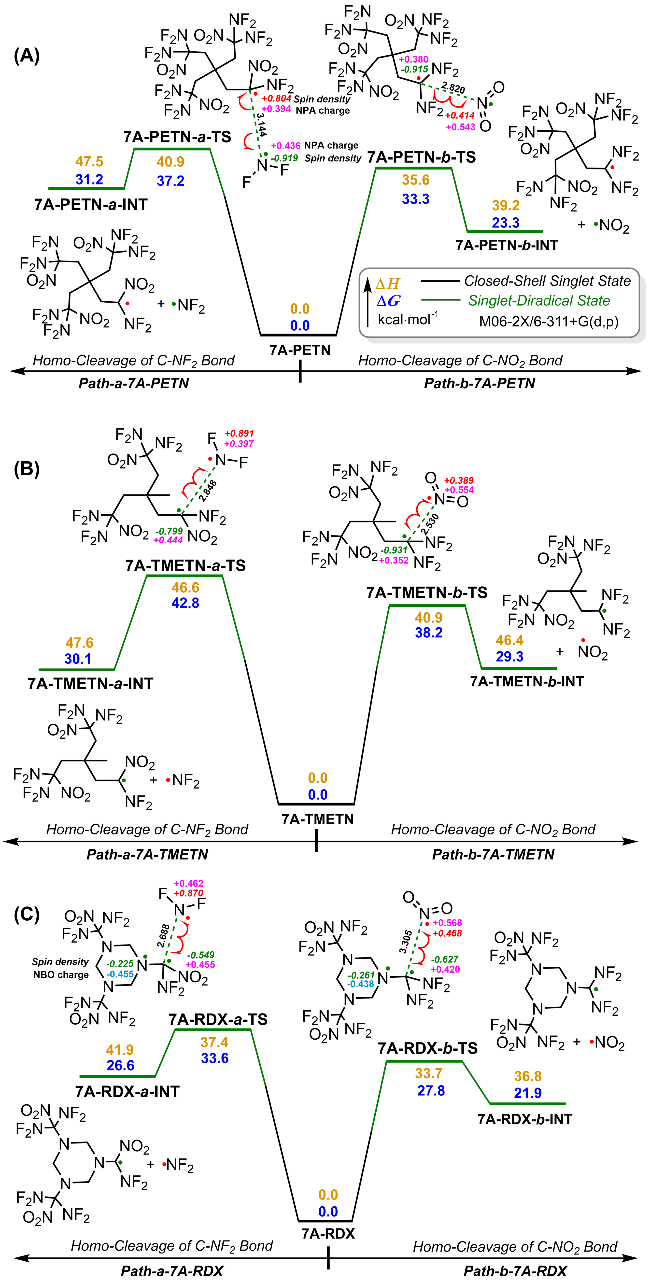
表4给出了基团7A和5个新含能化合物的引发键(Bond-b)均裂反应能垒. 图11给出了7A-PETN7A-TMETN7A-RDX的均裂反应路径. 我们发现, 尽管基团7A的引发键解离能垒较高, 热稳定性较好(38.8 kcal•mol-1), 烷烃骨架的7A-PETN的能垒却跌到33.3 kcal•mol-1. 7A-TMETN的能垒又回升到38.2 kcal•mol-1. 而对于三种多胺骨架的分子, 能垒则大幅下跌到30 kcal•mol-1以下. 可见, 分子骨架在很大程度上影响着含能分子的稳定性.
表4 新含能分子的生成焓(ΔHf (kJ•mol-1))、密度(g•cm-3)、关键键长(Å)和引发键解离能垒(kcal•mol-1)

Table 4 Enthalpy of formation (∆fHSolid, kJ•mol-1), density (g•cm-3), key bond lengths (Å), and trigger bond energy barriers (kcal•mol-1) of the new energetic molecules

Compd. fHSolid ρ a b c Barrrier
7A -210.1 1.96 1.480 1.541 38.8
7A-PETN -513.0 2.17 1.491 1.536 1.539 33.3
7A-TMETN -497.9 2.07 1.489 1.543 1.529 38.2
7A-RDX -199.1 2.14 1.523 1.563 1.382 27.8
7A-HMX -261.2 2.20 1.515 1.576 1.404 28.7
7A-TNIW 288.1 2.14 1.507 1.585 1.403 29.9
图11 含能分子7A-PETN、7A-TMETN和7A-RDX的初始分解机理

Figure 11 Initial decomposition mechanisms of energetic molecules 7A-PETN, 7A-TMETN and 7A-RDX

(1) 分子内张力
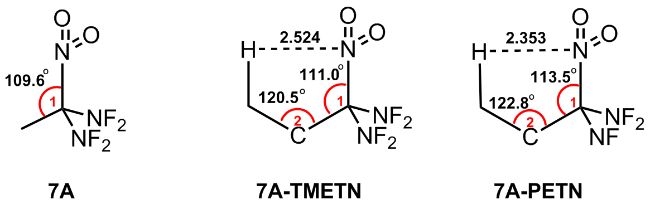
为了找到7A-PETN能垒明显降低的原因, 揭示决定动力学稳定性的关键因素, 为分子设计积累经验, 我们仔细对比了7A-PETN7A-TMETN的结构. 如图12所示, 我们给出了7A7A-PETN7A-TMETN的一部分代表性结构. N原子和H原子的范德华半径之和为2.75 Å, 如果它们的间距小于这个值, 就说明互相排斥. 在7A-PETN7A-TMETN中, 硝基的N原子(NPA (Natural Population Analysis )=+0.497)和相邻基团的H原子(NPA=+0.276)距离分别为2.353 Å和2.524 Å, 产生了相互排斥, 并且7A-PETN中的排斥力更大. 7A中不存在明显的张力, ∠1为109.6°. 相比之下, 7A-PETN中∠1为113.5°, 7A-TMETN中∠1为111.0°, 都存在张力, 并且7A-PETN中的张力更大. ∠2也说明了同样的问题. 可见, 由于7A-PETN分子基团过于拥挤, 产生了较大的内张力, 有促使分子分解释放张力的趋势. 7A-TMETN中少了一个大基团, 从而避免了过于拥挤, 保持了高分解能垒.
图12 基团7A和含能分子7A-PETN、7A-TMETN代表性结构的原子距离(Å)和键角(度), “C”表示中心碳原子.

Figure 12 Selected atomic distances (Å) and bond angles (in degree) of the energetic group 7A and energetic molecules 7A-PETN, 7A-TMETN; atoms marked with C is the central carbon atom.

(2) 不可忽视的超共轭作用
现在我们来分析7A基团接入多胺骨架后引发键分解能垒大幅降低的原因. 参照图11(B)11(C), 随着 C—NO2键的均裂, 逐渐形成了•NO2自由基和甲基C原子自由基. 如果形成的C自由基能够很好地被稳定, 就意味着过渡态能垒较低. 能垒的差异必定是由烷烃/多胺结构的不同造成的. 我们以往的研究表明[41], 甲基C原子的自旋密度越大, 过渡态就越不稳定, 能垒就越高; 反之, 过渡态就越稳定, 均裂能垒就越低.
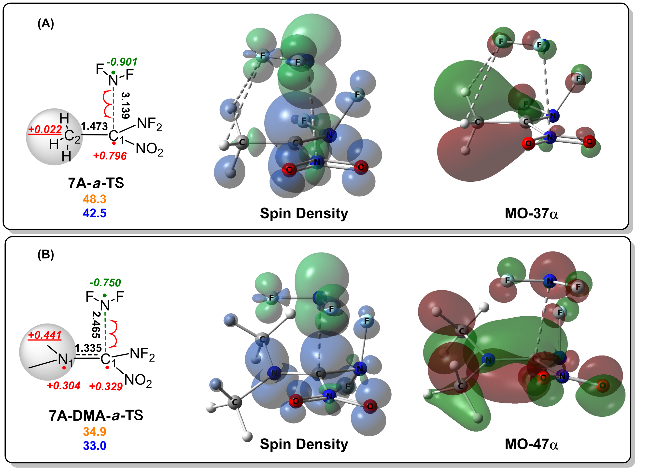
为了更简洁地进行说明, 我们计算了二甲胺基为骨架的分子7A-DMA, 与7A进行对比研究(图13). C—NO2键和C—NF2键在均裂过程中同时存在能垒下跌的现象. 因此, 以C—NF2均裂过程为例也足以说明. 首先, 7A-DMA的C—NF2均裂能垒为33.0 kcal•mol-1, 比7A下降9.5 kcal•mol-1. 在过渡态7A-a-TS中, C1上的自旋密度为0.796, 其连接的甲基上所有的自旋密度相加只有0.022. 在过渡态7A-DMA-a-TS中, C1上的自旋密度为0.329, 其连接的二甲胺基上的自旋密度之和有0.441之多, 其中N原子上的自旋密度为0.304. 这说明, 7A基团接入多胺骨架后引发键分解能垒大幅降低的原因, 是多胺骨架的N原子使C1自由基的自旋大幅离域, 稳定了过渡态.
图13 (A)过渡态7A-a-TS和(B) 7A-DMA-a-TS的自旋密度分布以及与超共轭有关的分子轨道

Figure 13 Spin density distribution of transition states and molecular orbitals related to hyperconjugation of (A) 7A-a-TS and (B) 7A-DMA-a-TS

我们考察了两个过渡态的几乎所有分子轨道, 寻找C1和甲基以及C1和二甲氨基的轨道作用. 7A-a-TS的分子轨道MO-37α表明, 甲基和C1有作用, 但是轨道重叠很少. 而7A-DMA-a-TS的分子轨道MO-47α表明, 二甲氨基和C1有很强的作用, 轨道重叠显示出π键的特征. 这可以理解为N原子的孤对电子和C—NF2键的超共轭作用: N原子的孤对电子填充到C—NF2键的反键轨道(n→σ*型), 使成键变弱, 易于解离. 表4Bond-aBond-b的键长也说明了这一点, 多胺骨架的都偏长. 因此, 该结构在分子设计中应予以避免. 当然, 这种现象也符合“推-拉”电子效应[45-46], 即当自由基中心同时连有吸电子基团和给电子基团时, 会特别稳定.

3 结论

为了打破传统含能材料的发展瓶颈, 受文献中报道的非传统复杂含能基团启发, 尝试从设计新型含能基团的方向着手. 通过将传统含能基团进行组合, 获得了72个新的复合型含能基团的初始结构. 对它们的分子结构、初始热分解机理以及能量特性采用Gaussian16程序使用密度泛函理论(DFT)方法(B3LYP/6-311+G(d,p)和M06-2X/6-311+G(d,p))进行理论计算. 好的动力学稳定性保证分子具有足够高的热分解温度和不错的化学稳定性, 确定正确的引发键、正确的分解机理, 对于初始分解能垒的确定是至关重要的. 我们考虑了多个可能断裂的化学键, 多种裂解模式, 如: 均裂、异裂、迁移、消除等. 利用KJ方程和EXPLO5对爆速爆压进行了计算. 然后, 根据能量和动力学稳定性进行筛选, 得到了39个含能基团, 它们的初始分解能垒≥30 kcal•mol-1, 其中34个是全新的. 对于5个已有实验合成的结构, 经过详细对比, 在热稳定性方面, 计算结果和实验结果十分吻合. 我们尝试用烷烃骨架和多胺骨架进行分子设计, 揭示了烷烃骨架结构决定的分子内张力/位阻、以及多胺骨架N原子孤对电子与含能基团的超共轭效应的强弱, 对于最终含能分子的动力学稳定性具有重要影响. 这些分子的密度都大于2.0 g•cm-3, 爆速都超过8000 m•s-1, 爆压都超过33 GPa.

4 计算程序和方法

本工作的计算采用Gaussian16程序包[47]和密度泛函理论(DFT)方法进行, 爆轰性能和比冲计算采用KJ方程和EXPLO5(V6.05.04)进行. 密度是含能材料的重要物理参数, 准确计算密度对评估能量特性非常重要. 分子密度的计算, 采用Monte-Carlo方法[48], 以0.001 e/Bohr3等电子密度面包围的体积V(0.001)作为分子体积. 对于CHON类含能化合物, 在B3LYP/6-31G(d,p)水平上计算的理论密度与实验值吻合较好[49]; 对于CHONF类含能化合物, 由于F的孤对电子密实, 电子相关能大, 在B3LYP/6-311+G(d,p)水平上的计算较为准确[41]. 使用等键反应[50]和M06-2X/6-311+G(d,p)方法计算生成焓. 我们对72个复合型含能基团进行了初始结构优化和频率分析. 我们使用对称破缺的密度泛函方法(Broken-Symmetry UDFT method)[51]计算共价键均裂能垒, 在BS-UM06-2X/6-311+G(d,p)水平上对所设计的化合物初始分解进行了系统的研究. 对过渡态、中间体及产物的分子结构进行了全优化和振动分析计算, 最终确认了中间体没有虚频, 过渡态有且只有一个虚频.
(Cheng, B.)
[1]
Bottaro, J. C. Chemistry & Industry 1996, 249.

[2]
Wang, W. J. J. Solid Rocket Technol. 2003, 26, 42 (in Chinese).

(王文俊, 固体火箭技术, 2003, 26, 42.)

[3]
Sikder, A. K.; Sikder, N. J. Hazard. Mater. 2004, 112, 1.

PMID

[4]
Huang, H.; Wang, Z. S.; Huang, H. J.; Li, J. S. Chin. J. Explos. Propellants 2005, 28, 9 (in Chinese).

(黄辉, 王泽山, 黄亨建, 李金山. 火炸药学报, 2005, 28, 9.)

[5]
Klapötk, T. M. Chemistry of High Energy Materials, Translated by Zhang, J. G.; Qin, J., Beijing Institute of Technology Press, Beijing, 2016 (in Chinese).

(Thomas, M Klapötk著, 高能材料化学, 张建国, 秦涧译, 北京理工大学出版社, 北京, 2016.)

[6]
Trache, D.; Klapötke, T. M.; Maiz, L.; Abd-Elghany, M.; DeLuca, L. T. Green Chem. 2017, 19, 4711.

DOI

[7]
Huang, H. J.; Huang, H. Materials China 2018, 37, 889 (in Chinese).

(黄亨建, 黄辉, 中国材料进展, 2018, 37, 889.)

[8]
Dong, H. S. Chin. J. Energ. Mater. 2004, A01, 1 (in Chinese).

(董海山, 含能材料, 2004, A01, 1.)

[9]
Tian, J. J.; Zhang, Q. H.; Li, J. S. Chin. J. Energ. Mater. 2016, 24, 1 (in Chinese).

(田均均, 张庆华, 李金山, 含能材料, 2016, 24, 1 )

[10]
Du, Y.; Qu, Z. K.; Wang, H. C.; Cui, H.; Wang, X. J. Explos. Pyrotech. 2021, 46, 860.

DOI

[11]
Pankov, A.; Pevzner, M.; Bagal, L. Khim. Geterotsikl. Soedin. 1972, 8, 649.

[12]
Hynes, J. B.; Austin, T. E.; Bigelow, L. A. Inorg. Chem. 1968, 7, 1647.

DOI

[13]
Hynes, J. B.; Austin, T. E.; Bigelow, L. Inorg. Chem. 1972, 11, 418.

DOI

[14]
Churakov, A. M.; Ioffe, S. L.; Tartakovsky, V. A. Mendeleev Commun. 1996, 6, 20.

DOI

[15]
Churakov, A. M.; Semenov, S. E.; Ioffe, S. L.; Strelenko, Y. A.; Tartakovsky, V. A. Russ. Chem. Bull. 1997, 46, 1042.

DOI

[16]
Sheremetev, A. B.; Semenov, S. E.; Kuzmin, V. S.; Strelenko, Y. A.; Ioffe, S. L. Chem. - Eur. J. 1998, 4, 1023.

DOI

[17]
Li, H.; Wang, B. Z.; Li, X. Z.; Lai, W. P.; Fan, X. Z.; Tong, J. F. Bull. Korean Chem. Soc. 2013, 34, 686.

DOI

[18]
Hui, L. I.; Wang, B. Z. Chin. J. Energ. Mater. 2014, 22, 880.

[19]
Wang, Y.; Li, S.; Li, Y.; Zhang, R.; Wang, D.; Pang, S. J. Mater. Chem. A 2014, 2, 20806.

DOI

[20]
Leonov, N. E.; Klenov, M. S.; Anikin, O. V.; Churakov, A. M.; Strelenko, Y. A.; Monogarov, K. A.; Tartakovsky, V. A.. Eur. J. Org. Chem. 2019, 2019, 91.

[21]
Anikin, O. V.; Leonov, N. E.; Klenov, M. S.; Churakov, A. M.; Voronin, A. A.; Muravyev, N. V.; Strelenko, Y. A.; Fedyanin, I. V.; Tartakovsky, V. A. Eur. J. Org. Chem. 2019, 2019, 4189.

DOI

[22]
Klenov, M. S.; Leonov, N. E.; Guskov, A. A.; Churakov, A. M.; Strelenko, Y. A.; Tartakovsky, V. A. Russ. Chem. Bull. 2019, 68, 1798.

DOI

[23]
Leonov, N. E.; Klenov, M. S.; Anikin, O. V.; Churakov, A. M.; Strelenko, Y. A.; Voronin, A. A.; Lempert, D. B.; Muravyev, N. V.; Fedyanin, I. V.; Semenov, S. E.; Tartakovsky, V. A. ChemistrySelect 2020, 5, 12243.

DOI

[24]
Lukýanov, O. A.; Pokhvisneva, G. V.; Ternikova, T. V.; Shlykova, N. I.; Shagaeva, M. E. Russ. Chem. Bull. 2011, 60, 1703.

DOI

[25]
Luk’yanov, O. A.; Parakhin, V. V. Russ. Chem. Bull. 2012, 61, 1582.

DOI

[26]
Luk’yanov, O. A.; Parakhin, V. V.; Pokhvisneva, G. V., Ternikova, T. V. Russ. Chem. Bull. 2012, 61, 355.

DOI

[27]
Luk’yanov, O. A.; Pokhvisneva, G. V.; Ternikova, T. V.; Shlykova, N. I. Russ. Chem. Bull. 2012, 61, 360.

DOI

[28]
Luk’yanov, O. A.; Pokhvisneva, G. V.; Ternikova, T. V. Russ. Chem. Bull. 2012, 61, 1783.

DOI

[29]
Parakhin, V. V.; Luk’yanov, O. A. Russ. Chem. Bull. 2013, 62, 516.

DOI

[30]
Luk’yanov, O. A.; Pokhvisneva, G. V.; Ternikova, A. T. Russ. Chem. Bull. 2015, 64, 137.

DOI

[31]
Parakhin, V. V.; Luk’yanov, O. A. Russ. Chem. Bull. 2016, 65, 295.

DOI

[32]
Zhang, J. R.; Bi, F. Q.; Wang, B. Z.; Zhang, J. L.; Zhai, L. J.; Li, Y. N.; Jia, S. Y. Chin. J. Explos. Propellants. 2016, 39, 12 (in Chinese).

(张家荣, 毕福强, 王伯周, 张俊林, 翟连杰, 李亚南, 贾思媛, 火炸药学报, 2016, 39, 12.)

DOI

[33]
Bi, F. Q.; Wang, Y.; Wang, B. Z.; Zhang, J. R.; Zhang, J. L.; Zhai, L. J.; Li, X. Z. Chin. J. Energ. Mater. 2016, 24, 1063 (in Chinese).

(毕福强, 王玉, 王伯周, 张家荣, 张俊林, 翟连杰, 李祥志, 含能材料, 2016, 24, 1063.)

[34]
Zhang, J. R.; Bi, F. Q.; Wang, B. Z.; Lian, P.; Zhai, L. J.; Jia, S. Y. Chin. J. Explos. Propellants 2017, 25, 701.

[35]
Zhang, J. R.; Bi, F. Q.; Wang, B. Z.; Zhang, J. L.; Jia, S. Y. Chin. J. Explos. Propellants. 2017, 40, 45 (in Chinese).

(张家荣, 毕福强, 张俊林, 贾思媛, 火炸药学报, 2017, 40, 45.)

DOI

[36]
Zhang, J. R.; Bi, F. Q.; Zhang, J. L.; Jia, S. Y.; Wang, B. Z. Chin. J. Energ. Mater. 2021, 29, 798 (in Chinese).

(张家荣, 毕福强, 张俊林, 贾思媛, 王伯周, 含能材料, 2021, 29, 798.)

[37]
Luk’yanov, O. A.; Pokhvisneva, G. V.; Ternikova, A. T. Russ. Chem. Bull. 2015, 64, 83.

DOI

[38]
Zhang, J. R.; Bi, F. Q.; Lian, P.; Zhang, J. L.; Wang, B. Z. Chin. J. Org. Chem. 2017, 37, 2736 (in Chinese).

(张家荣, 毕福强, 廉鹏, 张俊林, 王伯周, 有机化学, 2017, 37, 2736.)

DOI

[39]
Hamel, E. E.; Olsen, R. E. US3428667A, 1969.

[40]
Talbott, R. L.; Koshar, R. J. US3387033 A, 1968.

[41]
Cui, Y. K.; Cheng, S. F.; Ling, L.; Li, Y. X.; Lu, L. Acta Chim. Sinica 2024, 82, 377 (in Chinese).

DOI

(崔勇康, 成守飞, 凌琳, 李玉学, 吕龙. 化学学报, 2024, 82, 377.)

[42]
Kamlet, M. J.; Hurwitz, H. J. Chem. Phys. 1968, 48, 3685.

[43]
Keshavarz, M. H.; Pouretedal, H. R. Thermochim. Acta 2004, 414, 203.

DOI

[44]
Sućeska, M. Propellants, Explos., Pyrotech. 1999, 24, 280.

DOI

[45]
Li, W. X. Chem. Bull. 1988, 6, 19 (in Chinese).

(李卫星, 化学通报, 1988, 6, 19.)

[46]
Peterson, J. P.; Winter, A. H. J. Am. Chem. Soc. 2019, 141, 12901.

DOI PMID

[47]
Frisch, M. J.; Trucks, G. W.; Schlegel, H. B.; Scuseria, G. E.; Robb, M. A.; Cheeseman, J. R.; Scalmani, G.; Barone, V.; Petersson, G. A.; Nakatsuji, H.; Li, X.; Caricato, M.; Marenich, A. V.; Bloino, J.; Janesko, B. G.; Gomperts, R.; Mennucci, B.; Hratchian, H. P.; Ortiz, J. V.; Izmaylov, A. F.; Sonnenberg, J. L.; Williams-Young, D.; Ding, F.; Lipparini, F.; Egidi, F.; Goings, J.; Peng, B.; Petrone, A.; Hen derson, T.; Ranasinghe, D.; Zakrzewski, V. G.; Gao, J.; Rega, N.; Zheng, G.; Liang, W.; Hada, M.; Ehara, M.; Toyota, K.; Fukuda, R.; Hasegawa, J.; Ishida, M.; Nakajima, T.; Honda, Y.; Kitao, O.; Nakai, H.; Vreven, T.; Throssell, K.; Montgomery, J. A. Jr.; Peralta, J. E.; Ogliaro, F.; Bearpark, M. J.; Heyd, J. J.; Brothers, E. N.; Kudin, K. N.; Staroverov, V. N.; Keith, T. A.; Kobayashi, R.; Normand, J.; Raghavachari, K.; Rendell, A. P.; Burant, J. C.; Iyengar, S. S.; To masi, J.; Cossi, M.; Millam, J. M.; Klene, M.; Adamo, C.; Cammi, R.; Ochterski, J. W.; Martin, R. L.; Morokuma, K.; Farkas, O.; For esman, J. B.; Fox, D. J.,Gaussian 16, Revision A.03, Gaussian, Inc., Wallingford CT, 2016.

[48]
Bader, R. F.; Carroll, M. T.; Cheeseman, J. R.; Chang, C. J. Am. Chem. Soc. 1987, 109, 7968.

DOI

[49]
Rice, B. M.; Hare, J. J.; Byrd, E. F. J. Phys. Chem. A 2007, 111, 10874.

DOI

[50]
Hehre, W. J.; Ditchfield, R.; Radom, L.; Pople, J. A. J. Am. Chem. Soc. 1970, 92, 4796.

DOI

[51]
Ling, L.; Wang, J.; Li, J.; Li, Y. X.; Lu, L. Chin. J. Org. Chem. 2023, 43, 285 (in Chinese).

DOI

(凌琳, 王健, 李婧, 李玉学, 吕龙, 有机化学, 2023, 43, 285.)

DOI

文章导航

/