综述

基于含氮杂环配体的金属有机框架材料在电催化CO2还原中的应用与前景展望★

  • 张亚 , a, * ,
  • 周功兵 a ,
  • 孙为银 , b, *
展开
  • a 重庆师范大学化学与材料科学学院 绿色催化材料与技术重庆市重点实验室 重庆 401331
  • b 南京大学化学学院 配位化学全国重点实验室 南京 210023

★ 框架材料化学专辑.

张亚, 重庆师范大学化学与材料科学学院讲师, 2024年于南京大学化学化工学院获博士学位, 主要从事金属有机框架及其复合材料、过渡金属纳米材料的可控合成及其在电催化小分子(CO2/H2O/N2)转化领域的应用.

周功兵, 重庆师范大学化学与材料科学学院教授, 2009年于华南理工大学获学士学位(应用化学专业), 2014年于复旦大学获博士学位(物理化学专业). 目前研究方向为金属纳米催化剂的结构调控及其在生物质小分子催化转化、电催化水分解中的应用.

孙为银, 南京大学化学学院教授, 1986年上海华东师范大学化学系本科毕业, 1990年和1993年在日本大阪大学分别获得硕士和理学博士学位. 近期的研究重点是利用金属有机框架及其衍生材料光/电催化CO2还原. 已发表超过400篇研究论文, 担任J. Coord. Chem. 编委, CrystEngComm顾问编委, 并自2014年起成为英国皇家化学学会会士(FRSC).

收稿日期: 2026-02-10

  网络出版日期: 2026-05-07

基金资助

国家自然科学基金(22231006)

国家自然科学基金(21703024)

重庆市自然科学基金(CSTB2025NSCQ-GPX0259)

重庆市教委科技项目(KJZD-K202200514)

重庆师范大学基金(24XLB028)

Recent Advance and Perspective of Metal-Organic Frameworks Based on Nitrogen-Containing Heterocyclic Ligands for Electrocatalytic CO2 Reduction★

  • Ya Zhang , a, * ,
  • Gongbing Zhou a ,
  • Wei-Yin Sun , b, *
Expand
  • a Chongqing Key Laboratory of Green Catalysis Materials and Technology, College of Chemistry and Materials Science, Chongqing Normal University, Chongqing 401331, China
  • b State Key Laboratory of Coordination Chemistry, School of Chemistry, Nanjing University, Nanjing 210023, China
* E-mail: ;

★ For the VSI “Chemistry of Framework Materials”.

Received date: 2026-02-10

  Online published: 2026-05-07

Supported by

National Natural Science Foundation of China(22231006)

National Natural Science Foundation of China(21703024)

Natural Science Foundation of Chongqing, China(CSTB2025NSCQ-GPX0259)

Science and Technology Research Program of Chongqing Municipal Education Commission of China(KJZD-K202200514)

Chongqing Normal University Foundation(24XLB028)

摘要

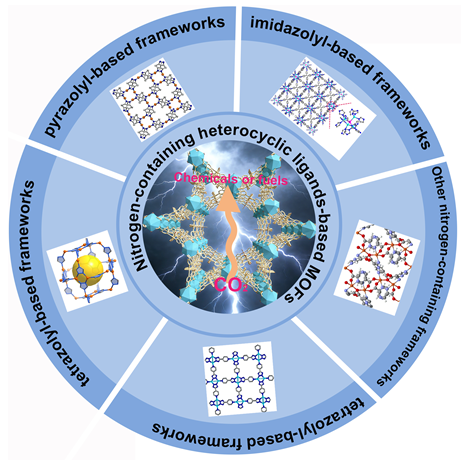
降低大气中二氧化碳(CO2)浓度以实现碳中和, 已成为环境科学与可持续发展领域一项紧迫的全球性挑战. 借助电催化CO2还原反应(electrocatalytic CO2 reduction reaction, ECRR)可将CO2转化为高附加值化学品与清洁能源燃料, 为实现碳减排及可再生电能向化学能高效转化提供了极具潜力的技术路径. 金属有机框架(metal-organic frameworks, MOFs)是一种具有潜力的ECRR催化剂, 得益于其多孔、结构清晰且可调节的框架结构, 这有利于CO2富集, 并有助于探索结构-性能之间关系和催化反应机理. 含氮杂环配体MOFs材料因其独特的物理化学特性在ECRR研究中备受关注, 这些特性包括灵活多样的框架、丰富的活性位点和高稳定性等. 此综述系统评述了基于含氮杂环配体MOFs材料的相关性质和表征手段, 并按含氮杂环结构类别, 即咪唑基、吡唑基、三唑基和四唑基等, 归纳了含氮杂环配体MOFs材料在ECRR领域的最新研究进展. 最后, 剖析了当前制约该类MOFs在ECRR实际应用方面的关键挑战, 包括本征导电性不足、在长时间运行条件下结构和电化学稳定性问题、电解槽系统集成以及催化反应过程中动态结构演变导致的机理模糊等, 并在此基础上对未来研究方向进行了展望.

本文引用格式

张亚 , 周功兵 , 孙为银 . 基于含氮杂环配体的金属有机框架材料在电催化CO2还原中的应用与前景展望★[J]. 化学学报, 2026 , 84(5) : 755 -774 . DOI: 10.6023/A26020053

Abstract

Achieving carbon neutrality through reducing amounts of atmospheric carbon dioxide (CO2) has emerged as an urgent global challenge in the fields of environmental science and sustainable development. Among the emerging mitigation strategies, electrocatalytic CO2 reduction reaction (ECRR) stands out for its capacity to convert CO2 into high-valued chemicals or energy-dense fuels, providing a promising approach for reducing CO2 emissions and converting renewable electric energy into chemical energy. Metal-organic frameworks (MOFs) represent a promising class of catalysts for ECRR, owing to their intrinsic structural advantages—including well-defined porosity and atomic-level structural tunability—which collectively enhance CO2 mass transport and adsorption, and enable systematic investigation of structure-activity relationship as well as reaction mechanism. In particular, MOFs constructed from nitrogen-containing heterocyclic ligands have garnered remarkable research interest, attributed to their superior features such as structural flexibility, abundant catalytic active sites and suitable stability. This review outlines the fundamental physicochemical properties and advanced characterization techniques for the nitrogen-containing heterocyclic ligand-based MOFs. Then recent advances in the application of such MOFs to ECRR were summarized categorizing by the nitrogen-containing moieties, namely imidazolyl-, pyrazolyl-, triazolyl- and tetrazolyl-based ligands. Finally, this review analyzed the critical challenges impeding the practical application of nitrogen-containing heterocyclic ligand-based MOFs in ECRR, including intrinsic electronic conductivity limitations, structural and electrochemical stability under prolonged operational conditions, integration of electrolyzer systems and mechanistic ambiguities arising from dynamic structural evolution during the ECRR. On this basis, prospects for future research directions are presented.

1 引言

人类使用的能源中有很大一部分来自不可再生的资源, 主要是化石燃料, 如天然气、煤炭和石油等. 随着化石燃料储量的日益减少以及大气中二氧化碳(CO2)含量的不断增加, 引发人们对未来社会发展的担忧. 为了应对这些挑战, 以可持续能源为动力的人工固碳已成为本世纪的一个重要课题, 旨在维持全球碳平衡并促进能源储存[1]. 近年来, 热化学[2]、电化学[3-4]、光化学[5]、光电化学[6]以及生物方法[7]等CO2转化技术均取得了显著进展. 同时, 在风能、潮汐能和太阳能等清洁能源发电的快速发展推动下, 可再生能源发电成本持续下降. 电催化CO2还原反应(electrocatalytic CO2 reduction reaction, ECRR)技术凭借经济可行性、可控性和工业适用性等优势, 被视为将CO2转化为高附加值燃料或化学品最具前景的方法之一[8-9]. 然而, 受限于催化剂性能和反应体系优化等多重瓶颈问题, ECRR的工业化应用仍面临严峻挑战. ECRR是化学反应方向为逆向(负自由能变化值), 且动力学上缓慢的反应, 其反应机制复杂, 涉及CO2/中间体的吸附、多质子耦合电子转移以及产物的解吸等[10-12]. 将线性的CO2重构活化为弯曲态的$\text{CO}_{\text{2}}^{\bullet }$所需的能垒很高, 在没有催化剂的情况下, 需要的标准氢电极电势为-1.9 V[13]. 同时, 在ECRR过程中需要质子和电子的参与, 且与直接还原质子具有相似的热力学平衡电势, 因此, 该过程往往会伴随析氢反应(hydrogen evolution reaction, HER)[14]. 此外, ECRR过程中的复杂反应路径会产生包括一氧化碳(CO)、甲酸(HCOOH)、甲烷(CH4)和乙烯(C2H4)等在内的多种产物, 会降低产物的选择性, 并额外增加产物纯化的成本. 因此, 迫切需要开发具有高活性、高选择性和高稳定性的催化剂, 以提高ECRR技术的效率和经济可行性.
迄今为止, 科研工作者们已研究包括金属合金[15]、金属氧化物/硫化物/磷化物[16-21]、单原子材料[22]、金属配合物[23]、金属有机框架(metal-organic frameworks, MOFs)[24-25]以及非金属材料[26]等多种催化剂, 探索其在ECRR领域的应用. 其中, MOFs因其独特的结构和性能而备受关注, 被认为是具有前景的多相催化剂之一[27-28]. MOFs是一类由含金属单元与有机配体通过配位作用构建而成的结构高度有序的晶态框架材料[29-32]. 通过金属中心的选择、有机配体的设计以及枝接功能基团、引入客体物种等手段可以实现MOFs的物理、化学性质以及多孔结构的精准定制, 从而达到优化其电催化性能的目的[33-34]. 另外, MOFs由于其明确的周期性结构、大的比表面积、独特的孔环境以及均匀分布和开放的活性位点等结构优势, 在ECRR中展现出广阔的应用前景. 除了MOFs本身可以做电催化剂, MOFs还可以作为前驱体或模板来制备碳基单原子、金属纳米粒子/簇等多孔纳米材料等催化剂[35-37]. 自2012年MOFs被用于ECRR研究以来, 相关研究呈指数级增长趋势[38-39]. 有机配体是MOFs的基本组成部分, 包括不同供体基团, 例如, 羧基、磺酸基、磷酸基、吡啶基、咪唑基和氨基等, 其中由咪唑、吡唑、三唑、四唑和吡啶等含氮杂环配体与金属离子配位构成的MOFs材料近年来在ECRR研究中被广泛应用. 在这些含氮杂环配体中, 五元氮杂环能够产生较高的生成热, 并且环内的孤对电子丰富, 有利于进行配位反应[40-41]. 此外, 多氮唑类有机化合物易去质子化形成唑盐阴离子, 其N原子可作为强配位供体与金属离子配位形成MOFs材料. 去质子化不仅使N原子与金属离子配位, 还能够进一步提升供体的碱性[42]. 因此, 含氮杂环配体MOFs具有更高的化学稳定性和热稳定性. 另外, 氮功能化基团还能改善MOFs电催化剂的物理化学特性, 比如增强催化剂与电解质的相互作用、润湿性和电导率等[43-44]. 上述这些含氮杂环配体MOFs的特性使其在ECRR中具有广泛的应用前景.
本文首先介绍了含氮杂环配体MOFs材料, 特别是金属多氮唑框架材料的合成方法、作为电催化剂的优势、挑战和表征技术. 随后, 重点阐述了近年来含氮杂环配体MOFs作为ECRR催化剂的相关研究成果及其未来发展潜力和不足. 希望本综述能够为设计高效、高选择性和耐用的MOFs基材料用于ECRR提供新的思路和见解.

2 含氮杂环配体MOFs作为电催化剂的相关特性

2.1 含氮杂环配体MOFs的合成方法

五元氮杂环中的唑类配体通常被归为弱酸, 其去质子化过程可以通过碱的参与以及高温条件来实现. 配体中一个或多个N供体与金属离子配位会提高N—H基团的酸性, 促进其去质子化. 实际上, 由于含氮杂环MOFs是由强配位键连接而成的无限延伸的周期性骨架结构, 因此, 在碱性溶液中往往会迅速沉淀为难溶的粉末. 如果想要获得单晶, 可以采用缓慢结晶技术(如液相扩散、溶剂热反应)和添加配位缓冲剂等方法实现. 1,2,4-三唑和四唑基MOFs往往采用原位配体生成的方法合成得到[45], 这不仅能简化配体合成过程, 还能促进晶体生长. 另外, 通过快速溶液混合或无溶剂方法可以生成具有良好结晶度的块状微晶粉末. 相比其他MOFs而言, 含氮杂环MOFs的形成受反应条件的影响相对较低, 因为含氮杂环和金属形成M—N键的能力较强, 但溶液中除配体以外的其他成分可能会在MOFs形成过程中起到辅助配位剂、缓冲剂、模板剂、抗衡离子甚至作为共配体的作用. 在MOFs合成过程中考虑这些因素有助于提高反应结果的可预测性.

2.2 含氮杂环配体MOFs作为电催化剂的优势

含氮杂环配体(尤其是唑类配体)构筑的MOFs在ECRR中展现出的优势主要源于其独特的结构特性和其在电解液中的本征结构稳定性.
唑类配体具有区别于传统羧酸或吡啶类配体的独特几何特征. 唑类配体提供了弯曲连接结构(约70°或140°), 与传统六元环中所见的角度(180°、120°或60°)形成了鲜明对比, 这种非传统的连接方式使其构成的MOFs结构更加丰富. 此外, 唑类配体中特定的键长模式(即N—N键比C—N和C—C键短)导致具有n个N供体的五元氮杂环的弯曲角度通常小于72°[46], 为构筑具有限域效应的微环境提供了结构基础. 与其他金属配体体系不同, 过渡金属离子与脱质子后的唑类阴离子更倾向于形成难溶的中性MOFs, 这使其在电解液中具有本征的结构稳定性.
唑类配体中的N供体通常与单个过渡金属离子配位(类似于吡啶), 而羧酸盐中的O原子可以与多个金属离子结合, 这种差异决定了两种体系在框架连接方式和孔道化学环境上的本质区别. 基于软硬酸碱理论, 羧酸配体中O供体(硬碱)倾向于与具有高电荷密度(硬酸)的高价金属离子(如Zr4+、Cr3+、Al3+和Fe3+等)形成强配位键, 其形成的MOFs往往在酸性环境中具有良好的稳定性. 但在ECRR过程中, 阴极附近质子的消耗导致局部OH-浓度升高, 形成局部的碱性微环境. 这种阴极界面处的pH升高会加速羧酸基MOFs中配位键水解断裂. 即使在本体电解液为中性的条件下测试, 电极/电解质界面处的局部碱性仍足以破坏羧酸基MOFs的结构完整性, 这种电化学诱导的结构坍塌是其在ECRR条件下失效的关键原因. 相反, ECRR中常用的活性金属中心多为低价过渡金属离子, 如Zn2+、Co2+、Ni2+、Fe2+、Cu2+、Cu+和Ag+等(通常被认为是软酸). 唑类配体通常被归为软碱, 能够与这些金属离子形成强配位键, 从而形成在电化学条件下稳定的MOFs[47-48]. 相比于吡啶类配体, 基于唑类配体形成的MOFs更稳定, 这一优势源于三方面因素: 更高的碱性(更强的M—N键)、更高的pKa值(更好的抗质子化能力)以及更小的配体尺寸(可增加金属节点周围的配体密度)[46,49-50]. 这些结构上的优势有利于保护M—N键不受外来物种(如水分子或OH-)的攻击, 同时在金属节点周围创建局部的疏水微环境, 显著提升框架的化学稳定性[51]. 比如, 咪唑阴离子与Zn2+构建的沸石咪唑盐框架(zeolitic imidazolate frameworks, ZIFs)材料在宽pH范围的水溶液中能够保持稳定, 同时表现出良好的ECRR活性. 此外, 唑离子基团提高了配体旋转所需的能垒, 进一步增强了唑基MOFs的结构稳定性[52-53].
因此, 基于含氮杂环配体(尤其是唑类配体)的MOFs凭借其独特的结构、本征稳定性和配位特性, 是ECRR电催化剂合理设计的理想平台.

2.3 含氮杂环配体MOFs作为电催化剂的挑战

尽管MOFs在电催化领域极具应用潜力, 但大多数MOFs作为电催化材料普遍存在本征导电性有限的问题. 同时, 电化学结构稳定性易受反应条件影响, 仍是限制其规模化应用的关键因素. 下面将具体讨论含氮杂环配体MOFs的电化学稳定性和导电性对其在ECRR应用中的影响.

2.3.1 含氮杂环配体MOFs的电化学稳定性

含氮杂环配体MOFs在电解液中表现出不同的稳定性趋势, 主要受M—N配位键内在强度、疏水性和抗水解能力等的影响. 根据软硬酸碱理论, 从咪唑、三唑到四唑配体, 随着氮原子数的增加, 配体的酸性逐渐增强, 导致去质子化能力随之增强, 但M—N配位键的共价性逐渐降低、可逆性增强, 使其形成的MOFs稳定性逐渐降低. 所以四唑基MOFs的稳定性容易受到配体取代基或者电解液pH值的影响. 值得一提的是, 吡唑在所有唑类中具有最高的pKa (19.8), 去质子化困难, 因此, 吡唑基MOFs合成条件比较苛刻, 但与金属形成的M—N配位键共价性成分较高, 能在酸性、中性甚至强碱性溶液中保持结构稳定. 另外, 可以通过在含氮杂环上引入疏水性取代基(如烷基)或侧链烷基的长度来提高MOFs的疏水性从而有效避免其被电解液中的离子毒化, 同时抑制HER. 总的来说, 含氮杂环配体MOFs能够通过强的M—N配位作用、电解质pH值的兼容性以及抗水解能力来保持在ECRR电解液中的化学稳定性.
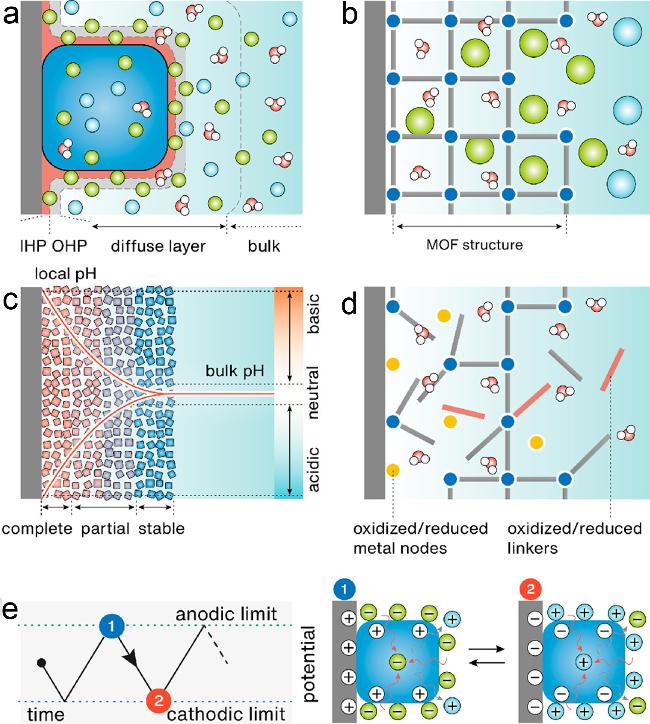
作为电催化剂, 在电解液中保持静态的结构稳定性还不够, 更重要的是在电催化过程中具有良好的电化学稳定性. 大量研究表明, MOFs在ECRR过程中普遍存在原位结构重构现象, 尤其是羧酸基MOFs, 原因是由于施加的负电压促使电解液中的H+扩散到MOF表面, 形成双电层(electrical double layer, EDL)结构(图1a)[54], 而EDL中的局部pH值会因CO2还原反应的发生向强碱性方向漂移, 局部的强碱环境可能引起配位键水解断裂, 进而导致MOF结构被部分或完全破坏(图1b, 1c). 另外, 在循环伏安法测试过程中(图1e), MOFs也会反复暴露于OH-浓度较高的化学环境中, 导致配位键断裂(图1d), 最终转化为金属氧化物、氢氧化物或羟基氧化物等物种[55]. 目前的研究表明, 含氮杂环配体MOFs因其M—N配位键的共价性较强及其在强碱性溶液中的抗水解能力, 在ECRR过程中的稳定性明显优于羧酸基MOFs, 但在强的还原电位下仍可能发生重构.
图1 (a) MOF颗粒表面的EDL结构; (b)离子/分子在EDL结构中扩散到MOF框架; (c)中性电解液中MOF电极的截面图; (d)金属节点或有机配体的氧化还原反应导致MOF结构破坏; (e)动态电位扫描导致MOF表面或孔内EDL的形成和离子扩散[54]

Figure 1 (a) The EDL structure on the surface of an MOF particle; (b) ions/molecules diffusion into the MOF framework in the EDL structure; (c) cross-sectional illustration of MOF-coated electrode in neutral electrolyte; (d) structural destruction of MOFs driven by the redox reactions involving metal nodes or organic linkers; (e) EDL formation and ion diffusion on the surface or inside the pores of MOFs due to the dynamic potential sweeping[54] (Copyright 2021 American Chemical Society)

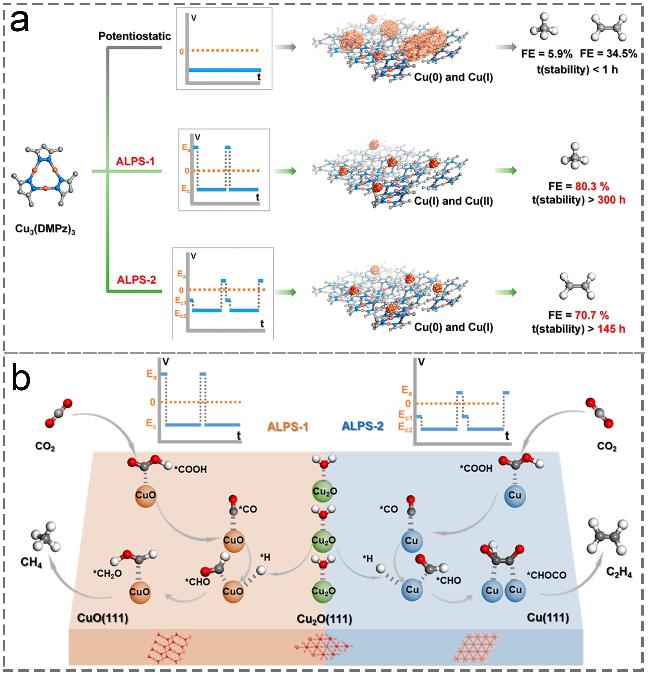
由于Cu对C—C偶联的独特活性, 金属中心为Cu的含氮杂环配体MOFs在ECRR中的应用最为广泛, 其在ECRR条件下的重构也最为显著, 其催化活性中心往往由重构后形成的物相主导. Cu基MOFs发生原位重构时金属中心主要转变为金属Cu或Cu氧化物, 而MOFs在这个过程中可能会完全坍塌或部分重构形成金属团簇与残余配体共存的复合结构[56-58]. 原位重构后催化剂的ECRR产物选择性受原始框架结构(配体种类、拓扑连接方式)、重构后的Cu纳米颗粒(nanoparticles, NPs)的尺寸、氧化态、晶面暴露及配位环境的影响. 例如, Zhang等[57]提出了一种简单有效的不对称低频脉冲策略(asymmetric low-frequency pulsed strategy, ALPS)来调控原位衍生的Cu纳米团簇的氧化态, 进而选择性调节铜-二甲基吡唑配合物[Cu3(DMPz)3]的CH4和C2H4选择性. 如图2a所示, ALPS-1条件下, 即阳极电位(1.27 V)电解30 s, 然后阴极电位(-1.28 V)电解300 s, FECH4高达80.3%, 并且24 h内维持在76.6%以上, 300 h后仍高于60%. ALPS-2条件下, 即阴极电位(-0.58 V)电解30 s, 然后-1.08 V电解600 s, 最后阳极电位(0.42 V)电解30 s, 获得了高选择性和稳定性的C2H4产物(FEC2H4为70.7%), 24 h内仍超过66.8%. X射线光电子能谱(X-ray photoelectron spectroscopy, XPS)、原子发射光谱(atomic emission spectrometry, AES)和X射线吸收近边结构光谱 (X-ray absorption near-edge spectroscopy, XANES)等光谱分析以及原位XANES分析结果表明, ALPS方法改变了原位衍生团簇中Cu的氧化态, 其中Cu(0)和Cu(I)有利于生成C2H4, 而Cu(I)和Cu(II)则有利于生成CH4(图2b). 因此, 识别催化反应条件下的真实活性位点、理解重构过程对催化机理的影响, 对于建立准确的结构-性能之间的关系至关重要.
图2 (a) Cu3(DMPz)3的恒电位合成方法及性能示意图; (b) ALPS法在Cu3(DMPz)3上催化生成CH4和C2H4的机理示意图[57]

Figure 2 (a) Potentiostatic synthesis methods and performance of Cu3(DMPz)3; (b) Schematic illustration for the catalytic mechanism of CH4 and C2H4 production on Cu3(DMPz)3 with ALPS methods[57] (Copyright 2023 American Chemical Society)

2.3.2 含氮杂环配体MOFs的导电性

大多数MOFs材料的本征电子传导能力较弱[59], 致使材料内部大量催化活性位点难以有效参与电子转移过程, 无法被充分活化利用, 进而降低反应速率, 制约整体ECRR性能. 因此, MOFs的导电性对ECRR性能的提升至关重要.
根据目前的文献报道, MOFs的导电性远低于在电化学系统中工业应用的要求. MOFs材料导电性差的原因包括: (i)有机配体的绝缘特性, 因为其缺乏自由电荷载流子; (ii)有机配体的p轨道与金属离子的d轨道重叠较差, 造成电荷转移障碍[60]. 电导率已成为衡量MOFs电化学适用性的一个重要指标. 针对上述问题, 含氮杂环配体MOFs可以从以下几个方面来提升其导电性, 进而更适用于ECRR. 首先, 唑类配体独特的σ供体和π受体特性有利于吡唑、三唑和四唑基MOFs中形成大量的电子相互作用, 其特征是1~4个桥氮原子和[-M-(N)X-M-]一维(one-dimensional, 1D)链结构, 这种较短的桥接长度和金属-配体间的共价连接使得电子可在框架中沿着共价路径有效传输, 相较于长桥配体(如联吡啶)具有更低的电荷转移势垒[46,61]. 这是含氮杂环配体MOFs区别于羧酸基MOFs的本征优势. 其次, MOFs内部的电荷转移主要有氧化还原跳跃和能带传输两种方式, 因此可以通过优化氧化还原跳跃速率和能带结构来提高MOFs的电荷传递能力. 比如, 我们课题组提出了通过调控咪唑基MOFs中Cu活性位点间距离的方法来加快氧化还原跳跃速率, 进而促进ECRR过程中的电荷转移速度, 最终提高ECRR选择性[62]. 通过在MOFs中引入混合价态的金属节点或者π-π堆叠/π-共轭结构等方式可以增加框架成分之间的离域程度, 进而优化能带结构, 改善电荷传递速率. 例如, Yuan等[63]研究了两种混合金属的唑类MOFs理论电导率, 研究表明三唑基MOFs中混合金属(ZnCo)电子组态由于N 2p轨道的贡献, 增加了其费米能级附近的占据态, 从而提高了电导率. 同时, 这种构型能够产生更多的离域电子, Co2+3d和N 2p轨道使占据态能量范围更广, 进而跨越费米能级, 最终提高电子转移速率和电导率.
总之, MOFs的电化学稳定性和导电性与ECRR性能之间的相关性决定其作为电催化剂实际应用的关键因素. 一方面, 电化学稳定性能够确保MOFs在长时间的运行过程中保持结构完整性和催化活性. 另一方面, 增强的电导率可加快ECRR过程中的电子转移, 避免电荷积累导致的能量损失, 从而降低过电位. 同时, 快速的电子转移有助于CO2的活化并稳定关键反应中间体, 进而提高法拉第效率(faraday efficiency, FE)和产物选择性[64]. 然而, 设计同时具备高导电性且在电化学环境下具有高结构稳定性的含氮杂环配体MOFs仍具有挑战性.

3 基于含氮杂环配体MOFs作为电催化剂的表征技术

通过材料表征技术确定催化剂的结构对于进一步改性和提高材料催化性能至关重要, 同时也有助于深入理解结构与性能以及反应机理之间的内在联系, 进而开发出性能更优异的MOFs催化剂. 粉末X射线衍射(powder X-ray diffraction, PXRD)通常用于表征和评估MOFs的结构参数、相纯度、结晶度以及化学稳定性. MOFs的单晶结构分析通常可用单晶X射线衍射来精确表征其原子的种类和排列. 氮气吸附-脱附等温线是一种适用于表征MOFs孔隙、孔体积以及比表面积的方法[65]. 另外, CO2吸附-脱附等温线用来表征催化剂对CO2的吸附作用, 进而评估MOFs在ECRR过程中对CO2的吸附和亲合力.
扫描电子显微镜(scanning electron microscopy, SEM)、透射电子显微镜(transmission electron microscopy, TEM)和能量色散X射线光谱(energy-dispersive X-ray spectroscopy, EDS)可评估材料的形貌和组成. 材料中元素的分布还可以通过XPS和电感耦合等离子体发射光谱(inductively coupled plasma optical emission spectrometry, ICP-OES)来进行分析. 同步辐射X射线吸收光谱(X-ray absorption spectroscopy, XAS)是一种高精度的研究材料电子结构和化学状态的技术, 目前广泛用于研究MOFs金属中心电子结构分析和配位状态[66]. 针对前面提到的MOFs在电催化过程中易发生原位结构重构导致活性位点变化的问题, 可以通过原位XANES跟踪ECRR过程中金属氧化态的实时变化和反应条件下动态配位环境的变化, 有利于确定真实反应条件下的活性中心. 例如, Yang等[67]报道了一系列Cu离子与含不同取代基的4-苯基-1,2,3-三唑(PhTA)配体形成的MOFs(Ln-Cu)作为ECRR催化剂, 通过在定制的流动池中对Cu K边进行原位XAS光谱研究, 探究在ECRR催化过程中Cu局部环境的变化. XANES光谱结果表明, 在施加阴极电位时, L2-Cu中Cu的氧化态略有下降, 这是由于ECRR过程中Cu与中间体的动态配位所引起的.
傅里叶变换红外光谱(Fourier transform infrared spectroscopy, FTIR)和拉曼光谱常用于分析MOFs中的有机官能团. 随着原位技术的发展, 在电化学反应过程中采用衰减全反射傅里叶变换红外光谱(attenuated total reflection-FTIR, ATR-FTIR)和漫反射红外傅里叶变换光谱(diffuse reflectance infrared Fourier transform spectroscopy, DRIFTS)技术分析ECRR过程中CO2还原的反应路径和中间体与催化剂之间的相互作用, 在近年来的研究中被广泛应用. 该技术的应用更有利于研究MOFs结构对ECRR性能的影响, 进而促进MOFs结构设计的优化和性能提升. 例如, Liu等[68]利用原位ATR-FTIR技术监测到CuPz2催化剂催化CO2到C2H4反应路径中的关键中间体*CO-*CO、*CO-*COH和*CO-*CHO等. 另外, 本课题组[69]通过原位ATR-FTIR方法证明了Cu/ZIF-8催化剂中Cu NPs与ZIF-8的相互作用能够适度降低Cu位点对*CO的吸附能力, 进而促进C—C偶联.
核磁共振(nuclear magnetic resonance, NMR)波谱也被广泛用于MOFs纯度、有机配体与金属的比例、未利用的调节剂以及活化后是否存在溶剂等表征[70-71]. 另外, 不管是基于含氮杂环配体MOFs还是其他类型的MOFs, 为了证明在ECRR过程中产生的含碳产物来自于CO2还原不是MOFs配体分解产生, 13C同位素标记实验非常重要. 在ECRR过程中通入13CO2作为反应物, 通过NMR或者质谱(mass spectrometry, MS)分析CO2还原产物[72], 能够准确判断产物的组成, 从而确定产物的来源, 这能够充分保证实验结果的可靠性.

4 基于含氮杂环配体MOFs在ECRR中的应用

近年来, MOFs由于其高比表面积和孔隙率被广泛应用于ECRR中. 同时, MOFs的结构和性能可以通过金属离子的改变和有机配体的修饰(引入特定的功能基团等)或者引入客体分子等发生显著变化, 进而选择性地生成特定的产物. 其中, 含氮配体与金属离子具有强且定向配位能力的优势, 因此, 含氮杂环配体MOFs在ECRR中表现出优异的性能和结构稳定性.

4.1 咪唑基MOFs

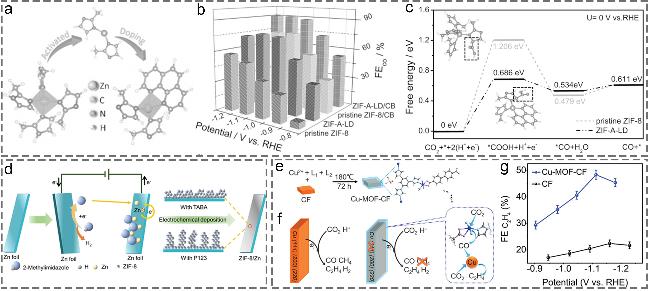
ZIFs是MOFs材料的一个重要分支, 由金属离子和咪唑阴离子配体配位而成, 具有拓扑结构多样、孔隙率高、热稳定性和化学稳定性优异等特点[73]. 在各种ZIFs中, 以2-甲基咪唑阴离子为配体的ZIF-8具有较高的CO2吸附能力, 在2017年被应用到ECRR中[74]. 尽管ZIF-8具有一定的ECRR活性, 但产物的选择性并不理想. 随后, 研究人员通过金属离子或配体掺杂、复合催化剂构筑、尺寸调控等改性策略[69,75-82], 以提高ZIFs的ECRR活性和选择性. MOFs中原子级精确的金属结点使得构建明确的金属掺杂结构成为可能, 从而有效调控金属位点的活性和产物选择性. 例如, Ahmad等[75]通过溶剂热法制备了Cu掺杂的ZIF-8. 研究表明, 通过改变ZIF-8中Cu掺杂量, 可以有效的控制CO和CH4的产物分布, 其中Cu的掺杂量为30%时, CH4的选择性最高. 类似的, Geng等[76]报道了通过离子交换法在ZIF-8金属节点上引入具有更高CO2还原能力的Sn2+, 在保留原有CO2吸附能力的基础上, 掺杂后的ZIF-8具有更大的电化学活性表面积和更快的电荷转移速率. Sn掺杂量为0.6% (w)的ZIF-8实现了最高的HCOOH选择性为74%. 同时, 该策略成功地将ZIF-8的产物选择性由CO转变成了HCOOH. 除了引入第二金属离子外, 配体掺杂也是一种提高MOFs活性的有效策略. Wang课题组[77]在ZIF-8中引入一种强电子供体分子1,10-菲罗啉(ZIF-A-LD). 该研究实验和理论结果表明, 由于1,10-菲罗啉的电子供体特性, ZIF-A-LD中电荷从1,10-菲罗啉转移到作为活性位点的相邻咪唑配体的sp2 C原子上, 有利于电子从活性位点转移到CO2的反键轨道上, 促进CO2的活化和*COOH中间体的形成, 进而提高CO产物的选择性(图3a~3c).
图3 (a) ZIF-A-LD的合成过程; (b)不同电位下ZIF-8、ZIF-A-LD、ZIF-8/CB和ZIF-A-LD/CB的FECO; (c) ZIF-8和ZIF-A-LD中sp2 C位点上的自由能[77]; (d) ZIF-8/Zn电极合成过程示意图[79]; (e) Cu-MOF-CF的制备过程; (f) CF和Cu-MOF-CF的ECRR产物; (g) CF和Cu-MOF-CF的FEC2H4[83]

Figure 3 (a) Synthesis process of ZIF-A-LD; (b) FECO of ZIF-8, ZIF-A-LD, ZIF-8/CB, and ZIF-A-LD/CB at different potentials; (c) free energy profile of ZIF-8 and ZIF-A-LD on the sp2 C atom sites[77] (Copyright 2019 Wiley-VCH GmbH); (d) schematic diagram of synthesis process for ZIF-8/Zn[79] (Copyright 2022 Wiley-VCH GmbH); (e) preparation of Cu-MOF-CF; (f) ECRR products of CF and Cu-MOF-CF; (g) FEC2H4 of CF and Cu-MOF-CF[83] (Copyright 2023 Wiley-VCH GmbH)

除了通过掺杂方式改性ZIF-8来提高其ECRR活性, 利用ZIF-8的多孔结构, 将其与具有催化活性的物种结合, 构建复合催化剂也是一种有效的策略. Zhang等[79]报道了在锌箔上电化学沉积原位生长ZIF-8薄膜的方法制备复合催化剂(ZIF-8/Zn)(图3d). 该研究结果显示改变沉积时间和添加剂, 能够有效调控ZIF-8薄膜的厚度和形貌, 进而调节ZIF-8和锌箔之间的接触电阻与电荷转移速率. 具有最佳形貌和ZIF-8薄膜厚度的ZIF-8/Zn-40电极实现了最高91.8%的FECO, 远高于ZIF-8/碳纸电极的性能, 证明ZIF-8/Zn-40复合电极材料有助于解决ZIF与导电基底之间接触不足的问题, 同时能够在电催化过程中促进CO2扩散并优化电极与电解质之间的协同效应, 最终提高CO产物的选择性. 这种与金属基底协同作用的复合催化剂设计不仅能够提高CO2还原产物的FE, 甚至还能改变反应路径, 进而改变主要产物的种类. 例如, 本课题组报道了在铜箔(copper foil, CF)上通过水热法原位生长多孔Cu-MOF [Cu2(L1)2-(L2)(H2O)2]•SO4•2H2O, 其中L1为1,3,5-三(1H-咪唑-1-基)苯, L2为4,4'-联苯二羧酸, 命名为Cu-MOF-CF(图3e)[83]. 实验结果显示水热反应条件下CF表面暴露的Cu(111)和Cu(220)晶面减少而Cu(200)晶面增加. 在ECRR过程中, 单位点Cu-MOF与CF之间的协同作用使得Cu-MOF-CF催化剂的FEC2H4增大. 具有单位点的Cu-MOF能够将CO2还原为CO, 从而增大CF表面CO的覆盖率, 助力CO在CF表面进一步发生C—C偶联生成C2H4 (图3f). 在电压为-1.11 V时, Cu-MOF-CF电催化CO2还原为C2H4的FE为48.6%, 比CF (22.4%)性能优异(图3g). 这项工作提供了利用金属基底构建串联复合催化剂的思路, 同时通过在金属基底表面生长MOFs来调控其表面微环境和晶面分布的策略也是新颖的.
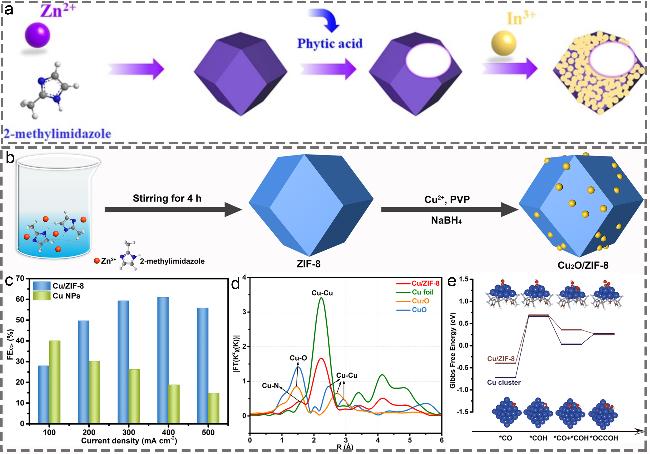
Liu课题组[84]使用植酸刻蚀ZIF-8构建了大孔空心纳米笼结构, 再进一步修饰In2O3纳米粒子, 形成具有较大比表面积的复合催化剂(ZIF-P5/In)(图4a). 该催化剂在电压为-1.26 V时, 对HCOOH的选择性达到了80.2%. ZIF-P5/In复合催化剂的优势在于: (1)利用植酸刻蚀, ZIF-P5/In不仅获得具有大比表面积的空心结构, 还重构了催化剂内部的电子结构, 有利于反应中间体在活性位点上的吸附, 从而促进电催化反应. (2) ZIF-P5/In的空心结构限制金属的聚集来促进纳米颗粒的均匀分布. (3)植酸具有六个带负电荷的磷酸基团, 能够增强ZIF-8的亲水性, 促进电解质与电催化剂活性位点的有效接触, 加速气体释放以防止活性位点堵塞, 并加快电子转移, 从而提高催化反应速率. 本课题组[69]通过电化学原位还原将Cu NPs锚定在ZIF-8上, 得到Cu/ZIF-8复合材料(图4b), 并在碱性流动池中实现了高达61.0%的C2+产物选择性, 比Cu NPs高出3.2倍(图4c). XANES结果表明Cu/ZIF-8中存在Cu—N的配位结构(图4d). 同时理论研究结果表明ZIF-8与Cu NPs之间的电子相互作用使得Cu位点处于缺电子状态, 导致d带中心降低, 从而降低了*CO中间体的亲和力, 加快了*CO-*COH不对称偶联(图4e), 最终提高C2+产物的选择性. 该方法提供了一个有效利用MOFs优化Cu NPs ECRR性能的方法, 并且Cu/ZIF-8催化剂在碱性流动池中表现出优异的C2+产物选择性和较大的电流密度, 为工业化应用提供基础.
图4 (a) ZIF-P5/In的制备[84]; (b) Cu2O/ZIF-8合成过程示意图; (c) Cu/ZIF-8和Cu NPs的FEC2+; (d) Cu/ZIF-8和标准物的Cu K-边FT-EXAFS图; (e) Cu/ZIF-8和Cu簇C—C耦合自由能图[69]

Figure 4 (a) Scheme for preparation of ZIF-P5/In[84] (Copyright 2024 Elsevier); (b) schematic illustration of the synthesis process of Cu2O/ZIF-8; (c) FEC2+ of Cu/ZIF-8 and Cu NPs; (d) Cu K-edge FT-EXAFS curves of Cu/ZIF-8 and the references; (e) C—C coupling free-energy profile of Cu/ZIF-8 and Cu cluster[69] (Copyright 2024 Chinese Chemical Society)

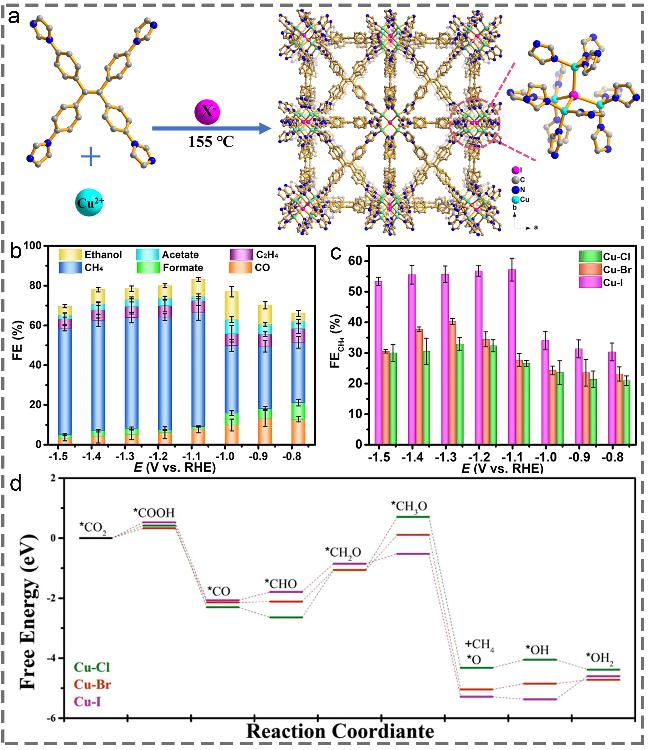
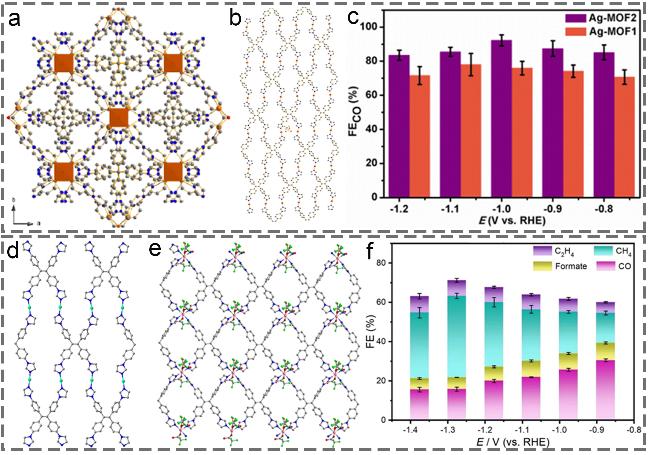
构建MOFs时所选择的金属很大程度上决定了最终产物的选择性, 这是因为反应中间体如*H、*OCHO和*COOH等在不同金属活性位点上的吸附能各不相同. 以Zn为金属中心的ZIF-8在ECRR中的产物以CO为主, 而金属Cu被认为对CO中间体具有适中的结合能, 从而使其在ECRR中产物的种类更加复杂. 因此, 基于Cu咪唑基MOFs要想实现某一特定CO2还原产物的高选择性更具有挑战性. 本课题组[85]采用富电子1,1,2,2-四(4-(咪唑-1-基)苯基)乙烯(TIPE)配体构建了一系列基于Cu4X簇结构相同但配位微环境不同的Cu-MOFs ([Cu4X(TIPE)3]•3X, X=Cl、Br、I, 分别命名为Cu—Cl、Cu—Br、Cu—I) (图5a). 在碱性流动电解池中, 随着配位卤素原子半径的增加, Cu—X电催化CO2还原为CH4的选择性也逐渐增加. 在电位为-1.08 V时, Cu—I实现总CO2还原选择性最高为83.2%, 其中FECH4最高为57.2%(图5b、5c). 通过PXRD、XPS以及原位拉曼光谱结果证实, Cu—I催化剂在电催化测试后仍保持形态和结构的稳定性. 密度泛函理论计算(density functional theory, DFT)结果显示卤素原子可以调控配位Cu原子的d带中心向费米能级正移, 有利于降低关键中间体(*CH2O和*CH3O)的形成能垒(图5d), 促进CH4的生成. 随后, 我们还报道了基于TIPE配体的不同结构和金属中心的MOFs[86]. 采用以Ag为金属中心成功合成了具有三维(three-dimensional, 3D)立方结构的Ag-MOF1和二维(two-dimensional, 2D)层状结构的Ag-MOF2(图6a、6b), 其电催化CO2还原产物均为CO, 其中, Ag-MOF2的CO选择性高达92.21%, 而Ag-MOF1仅为78.02%(图6c). 这种差异来源于2D层状结构的Ag-MOF2具有更大的电化学活性表面积和更快的电荷转移速率.
图5 (a) Cu—X的合成和结构; (b) Cu—I在不同电位下不同产物的FE; (c) Cu—Cl, Cu—Br和Cu—I的FECH4; (d) Cu—Cl, Cu—Br和Cu—I的ECRR自由能图[85]

Figure 5 (a) Scheme for preparation and structure of Cu—X; (b) FEs of different products on Cu-I at various potentials; (c) FECH4 of Cu—Cl, Cu—Br, and Cu—I catalysts; (d) free energy profiles of ECRR on Cu—Cl, Cu—Br, and Cu—I[85] (Copyright 2022 Wiley-VCH GmbH)

图6 (a) Ag-MOF1沿c轴互穿3D结构; (b) Ag-MOF2的2D结构; (c)不同电位下Ag-MOFs的FECO[86]; (d) [Cu(TIPE)0.5](ClO4)和(e) [Co(TIPE)(TFA)2]•2DMF的2D结构; (f) [Cu(TIPE)0.5](ClO4)在不同电位下的ECRR产物选择性[87]

Figure 6 (a) Interpenetrated 3D structures of Ag-MOF1 along the c-axis; (b) 2D structure of Ag-MOF2; (c) FECO of Ag-MOFs at different potentials[86] (Copyright 2024 Royal Society of Chemistry); 2D networks of (d) [Cu(TIPE)0.5](ClO4) and (e) [Co(TIPE)(TFA)2]•2DMF; (f) FEs of ECRR products for [Cu(TIPE)0.5](ClO4) at different potentials[87] (Copyright 2024 Royal Society of Chemistry)

同样以TIPE为配体, 本课题组[87]合成的具有2D网络结构的[Cu(TIPE)0.5](ClO4)和[Co(TIPE)(TFA)2]•2DMF(图6d、6e)在碱性电解液中表现出不同的稳定性. 在电压为-1.28 V时, [Cu(TIPE)0.5](ClO4)实现的FECH4最高为41.53%(图6f), 而[Co(TIPE)(TFA)2]•2DMF因其在碱性电解液中稳定性差, 不适用于ECRR. 上述研究表明, 构建MOFs金属中心的选择非常重要, 金属中心不仅能够影响CO2还原的产物和选择性, 还会影响其电化学环境下的稳定性.
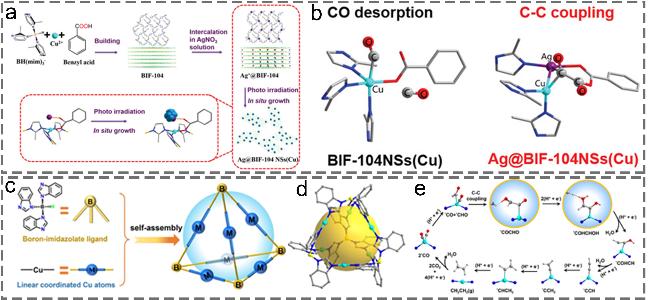
硼咪唑盐框架(boron imidazolate frameworks, BIFs)是一类由硼咪唑配体构建的类沸石框架材料. Zhang课题组[88-90]成功地将BIFs应用于ECRR. 例如, 利用BIF纳米片作为载体, 负载Ag纳米粒子, 制备了Cu-MOFs复合材料(Ag@BIF-104NSs(Cu), 如图7a)[89]. 电化学性能研究结果表明, Ag@BIF-104NSs(Cu)复合催化剂表现出显著提升的C2H4选择性, FEC2H4为21.4%, 远高于未经修饰的BIF-104NSs(Cu)(3.82%). 结构分析表明, Ag@BIF-104NSs(Cu)复合材料中Ag纳米粒子通过与苯甲酸配体的配位作用与Cu位点紧密接触, 形成串联催化位点, 促进C—C偶联. 此外, DFT计算结果表明Ag位点能够有效地生成CO, 随后迁移到Cu位点附近发生CO偶联反应生成*OCCO中间体, 从而促进C2H4的形成(图7b). 近期, 该课题组还设计合成了一种稳定的四面体构型的[Cu6L4]型四面体硼咪唑笼(BIC-145)[90], 笼体内部聚集了高活性的Cu位点和一个大的空腔(图7c、7d), 该结构能够精准地控制反应中间体并将其限制在空腔内, 展现出类似于酶的特异性催化性能. 电化学研究结果表明, BIC-145的[Cu6L4]型笼结构通过单个Cu位点与邻近的硼-咪唑阴离子配体之间的协同作用有效地增强了C—C耦合以产生C2H4, 其FEC2H4为28%. DFT计算结果表明单个Cu(I)位点与中间体之间的强配位相互作用和中间体与笼子之间的氢键相互作用共同促进C—C偶联, 并且这种协同作用还能稳定ECRR中的关键中间体(图7e). 总的来看, BIFs具有一定的ECRR活性, 但其产物的选择性较低(小于30%), 无法应用于大规模工业化生产中.
图7 (a) Ag@BIF-104NSs(Cu)的合成过程示意图; (b) BIF-104NSs(Cu)上CO脱附和Ag@BIF-104NSs(Cu)上C—C偶联的结构模型[89]; (c)自组装形成四面体笼的示意图; (d) BIC-145的结构图; (e) BIC-145上CO2转化为C2H4可能的ECRR路径[90]

Figure 7 (a) Schematic diagram of the synthesis procedure for Ag@BIF-104NSs(Cu); (b) the calculated structures of CO desorption on BIF-104NSs(Cu) and the C—C coupling on Ag@BIF-104NSs(Cu)[89] (Copyright 2023 Wiley-VCH GmbH); (c) schematic illustration of the post-assembly modification of tetrahedral cages; (d) structural diagram of BIC-145; (e) the possible ECRR pathways for CO2 to C2H4 conversions on BIC-145[90] (Copyright 2025 Science China Press)

4.2 吡唑基MOFs

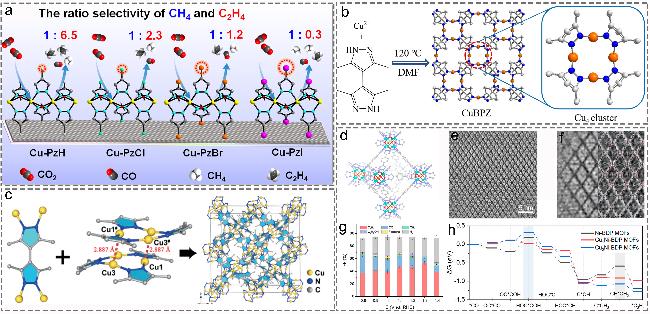
吡唑基MOFs在碱性条件下具有优异的结构稳定性, 适合长时间的电催化反应. 近年来, 铜-吡唑MOFs(CuPz)应用在ECRR中的研究越来越多, 主要聚焦于通过活性位点调控手段, 比如调整金属位点间的距离、金属位点的配位环境和创建不对称的金属位点等策略提高多碳产物(C2+)的选择性. 例如, Wang等[91]设计合成了四种同构的1D链状化合物(Cu-PzH、Cu-PzCl、CuPzBr和Cu-PzI)来调控CH4和C2H4的选择性. 对于Cu-PzX来说, 由于吡唑4位置上取代的卤素原子电负性不同, 电荷密度会通过配体传递到Cu活性位点, 从而导致链内双核Cu中心之间的距离从3.57 Å增加至3.63 Å、二面角从74.48°减小至70.87°. 配位环境的变化导致相邻Cu位点之间的距离改变, 进而促进C—C偶联反应并提高Cu位点对中间体的吸附能力. 如图8a所示, 随着取代卤素原子电负性的增加, 产物的FECH4∶FEC2H4比值逐渐增大. 这项工作为系统且直观地研究相邻催化活性位点微环境变化对CO2电还原为C1或C2产物的影响提供了一个简单且直接的结构模型. Liu等[92]报道了一种以3,3',5,5'-四甲基-4,4'-联吡唑(H2Me4BPZ)为配体并含有四核Cu(I)簇的MOFs(CuBPZ)(图8b). 电化学性能研究结果显示, 在电压为-1.1 V时, CuBPZ在碱性流动池中C2产物的FE为46%, 对应的电流密度350 mA•cm-2, 已经达到满足商业化应用的电流密度(>300 mA•cm-2). 原位ATR-FTIR光谱分析显示, CuBPZ中的Cu4簇中相邻Cu(I)离子之间的协同作用能够促进C—C键的形成, 从而生成C2产物.
图8 (a) ECRR中Cu-PzX (其中X=H, Cl, Br, I)选择性差异示意图[91]; (b) CuBPZ的合成路线及3D结构[92]; (c) NNU-50的3D框架[94]; (d) Cu1Ni-BDP MOF的结构模型; Cu1Ni-BDP MOF的(e) HRTEM图像和(f)模拟结构模型; (g) Cu1Ni-BDP MOF在不同电位下的ECRR产物和H2的FE; (h) Ni-BDP MOF、Cu1Ni-BDP MOF和Cu2Ni-BDP MOF的吉布斯自由能图[95]

Figure 8 (a) Illustration of the difference in selectivity for Cu-PzX (where X=H, Cl, Br, I) in the ECRR[91] (Copyright 2021 Wiley-VCH GmbH); (b) synthetic route and 3D structure of CuBPZ[92] (Copyright 2022 Wiley-VCH GmbH); (c) 3D framework of NNU-50[94] (Copyright 2022 Tsinghua University Press); (d) structural model of the Cu1Ni-BDP MOF; (e) HRTEM image and (f) simulated structure model of Cu1Ni-BDP MOF; (g) FEs toward ECRR products and H2 on the Cu1Ni-BDP MOF at different potentials; (h) calculated Gibbs free energy diagrams on the Ni-BDP MOF, Cu1Ni-BDP MOF, and Cu2Ni-BDP MOF[95] (Copyright 2023 American Chemical Society)

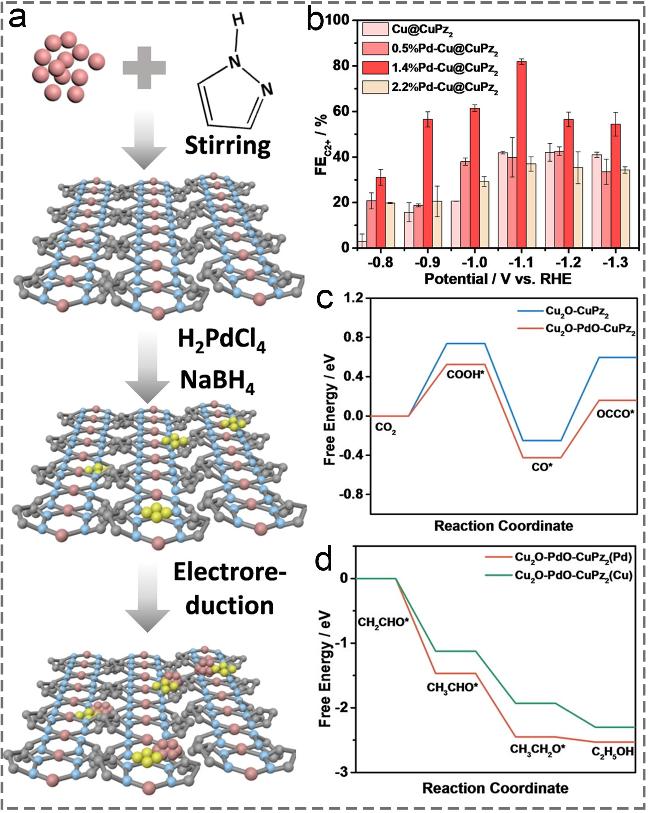
Lan团队[93]还提出铜簇配合物中存在一种分子内亲铜相互作用, 其有利于提高催化剂的导电性和稳定性, 并有助于促进CH4产物的生成. 例如, 同样是基于H2Me4BPZ配体, Lan团队[94]构建了一种六核铜簇的吡唑基MOFs(NNU-50)(图8c). NNU-50在碱性流动池中实现了高效的CH4选择性(66.4%), 明显高于具有相似多孔结构的Cu6MePz, 这是因为NNU-50具有分子内亲铜相互作用和更强的CO2吸附能力, 有利于CH4的生成. Lu等[95]对一种基于1,4-二(4'-吡唑基)苯配体的具有不对称Ni—Cu位点的MOF(Cu1Ni-BDP)(图8d)进行了电催化研究. 高分辨TEM (high resolution TEM, HRTEM)和傅里叶变换(Fourier transform, FT)成像结果(图8e、8f)显示Cu原子被引入[Ni8(BDP)6] MOF中, 形成Cu1Ni原子簇. 电化学性能研究表明Cu1Ni-BDP在-1.3 V电位下实现C2H4选择性为52.7%, 对应的分电流密度为278 mA•cm-2(图8g). 另外, 该MOF在500 mA•cm-2的电流密度下能稳定运行25 h, FEC2H4仍保持在48.2%以上. 对照实验和理论研究结果表明Ni和Cu多位点之间的协同作用降低了*COH—COH形成的能垒(图8h), 促进了C2H4生成. 上述的吡唑基MOFs研究结果显示在催化过程中催化剂结构没有发生明显的变化. 但最近的研究表明在催化反应过程中吡唑基MOFs可能会发生原位还原. 在电催化过程中CuPz具有一定的稳定金属或金属团簇的作用, 能够作为原位合成金属或金属氧化物团簇的理想前驱体, 用于CO2电催化转化为C2+产物. 例如, Xie等[58]通过水热法制备了具有周期性分布的Cu-N4节点的前驱体CuPz2, 并将Pd物种锚定在CuPz2上形成Pd@CuPz2, 通过原位电还原产生CuOx和PdOx位点, 得到Pd-Cu@CuPz2催化剂(图9a). 在含有0.1 mol/L KCl的H型电解池中, Pd含量为1.4%的Pd-Cu@CuPz2催化剂对C2+产物(包括47.5%的C2+醇类产物)的选择性高达81.9%, 显著高于Cu@CuPz2 (图9b). 实验和理论研究结果表明, 引入的Pd物种能够增强Pd-Cu@CuPz2的界面电子转移, 促进催化过程中*CO的吸附并有助于桥接在CuPz2金属节点的Cu-Pd双位点上进行*CO-*CO二聚反应(图9c). 此外, Pd的亲氧性能够稳定*CH2CHO中间体, 有效促进后续的质子耦合-电子转移过程形成*C2H5OH中间体(图9d). Gu课题组[68]也证明了将CuPz2原位电化学重构得到分散在MOF表面的Cu/Cu2O纳米簇复合催化剂(CuPz2-Act-30), 表面小而分散的Cu/Cu2O纳米簇能够促进C—C偶联和氢化反应, 从而有助于C2H4的生成. 上述这些研究均表明Cu纳米团簇有助于提升C2+产物选择性, 而CuPz提供了一个良好的产生和稳定Cu纳米团簇的平台.
图9 (a) Pd-Cu@CuPz2的合成示意图; (b)在不同电位下不同催化剂的FEC2+; (c) Cu2O-CuPz2和Cu2O-PdO-CuPz2表面CO2到*OCCO的吉布斯自由能图; (d) Cu2O-PdO-CuPz2(Cu)和Cu2O-PdO-CuPz2(Pd)表面*CH2CHO到EtOH的吉布斯自由能图[58]

Figure 9 (a) Schematic synthesis of Pd-Cu@CuPz2; (b) the FEC2+ over the different catalysts at various potentials; (c) the Gibbs free energy diagrams of CO2 to *OCCO on Cu2O-CuPz2 and Cu2O-PdO-CuPz2 surface; (d) the Gibbs free energy diagrams of *CH2CHO to EtOH on Cu2O-PdO-CuPz2 (Cu) and Cu2O-PdO-CuPz2 (Pd) surface[58] (Copyright 2024 Wiley-VCH GmbH)

从目前的研究来看, 吡唑基MOFs在电催化CO2转化为C2+产物方面展现出很好的潜力, 但高电流密度下催化剂的稳定性仍需进一步提升, 同时可进一步拓展流动池或者膜电极组件(membrane electrode assembly, MEA)的应用, 推进其工业化规模应用.

4.3 三唑基MOFs

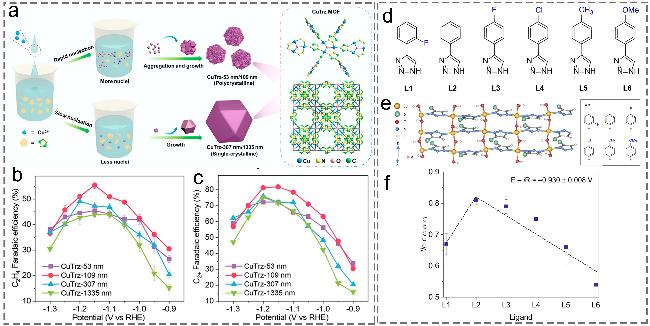
三唑衍生物是一种类似咪唑阴离子或吡唑阴离子的桥联配体, 因其能够构建具有诸如自旋交叉行为等功能的配合物而备受关注[46]. 近几年, 三唑基MOFs在ECRR领域也展现出一定的优势. 研究显示, 三唑阴离子配体比咪唑阴离子配体具有更强的吸电子能力, 有利于增强MOFs中催化位点的活性, 促进CO2还原[96]. MOFs往往会形成块状晶体, 通常需要经过充分研磨和超声处理才能用于电催化应用. 与金属纳米粒子不同, MOFs中形成的配位键导致MOFs纳米粒子生长缓慢, 同时拉长均相成核的过程, 从而使得MOFs纳米粒子的尺寸分布范围较广[97]. 通常情况下, 不均匀的尺寸分布在一定程度上会限制结构与催化性能关系的探究. 因此, 控制MOFs的尺寸有助于更好的研究其结构与性能之间的内在关系. 如图10a所示, Wang等[98]通过控制反应动力学合成了均匀分散的具有四种不同尺寸大小的Cu3(Trz)3(μ3-OH)]Br2•6H2O催化剂(CuTrz, HTrz=1H-1,2,4-三唑). 详细的结构表征数据显示CuTrz-53 nm和CuTrz-109 nm具有多晶结构, 含有丰富的晶界缺陷, 而CuTrz-307 nm和CuTrz-1335 nm则呈单晶结构. 较小的CuTrz纳米结构表现出更高的催化活性以及更优的C2+产物选择性, 其中CuTrz-109 nm在电压为-1.15 V时的FEC2H4达到55.4%, FEC2+达到81.8%(图10b、10c). CuTrz-109 nm优异的ECRR性能归因于小尺寸纳米颗粒的均匀分布和丰富的晶界协同效应. Shekhawat等[99]同样发现通过减小Cu-1H-1,2,3-三唑MOF颗粒的尺寸并引入缺陷产生开放的金属位点能够显著增强其电催化CO2转化为C2+产物的选择性. 调节MOFs中配体取代官能团能够改变金属活性中心的化学环境, 从而控制CO2还原产物的选择性. 例如, Li团队[67]报道了Ln-Cu(图10d、10e). 结合XAS光谱、紫外可见光谱、CO-DRIFTS、原位拉曼光谱和理论计算等研究结果表明通过PhTA苯环上取代基的改变能够调控PhTA配体的最高占据分子轨道(HOMO)能量, 进而改变Ln-Cu催化剂中Cu的电子状态及其与*CO中间体的结合能. 该研究通过原位拉曼光谱和CO-DRIFTS分析发现从L1-Cu到L6-Cu其C—C耦合效率呈现出火山型曲线, 并且L2-Cu的耦合值达到了最高0.81(图10f), 更容易发生C—C耦合生成C2产物. 因此, L2-Cu呈现出最高的FEC2为77%. 今后的研究可能需要进一步探究具有广泛电子可调性的MOFs, 来实现结构-性质的深入研究.
图10 (a)不同尺寸纳米结构CuTrz的合成路线以及CuTrz的化学结构; CuTrz-53 nm, CuTrz-109 nm, CuTrz-307 nm和CuTrz-1335 nm在不同电位下的(b) C2H4和(c) C2+产物的FE[98]; (d) 配体分子的化学结构; (e) Ln-Cu的结构, 其中X代表取代基, 位于右侧方框中, *表示与三唑离子基团相连的位置; (f) Ln-Cu在-(0.930±0.008) V时的ηC—C coupling[67]

Figure 10 (a) Synthetic route of CuTrz nanostructures with different sizes as well as the chemical structure of the CuTrz; (b) FE of C2H4 and (c) FE of C2+ products on CuTrz-53 nm, CuTrz-109 nm, CuTrz-307 nm, and CuTrz-1335 nm at different potentials, respectively[98] (Copyright 2023 American Chemical Society); (d) chemical structure of ligand molecules; (e) the structure of Ln-Cu, X represents the substituents and is on the right frame, * indicates the position connecting with triazole rings; (f) ηC—C coupling of Ln-Cu at -(0.930±0.008)  V[67] (Copyright 2024 Springer Nature)

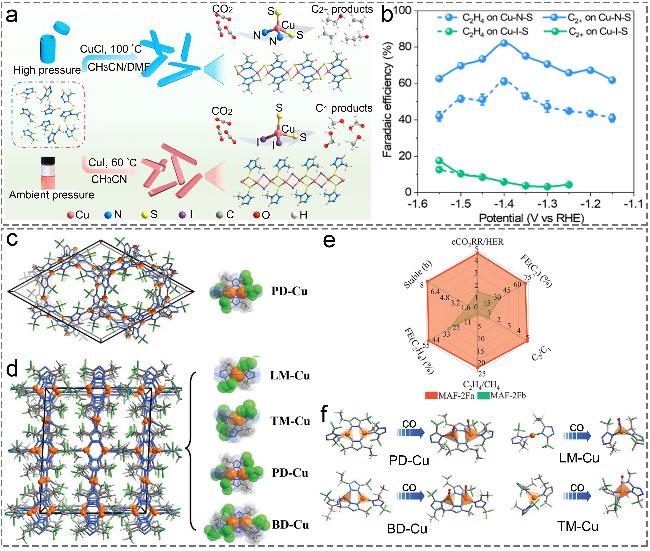
Zhuo等[100]通过改变三唑配体侧基的大小来调控框架结构的特性, 发现配体侧基的空间位阻能够影响相邻Cu位点上*CO中间体的吸附, 从而调节CH4和C2H4的选择性. 配体侧基越小(如甲基、乙基)对双核Cu位点吸附中间体的阻碍越小, 更有利于C2H4的生成. 相反, 较大的侧基(如丙基)会阻碍CO在Cu位点上的吸附, 增大C—C耦合的能垒, 使其更倾向于产CH4. 类似地, Wang等[101]使用4-甲基-1,2,4-三唑-3-硫醇配体在不同水热条件下合成了具有类似结构但Cu中心配位环境不同的两种MOFs. 如图11a所示, 一种是具有Cu-N2S2配位构型的MOF(Cu—N—S), 另一种配位构型为Cu−I2S2(Cu—I—S). Cu中心配位环境的不同导致ECRR产物选择性发生明显的改变, Cu—N—S主要为C2+产物, FEC2+高达82.2%, 其中FEC2H4为61.2%(图11b). 相比之下, Cu—I—S更倾向于生成HCOOH (FE=66.9%). 原位ATR-FTIR光谱结果表明在ECRR过程中Cu—N—S同时存在顶部吸附*CO和桥式吸附*CO, 这有利于C2+产物的生成, 而Cu—I—S只观察到顶部吸附*CO, 不利于C—C耦合. DFT计算进一步揭示了Cu—N—S的Cu 3d轨道由于更强的Cu—N配位相互作用向费米能级移动并且Cu−Cu相互作用较弱, 使其对C2+产物的选择性更强. Cu—I—S中较强Cu—Cu相互作用导致C—C耦合困难, 从而对C1产物具有较高的选择性.
图11 (a) Cu-N-S和Cu-I-S的合成和ECRR在Cu-N-S和Cu-I-S上不同产物示意图; (b) Cu-N-S 和 Cu-I-S在不同电位下C2H4和C2+产物的FE[101]; (c) MAF-2Fa和(d) MAF-2Fb的3D框架; (e) MAF-2Fa和MAF-2Fb在-1.2 V时ECRR性能的比较; (f) 在PD-Cu、BD-Cu、LM-Cu和TM-Cu位点上*CO/*CO-*CO中间体结合模式的变化[56]

Figure 11 (a) Schematic synthesis of Cu-N-S and Cu-I-S and the different products of ECRR on Cu-N-S and Cu-I-S, respectively; (b) The FE of C2H4 and C2+ products on Cu-N-S and Cu-I-S at different potentials[101] (Copyright 2024 American Chemical Society); 3D frameworks of (c) MAF-2Fa and (d) MAF-2Fb; (e) Comparison of typical performances at -1.2 V for MAF-2Fa and MAF-2Fb; (f) Coordination modes change as *CO/*CO-*CO intermediate binding for PD-Cu, BD-Cu, LM-Cu, and TM-Cu sites[56] (Copyright 2024 Wiley-VCH GmbH)

另外, MOFs的空间结构也会对ECRR产物的选择性产生重要的影响. Chen团队[102-103]分别报道了两种具有不同空间结构的三核Cu簇氮杂环配体MOFs对C2+产物具有较高的选择性, 原因是它们结构中三核Cu簇中Cu…Cu之间的距离非常近, 分别是3.3和3.52 Å, 有利于中间体发生C—C耦合. Zhang课题组[104]通过在1,2,4-三唑配体中引入氨基, 将2D Cu(I)-MOF从平面结构变为波浪形, 实现了催化选择性的反转, 即从HER为主(选择性≈80%)变为ECRR为主(选择性≈76%), 其中C2H4选择性最高达52%. 机理研究表明, 氨基不仅在决定层结构方面起着重要作用, 还能与关键反应中间体形成氢键作用, 进而促进ECRR并抑制HER. 另外, 该课题组还通过对比两种以3-乙基-5-三氟甲基-1,2,4-三唑为配体, 具有相同化学组成但配位模式不同的Cu(I)-三唑配位的超分子异构体(MAF-2Fa和MAF-2Fb), 深入探究了配位模式对ECRR选择性和稳定性的影响[56]. 如图11c和11d所示, MAF-2Fa具有单一平面双核{Cu2(tz)2}(PD-Cu)配位模式, 而MAF-2Fb包含PD-Cu和弯曲双核{Cu2(tz)2}(BD-Cu)、线性单核{Cu(tz)2}(LM-Cu)、三角单核{Cu(tz)3}(TM-Cu)等多种Cu(I)配位模式. 电化学测试结果表明, MAF-2Fa在-1.1至-1.5 V的宽电位窗口内表现出优异的催化性能, C2H4选择性达53%, C2产物总选择性高达70%, 且能稳定催化反应至少8 h. 相比之下, MAF-2Fb对于C2产物选择性较低, 且电催化稳定性较差, 电化学反应1.5 h后结构完全坍塌, 转化为金属Cu并伴随催化性能显著下降(图11e). 原位电化学测试和DFT计算表明MAF-2Fa的单一PD-Cu位点有利于保持金属节点的稳定性并降低C2产物生成的能垒. 同时, MAF-2Fa具有超疏水性能够抑制HER. 而MAF-2Fb具有多种配位模式, 单核节点倾向于生成C1产物(图11f), 且单核节点在催化过程中更容易发生原位重构. 这项研究不仅证明了配位模式在ECRR中的关键作用, 还证实MOFs中的双核金属节点比单核节点具有更高的电化学稳定性, 为设计高电化学稳定性的MOFs提供了可行的思路.
最近, Zhang等[105]报道了一种以3,5-二苯基-1,2,4-三唑为配体, 具有阳离子框架的离子型MOF(CuTz-1)用于高效电催化CO2转化为甲醇. 在CuTz-1中有三个具有不同配位环境的Cu(I)作为活性中心, 其中CuN3节点与框架中的自由$\text{BF}_{\text{4}}^{}$产生协同作用, 使得CO2与$\text{BF}_{\text{4}}^{}$产生较强的C…F相互作用, 进而增强活性位点周围局部CO2浓度. CuTz-1在进行电催化之前经过300 ℃的低温氮气环境下活化(CuTz-1-300), 该过程能够有效去除孔道内的小分子并增加缺陷浓度, 进而提高导电性. 电化学性能研究显示, CuTz-1-300在电压为-0.97 V时, FECH3OH达到56.41%. 在后续的研究中可以进一步深入探究框架中自由离子对ECRR过程的影响, 这可能是以往的研究中被忽略的地方.
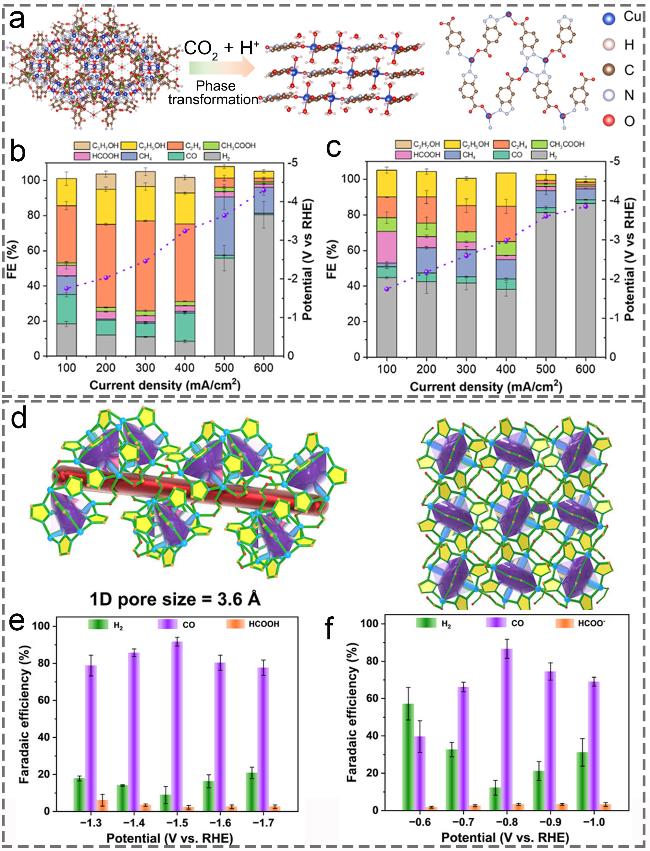
目前大多数ECRR高选择性是在中性或碱性电解液中获得的, 但CO2会在中性或碱性电解液中形成碳酸盐或碳酸氢盐导致CO2利用率降低[106-107]. 相比之下, 在酸性条件下进行CO2还原可以抑制碳酸盐或碳酸氢盐的形成, 有助于提高CO2的利用率[108]. 但高质子浓度往往会导致严重的HER以及催化剂的分解. Yu等[109]设计并合成了以苯并三唑-5-羧酸为配体的Cu-btca纳米笼(Cu-btca-c), 其在pH=1的强酸性电解液中电解时, 发生原位相转变, 重构为Cu-btca纳米片(Cu-btca-s)多孔网络结构(图12a). Cu-btca-s在300 mA•cm-2的高电流密度下, C2H4和多碳C2+产物的选择性分别达51.2%和81.9%, 远超传统Cu NPs催化剂(图12b、12c), 且能在350 min的测试中保持良好的稳定性. 机理研究表明Cu-btca-s的多孔结构能够限制质子还原并维持较高的局部CO2浓度, 以促进CO2还原反应. 另外, 相邻双Cu位点形成的有利微环境缩短了C1中间体迁移距离, 降低了耦合能垒, 促进C2+产物生成. 该研究通过相转变调控MOFs结构, 突破了酸性介质中MOFs作为CO2电还原催化剂的稳定性与选择性限制, 为设计适用于酸性电解质的高效CO2还原MOFs催化剂提供了新思路.
图12 (a) Cu-btca-c相变示意图; (b) Cu-btca-c和(c) Cu NPs在不同电流密度下ECRR产物分布[109]; (d)化合物1的框架通道和3D结构; 化合物1在(e) 0.5 mol/L NaCl电解液和(f)处理过的天然海水中ECRR产物选择性[110]

Figure 12 (a) Diagram of the phase transformation from Cu-btca-c; ECRR product distributions on (b) Cu-btca-s and (c) Cu NPs at different current densities[109] (Copyright 2024 American Chemical Society); (d) channels in the framework and the 3D framework of compound 1; The products selectivity of ECRR for compound 1 (e) in 0.5 mol/L NaCl electrolyte and (f) in treated natural seawater[110] (Copyright 2025 Wiley-VCH GmbH)

最近, Zhao课题组[110]报道了一种新型耐强酸强碱的Zn-MOF催化剂{[Zn5(tz)6(HCOO)4]•2H2O}n(化合物1), 在模拟海水(0.5 mol/L NaCl)电解质中实现了高效、稳定的CO2电还原制备CO. 化合物1基于[Zn5]簇单元, 具有3.6 Å的1D微孔结构(图12d), 其在0.5 mol/L NaCl水溶液中持续16周未出现降解现象, 甚至在9 mol/L HCl、2 mol/L NaOH的极端酸碱环境下不会发生结构坍塌, 仍保持晶体完整性, 这种高化学稳定性在已报道的MOFs中较为罕见. 电催化测试表明, 在模拟海水电解质中, 化合物1在电压为-1.5 V时可实现高达94.4%的FECO, CO分电流密度达41.80 mA•cm-2. 在经过处理去除Ca2+、Mg2+的天然海水中, FECO仍然高达91.1%, 且在两种体系的电解质中均能稳定工作20 h(图12e、12f). 机理研究显示, 化合物1的微孔能够锚定海水中水合钠离子([Na(H2O)5]+)中的配位水, 在催化剂表面形成稳定的阳离子水合层, 从而抑制HER并提高催化活性. 此外, 化合物1可通过回流法实现公斤级制备, 同时保持每克0.01405美元的低成本, 兼具高效性、稳定性与经济性. 该工作为在丰富、廉价的海水资源中实现高效CO2电还原提供了一种高稳定、低成本的新型MOF催化剂, 将推动面向实际应用的可持续能源转化技术的发展.

4.4 四唑基MOFs

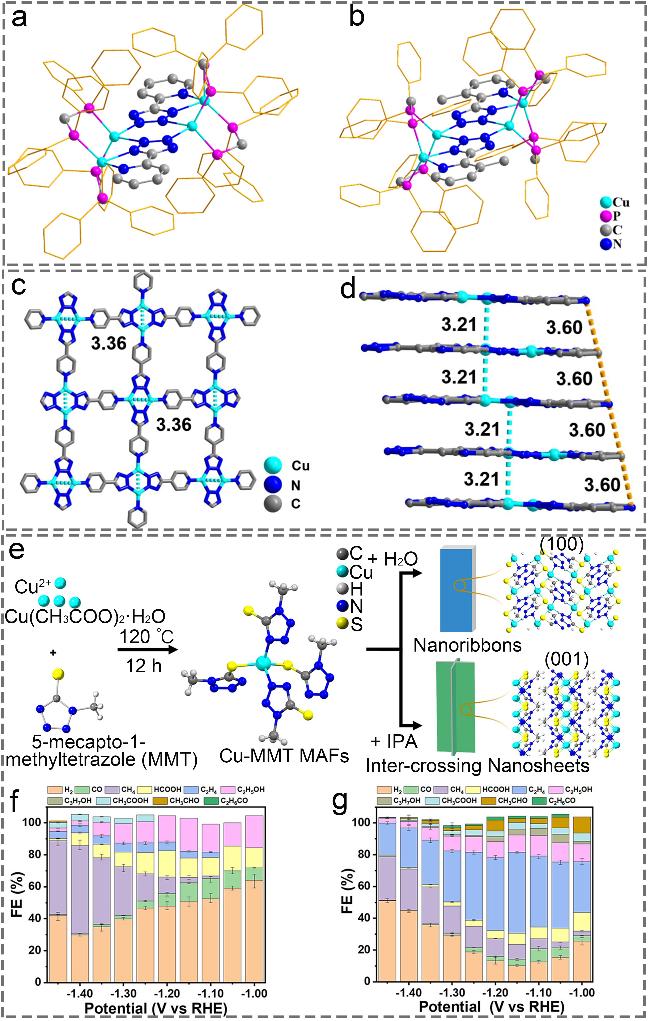
虽然四唑基MOFs中的M—N配位键的共价成分最低, 但四唑杂环中的4个N和一个C形成共轭大π键, 使其杂环的平面性和刚性高于咪唑、吡唑和三唑, 同时, 可通过多氮原子提供的多齿配位模式, 形成更高连接数的框架结构, 从而实现较高的框架稳定性. 近年来, 也逐渐应用到ECRR领域. Liu等[111]分别采用5-(2'-吡啶基)四唑(pytzH)和5-(3'-甲基-2'-吡啶基)四唑(mpytzH)设计合成了结构相似并具有平面Cu4N8单元的铜(I)配合物1和2(图13a、13b), 但由于2中吡啶环3位上甲基的空间位阻, 使得2的平面性比1差, 即共轭效应降低. 在中性电解质中, 1在-1.1 V时实现了最佳的FECH4为43%,优于2. 进一步研究表明, 1中更强的π共轭作用使Cu位点d带中心更接近费米能级, 降低了最高占据分子轨道与最低未占据分子轨道的带隙, 增强了Cu位点的正电性, 从而促进反应中间体的电子转移和氢化反应.
图13 (a) 1和(b) 2的结构图[111]; (c) Cu(4-pt)层内结构示意图; (d) Cu(4-pt)层间堆叠模式[113]; (e)暴露不同晶面的Cu-MMT纳米结构合成示意图; (f) Cu-MMT-H2O和(g) Cu-MMT-IPA在不同电位下的产物分布[115]

Figure 13 Perspective drawings of the structures for (a) 1 and (b) 2[111] (Copyright 2025 American Chemical Society); (c) schematic representation of the intralayer structure for Cu(4-pt); (d) interlayer stacking pattern of Cu(4-pt)[113] (Copyright 2025 Elsevier); (e) schematic illustration of the synthesis for Cu-MMT nanostructures with different exposed facets; Product distributions of (f) Cu-MMT-H2O and (g) Cu-MMT-IPA at different potentials[115] (Copyright 2024 American Chemical Society)

2D层状结构的MOFs与单原子催化剂的配位模式相似, 并表现出良好的电导率[112]. 但在大多数情况下, 离散的单位点往往在ECRR中以C1还原产物为主. 在2D MOFs中构建双核金属位点来促进C—C偶联生成C2+产物具有一定的挑战性. 最近, Han等[113]合成了具有双Cu位点的共平面2D MOFs, 即Cu(4-pt)(其中4-pt为5-(4-吡啶基)-1H-四唑)用于电催化CO2还原为C2H4. 在Cu(4-pt)中, 每个Cu(I)通过共面的4-pt配体连接形成富含双Cu位点的共面2D层, 这些层以ABAB模式堆叠, 相邻层之间的Cu…Cu距离缩短至3.21 Å(图13c、13d). 实验研究结果显示, 与具有相同类型的双核Cu位点结构的Cu(tz)相比, Cu(4-pt)的C2H4选择性提高了4倍. 理论研究结果表明Cu(4-pt)中平行2D层的紧密排列导致Cu位点的dz2轨道出现显著重叠以及相邻层之间4个配体的电子云重叠, 从而形成了有效的3D电荷转移路径, 最终提高其电催化性能. 另外, Xue等[114]发现调节MOF中金属中心的配体场强度也能调控CO2还原产物的选择性.
除了调控活性位点的配位环境, 晶体暴露的晶面对催化性能同样有显著影响, 不同晶面的原子排列方式、电子结构及活性位点密度存在差异, 直接决定了中间体的吸附强度与反应路径. Lu等[115]以5-巯基-1-甲基四唑为配体, 通过改变反应溶剂成功制备了两种具有不同晶面取向的Cu-MMT催化剂: 以水为溶剂时, 产物为主要暴露(100)晶面的纳米带(Cu-MMT-H2O); 以异丙醇为溶剂时, 形成主要暴露(001)晶面的交错纳米片(Cu-MMT- IPA)(图13e). 在中性电解质中, 两种催化剂展现出截然不同的ECRR选择性, 其中Cu-MMT-H2O主要产物为CH4 (55.22%), C2+/C1产物比仅为0.18, 而Cu-MMT-IPA则表现出优异的C2+产物选择性(FEC2+高达73.75%, 其中FEC2H4为50.98%, C2+/C1产物比达到3.93) (图13f、13g). 该研究提出了一种通过简单的溶剂变化实现MOF的晶面调控的策略, 进而有效调控产物的选择性.

4.5 基于其他含氮配体MOFs

唑类配体构建的MOFs是目前在ECRR领域运用最广泛的含氮杂环配体MOFs, 除此之外, 也有少量其他含氮配体, 比如吡啶、嘧啶等, 构建的MOFs被用于ECRR. Meng等[116]利用嘧啶-5-羧酸配体成功构建了两种具有不同配位环境的MOFs, 分别称为Cu-N2O2和Cu-N2O3(图14a). 由于催化剂的电化学稳定性较差, 在电化学过程中Cu-N2O2和Cu-N2O3均发生了电化学重构. Cu-N2O2衍生的催化剂在-1.13 V电位下, 总的CO2还原选择性为73.4%, 其中对C2产物的选择性高达57.3%. 相比之下, Cu-N2O3的CO2还原选择性低于60%. Cu-N2O2衍生催化剂的活性位点为Cu(0)和Cu(I)的不对称催化中心, 而Cu-N2O3衍生的催化剂仅包含Cu(0)位点的对称催化中心. 因此, Cu-N2O2的高选择性来自催化剂重构后形成的Cu(0)和Cu(I)不对称活性中心的协同作用, 即Cu(0)位点主要负责活化CO2分子并提供快速的电子转移路径, 而Cu(I)位点则能更强地吸附关键中间体CO, 从而促进C—C耦合反应(图14b).
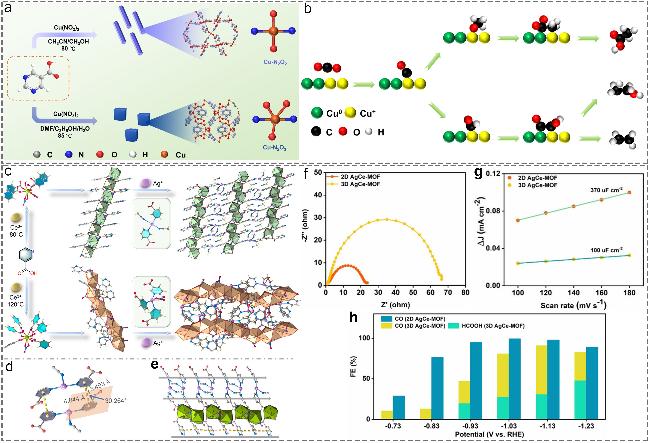
图14 (a) Cu-N2O2和Cu-N2O3合成示意图; (b) Cu-N2O2将CO2转化为C2产物的路径示意图[116]; (c) 2D AgCe-MOF和3D AgCe-MOF的合成; (d) 2D AgCe-MOF中平行吡啶环之间以及六元环中心之间的距离; (e) 2D AgCe-MOF层内π-π作用; 2D AgCe-MOF和3D AgCe-MOF的(f) Nyquist图和(g)不同扫速与充电电流密度比值斜率图; (h) 2D AgCe-MOF和3D AgCe-MOF在不同电位下的C1分布产物图[117]

Figure 14 (a) Schematic diagram of the synthesis of Cu-N2O2 and Cu-N2O3; (b) schematic pathway of CO2 to C2 products on Cu-N2O2[116] (Copyright 2025 Wiley-VCH GmbH); (c) crystal construction strategy of 2D AgCe-MOF and 3D AgCe-MOF; (d) distance between the parallel pyridine rings and the distance between the centers of mass of six-membered rings of 2D AgCe-MOF; (e) intralayer π-π interactions of 2D AgCe-MOF; (f) nyquist plots and (g) charging current density at different rates of the 2D AgCe-MOF nanosheet and 3D AgCe-MOF; (h) the product of C1 distribution for 2D AgCe-MOF and 3D AgCe-MOF at different potentials[117] (Copyright 2024 American Chemical Society)

基于吡啶配体, Yao等[117]报道了具有层内π-π相互作用的2D双金属AgCe-MOF纳米片. AgCe-MOF以烟酸为有机连接体, 通过1D Ce—O链与Ag(I)离子桥连形成2D层状结构, 层内吡啶环之间形成距离为3.493 Å、错位角为30.264°的π-π堆叠网络(图14c~14e), 显著增强了层内电子耦合与传输效率; 而层间通过弱相互作用结合的乙腈分子在干燥过程中易脱附, 使MOF材料实现自剥离, 形成厚度约8 nm的超薄纳米片. 与3D AgCe-MOF相比, 2D AgCe-MOF纳米片的电化学双电层电容(Cdl)达到370 μF•cm-2, 是3D结构的3倍, 且电子电导率提升近70倍, 展现出更丰富的活性位点和更快的电荷转移动力学(图14f、14g). 在ECRR测试中, 2D AgCe-MOF纳米片在-1.03 V电位下, FECO高达99.5%, 并在-0.93 V至-1.13 V的宽电位范围内维持90%以上的选择性(图14h). 2D AgCe-MOF电催化选择性优于3D块状结构的原因在于后者无法形成有效的电子转移通道并且2D AgCe-MOF具有高度暴露的活性中心. 另外, Heng等[118]以1H-[2']联吡啶-6-酮为配体合成了一种具有双Cu位点的单层纳米片金属-有机层, 命名为Cuobpy. 每对T形配位Cu(I)离子通过2.58 Å的短距离相互作用形成二聚体, 且被配体的C—H基团部分屏蔽, 有效抑制了C—C键耦合, 同时增强了对C1中间体的吸附与活化. 在中性电解质中, Cuobpy实现了高达82%的CH4选择性, 且在100 h连续运行中无明显性能衰减. 总的来看, 基于吡啶、嘧啶的MOFs具有一定的CO2还原应用前景, 但其电化学稳定性仍需进一步提高.

4.6 不同含氮配体体系对MOFs催化剂ECRR性能的影响

总结上述不同含氮配体MOFs用于ECRR的研究工作可以发现不同种类含氮配体调控MOFs的ECRR选择性主要通过三种相互依存的机制, 即调节金属位点的电子结构、配体的立体效应和质子传递.

4.6.1 金属位点的电子结构调控

含氮配体能够通过σ-给电子和反馈π键作用精准调控配位金属中心的d带中心, 从而直接影响关键中间体的吸附强度[119]. 这种电子效应的调控对*CO尤为重要, 因为其在活性位点表面的吸附强度决定了C—C偶联与单碳产物释放之间的竞争平衡. 富含电子的含氮配体配位环境能够有效稳定*CO, 有利于其在Cu等活性中心上发生进一步C—C偶联, 进而生成乙烯、乙醇和乙酸等产物. 然而, 若*CO与金属中心的结合过强, 也可能会毒化活性位点, 导致催化剂失活. 相反, 在具有孤立金属中心或配位环境未优化的MOFs中往往活性位点与*CO相互作用较弱, 有助于*CO的解吸, 导致C1产物生成为主. 调控金属位点电子结构实现特定产物高选择性的策略普遍存在于不同含氮配体构成的MOFs体系中.
另外, 除了配体, 金属中心本身对于产物的选择性也具有重要作用. 目前Cu基含氮配体MOFs用于ECRR的研究最为广泛. 因为Cu与含氮配体之间较强的配位作用以及Cu对*CO具有适中的吸附强度, 更有利于C—C偶联生成C2+产物. 而诸如Co、Fe、Zn和Ni等金属通常由于其独特的d电子构型和轨道能级特征更倾向于C1产物生成[120]. 因此, 金属的种类与含氮配体配位环境之间的相互作用共同决定了ECRR反应路径偏好和产物选择性.

4.6.2 配体立体效应调控

在ECRR过程中, 配体上取代基的立体效应(它们可能决定整体框架拓扑结构)对局部催化活性起着关键的空间调控作用, 比如孔环境、配体尺寸以及活性位点的空间距离等共同影响反应中间体的局部浓度和空间可接触性. 目前, 利用取代基或空间位阻不同调控产物选择性的策略主要是基于三唑基MOFs[100,104]. 距离合适的相邻金属中心能够有效提高*CO物种发生C—C偶联, 而孤立或空间隔离的金属中心会阻碍这种邻近驱动的相互作用, 促进脱附并增加形成C1产物的可能性. 这种通过调控金属中心在框架结构中的相对空间距离实现C1和C2+产物选择性调控的策略在不同含氮配体MOFs中都较为常见. 另外, 狭窄的孔环境能够富集表面吸附的*CO物种, 从而提高C—C偶联发生的概率, 促进C2+产物的形成[121].

4.6.3 质子传递的调控

另一个关键因素涉及框架内的质子传输路径以及局部pH的动态变化. 孔道中限域的水分子或含氮杂环上的功能化基团可充当质子传递介质, 促进质子向反应中间体的转移, 同时还能通过与中间体形成氢键相互作用来稳定中间体[23,103]. 对于C2+产物的生成而言, 同步的多电子和质子转移步骤至关重要. 对质子可用性和传输路径的有效调控可以降低中间体氢化步骤的能垒, 从而实现深度还原生成C2+产物.
值得注意的是, 以上三种调控机制并非孤立作用, 而是相互交织、协同调控ECRR性能, 与理论计算和原位表征技术相结合, 从而设计出高效稳定的含氮杂环配体MOFs材料以实现C1或C2+产物的定向合成.

5 总结与展望

将CO2电还原为有价值的化学品已成为应对环境和能源挑战的一种有前景的策略. 含氮杂环配体MOFs固有的化学特性使其在电催化CO2转化领域取得了显著的进展. 本综述系统地归纳了含氮杂环配体MOFs在电催化CO2还原领域的最新研究进展, 重点讨论了不同含氮杂环有机配体形成的MOFs电催化CO2还原的活性、产物选择性以及调控策略, 比如调控金属中心和配体的配位几何结构、金属位点之间的距离、MOFs的形态和尺寸等. 然而, 尽管含氮杂环配体MOFs在ECRR领域表现出良好潜力, 但大多数此类催化剂仍难以满足实际工业化应用的需求.
在未来的研究中, 基于含氮杂环配体MOFs材料面临的机遇和挑战主要包括以下几点.
(1)与传统无机催化剂相比, 未经修饰的MOFs性能不佳的一个关键问题在于其电导率较低. 尽管含氮杂环配体MOFs具有高比表面积、可调活性位点等优点, 且具备一定的本征导电性, 但其导电性还有待进一步提高. 构建复合催化剂是一种可行的途径, 通过引入石墨烯、MXene、MBene等导电载体, 不仅可以促进反应过程中的电荷转移, 还能够构建多级结构以促进底物的富集.
(2)阻碍含氮杂环配体MOFs电催化CO2转化的另一个主要问题是其稳定性. 虽然报道的许多含氮杂环配体MOFs催化剂在电催化过程中似乎能保持其结构完整性, 但在电化学工作条件下可能存在微量分解产物并且这些产物往往难以检测和表征. 这些微量产物(而非MOFs本身)有可能才是实际起作用的催化剂, 因此, 催化剂本身的稳定性对于真正的活性位点的确定以及催化机理的探究都起到至关重要的作用.
(3)除了催化剂本身, 反应系统中的电解质和电解装置等因素同样会影响CO2还原反应的应用前景. 目前, 碱性电解质已被广泛用于ECRR以获得更好的催化选择性. 然而, CO2在碱性电解质中的溶解会导致能量消耗大且CO2利用率低. 酸性电解质成为解决该问题的有效方案. 然而, 在酸性条件下具有催化活性的含氮杂环配体MOFs报道却很少, 因此, 应更多地致力于探索其在酸性条件下的潜力. 对于电解装置而言, 多孔固态电解质的MEA电解槽对于工业化应用具有巨大的潜力, 其可以通过用纯水或者氮气流冲洗固态电解质层得到纯液态产物, 这显著降低了产物的分离成本. 然而, 含氮杂环配体MOFs在这方面的相关研究报告非常匮乏.
(4)探索ECRR的反应过程也是目前的挑战之一. 电极表面催化剂的作用以及ECRR过程中的反应路径目前主要是基于中间体与催化剂表面活性位点之间的结合能来确定的, 基本依赖于理论模拟计算. 尽管可以通过常见的表面表征分析技术获得电催化反应后催化剂的形态、结构和价态变化, 但在ECRR过程中实时监测则依赖于原位表征技术. 但目前仍然缺乏相关的监测方法来研究ECRR过程中催化剂分子的表面覆盖率和电化学活性面积以及MOFs催化剂的化学状态和真实结构. 根据目前的机理研究, 整个ECRR过程涉及一系列电子转移-质子耦合过程以及复杂的传质过程. 因此, 需要更深入的原位表征技术来实时监测反应的微观环境, 这可以作为与DFT计算相结合的实验基础, 以进一步揭示反应机理.
(Lu, Y.)
[1]
Qiu, L.; Li, H.; He, N. Acc. Chem. Res. 2023, 56, 2225.

DOI

[2]
Hou, S.; Dong, J.; Zhao, X.; Li, X.; Ren, F.; Zhao, J.; Zhao, B. Angew. Chem. Int. Ed. 2023, 62, e202305213.

DOI

[3]
Yang, Z.; Chen, J.; Qiu, L.; Xie, W.; He, L. Angew. Chem. Int. Ed. 2022, 61, e202205301.

DOI

[4]
Patel, S.; McKelvey, K.; Liu, L. Chem. Mater. 2024, 36, 10054.

DOI

[5]
Sun, K.; Qian, Y.; Jiang, H. Angew. Chem. Int. Ed. 2023, 62, e202217565.

DOI

[6]
Nandal, N.; Jain, S. L. Coord. Chem. Rev. 2022, 451, 214271.

DOI

[7]
Baccour, M.; Lamotte, A.; Sakai, K.; Dubreucq, E.; Mehdi, A.; Kano, K.; Galarneau, A.; Drone, J.; Brun, N. Green Chem. 2020, 22, 3727.

DOI

[8]
Mu, C.; Zhang, Y.; Kou, W.; Xu, L. Acta Chim. Sinica 2021, 79, 925 (in Chinese).

DOI

(穆春辉, 张艺馨, 寇伟, 徐联宾, 化学学报, 2021, 79, 925.)

DOI

[9]
Zhu, Z.; Liang, Z.; Jiao, Z.; Jiang, X.; Xie, Y.; Xu, H.; Zhao, B. Angew. Chem. Int. Ed. 2022, 61, e202214243.

DOI

[10]
Liang, Z.; Wang, H.; Zheng, H.; Zhang, W.; Cao, R. Chem. Soc. Rev. 2021, 50, 2540.

DOI

[11]
Wang, Z.; She, X.; Yu, Q.; Zhu, X.; Li, H.; Xu, H. Energy Fuels 2021, 35, 8585.

DOI

[12]
Wang, L.; Meng, Q.; Xiao, M.; Liu, C.; Xing, W.; Zhu, J. Renewables 2024, 2, 272.

DOI

[13]
Tang, M.; Yang, Z.; Xu, H.; Zhao, B. Adv. Funct. Mater. 2025, 36, e13412.

DOI

[14]
Zhu, Z.; Zhao, B.; Hou, S.; Jiang, X.; Liang, Z.; Zhang, B.; Zhao, B. Angew. Chem. Int. Ed. 2021, 60, 23394.

DOI

[15]
Li, D.; Huang, L.; Tian, Y.; Liu, T.; Zhen, L.; Feng, Y. Appl. Catal. B: Environ. 2021, 292, 120119.

DOI

[16]
Liu, S.; Xiao, J.; Lu, X.; Wang, J.; Wang, X.; Lou, X. (David). Angew. Chem. Int. Ed. 2019, 58, 8499.

DOI

[17]
Ji, L.; Chang, L.; Zhang, Y.; Mou, S.; Wang, T.; Luo, Y.; Wang, Z.; Sun, X. ACS Catal. 2019, 9, 9721.

DOI

[18]
Esmaeilirad, M.; Jiang, Z.; Harzandi, A. M.; Kondori, A.; Tamadoni Saray, M.; Segre, C. U.; Shahbazian-Yassar, R.; Rappe, A. M.; Asadi, M. Nat. Energy 2023, 8, 891.

DOI

[19]
Mukherjee, A.; Abdinejad, M.; Mahapatra, S. S.; Ruidas, B. C. J. Mater. Chem. A 2023, 11, 9300.

DOI

[20]
Shah, S. S. A.; Sufyan Javed, M.; Najam, T.; Molochas, C.; Khan, N. A.; Nazir, M. A.; Xu, M.; Tsiakaras, P.; Bao, S.-J. Coord. Chem. Rev. 2022, 471, 214716.

DOI

[21]
Lei, Y.; Xiong, T.; Yu, X.; Huang, X.; Tang, X.; Yi, H.; Zhou, Y.; Zhao, S.; Sun, L.; Gao, F. Acta Chim. Sinica 2024, 82, 396 (in Chinese).

DOI

(雷雅茹, 熊廷楷, 于湘涛, 黄秀兵, 唐晓龙, 易红宏, 周远松, 赵顺征, 孙龙, 高凤雨, 化学学报, 2024, 82, 396.)

DOI

[22]
Zhang, E.; Wang, T.; Yu, K.; Liu, J.; Chen, W.; Li, A.; Rong, H.; Lin, R.; Ji, S.; Zheng, X.; Wang, Y.; Zheng, L.; Chen, C.; Wang, D.; Zhang, J.; Li, Y. J. Am. Chem. Soc. 2019, 141, 16569.

DOI

[23]
Zhang, Y.; Zhou, Q.; Wang, P.; Zhao, Y.; Gong, F.; Sun, W.-Y. ChemSusChem 2022, 15, e202102528.

DOI

[24]
Zhang, C.; Lin, Z.; Jiao, L.; Jiang, H. Angew. Chem. Int. Ed. 2024, 63, e202414506.

DOI

[25]
Zhang, Y.; Sun, W.-Y. Chem. Commun. 2024, 60, 8824.

DOI

[26]
Duan, X.; Xu, J.; Wei, Z.; Ma, J.; Guo, S.; Wang, S.; Liu, H.; Dou, S. Adv. Mater. 2017, 29, 1701784.

DOI

[27]
Wang, N.; Chen, Y. Acta Chim. Sinica 2024, 82, 621 (in Chinese).

DOI

(王南南, 陈玉贞, 化学学报, 2024, 82, 621.)

DOI

[28]
Yan, S.; Jiao, L.; He, C.; Jiang, H. Acta Chim. Sinica 2022, 80, 1084 (in Chinese).

DOI

(闫绍兵, 焦龙, 何传新, 江海龙, 化学学报, 2022, 80, 1084.)

DOI

[29]
Furukawa, H.; Cordova, K. E.; O'Keeffe, M.; Yaghi, O. M. Science 2013, 341, 1230444.

DOI

[30]
Gao, C.; Zhang, S.; Pang, H. Acta Chim. Sinica 2025, 83, 962 (in Chinese).

DOI

(高春, 张松涛, 庞欢, 化学学报, 2025, 83, 962.)

DOI

[31]
Wu, Z.; Zhang, C.; Guo, L.; Hu, T.; Zhang, Y.; Zhao, B. ACS Catal. 2024, 14, 15386.

DOI

[32]
Gu, A.; Zhang, Y.; Wu, Z.; Cui, H.; Hu, T.; Zhao, B. Angew. Chem. Int. Ed. 2022, 61, e202114817.

DOI

[33]
Bavykina, A.; Kolobov, N.; Khan, I. S.; Bau, J. A.; Ramirez, A.; Gascon, J. Chem. Rev. 2020, 120, 8468.

DOI

[34]
Lin, S.; Usov, P. M.; Morris, A. J. Chem. Commun. 2018, 54, 6965.

DOI

[35]
Hou, C.-C.; Wang, H.-F.; Li, C.; Xu, Q. Energy Environ. Sci. 2020, 13, 1658.

DOI

[36]
Chen, S.; Cui, M.; Yin, Z.; Xiong, J.; Mi, L.; Li, Y. ChemSusChem 2021, 14, 73.

DOI

[37]
Zou, L.; Wei, Y.-S.; Hou, C.-C.; Li, C.; Xu, Q. Small 2021, 17, 2004809.

DOI

[38]
Hinogami, R.; Yotsuhashi, S.; Deguchi, M.; Zenitani, Y.; Hashiba, H.; Yamada, Y. ECS Electrochem. Lett. 2012, 1, H17.

DOI

[39]
Kumar, S. R.; Kumar, S. S.; Kulandainathan, M. A. Electrochem. Commun. 2012, 25, 70.

DOI

[40]
Loibl, A.; de Krom, I.; Pidko, E. A.; Weber, M.; Wiecko, J.; Muller, C. Chem. Commun. 2014, 50, 8842.

DOI

[41]
Roohi, H.; Khyrkhah, S. J. Mol. Model. 2015, 21, 1.

DOI

[42]
Anwar, M. I.; Asad, M.; Su, X.; Sofer, Z.; Rabbani, M. S.; Ashiq, M. N.; Yang, G.; Gao, Y. Coord. Chem. Rev. 2026, 548, 217158.

DOI

[43]
Wang, D.; Yang, P.; Liu, L.; Wang, W.; Chen, Z. Mater. Today Energy 2022, 26, 101017.

[44]
Saha, R.; Gomez Garcia, C. J. Chem. Soc. Rev. 2024, 53, 9490.

DOI

[45]
Chen, X.-M.; Tong, M.-L. Acc. Chem. Res. 2007, 40, 162.

DOI

[46]
Zhang, J.-P.; Zhang, Y.-B.; Lin, J.-B.; Chen, X.-M. Chem. Rev. 2012, 112, 1001.

DOI

[47]
Banerjee, R.; Phan, A.; Wang, B.; Knobler, C.; Furukawa, H.; O'Keeffe, M.; Yaghi, O. M. Science 2008, 319, 939.

DOI PMID

[48]
Colombo, V.; Galli, S.; Choi, H. J.; Han, G. D.; Maspero, A.; Palmisano, G.; Masciocchi, N.; Long, J. R. Chem. Sci. 2011, 2, 1311.

DOI

[49]
Desai, A. V.; Sharma, S.; Roy, A.; Ghosh, S. K. Cryst. Growth Des. 2019, 19, 7046.

DOI

[50]
He, T.; Zhang, Y.; Wang, B.; Lv, X.; Xie, L.; Li, J. ChemPlusChem 2016, 81, 864.

DOI

[51]
Burtch, N. C.; Jasuja, H.; Walton, K. S. Chem. Rev. 2014, 114, 10575.

DOI

[52]
Devic, T.; Serre, C. Chem. Soc. Rev. 2014, 43, 6097.

DOI

[53]
Zhao, H.; Qu, Z.; Ye, H.; Xiong, R. G. Chem. Soc. Rev. 2008, 37, 84.

DOI

[54]
Zheng, W.; Lee, L. Y. S. ACS Energy Lett. 2021, 6, 2838.

DOI

[55]
Zheng, W.; Liu, M.; Lee, L. Y. S. ACS Catal. 2019, 10, 81.

DOI

[56]
Zheng, K.; Hu, D.-Y.; Wang, C.; Liang, Z.-Y.; Zhang, X.-W.; Xiao, X.-X.; Wu, J.-X.; Zhuo, L.-L.; Lin, D.-Y.; Zhou, D.-D.; Zhang, J.-P. Small 2024, 21, 2408510.

DOI

[57]
Zhang, X.; Liu, T.; Liu, C.; Zheng, D.; Huang, J.; Liu, Q.; Yuan, W.; Yin, Y.; Huang, L.; Xu, M.; Li, Y.; Gu, Z. J. Am. Chem. Soc. 2023, 145, 2195.

DOI

[58]
Xie, G.; Guo, W.; Fang, Z.; Duan, Z.; Lang, X.; Liu, D.; Mei, G.; Zhai, Y.; Sun, X.; Lu, X. Angew. Chem. Int. Ed. 2024, 63, e202412568.

DOI

[59]
Geng, Y.; Lin, X.; Sun, Y.; Li, H.; Qin, Y.; Li, C. Acta Chim. Sinica 2022, 80, 748 (in Chinese).

DOI

(耿元昊, 林小秋, 孙亚昕, 李惠雨, 秦悦, 李从举, 化学学报, 2022, 80, 748.)

DOI

[60]
Narváez-Celada, D.; Varela, A. S. J. Mater. Chem. A 2022, 10, 5899.

DOI

[61]
Katritzky, A. R.; Ramsden, C. A.; Joule, J. A.; Zhdankin, V. V. Handbook of Heterocyclic Chemistry, 3rd ed., Elsevier, Amsterdam, 2010.

[62]
Yan, T.; Wang, P.; Xu, Z.; Sun, W.-Y. ACS Appl. Mater. Interfaces 2022, 14, 13645.

DOI

[63]
Li, Z.; Zhang, C.; Liu, C.; Zhang, H.; Song, H.; Zhang, Z.; Wei, G.; Bao, X.; Yu, C.; Yuan, P. Angew. Chem. Int. Ed. 2024, 63, e202314266.

DOI

[64]
Ogunbanjo, O.; Rodríguez, P.; Anderson, P. Mater. Chem. Front. 2025, 9, 1650.

DOI

[65]
Wu, Z.; Zhang, L.; Chen, Y.; Li, J.; Li, L. Acta Chim. Sinica 2025, 83, 917 (in Chinese).

DOI

(吴子林, 张璐, 陈杨, 李晋平, 李立博, 化学学报, 2025, 83, 917.)

DOI

[66]
Guo, F.; Li, R.; Yang, S.; Zhang, X.; Yu, H.; Urban, J.; Sun, W.-Y. Angew. Chem. Int. Ed. 2023, 62, e202216232.

DOI

[67]
Yang, Y.; Zhang, C.; Zhang, C.; Shi, Y.; Li, J.; Johannessen, B.; Liang, Y.; Zhang, S.; Song, Q.; Zhang, H.; Huang, J.; Ke, J.; Zhang, L.; Song, Q.; Zeng, J.; Zhang, Y.; Geng, Z.; Wang, P.; Wang, Z.; Zeng, J.; Li, F. Nat. Commun. 2024, 15, 6316.

DOI PMID

[68]
Liu, C.; Zhang, X.; Huang, J.; Guan, M.; Xu, M.; Gu, Z. ACS Catal. 2022, 12, 15230.

DOI

[69]
Zhang, Y.; Zhou, Q.; Lu, X.; Zhang, X.; Gong, F.; Sun, W.-Y. CCS Chem. 2024, 6, 2950.

DOI

[70]
Lucier, B. E. G.; Chen, S.; Huang, Y. Acc. Chem. Res. 2018, 51, 319.

DOI

[71]
Jiang, M.; Zhu, M.; Wang, M.; He, Y.; Luo, X.; Wu, C.; Zhang, L.; Jin, Z. ACS Nano 2023, 17, 3209.

DOI

[72]
Zhu, H.-L.; Huang, J.-R.; Zhang, M.-D.; Yu, C.; Liao, P.-Q.; Chen, X.-M. J. Am. Chem. Soc. 2024, 146, 1144.

DOI

[73]
Guo, X.; Xing, T.; Lou, Y.; Chen, J. J. Solid State Chem. 2016, 235, 107.

DOI

[74]
Wang, Y.; Hou, P.; Wang, Z.; Kang, P. ChemPhysChem 2017, 18, 3142.

DOI

[75]
Ahmad, A.; Iqbal, N.; Noor, T.; Hassan, A.; Khan, U. A.; Wahab, A.; Raza, M. A.; Ashraf, S. J. CO2 Util. 2021, 48, 101523.

[76]
Geng, W.; Chen, W.; Li, G.; Dong, X.; Song, Y.; Wei, W.; Sun, Y. ChemSusChem 2020, 13, 4035.

DOI

[77]
Dou, S.; Song, J.; Xi, S.; Du, Y.; Wang, J.; Huang, Z.; Xu, Z.; Wang, X. Angew. Chem. Int. Ed. 2019, 58, 4041.

DOI

[78]
Yang, Z.; Zhang, X.; Long, C.; Yan, S.; Shi, Y.; Han, J.; Zhang, J.; An, P.; Chang, L.; Tang, Z. CrystEngComm 2020, 22, 1619.

DOI

[79]
Zhang, R.; Yang, J.; Zhao, X.; Yang, H.; Li, H.; Ji, B.; Zhou, G.; Ma, X.; Yang, D. ChemCatChem 2022, 14, e202101653.

DOI

[80]
Han, X.; Zhang, T.; Biset-Peiró, M.; Zhao, S.; Murcia Lopez, S.; Daasbjerg, K.; Morante, J. R.; Li, J.; Arbiol, J. Small Struct. 2023, 4, 2200388.

DOI

[81]
Umar, M.; Abdulazeez, I.; Tanimu, A.; Ganiyu, S. A.; Alhooshani, K. J. Environ. Chem. Eng. 2024, 12, 112899.

DOI

[82]
Zhou, L.; Li, H.; Wang, D.; Jiang, W.; Wu, Y.; Shang, Li.; Guo, C.; Liu, C.; Ren, B. Electroanalysis 2023, 35, 291.

[83]
Yan, T.; Wang, P.; Sun, W.-Y. Small 2023, 19, 2206070.

DOI

[84]
Zou, Y.; Guan, Y.; Liu, Y. J. Electroanal. Chem. 2024, 966, 118400.

DOI

[85]
Zhang, Y.; Zhou, Q.; Qiu, Z.-F.; Zhang, X.-Y.; Chen, J.-Q.; Zhao, Y.; Gong, F.; Sun, W.-Y. Adv. Funct. Mater. 2022, 32, 2203677.

DOI

[86]
Wang, Y.-J.; Qiu, Z.-F.; Zhang, Y.; Wang, F.-F.; Zhao, Y.; Sun, W.-Y. Dalton Trans. 2024, 53, 3685.

DOI

[87]
Wang, F.-F.; Wang, Y.-J.; Qiu, Z.-F.; Zhang, K.-Y.; Zhao, Y.; Sun, W.-Y. CrystEngComm 2024, 26, 6465.

DOI

[88]
Shao, P.; Zhou, W.; Hong, Q.; Yi, L.; Zheng, L.; Wang, W.; Zhang, H.; Zhang, H.; Zhang, J. Angew. Chem. Int. Ed. 2021, 60, 16687.

DOI

[89]
Shao, P.; Zhang, H.; Hong, Q.; Yi, L.; Li, Q.; Zhang, J. Adv. Energy Mater. 2023, 13, 2300088.

DOI

[90]
Chen, J.-Q.; Li, Q.-H.; Hong, Q.-L.; Shao, P.; Zhang, H.-X.; Zhang, J. Sci. China Chem. 2025, 68, 943.

DOI

[91]
Wang, R.; Liu, J.; Huang, Q.; Dong, L.-Z.; Li, S.-L.; Lan, Y.-Q. Angew. Chem. Int. Ed. 2021, 60, 19829.

DOI

[92]
Liu, Y.-Y.; Wang, Z.-S.; Liao, P.-Q.; Chen, X.-M. Chem. Asian J. 2022, 17, e202200764.

DOI

[93]
Zhang, L.; Li, X.-X.; Lang, Z.-L.; Liu, Y.; Liu, J.; Yuan, L.; Lu, W.-Y.; Xia, Y.-S.; Dong, L.-Z.; Yuan, D.-Q.; Lan, Y.-Q. J. Am. Chem. Soc. 2021, 143, 3808.

DOI PMID

[94]
Dong, L.-Z.; Lu, Y.-F.; Wang, R.; Zhou, J.; Zhang, Y.; Zhang, L.; Liu, J.; Li, S.-L.; Lan, Y.-Q. Nano Res. 2022, 15, 10185.

DOI

[95]
Huang, L.; Liu, Z.; Gao, G.; Chen, C.; Xue, Y.; Zhao, J.; Lei, Q.; Jin, M.; Zhu, C.; Han, Y.; Francisco, J. S.; Lu, X. J. Am. Chem. Soc. 2023, 145, 26444.

DOI

[96]
Al-Attas, T. A.; Marei, N. N.; Yong, X.; Yasri, N. G.; Thangadurai, V.; Shimizu, G.; Siahrostami, S.; Kibria, M. G. ACS Catal. 2021, 11, 7350.

DOI

[97]
Oh, M.; Mirkin, C. A. Nature 2005, 438, 651.

DOI

[98]
Wang, J.; Liu, J.; Song, Y.; Geng, S.; Peng, Z.; Yu, J.; Liu, F.; Wang, Y.; Xi, S.; Zhang, Z.; Fan, Z. ACS Mater. Lett. 2023, 5, 2121.

[99]
Shekhawat, A.; Das, D.; Zerdoumi, R.; Mahbub, M. A. A.; Eid, B.; Chandra, S.; Seisel, S.; Schuhmann, W. Adv. Funct. Mater. 2025, 35, 2506172.

DOI

[100]
Zhuo, L.-L.; Chen, P.; Zheng, K.; Zhang, X.-W.; Wu, J.-X.; Lin, D.-Y.; Liu, S.-Y.; Wang, Z.-S.; Liu, J.-Y.; Zhou, D.-D.; Zhang, J.-P. Angew. Chem. Int. Ed. 2022, 61, e202204967.

DOI

[101]
Wang, J.; Sun, M.; Xu, H.; Hao, F.; Wa, Q.; Su, J.; Zhou, J.; Wang, Y.; Yu, J.; Zhang, P.; Ye, R.; Chu, S.; Huang, B.; Shao, M.; Fan, Z. ACS Nano 2024, 18, 7192.

DOI

[102]
Huang, D.-S.; Zhu, H.-L.; Zhao, Z.-H.; Huang, J.-R.; Liao, P.-Q.; Chen, X.-M. ACS Catal. 2022, 12, 8444.

DOI

[103]
Zhu, H.-L.; Chen, H.-Y.; Han, Y.-X.; Zhao, Z.-H.; Liao, P.-Q.; Chen, X.-M. J. Am. Chem. Soc. 2022, 144, 13319.

DOI

[104]
Zheng, K.; Hu, D.-Y.; Zhang, X.-W.; Xiao, X.-X.; Liang, Z.-J.; Wu, J.-X.; Lin, D.-Y.; Zhuo, L.-L.; Yi, H.; Gong, L.; Zhou, D.-D.; Zhang, J.-P. J. Mater. Chem. A 2024, 12, 16396.

DOI

[105]
Zhang, Y.; Zhang, L.; Feng, X.; Zhang, G.; Zhang, Y. Small 2025, 21, e05892.

DOI

[106]
Kim, J. Y. T.; Zhu, P.; Chen, F.-Y.; Wu, Z.-Y.; Cullen, D. A.; Wang, H. Nat. Catal. 2022, 5, 288.

DOI

[107]
Xie, Y.; Ou, P.; Wang, X.; Xu, Z.; Li, Y.; Wang, Z.; Huang, J.; Wicks, J.; McCallum, C.; Wang, N.; Wang, Y.; Chen, T.; Lo, B. T. W.; Sinton, D.; Yu, J.; Wang, Y.; Sargent, E. H. Nat. Catal. 2022, 5, 564.

DOI

[108]
Ma, Z.; Yang, Z.; Lai, W.; Wang, Q.; Qiao, Y.; Tao, H.; Lian, C.; Liu, M.; Ma, C.; Pan, A.; Huang, H. Nat. Commun. 2022, 13, 7596.

DOI

[109]
Yu, J.; Xiao, J.; Guo, L.; Xie, Z.; Wang, K.; Wang, Y.; Hao, F.; Ma, Y.; Zhou, J.; Lu, P.; Wang, G.; Meng, X.; Zhu, Z.; Li, Q.; Ling, C.; Sun, J.; Wang, Y.; Song, S.; Fan, Z. ACS Nano 2024, 18, 33602.

DOI

[110]
Li, L.; Zhao, X.; Tang, M.; Yang, Z.; Ren, F.; Liang, Z.; Guo, P.; Xu, H.; Zhang, X.; Zhao, J.; Zhao, B. Angew. Chem. Int. Ed. 2025, 64, e202512100.

DOI

[111]
Liu, J.; Peng, D.; Liu, S.; Wen, H.; Zhu, Z.; Zhao, J.; Chen, J. ACS Sustainable Chem. Eng. 2025, 13, 2564.

DOI

[112]
Majidi, L.; Ahmadiparidari, A.; Shan, N.; Misal, S. N.; Kumar, K.; Huang, Z.; Rastegar, S.; Hemmat, Z.; Zou, X.; Zapol, P.; Cabana, J.; Curtiss, L. A.; Salehi-Khojin, A. Adv. Mater. 2021, 33, e2004393.

[113]
Han, Y.-P.; Wang, Z.-R.; Yan, Y.-Y.; Li, Q.-H.; Shao, P.; Zhang, H.-X.; Han, L.-L.; Wang, F.; Zhang, J. Chem. Eng. J. 2025, 507, 160493.

DOI

[114]
Xue, H.; Huang, J.-R.; Wang, Z.-S.; Zhao, Z.-H.; Shi, W.; Liao, P.-Q.; Chen, X.-M. Chin. J. Catal. 2023, 53, 102.

DOI

[115]
Lu, P.; Lv, J.; Chen, Y.; Ma, Y.; Wang, Y.; Lyu, W.; Yu, J.; Zhou, J.; Yin, J.; Xiong, Y.; Wang, G.; Ling, C.; Xi, S.; Zhang, D.; Fan, Z. Nano Lett. 2024, 24, 1553.

DOI

[116]
Meng, F.; Yao, X.; He, J.; Gu, J.; Li, W.; Sun, C.; Wang, X.; Su, Z. ChemSusChem 2025, 18, e202402120.

DOI

[117]
Yao, X.; Cui, D.; Zhu, C.; He, J.; Meng, F.; Yang, S.; Dong, M.; Shan, G.; Zhang, M.; Sun, C.; Wang, X.; Su, Z. ACS Mater. Lett. 2024, 6, 5112.

[118]
Heng, J.-M.; Zhu, H.-L.; Zhao, Z.-H.; Yu, C.; Liao, P.-Q.; Chen, X.-M. J. Am. Chem. Soc. 2023, 145, 21672.

DOI

[119]
Jiao, S.; Fu, X.; Huang, H. Adv. Funct. Mater. 2021, 32, 2107651.

DOI

[120]
Nam, D. H.; Shekhah, O.; Lee, G.; Mallick, A.; Jiang, H.; Li, F.; Chen, B.; Wicks, J.; Eddaoudi, M.; Sargent, E. H. J. Am. Chem. Soc. 2020, 142, 21513.

DOI

[121]
Liu, L.; Cai, Y.; Du, H.; Lu, X.; Li, X.; Liu, F.; Fu, J.; Zhu, J. ACS Appl. Mater. Interfaces 2023, 15, 16673.

DOI

文章导航

/

〈 〉