研究论文

低共熔溶剂固锂与4-叔丁基吡啶减量策略提升正式钙钛矿太阳能电池稳定性

  • 熊相明 a, b ,
  • 张林 a, b ,
  • 徐文军 a, b ,
  • 唐景航 a, b ,
  • 杨英 , a, b, *
展开
  • a 中南大学冶金与环境学院 长沙 410083
  • b 有色金属资源循环利用湖南省重点实验室 长沙 410083

收稿日期: 2026-03-04

  网络出版日期: 2026-05-18

基金资助

国家重点研发计划项目(2023YFC3906103)

Deep Eutectic Solvent-Assisted Lithium Immobilization and 4-Tert -butyl pyridine-Less Regulation Strategy for Enhancing the Stability of Conventional Perovskite Solar Cells

  • Xiangming Xiong a, b ,
  • Lin Zhang a, b ,
  • Wenjun Xu a, b ,
  • Jinghang Tang a, b ,
  • Ying Yang , a, b, *
Expand
  • a School of Metallurgy and Environment, Central South University, Changsha 410083, China
  • b Hunan Key Laboratory of Nonferrous Metal Resources Recycling, Changsha 410083, China
* E-mail: ; Tel.: 0731-88877863

Received date: 2026-03-04

  Online published: 2026-05-18

Supported by

National Key R&D Program of China(2023YFC3906103)

摘要

正式钙钛矿太阳能电池(PSCs)凭借高效率、低成本优势在光伏领域具备广阔商业化前景, 但其空穴传输层(HTL)载流子传输效率有限与器件稳定性不足仍是制约产业化的关键问题. 传统4-叔丁基吡啶(tBP)/双三氟甲基磺酰亚胺锂(LiTFSI)掺杂体系存在tBP易挥发、Li+迁移等缺陷, 易引发界面劣化与性能衰减. 基于此, 本工作提出氯化胆碱-尿素-乙二醇组成的低共熔溶剂(DES)掺杂及tBP减量调控策略, 利用DES的氢键与配位作用, 实现固定Li+、界面缺陷钝化与载流子传输通道优化. 该策略使最优器件效率达21.15%, 暗态、热及湿度稳定性均显著提升, 25 ℃ N2中1000 h存储效率保留97%(对照组88%), 85 ℃ N2中T80达120 h (对照组48 h), 30%~40%相对湿度空气中存储500 h后, 维持80%的初始效率(对照组60%), 为PSCs的HTL掺杂工程提供“低用量、高适配、长稳定”的有效策略.

本文引用格式

熊相明 , 张林 , 徐文军 , 唐景航 , 杨英 . 低共熔溶剂固锂与4-叔丁基吡啶减量策略提升正式钙钛矿太阳能电池稳定性[J]. 化学学报, 2026 , 84(6) : 888 -896 . DOI: 10.6023/A26030067

Abstract

Conventional perovskite solar cells (PSCs) exhibit broad commercial prospects in the photovoltaic field due to their high power conversion efficiency (PCE) and low fabrication cost. However, the limited carrier transport efficiency of the hole transport layer (HTL) and insufficient long-term stability remain critical bottlenecks hindering their industrialization. The traditional doping system of 4-tert-butyl pyridine (tBP)/lithium bis(trifluoromethanesulfonyl)imide (LiTFSI) has inherent drawbacks: tBP is volatile and Li⁺ tends to migrate, which easily induce interfacial degradation and device performance decay. Herein, we propose a doping strategy using a deep eutectic solvent (DES) composed of choline chloride (ChCl), urea, and ethylene glycol (EG) with a molar ratio of 1∶2∶1 at a concentration of 1 mg•mL−1 into the Spiro-OMeTAD precursor solution to optimize the Spiro-OMeTAD-based HTL, combined with regulating the tBP/LiTFSI molar ratio to 2∶1 for tBP reduction. Driven by hydrogen bonding and coordination interactions, the DES achieves a synergistic mechanism of “lithium immobilization-defect passivation-molecular network enhancement”: specifically, the carbonyl groups (C=O) of urea in DES coordinate with Li⁺ to suppress thermal-induced migration, the amino groups (-NH2) form hydrogen bonds with TFSI- to promote LiTFSI dissociation, and the hydroxyl groups (-OH) of EG assist in stabilizing the coordination network; meanwhile, DES molecules passivate uncoordinated Pb2+ on the perovskite surface to reduce non-radiative recombination, and enhance the π-π stacking of Spiro-OMeTAD to optimize carrier transport channels and increase its glass transition temperature (Tg) for improved thermal stability. Benefiting from this strategy, the fabricated conventional PSCs achieve a champion PCE of 21.15%. Moreover, the devices exhibit significantly improved long-term stability under various environmental conditions: 97% of the initial PCE is retained after 1000 h of dark storage at 25 ℃ in N2 atmosphere (vs. 88% for the control device); the T80 lifetime (time to retain 80% of the initial efficiency) reaches 120 h at 85 ℃ in N2 atmosphere (vs. 48 h for the control device); and 80% of the initial PCE is maintained after 500 h of storage at 25 ℃ and 30%~40% relative humidity in air (vs. 60% for the control device). This work provides an effective “low-dose, high-compatibility, long-stability” strategy for HTL doping engineering, which is of great significance for promoting the industrialization of PSCs.

1 引言

钙钛矿太阳能电池(Perovskite Solar Cells, PSCs)因其带隙可调、光吸收系数高及溶液加工成本低等优势, 已成为极具商业化前景的第三代光伏技术[1-4]. 截至目前, PSCs光电转换效率(Power Conversion Efficiency, PCE)已突破27%[5]. 在正式PSCs中, 2,2',7,7'-四[N,N-二(甲氧基苯基)胺]-9,9'-螺二芴(Spiro-OMeTAD)是应用最为广泛的空穴传输层(Hole Transport Layer, HTL)材料, 其独特的螺环结构赋予其优异的空穴传输选择性与界面兼容性, 已成为PSCs核心功能层材料之一[6-7]. 然而, 本征态Spiro-OMeTAD电导率极低, 需通过双三氟甲磺酰亚胺锂(lithium bis (trifluoromethanesulfonyl) imide, LiTFSI)与4-叔丁基吡啶(4-tert-butyl pyridine, tBP)掺杂提升电导率以满足PSCs性能需求[6,8-9].
在传统掺杂体系中, LiTFSI解离产生的TFSI−可稳定Spiro-OMeTAD被氧化后生成的自由基阳离子, 形成Spiro-OMeTAD•+TFSI−以实现p型掺杂[8]; tBP则通过与Li+配位以提升LiTFSI在非极性溶剂中的溶解度, 与LiTFSI的物质的量比约为6∶1, 但该掺杂体系存在稳定性缺陷[6,8-10]. 具体而言, LiTFSI具有强吸湿性, 易从环境中吸附水分并发生降解, 破坏Spiro-OMeTAD的p型掺杂[11-12]. 同时, LiTFSI解离产生的Li+在热应力影响下, 易沿Spiro-OMeTAD薄膜迁移至钙钛矿/HTL界面, 进而导致钙钛矿晶格畸变[13]. 另一掺杂剂tBP易与Li+发生去配位反应而游离, 并与Spiro-OMeTAD•+TFSI−发生还原反应, 导致自由基失活[8]; 且tBP还可通过吡啶环的孤对电子与Spiro-OMeTAD分子形成弱相互作用, 破坏分子间的π-π堆积, 进而降低Spiro-OMeTAD薄膜的玻璃化转变温度(Glass Transition Temperature, Tg), 使薄膜在热应力作用下发生黏流态形变, 形成孔洞与裂 纹[14-15]. 这不仅影响空穴传输, 还为水与氧气的侵入提供通道, 加速钙钛矿/HTL界面降解[16]. 有研究表明, 传统掺杂体系制得的Spiro-OMeTAD薄膜Tg不足85 ℃, 难以应对户外85 ℃的运行工况, 导致HTL在运行过程中易发生热形变, 加剧钙钛矿/HTL界面缺陷积累与器件性能衰退[13,16-17].
针对掺杂体系中Li+迁移与tBP去配位导致的稳定性缺陷, 目前已有大量改性优化研究[6,9-10,18]. 相关工作常采用阳离子替代[19]、离子液体[18]等策略替换LiTFSI或是结合CO2[20]、电化学[21]辅助掺杂去除Li+, 但该类方法工艺普遍较为复杂. 还有一类研究则是充分利用掺杂体系作用机制[22], 设计合成相应的分子进行掺杂, 但该类方案掺杂改性分子过于复杂, 无法有效应用. 相比之下, 在现有体系中添加新组分更具实际应用潜力, 如Li等[23]采用12-冠-4醚等配位螯合剂, 利用极性配位基团与Li+的强络合作用限制Li+迁移, 同时改善LiTFSI在非极性溶剂中的溶解性并减少tBP添加量, 但冠醚类配位分子结构复杂、制备成本高昂, 且功能单一. 为增强Spiro-OMeTAD的氧化的效果, Zheng等[24]引入二茂铁六氟磷酸(FcPF6)多功能添加剂, 依托材料自身氧化还原特性辅助Spiro-OMeTAD氧化, 同时通过Fc+配位固定Li+, 兼顾高效掺杂与离子迁移抑制作用, 但该掺杂体系配比复杂, 对制备工艺条件要求严苛. 为完全消除tBP的负面影响, Zhang等[25]结合纳米改性思路, 利用CuInS2/ZnS量子点构建固态掺杂体系, 依托量子点表面Cu2+/Cu+氧化还原中心调控掺杂过程, 同时通过ZnS壳层未配位硫位点固定Li+, 展现出远超传统掺杂体系的PCE与稳定性. 但上述策略普遍存在工艺复杂、成本偏高的问题. 而近期有研究将低成本的碳酸乙烯酯[26]、低共熔溶剂[17]引入掺杂体系中展现出了巨大应用潜力.
低共熔溶剂(deep eutectic solvents, DES)是由氢键供体与受体按特定物质的量比混合形成的均相体系, 其物理化学性质与离子液体类似, 具有可设计性强、合成工艺简便、可生物降解等特性, 被认为是离子液体的“绿色替代”[27]. 近年来, DES在跨领域展现出独特价值: 如DES可通过配位作用选择性实现金属元素的高效分离, 兼具环境友好与成本优势[28]. 在PSCs中, 有研究利用氯化胆碱基DES的氢键网络与Cl(Urea)2−配位作用调控钙钛矿结晶, 证实了该类型DES的应用潜力[29-30]. DES核心优势在于分子间可形成强氢键, 这为抑制离子迁移提供了独特契机; 同时, 降低tBP用量以减少其对Spiro-OMeTAD的负面影响, 提升薄膜结构稳定性, 这对解决Spiro-OMeTAD掺杂体系的缺陷至关重要[8].
本工作基于此提出了“低共熔溶剂固锂”与tBP减量策略, 采用氯化胆碱(Choline Chloride, ChCl)、尿素(Urea)与乙二醇(Ethylene Glycol, EG)按物质的量比1∶2∶1配制的DES掺杂于HTL, 同时调整tBP/LiTFSI物质的量比为2∶1. 通过DES的氢键网络强化对Li+配位作用从而抑制其热诱导迁移行为; 同时, 通过调整tBP/LiTFSI物质的量比降低游离tBP的浓度以减少对Spiro-OMeTAD•+氧化态的影响. 本项工作系统探究DES掺杂对Spiro-OMeTAD载流子传输性能、热稳定性及PSCs光伏性能的调控机制, 使器件在85 ℃热老化、湿度与暗态存储等场景下的稳定性显著提升, 器件效率由18.4%提升至21.15%.

2 结果与讨论

2.1 DES的作用机制

本工作空穴传输层掺杂体系因DES在氯苯溶液中对LiTFSI的助溶效果有限, 掺杂体系仍需保留tBP(支持信息图S1). 为便于区分, 文中掺杂体系以“txLiy-DES”命名, “t”代表Spiro-OMeTAD前驱液中tBP的添加体积(单位: μL), “Li”代表前驱液中520 mg•mL−1 LiTFSI乙腈溶液的添加体积(单位: μL), 下标x、y为对应添加量; “-DES”表示该体系前驱液中掺杂了氯化胆碱-尿素-乙二醇DES, 例如“t5Li10-DES”即指添加5 μL tBP、10 μL LiTFSI并引入DES的Spiro-OMeTAD体系.
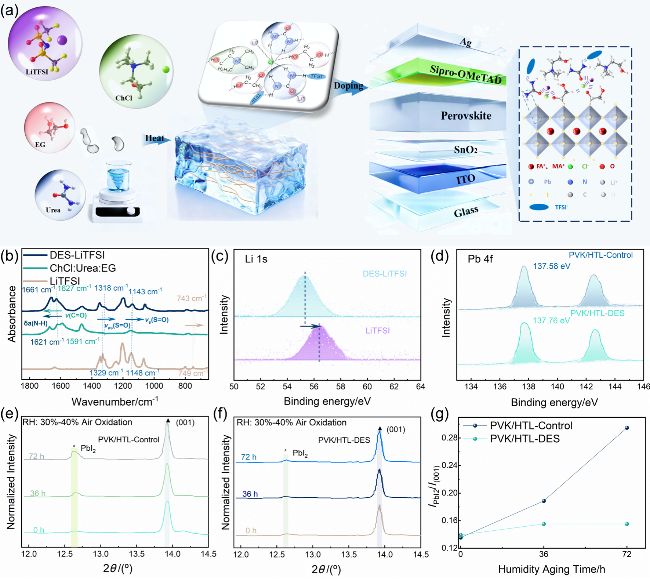
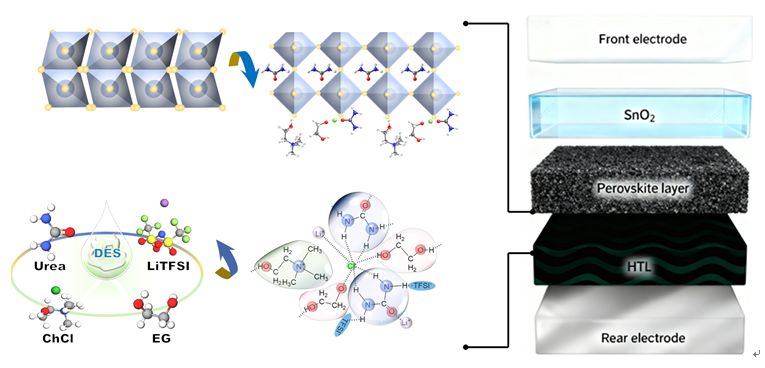
为阐明DES掺杂HTL的作用机制, 首先分析了DES的形成及其与Li+的作用机制. DES以ChCl为氢键受体, Urea与EG为氢键供体(支持信息图S1、S2), 与LiTFSI作用形成的掺杂体系(图1a)能够稳定存在. 且通过红外(FT-IR)与紫外(UV)光谱发现1 mg•mL−1 DES未对Spiro-OMeTAD的分子结构、掺杂与光学带隙产生明显影响(支持信息图S2、S3). FT-IR(图1b)结果显示, DES体系中尿素的δa(NH2)弯曲振动峰从1621 cm−1蓝移至1661 cm−1, v(CO)伸缩振动峰从1591 cm−1蓝移至1627 cm−1, 表明尿素参与氢键与配位作用后并非以游离态存在, 其-NH2基团的活性H原子可与氢键受体ChCl的Cl−、以及LiTFSI解离产生的TFSI−形成氢键作用[31-32]. 同时羰基(C=O)上的O原子凭借孤对电子与Li+发生配位结合, 氢键与配位键的作用使尿素分子的化学键环境发生显著变化, 最终表现为特征振动峰的蓝移[33]. 同时, LiTFSI的v(S—N)振动峰从749 cm−1(离子对特征峰)红移至743 cm−1(自由离子特征峰), 该峰位变化直接证明尿素分子中的羰基(C=O)与Li+形成配位键, 而-NH2基团的活性H原子与TFSI−发生氢键相互作用, 促进LiTFSI的解离, 并通过氢键网络实现Li+的固定[34-35]. 即DES通过对LiTFSI的解离与Li+的配位作用, 调控了Spiro-OMeTAD的氧化过程(支持信息图S4).
图1 1 mg•mL−1 DES掺杂HTL的作用机制. (a) DES形成与Li+固定机制; (b) DES与LiTFSI的FT-IR光谱; (c) Li 1s的XPS能谱; (d) Pb 4f的XPS能谱; (e) 钙钛矿/HTL-Control的XRD图谱; (f) 钙钛矿/HTL-DES的XRD图谱; (g) PbI2峰与(001) FAPbI3峰的强度比(*: PbI2;▲:(001) FAPbI3)

Figure 1 Mechanism of HTL doped with 1 mg•mL−1 DES. (a) DES formation and Li+ immobilization mechanism; (b) FT-IR spectra of DES and LiTFSI; (c) XPS spectrum of Li 1s; (d) XPS spectrum of Pb 4f; (e) XRD pattern of PVK/HTL-Control; (f) XRD pattern of PVK/HTL-DES; (g) Intensity ratio of PbI2 peak to (001) FAPbI3 peak (*: PbI2; ▲: (001) FAPbI3)

X射线光电子能谱(XPS)结果进一步佐证上述相互作用: Li 1s图谱(图1c)中, DES-LiTFSI体系的Li 1s特征峰相较于纯LiTFSI向低结合能方向位移, 这是由于Li+与DES组分形成强配位作用, 导致Li+电子云密度增加, 进而使结合能降低, 直接证实Li+被固定[17]. 同时, Pb 4f XPS图谱(图1d)中, Perovskite (PVK)/HTL-DES体系的Pb 4f7/2与Pb 4f5/2特征峰相较于PVK/HTL向高结合能方向轻微位移, 表明DES分子与钙钛矿表面未配位Pb2+有配位作用. 这与其他研究报道的ChCl与Urea中的Cl−与C=O对钙钛矿表面未配位Pb2+作用结果一致[36-37]. 推测因DES的配位作用避免了Li+向[PbI6]4−迁移, 同时对界面未钝化Pb2+配位, 实现了界面缺陷的钝化, 进而提升界面稳定性[9,36-37].
进一步借助X射线衍射(XRD)表征分析钙钛矿晶体结构稳定性(图1e、1f), 结果显示PVK/HTL-DES与 PVK/HTL样品的主要衍射峰位置完全重合, 且衍射峰半高宽无明显变化, 说明DES的引入未破坏钙钛矿的晶格结构, 也未影响其结晶度, 保障了器件的基础光电性能. 进一步对比PbI2特征峰(2θ=12.6°)与(001) FAPbI3特征峰(2θ=14.1°)的强度比(图1g)发现, DES掺杂后PbI2杂质峰强度显著降低, 强度比从对照组的0.32降至0.15, 证明DES通过钝化未配位Pb2+, 抑制了钙钛矿向PbI2的分解反应, 提升了钙钛矿层的结构稳定性[36,38].

2.2 DES掺杂与tBP减量优化对载流子传输的影响

依据txLiy-DES体系对应PSCs器件效率(支持信息图S5), 我们选取了t5Li10-DES(Target); 为有效对比DES掺杂与tBP减量策略的影响而选取了t39Li23-DES、t10Li14-DES组开展探究实验.
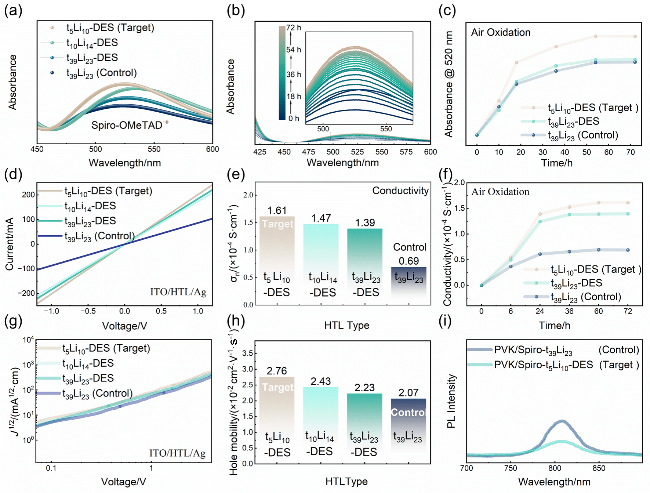
我们通过紫外吸收光谱(图2a、S6)分析了Spiro-OMeTAD的氧化过程随着DES掺杂及tBP/LiTFSI 掺杂比例的演变规律. 520 nm处Spiro-OMeTAD•+的特征吸收峰强度显示, t5Li10-DES高于t10Li14-DES、t39Li23- DES及Control组t39Li23, 推测由于1 mg•mL−1掺杂量DES分散性更优, 与LiTFSI、Spiro-OMeTAD形成的氢键网络更高效地促进了Spiro-OMeTAD的氧化(支持信息图S7), 提升空穴载流子传输性能, 但未对Spiro-OMeTAD光学带隙产生明显影响. 图2b、S7展示了t5Li10-DES在空气中从0 h氧化至72 h的紫外吸收光谱变化, 随氧化时间延长, Spiro-OMeTAD•+的特征吸收信号逐渐增强. 图2c进一步量化了t5Li10-DES组(Target)与t39Li23组(Control)在氧化过程中520 nm处吸收峰强度的演变规律: t5Li10-DES的520 nm处吸收峰强度始终优于Control组, 且全程衰减更缓慢. 表明DES掺杂与tBP减量策略不仅加速了Spiro-OMeTAD的氧化, 推测还通过增强分子间配位作用抑制了tBP去配位反应的发生[11], 显著提升其稳定性.
图2 1 mg•mL−1 DES 掺杂HTL的载流子传输性能. (a) t5Li10-DES、t10Li14-DES、t39Li23-DES及t39Li23在干燥空气中氧化18 h后的UV吸收光谱; (b) t5Li10-DES 在干燥空气中氧化72 h后的UV吸收光谱; (c) t5Li10-DES、t39Li23-DES及t39Li23在空气中氧化72 h后UV光谱在520 nm 处的吸收峰强度; (d) t5Li10-DES、t10Li14-DES、t39Li23-DES及t39Li23在干燥空气中氧化18 h后的电导率曲线; (e) 电导率对比; (f) HTL在空气氧化过程中的电导率变化; (g) 空穴迁移率测试曲线; (h) 空穴迁移率对比; (i) PL光谱

Figure 2 Carrier transport properties of HTL doped with 1 mg•mL−1 DES. (a) UV absorption spectra of t5Li10-DES, t10Li14-DES, t39Li23-DES and t39Li23 after 18 h oxidation in dry air; (b) UV absorption spectra of t5Li10-DES after 72 h oxidation in dry air; (c) Absorption peak intensity at 520 nm of UV absorption spectra of t5Li10-DES, t39Li23-DES and t39Li23 after 72 h oxidation in air; (d) Conductivity curves of t5Li10-DES, t10Li14-DES, t39Li23-DES and t39Li23 after 18 h oxidation in dry air; (e) Conductivity comparison; (f) Conductivity variation of HTL during oxidation in air; (g) Hole mobility test curves; (h) Hole mobility comparison; (i) PL spectra

I-V曲线(图2d)呈现了tBP减量掺杂下HTL样品的导电特性, 结果(图2e)显示, t5Li10-DES(Target)的电导率达1.61×10⁻⁴ S•cm−1, 高于t5Li10-DES (1.47×10⁻⁴ S•cm−1), 明显优于t39Li23 (Control, 6.94×10⁻⁵ S•cm−1). 图2f进一步展示了HTL在空气中氧化下的导电性能变化趋势, t5Li10-DES的导电性能全程优于Control组.
J-V空穴迁移率测试曲线(图2g)反映了不同HTL的载流子传输特性[39], 对应的空穴迁移率数据(图2h)显示, t5Li10-DES(Target)的空穴迁移率为2.76×10⁻² cm2•V−1•s−1, 高于t10Li14-DES (2.43×10⁻² cm2•V−1•s−1)、t39Li23-DES (Control, 2.07×10⁻² cm2•V−1•s−1), 表明1 mg•mL−1掺杂量DES可促进空穴传输通道的连续性, 减少因tBP去配位引入的载流子传输陷阱[11,40]. PVK/HTL的光致发光(PL)光谱(图2i)中, PVK/Spiro-t5Li10-DES (Target)的PL信号强度显著低于PVK/Spiro-t39Li23 (Control), 表明其界面载流子分离能力更高效, PVK/HTL界面的电荷提取效果更优[41]. 显然, DES掺杂与tBP减量的协同作用(支持信息图S6、S7), 通过加速Spiro-OMeTAD的P型氧化、优化载流子传输能力、增强界面载流子分离效率, 提升了Spiro-OMeTAD的热稳定性.

2.3 DES掺杂与tBP减量优化对HTL热稳定性的影响

为系统探究DES掺杂与tBP减量优化对HTL抵抗热应变的能力, 本工作结合差示扫描量热(DSC)、FTIR、XRD、UV及PL等从热力学特性、化学结构稳定性、晶相演变规律、载流子传输态维持能力及界面电荷分离持续性等多维度分析其热稳定性强化机制.
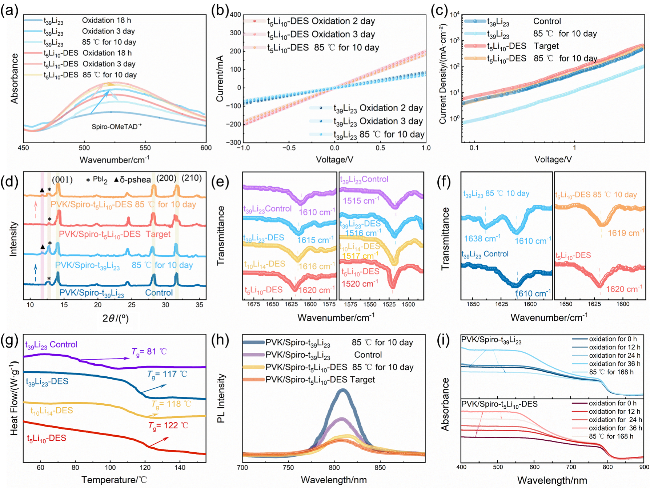
空气中氧化与85 ℃热老化前后的UV光谱(图3a)显示, 氧化18 h、3 d及85 ℃热老化10 d后, t5Li10-DES的氧化峰吸收强度衰减幅度显著小于t39Li23, 表明低掺杂量DES促使HTL在受热下持续维持高氧化态(支持信息图S8), 与前文DES掺杂促进氧化、抑制去配位的规律一致. 氧化与85 ℃热老化前后的导电性能变化曲线(图3b)呈现了不同I-V特性: 经氧化2 d、3 d及85 ℃热老化10 d后, t5Li10-DES组的电流稳定性优于Control组t39Li23, 说明DES掺杂有效延缓了热应力下HTL导电性能的劣化. 热老化前后的空穴迁移率变化曲线(图3c)显示, t5Li10-DES组热老化前的空穴迁移率为2.76×10⁻² cm2•V−1•s−1, 85 ℃热老化10 d后仍维持2.48×10⁻² cm2•V−1•s−1; Control组t39Li23的空穴迁移率则从2.07×10⁻²降至9.43×10⁻³ cm2•V−1•s−1. 这一差异表明DES通过优化HTL载流子传输、抑制tBP去配位, 大幅提升了HTL在热应力下的稳定性.
图3 不同掺杂比例HTL的热老化性能评估. (a) 空气氧化及85 ℃热老化前后的UV吸收光谱; (b) 空气氧化及85 ℃热老化前后电导率的变化; (c) 热老化前后空穴迁移率的变化; (d) 85 ℃热老化前后的XRD图谱; (e) FT-IR光谱; (f) 85 ℃热老化前后的 FT-IR 光谱; (g) DSC 曲线; (h) PVK/HTL在85 ℃热老化前后的PL光谱; (i) PVK/HTL在空气氧化及85 ℃热老化前后的UV吸收光谱

Figure 3 Evaluation of thermal aging performance of HTLs with different doping ratios. (a) UV absorption spectra before and after oxidation in air and thermal aging at 85 ℃; (b) Variation in conductivity before and after oxidation and thermal aging at 85 ℃; (c) Variation in hole mobility before and after thermal aging; (d) XRD patterns before and after thermal aging at 85 ℃; (e) FT-IR spectra; (f) FT-IR spectra before and after thermal aging at 85 ℃; (g) DSC curves; (h) PL spectra of PVK/HTL before and after thermal aging at 85 ℃; (i) UV absorption spectra of PVK/HTL before and after oxidation and thermal aging at 85 ℃

85 ℃热老化前后的XRD图谱(图3d)从晶相层面佐证了热稳定性: 热老化10 d后, Control组PVK/Spiro- t39Li23的PbI2特征峰(2θ=12.7°)强度显著升高, 且钙钛矿(001)晶面等相变峰强度衰减明显. 而PVK/Spiro-t5Li10-DES组的PbI2峰强度更低. 这表明DES不仅优化了HTL性能, 还通过钝化钙钛矿表面未配位Pb2+, 抑制了钙钛矿的分解与相变, 协同提升了薄膜的热稳定性. FT-IR(图3e)揭示了HTL未老化时的化学结构特性: Control组t39Li23的吡啶环(tBP特征)峰位约1610 cm−1 [11], t5Li10-DES组的峰位蓝移至1615 cm−1, t10Li14-DES组为1616 cm−1. 峰位蓝移直接证明DES与Li+的配位作用增强, 优化了载流子传输途径. 85 ℃热老化10 d后的FT-IR(图3f)进一步体现化学结构的热稳定性: 掺杂DES组的吡啶环峰位几乎无偏移, 而Control组t39Li23的吡啶环峰从1610移至1620 cm−1. 表明DES通过强配位作用抑制了tBP去配位, 使HTL的化学结构在热应力下保持高度稳定, 从化学结构层面强化了其热应变抵抗能力[8].
DSC曲线(图3g)反映了HTL的热力学特性: Spiro- t39Li23的Tg为81 ℃, 而Spiro-t5Li10-DES的Tg显著提升至122 ℃, Spiro-t10Li14-DES的Tg为118 ℃. 推测DES掺杂通过构建强氢键网络, 将Spiro-OMeTAD分子与Li+、tBP紧密络合, 大幅增强了HTL的抗热应变能力, 是其热稳定性增强的重要原因之一[42].
PVK/HTL 85 ℃热老化前后的PL光谱(图3h)从界面层面体现载流子分离能力: 热老化10 d后, PVK/Spiro-t5Li10-DES组的PL强度显著低于Control组PVK/Spiro-t39Li23, 表明DES掺杂使HTL与钙钛矿的界面在热应力下仍保持高效的载流子分离能力[41]. PVK/HTL氧化与85 ℃热老化前后的紫外可见光谱(图3i)进一步验证界面热稳定性: 经氧化及热老化后, PVK/Spiro-t5Li10-DES组的紫外吸收强度仅衰减约10%, 远低于Control组的衰减幅度, 且图S9(见支持信息)中t5Li10-DES组PVK/HTL界面孔洞少于Control组, 说明其界面的热稳定性更优. 可见, DES与tBP减量掺杂通过提升玻璃化转变温度、稳定化学结构、抑制钙钛矿分解、维持载流子氧化态与传输效率、优化界面载流子分离等多维度协同作用, 增强了HTL抵抗热应力的能力.

2.4 DES掺杂与tBP减量优化对器件光伏性能的影响

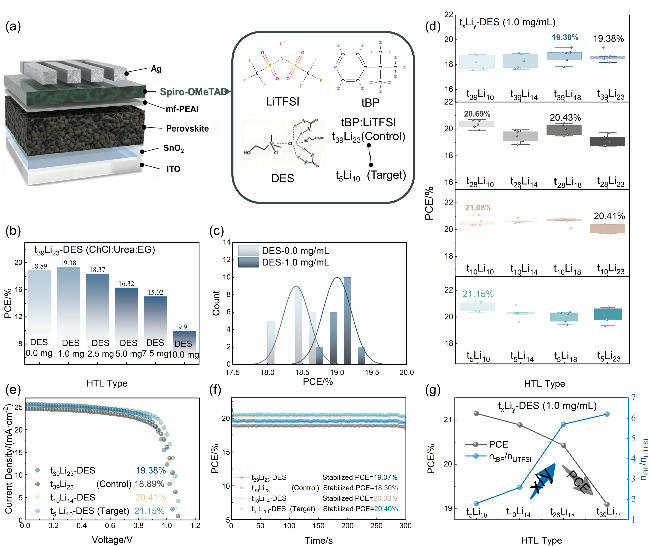
为评估掺杂对器件光伏性能的调控效果, 本工作采用如图4a所示结构(ITO/SnO2/FA0.95Cs0.05PbI3/mf-PEAI/ Spiro-DES/Ag), 其中Spiro-OMeTAD经DES掺杂和tBP/LiTFSI比例调控(图S9). DES由ChCl、Urea、EG与LiTFSI协同组成, 前文已证实其与Spiro-OMeTAD间的氢键/配位相互作用可优化载流子传输、抑制Li+迁移与tBP去配位, 为器件性能提升奠定了基础.
图4 掺杂工程调控器件光伏性能的评估. (a) 器件结构; (b) 不同掺杂浓度下的器件效率; (c) 1 mg•mL−1 DES掺杂器件的效率分布直方图; (d) 1 mg•mL−1 DES掺杂及不同tBP/LiTFSI掺杂比例下的器件光伏性能; (e) 器件J-V曲线; (f) 稳态功率输出; (g) HTL中tBP/LiTFSI物质的量比与器件效率的关系

Figure 4 Evaluation of photovoltaic performance of devices regulated by doping engineering. (a) Device structure; (b) Device efficiency with different doping concentrations; (c) Efficiency distribution histogram of devices with 1 mg•mL−1 DES doping; (d) Photovoltaic performance of devices with 1 mg•mL−1 DES doping and different tBP/LiTFSI doping ratios; (e) Device J-V curves; (f) Steady-state power output (SPO); (g) Relationship between tBP/LiTFSI molar ratio in HTL and device efficiency variation

不同DES掺杂浓度下的器件效率测试(图4b)表明: DES浓度为1.0 mg•mL−1时, 器件PCE达19.38%, 显著高于其他浓度. 这一结果证明1 mg•mL−1低用量DES掺杂可增强器件性能, 与前文材料载流子传输特性“低浓度优化、高浓度劣化”的规律完全呼应, 推测低浓度DES分子分散性优, 能高效协同tBP/LiTFSI优化空穴传输与界面作用, 高浓度时推测因分子聚集引入载流子传输陷阱. DES在1 mg•mL−1掺杂浓度下的器件效率分布直方图(图4c)显示, 该浓度下器件效率集中在18.5%~19.5%区间, 分布集中且峰值高, 具有良好重复性.
在1 mg•mL−1 DES掺杂量下, 不同tBP/LiTFSI比例对应的器件光伏性能(图4d、4g)显示: 各比例(如t5Li10-DES、t10Li14-DES等)器件均保持高效率, 其中t5Li10-DES器件PCE达21.15%. 这说明DES掺杂可通过“固锂-钝化”机制补偿tBP减量带来的损失, 同时减少tBP去配位的危害, 与前文DES抑制tBP去配位机制相呼应.
在载流子传输与缺陷复合调控层面, 电化学阻抗谱(EIS, 支持信息图S10a)显示, t5Li10-DES的界面电荷传输电阻小于Control组, 表明其载流子分离与传输更有效. 推测与前文DES对Li+的固定及界面钝化作用相关: DES配位限制Li+后, 界面电荷复合过程被有效抑制, 最终体现为更优异的载流子传输特性[43]. 暗态J-V曲线(图S10b)进一步佐证: Target组在高电压区的漏电远低于Control组[44]. 空间电荷限制电流(图S10c)测试结果显示, Target组的缺陷态密度Nt=3.59×1015 cm−3, 显著低于Control组(6.13×1015 cm−3). 这一结果与前文DES对钙钛矿表面未配位Pb2+的钝化机制相呼应-DES分子通过强相互作用有效锚定未配位Pb2+, 减少了界面缺陷态, 进而增强了界面电荷传输效率. 瞬态光电压(TPV, 图S10d)曲线的动力学分析表明, Target组载流子扩散与电荷复合的时间长于Control组, 说明其载流子扩散距离更长、复合过程更缓. 这一变化与器件Voc的增强趋势保持一致,进一步验证了界面载流子传输的高效性. Mott-Schottky (MOT, 图S10e)曲线揭示了Voc提升的核心逻辑: Target组的内建电压Vbi显著提升, 较Control组增强10%. 更强的内建电场为光生载流子提供了更充足的分离驱动力, 这一现象与前文DES优化载流子传输的机制相呼应, 为Voc的提升提供了有力支撑[45]. 电压-光强(V-P, 图S10f)曲线的斜率也一同证明, Target组的Voc随光强变化的斜率为1.39 kT/q, 更接近理想值(1 kT/q), 表明其缺陷复合路径更少. 这与SCLC测试的低缺陷态密度结果一致, 从侧面印证了DES掺杂对缺陷复合过程的抑制作用[46].
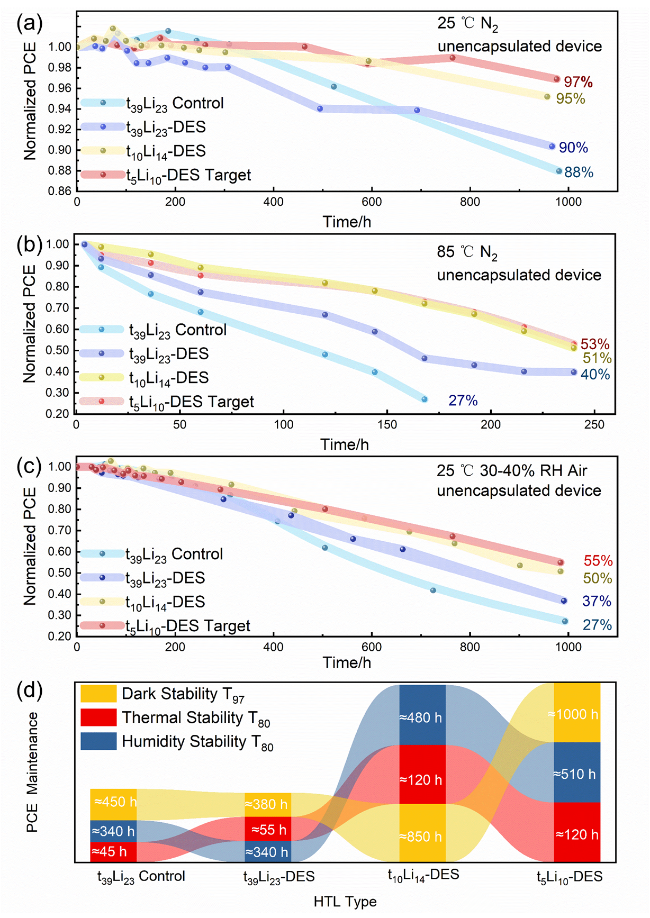
在器件稳定性层面, 本工作从暗态存储、热老化、湿度环境三个场景展开的评估, 与前文DES分子配位作用强化热/湿稳定性及缺陷钝化机制呼应: 25 ℃ N2氛围下的暗态稳定性测试(图5a)表明, Target组在1000 h长期存储后, PCE仍保留约97%, 而Control组保留约88%. DES对Li+的固定和界面缺陷的钝化, 是其衰减速率显著更慢的核心原因-Li+迁移被抑制后, 界面降解速率降低, 同时缺陷钝化减少了载流子非辐射复合的长期劣化. 85 ℃ N2氛围下的热稳定性测试(图5b)中, Target组的PCE保持80%的时间(T80)约为120 h, 远高于Control组的48 h. 这一量化差异体现了DES掺杂与tBP减量策略对器件抗热老化能力的增强作用, 与前文DES 分子通过强氢键/配位作用提升热稳定性的机制相契合. 25 ℃、30%~40% RH空气氛围下的湿度稳定性测试(图5c)显示, 500 h后Target组PCE仍保留约80%, Control组约 60%. DES分子配位Li+及对钙钛矿表面缺陷的钝化作用, 共同优化了界面抗湿性能, 阻碍了水分侵入, 缺陷钝化减少了水分诱导的缺陷积累与功能层降解. 综合稳定性能评估(图5d)进一步表明, DES的引入与tBP减量策略使器件在暗态存储、热老化和湿度环境下的稳定性均得到显著提升, 这是DES“固锂-钝化-分子配位作用强化”多机制协同作用的直接体现.
图5 掺杂调控器件稳定性评估. (a) 25 ℃、N2中未封装器件的暗态稳定性; (b) 85 ℃、N2氛围下未封装器件的热稳定性; (c) 25 ℃、30%~40% RH空气中未封装器件的湿度稳定性; (d) 器件稳定性综合评估

Figure 5 Stability evaluation of devices regulated by doping engineering. (a) Dark-state stability of unpackaged devices under N2 atmosphere at 25 ℃; (b) Thermal stability of unpackaged devices under N2 atmosphere at 85 ℃; (c) Humidity stability of unpackaged devices under air atmosphere at 25 ℃ and 30%~40% RH; (d) Comprehensive evaluation of device stability performance

3 结论

本工作揭示了DES (ChCl/Urea/EG)通过氢键配位作用机制发挥调控作用: 在1.0 mg•mL−1掺杂浓度下, 其尿素组分的C=O基团与Li+配位实现高效固锂、抑制Li+迁移, NH2基团与TFSI−形成氢键促进LiTFSI解离, 同时调控tBP/LiTFSI比例来优化Spiro-OMeTAD分子分散性以促进P型氧化, 使HTL电导率提升至1.61×10⁻⁴ S•cm−1、空穴迁移率达2.76×10⁻² cm2•V−1•s−1; 此外, DES分子通过强相互作用钝化钙钛矿表面未配位Pb2+, 将缺陷态密度降至3.59×1015 cm−3, 显著抑制非辐射复合. 该掺杂策略使器件PCE达21.15%(稳态输出稳定在20.40%), 稳定性全面提升: 85 ℃热老化下PCE保持80%的时间提升幅度达150%, 25 ℃ N2中存储1000 h后PCE保留97% (Control组88%), 25 ℃、30%~40% RH空气氛围下140 h后PCE仍达94%. 这一“固锂-钝化-分子配位作用强化”的协同机制, 不仅验证了低用量DES在提升载流子传输效率与器件稳定性上的有效作用, 更为钙钛矿太阳能电池HTL掺杂工程提供了“低浓度优化、多机制协同、全环境稳定”的有效策略, 为低成本、长寿命高效光伏器件的开发提供了有效思路.
(Cheng, B.)
[1]
Xiong, X. M.; Yang, Y.; Zhu, C. T.; Zhang, H.; Zhang, L.; Guo, X. Y. Coord. Chem. Rev. 2025, 532, 216499.

DOI

[2]
Zhu, C. T.; Zhang, L.; Xiong, X. M.; Lin, W. H.; Guo, X. Y.; Yang, Y. Coord. Chem. Rev. 2026, 547, 217086.

DOI

[3]
Zhu, C. T.; Guo, X. Y.; Xiao, S.; Lin, W. H.; Chen, Z. Z.; Zhang, L.; Zhang, H.; Xiong, X. M.; Yang, Y. Adv. Powder Mater. 2025, 4, 100264.

[4]
Ma, Y.; Zhao, X.; Chen, H. X.; Wei, W.; Shen, L. Acta Phys.-Chim. Sin. 2025, 41, 100030 (in Chinese).

DOI

(马尧, 赵欣, 陈红旭, 魏薇, 沈亮, 物理化学学报, 2025, 41, 100030.)

[5]
Xiong, Z.; Zhang, Q.; Cai, K.; Zhou, H. T.; Song, Q.; Han, Z. Y.; Kang, S. Q.; Li, Y. W.; Jiang, Q.; Zhang, X. W.; You, J. B. Science 2025, 390, 638.

DOI

[6]
Afraj, S. N.; Velusamy, A.; Chen, M. C.; Abd-Ellah, M.; Abdelhady, A. L. Coord. Chem. Rev. 2025, 532, 216500.

DOI

[7]
Chen, Y. B.; Zheng, D. X.; Wang, N.; Liu, J. S.; Yu, F. Y.; Wu, S. J.; Liu, S. Z.; Li, Z. P. Acta Chim. Sinica 2024, 82, 987 (in Chinese).

DOI

(陈宇波, 郑德旭, 王楠, 刘吉双, 于凤阳, 吴飒建, 刘生忠, 李智鹏, 化学学报, 2024, 82, 987.)

DOI

[8]
Shin, Y. S.; Song, J. W.; Lee, D. G.; Lee, J.; Seo, J.; Roe, J.; Shin, G. Y.; Kim, D.; Yeop, J.; Lee, D. M.; Kim, M. J.; Jo, Y.; Jang, H.; Son, J. G.; Lee, W. J.; Son, J. M.; Park, S.; Cho, S.; Shin, T. J.; Kim, G.-H.; Kim, J. Y.; Lee, T. K.; Grätzel, M.; Kim, D. S. Joule 2025, 9, 101779.

DOI

[9]
Dong, Y. Y.; Rombach, F. M.; Min, G. H.; Snaith, H. J.; Lin, C.T.; Haque, S. A.; Macdonald, T. J. Sci. Eng. R Rep. 2025, 162, 100875.

[10]
Shin, Y. S.; Lee, J.; Sung, M. J.; Jeon, I.; Jeon, N. J.; Kim, D. S. Adv. Mater. 2025, 37, e13270.

DOI

[11]
Wang, S.; Huang, Z. H.; Wang, X. F.; Li, Y. M.; Günther, M.; Valenzuela, S.; Parikh, P.; Cabreros, A.; Xiong, W.; Meng, Y. S. J. Am. Chem. Soc. 2018, 140, 16720.

DOI

[12]
Chen, T.; Yang, Y.; Zhu, C. T.; Lin, W. H.; Dai, Q. L.; Guo, X. Y. J. Energy Chem. 2024, 94, 208.

DOI

[13]
Yantara, N.; Mathews, N. Joule 2024, 8, 1239.

DOI

[14]
Kasparavicius, E.; Franckevičius, M.; Malinauskiene, V.; Genevičius, K.; Getautis, V.; Malinauskas, T. ACS Appl. Energy Mater. 2021, 4, 13696.

DOI PMID

[15]
Ren, G. H.; Han, W. B.; Zhang, Q.; Li, Z. W.; Deng, Y. Y.; Liu, C. Y.; Guo, W. B. Nano-Micro Lett. 2022, 14, 175.

DOI

[16]
Lamberti, F.; Gatti, T.; Cescon, E.; Sorrentino, R.; Rizzo, A.; Menna, E.; Meneghesso, G.; Meneghetti, M.; Petrozza, A.; Franco, L. Chem 2019, 5, 1806.

DOI

[17]
Wang, X. Y.; Zhong, Y.; Liu, Y. K.; Luo, X.; Gao, B. L.; Tan, L. C.; Chen, Y. W. Angew. Chem. Int. Ed. 2025, 64, e202424191.

DOI

[18]
Ahmed, Y.; Feng, X. X.; Gao, Y. J.; Ding, Y.; Long, C. Y.; Haider, M.; Li, H. Y.; Li, Z.; Huang, Z. C.; Saidaminov, M. I.; Yang, J. L. Acta Phys.-Chim. Sin. 2024, 40, 2303057 (in Chinese).

DOI

(Ahmed, Yameen, 封想想, 高远基, 丁洋, 龙操玉, Haider, Mustafa, 李恒月, 李专, 黄誓成, 阳军亮, 物理化学学报, 2024, 40, 2303057.)

[19]
Ye, L. F.; Wu, J. H.; Catalán-Gómez, S.; Yuan, L.; Sun, R. M.; Chen, R. H.; Liu, Z.; Ulloa, J. M.; Hierro, A.; Guo, P. F.; Zhou, Y. Y.; Wang, H. Q. Nat. Commun. 2024, 15, 7889.

DOI

[20]
Kong, J.; Shin, Y.; Röhr, J. A.; Wang, H.; Meng, J.; Wu, Y. S.; Katzenberg, A.; Kim, G.; Kim, D. Y.; Li, T.-D.; Chau, E.; Antonio, F.; Siboonruang, T.; Kwon, S.; Lee, K.; Kim, J. R.; Modestino, M. A.; Wang, H. L.; Taylor, A. D. Nature 2021, 594, 51.

DOI

[21]
Huang, H.; Lan, Z. N.; Yang, Y. Y.; Yan, H. L.; Wan, M.; Lu, Y.; Qu, S. J.; Jiang, T. T.; Sun, C. X.; Liu, B. Y.; Cui, P.; Li, M. C. Joule 2025, 9, 102106.

DOI

[22]
Zhang, T. K.; Wang, F.; Kim, H.-B.; Choi, I.-W.; Wang, C. F.; Cho, E.; Konefal, R.; Puttisong, Y.; Terado, K.; Kobera, L.; Chen, M. Y.; Yang, M.; Bai, S.; Yang, B. W.; Suo, J. J.; Yang, S.-C.; Liu, X. J.; Fu, F.; Yoshida, H.; Chen, W. M. M.; Brus, J.; Coropceanu, V.; Hagfeldt, A.; Brédas, J.-L.; Fahlman, M.; Kim, D. S.; Hu, Z. J.; Gao, F. Science 2022, 377, 495.

DOI

[23]
Shen, Y.; Deng, K. M.; Chen, Q. H.; Gao, G.; Li, L. Adv. Mater. 2022, 34, 2200978.

DOI

[24]
Chang, Q.; Yun, Y. K.; Cao, K. X.; Yao, W. L.; Huang, X. F.; He, P.; Shen, Y.; Zhao, Z. J.; Chen, M. Y.; Li, C.; Wu, B. H.; Yin, J.; Zhao, Z. G.; Li, J.; Zheng, N. F. Adv. Mater. 2024, 36, 2406296.

DOI

[25]
Zhang, C. P.; Yang, L.; Wu, Y. F.; Wei, K.; Liu, D. C.; Hu, J. F.; Wang, W. H.; Pang, S. P.; Xu, B.; Zhang, J. B. Joule 2025, 9, 102217.

DOI

[26]
Shin, Y. S.; Lee, J.; Lee, D. G.; Song, J. W.; Seo, J.; Roe, J.; Sung, M. J.; Park, S.; Shin, G. Y.; Yeop, J.; Lee, D. M.; Yoon, C. H.; Kim, M.; Son, J. G.; Kim, G.-H.; Cho, S.; Kim, J. Y.; Lee, T. K.; Kim, D. S. Energy Environ. Sci. 2025, 18, 3269.

DOI

[27]
Zhou, K. X.; Dai, X. K.; Li, P. H.; Zhang, L.; Zhang, X. M.; Wang, C. X.; Wen, J. W.; Huang, G. Y.; Xu, S. M. Prog. Mater. Sci. 2024, 146, 101338.

DOI

[28]
Jafari, M.; Shafaie, S. Z.; Abdollahi, H.; Entezari-Zarandi, A. J. Environ. Chem. Eng. 2022, 10, 109014.

DOI

[29]
Zhai, J. X.; Bì, H.; Zhang, S. J.; Xie, L.; Wu, B.; Wang, P.; Ge, S. F.; Shafian, S.; Chen, J. Y.; Zhang, W. H.; Zhang, Y.; Park, N. G.; Hua, Y. Energy Environ. Sci. 2026, 19, 1180.

DOI

[30]
Gao, Z.-W.; Wang, D.; Fang, J.; Zheng, G. H. J.; Sun, J. Y.; Tao, Y. R.; Zeng, J.; Qiu, L. B.; Lu, X. H.; Su, H. B.; Wang, Y.; Xu, B. M.; Choy, W. C. H. Nat. Photonics 2025, 19, 258.

DOI

[31]
Dinh, T. T. A.; Huynh, T. T. K.; Le, L. T. M.; Truong, T. T. T.; Nguyen, O. H.; Tran, K. T. T.; Tran, M. V.; Tran, P. H.; Kaveevivitchai, W.; Le, P. M. L. ACS Omega 2020, 5, 23843.

DOI

[32]
Chen, X. B.; Fulfer, K. D.; Woodard, K. T.; Kuroda, D. G. J. Phys. Chem. B 2019, 123, 9889.

DOI

[33]
Sim, L. N.; Yahya, R.; Arof, A. K. Opt. Mater. 2016, 56, 140.

DOI

[34]
Pei, X. P.; Li, Y. J.; Ou, T.; Liang, X. C.; Yang, Y.; Jia, E. N.; Tan, Y.; Guo, S. J. Angew. Chem. Int. Ed. 2022, 61, e202205075.

DOI

[35]
Zhang, C. F.; Chen, B. B.; Cai, H. R.; Huang, R. Z.; Liu, Y. C.; Pan, H. L. J. Energy Chem. 2022, 68, 411.

DOI

[36]
Zhou, Q. S.; Qiu, J. M.; Zhuang, R. S.; Yu, M.; Liu, J. H.; Hua, Y.; Ding, L. M.; Zhang, X. L. ACS Appl. Mater. Interfaces 2023, 15, 40676.

DOI

[37]
Zhang, Y. W.; Chen, J. Y.; Zhao, L.; Cui, T. T.; Tan, W. Y.; Min, Y. G. Adv. Opt. Mater. 2023, 11, 2300343.

DOI

[38]
Xiao, S. Z.; Xu, X. W. Acta Chim. Sinica 2024, 82, 1031 (in Chinese).

DOI

(肖圣宗, 许雄文, 化学学报, 2024, 82, 1031.)

DOI

[39]
Gao, S.; Li, X. C.; Cao, R.; Li, X. Y.; Chen, T.; Lu, Y. L.; Zhu, J. F.; Yang, S. F. ACS Energy Lett. 2024, 9, 5037.

DOI

[40]
Han, Y. P.; Zhang, G.; Xie, H. B.; Kong, T. F.; Li, Y. H.; Zhang, Y.; Song, J.; Bi, D. Q. Nano Energy 2022, 96, 107072.

DOI

[41]
Fei, C. B.; Li, N. X.; Wang, M. R.; Wang, X. M.; Gu, H. Y.; Chen, B.; Zhang, Z.; Ni, Z. Y.; Jiao, H. Y.; Xu, W. Z.; Shi, Z. F.; Yan, Y. F.; Huang, J. S. Science 2023, 380, 823.

DOI

[42]
Yang, H. Y.; Xu, T. T.; Chen, W. J.; Wu, Y. Y.; Guo, X. M.; Shen, Y. X.; Ding, C. Q.; Chen, X. N.; Chen, H. Y.; Ding, J. Y.; Wu, X. X.; Zeng, G. X.; Zhang, Z. B.; Li, Y. W.; Li, Y. F. Angew. Chem. Int. Ed. 2024, 63, e202316183.

DOI

[43]
Liu, X.; Zheng, B. L.; Shi, L.; Zhou, S. J.; Xu, J. T.; Liu, Z. H.; Yun, J. S.; Choi, E. Y.; Zhang, M.; Lv, Y. H.; Zhang, W.-H.; Huang, J. L.; Li, C. X.; Sun, K. W.; Seidel, J.; He, M. R.; Peng, J.; Hao, X. J.; Green, M. A. Nat. Photonics 2023, 17, 96.

DOI

[44]
Wang, J. Y.; Guo, H. H.; Yin, X. Y.; Zhang, Y. Z.; Wang, W.; Zhao, C. R.; Chen, J.; Wen, J.; Sun, W. H. Acta Chim. Sinica 2026, 84, 231 (in Chinese).

DOI

(汪佳艳, 郭焕焕, 殷逍遥, 张昀照, 王威, 赵晨瑞, 陈洁, 文洁, 孙伟海, 化学学报, 2026, 84, 231.)

DOI

[45]
Zhu, W. H.; Wang, Y. J.; Li, H.; Wang, Y.; Zheng, S. Z.; Wang, Z. Y.; Chen, S. T.; Sun, W. H.; Zhao, X. M. Acta Chim. Sinica 2025, 83, 616 (in Chinese).

DOI

(朱文昊, 汪玉杰, 李浩, 汪杨, 郑松志, 王则远, 陈劭添, 孙伟海, 赵小敏, 化学学报, 2025, 83, 616.)

DOI

[46]
Zhang, L.; Zhang, H.; Zhu, C. T.; Guo, X. Y.; Yang, Y. Acta Chim. Sinica 2024, 82, 971 (in Chinese).

DOI

(张林, 张慧, 朱从潭, 郭学益, 杨英, 化学学报, 2024, 82, 971.)

DOI

文章导航

/

〈 〉