综述

自组装近红外金属大环和金属笼用于癌症诊疗

  • 董祎 a ,
  • 王伟光 b ,
  • 刘雯骞 a ,
  • 朱雪雨 a ,
  • 陈靖宇 a ,
  • 周炯 , a, *
展开
  • a 东北大学理学院化学系 理学院化学系 沈阳 110819
  • b 北京大学深圳研究生院环境与能源学院 环境与能源学院 深圳 518055

董祎, 东北大学理学院化学专业2023级本科生, 目前在周炯教授课题组进行科研创新训练, 主要研究方向为超分子大环吸附分离.

周炯, 东北大学教授、博士生导师. 从事功能导向的超分子化学及智能化学研究. 在Chem、PNAS、Nat. Commun.、J. Am. Chem. Soc.、Angew. Chem. Int. Ed.、Adv. Mater.等国际知名期刊发表SCI论文80余篇, 引用5000余次, 13篇ESI高被引论文, 4篇ESI热点论文, 封面论文11篇. 担任国家“英才计划”导师、国际先进材料学会终身会士、Vebleo协会会士等. 连续入选全球前2%顶尖科学家(2023~2025), 获得国际先进材料学会科学家奖、辽宁省化学会青年化学奖等荣誉.

收稿日期: 2026-03-04

  网络出版日期: 2026-05-18

基金资助

国家自然科学基金(22101043)

中央高校基本科研业务费专项资金(N25LPY027)

以及东北大学的资助.

Self-assembled Near-Infrared Metallacycles and Metallacages for Cancer Theranostics

  • Yi Dong a ,
  • Weiguang Wang b ,
  • Wenqian Liu a ,
  • Xueyu Zhu a ,
  • Jingyu Chen a ,
  • Jiong Zhou , a, *
Expand
  • a Department of Chemistry, College of Sciences, Northeastern University, Shenyang 110819, China
  • b School of Environment and Energy, Shenzhen Graduate School, Peking University, Shenzhen 518055, China

Received date: 2026-03-04

  Online published: 2026-05-18

Supported by

National Natural Science Foundation of China(22101043)

Fundamental Research Funds for the Central Universities(N25LPY027)

and Northeastern University.

摘要

金属大环与金属笼作为一类超分子结构, 凭借其高度可设计性、精准可控的空间构型与多功能集成能力, 近年来在肿瘤精准治疗领域中展现出广阔的应用前景. 近红外(NIR)光具有优异的组织穿透深度、低光散射与背景荧光干扰小等特点, 已成为生物成像与深部治疗的重要手段. 基于NIR发光构建的金属大环与金属笼, 不仅结合了超分子结构的可编程性与金属配位的功能多样性, 还在成像引导下展现出对光热治疗(PTT)、光动力治疗(PDT)、化疗、免疫治疗等多种治疗模式的协同集成功能. 通过精确的配体工程与金属中心调控, 这类体系能够在深层肿瘤部位实现高效的药物富集、靶向释放与治疗过程的实时可视化, 为个性化、靶向性强、副作用低的肿瘤综合治疗提供了创新策略. 本文系统梳理了近年该领域的重要研究进展, 从结构设计、成像机制、治疗模式及其协同机制等方面进行分类总结, 并探讨了当前研究面临的关键挑战与未来的发展方向.

本文引用格式

董祎 , 王伟光 , 刘雯骞 , 朱雪雨 , 陈靖宇 , 周炯 . 自组装近红外金属大环和金属笼用于癌症诊疗[J]. 化学学报, 2026 , 84(7) : 1175 -1196 . DOI: 10.6023/A26030068

Abstract

As a class of supramolecular architectures, metallacycles and metallacages have demonstrated broad application prospects in the field of precision tumor therapy in recent years, owing to their highly tailorable design, precisely controllable spatial configurations, and multifunctional integration capabilities. Near-infrared (NIR) light, characterized by its excellent tissue penetration depth, low light scattering, and minimal background fluorescence interference, has become a crucial tool for bioimaging and deep-tissue therapy. NIR-luminescent metallacycles and metallacages not only combine the programmability of supramolecular structures with the functional diversity of metal coordination, but also exhibit synergistic integration of multiple therapeutic modalities — including photothermal therapy (PTT), photodynamic therapy (PDT), chemotherapy, and immunotherapy — under imaging guidance. Through precise ligand engineering and metal-center modulation, these systems can achieve efficient drug accumulation, targeted release, and real-time visualization of the therapeutic process at deep-seated tumor sites, offering innovative strategies for personalized, highly targeted, and low-side-effect comprehensive cancer treatment. This article systematically reviews the key research advances in this field in recent years, categorizing and summarizing progress in terms of structural design, imaging mechanisms, therapeutic modalities, and their synergistic mechanisms, while also discussing current challenges and future development directions.

1 引言

癌症依然是全球范围内最严峻的健康挑战之一[1-3]. 仅在2024年, 就有超过1000万人死于癌症, 使其成为仅次于心血管疾病的第二大致死因素[4-5]. 当前临床治疗主要依赖手术、化疗和放疗等传统手段. 尽管经过数十年的发展已取得一定进展, 但仍存在难以克服的局限性. 例如, 手术往往因肿瘤的高度异质性而难以彻底清除癌细胞[6-7]; 化疗药物容易因耐药性而疗效下降, 并常伴随严重的全身毒副作用[8-9]; 放疗则不可避免地损伤周围健康组织. 这些缺陷不仅降低了治疗效率, 还增加了肿瘤复发与转移的风险, 导致晚期患者的长期生存率依然不理想[10-11]. 近年来, 分子靶向治疗、免疫治疗和基因疗法等新兴策略不断涌现[12-25], 虽为部分患者带来希望, 但其固有风险与严重副作用仍使癌症相关死亡率持续攀升. 这凸显出开发更高效、低毒性且个性化的新型治疗模式的迫切需求. 在此背景下, 兼具诊断与治疗功能的“诊疗一体化”策略受到广泛关注[26-34], 其目标是在单一平台上实现对肿瘤的精准成像与高效治疗.
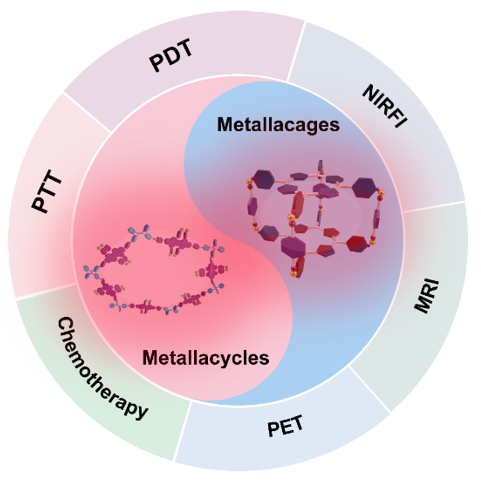
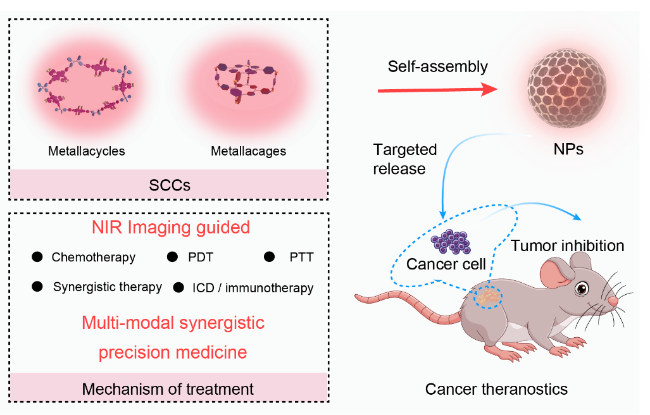
金属配合物在抗癌药物领域的应用正经历由传统小分子向配位自组装超分子体系的重要转型[35-43]. 自20世纪以来, 以顺铂为代表的小分子金属药物为临床治疗奠定了基础, 但也暴露出选择性差、毒副作用强、易产生耐药性以及缺乏疗效实时监测等不足[44-49]. 为克服这些限制, 研究者们发展了基于配位驱动的自组装策略, 构筑结构明确的二维金属大环和三维金属笼[50-63]. 这类新兴超分子配合物通过精细的分子设计, 在保留金属抗肿瘤活性的同时, 赋予其全新的多功能特性. 与此同时, 近红外光凭借低组织散射、弱自发荧光和良好生物安全性, 被视为实现深部组织无创成像和光控治疗的理想光源[64-70]. 近红外发光配体的引入使金属大环或金属笼能够利用生物光学窗口实现高对比深层成像, 同时超分子骨架进一步增强了探针的稳定性与肿瘤靶向特性. 此外, 金属中心或光敏基团能够赋予体系多样化的治疗功能, 如通过与DNA作用实现化疗效应, 或在近红外激发下产生活性氧, 诱导光动力治疗反应. 因此, 配位自组装金属超分子平台兼具成像与治疗的双重功能, 为实现分子层面的“诊疗一体化”提供了独特优势[71-78]. 本文将系统梳理近年来近红外发光金属大环与金属笼在生物成像与光敏治疗中的最新进展, 重点探讨其结构设计策略、光物理调控机制及在肿瘤诊疗中的应用潜力(图1).
图1 近红外发光金属大环与金属笼用于癌症诊疗的示意图

Figure 1 Schematic illustration of NIR-emissive metallacycles and metallacages for cancer theranostics

2 成像与治疗的一体化平台

在金属-有机杂化体系中, 金属配位的引入为体系赋予了许多独特的光物理特性. 与纯有机体系相比, 金属配位促进重原子效应, 增强了自旋-轨道耦合(SOC), 加速了系间窜越(ISC)过程, 调控了激子向三重态的转化, 从而提高了磷光或延迟荧光的效率[79]. 同时, 金属中心与有机配体的配位作用不仅稳定了体系, 还增强了配体的刚性和平面性, 有效抑制了分子振动弛豫和非辐射跃迁, 显著提升了光致发光量子产率. 此外, 金属-配体配位还能引入低能量的金属-配体电荷转移(MLCT)态, 导致吸收和发射光谱的显著红移, 增强了体系在近红外区域的吸收和发射能力, 有效抑制了背景荧光, 这对于依赖近红外光成像引导的精准医疗具有重要意义.
相较于有机染料纳米材料和聚合物纳米颗粒, 金属大环与金属笼具有更明确的分子组成和更可预测的空间构型, 更有助于从分子层面建立结构与成像、治疗性能之间的构效关系. 相较于金属纳米材料, 其金属中心、配体单元及拓扑结构可通过配位驱动自组装进行模块化设计, 因此更适于实现成像、药物递送与治疗功能的协同集成. 与MOF等配位材料相比, 金属大环与金属笼作为离散型超分子实体, 通常具有更清晰的空腔边界和更高的结构确定性, 从而在客体包载、主客体识别及刺激响应释放等方面展现出更为突出的优势. 基于此, 这类体系不仅能够实现光敏剂、化疗药物及成像探针的精确负载与可控释放, 还可整合光动力治疗(PDT)、光热治疗(PTT)及化疗等多种治疗模式, 并结合近红外(NIR)荧光、光声与磁共振等多模态成像技术, 以提升成像深度与空间分辨率[80-84]. 进一步地, 通过对金属中心与有机配体的结构与电子特性进行精细调控, 可有效提高活性氧生成效率, 增强肿瘤靶向与组织穿透能力, 并改善对肿瘤微环境的适应性, 从而提升治疗效果并降低系统性副作用.
尽管金属大环与金属笼在精准构筑和多功能整合方面具有独特优势, 但其在体内环境中的稳定性与安全性仍是制约进一步生物医学应用的关键因素. 与传统小分子药物相比, 这类体系通常主要依赖金属-配体配位作用维持构型, 因此在复杂生理环境中可能发生部分结构解离或配体交换; 同时, 其纳米化后的生物分布和代谢过程又受到粒径、表面性质及网状内皮系统摄取等多种因素的影响, 从而进一步增加了其体内行为的复杂性. 另一方面, 若体系在体内发生不受控解离, 释放出的金属离子或有机配体还可能带来额外的非特异性毒性风险, 因此有必要进一步评估其对正常组织的潜在损伤及长期生物安全性. 基于此, 围绕体内稳定性、代谢行为和长期毒理学效应的系统研究, 将是推动金属大环和金属笼诊疗体系实现临床转化的重要前提.

2.1 成像引导的化疗

金属笼与金属大环作为新兴的超分子化学平台, 在肿瘤化疗中展现出独特优势. 这类结构不仅可通过金属中心(如铂)发挥直接的细胞毒性作用, 更凭借刚性骨架与可调控的空腔尺寸, 为药物的精准递送提供了理想载体. 相比传统小分子化疗药物, 金属大环与金属笼具备更高的结构稳定性、更佳的生物相容性以及可预测的药代动力学特征. 尤其在成像引导治疗中, 其通过配体修饰或客体分子包载实现荧光功能, 从而在化疗过程中实现实时可视化监测, 推动精准医疗的发展.
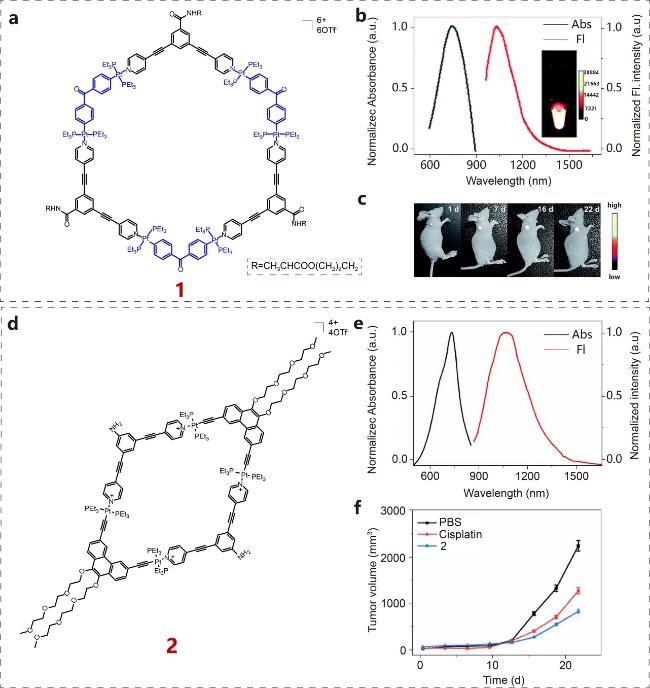
2019年, 孙耀和Kim课题组[85]提出一种简便高效的物理封装策略, 构建了用于近红外二区成像引导化疗的金属大环纳米平台. 利用60° Pt(II)前体与120°吡啶配体自组装得到二维金属大环1, 并将其与NIR-II染料SY1030共混, 借助两性聚合物Pluronic F127封装, 形成粒径约110 nm的稳定纳米颗粒(PSY)(图2a)该体系在深部肿瘤中呈现出清晰可辨的成像效果, 并在成像过程中保持良好的信号稳定性(图2b, 2c). 同时, 依托增强渗透与滞留效应(EPR), PSY在脑胶质瘤(U87MG)和原位乳腺癌模型中展现出抗增殖活性, 并有效提升铂基金属大环的肿瘤靶向性与治疗效率. 该研究证明了物理封装策略在多功能纳米治疗平台构建中的可行性, 为金属大环在深部肿瘤精准治疗中的应用奠定了重要基础.
图2 (a)金属大环1的分子结构; (b)金属大环1的归一化吸收与发射光谱(插图: 金属大环1的NIR-II信号); (c) U87MG肿瘤中金属大环1制备的纳米颗粒治疗响应的NIR-II成像监测(82 mW/cm2, 100 ms)[85]. (d)金属大环2的分子结构; (e)金属大环2的吸收与发射光谱; (f) PBS组、顺铂组和金属大环2制备的纳米颗粒药物组的HepG2肿瘤生长抑制曲线[86]. Copyright © 2019 Royal Society of Chemistry and 2019 National Academy of Sciences

Figure 2 (a) Molecular structure of metallacycle 1; (b) Normalized absorption and emission spectra of metallacycle 1 (inset: NIR-II signal of metallacycle 1); (c) NIR-II imaging monitoring of therapeutic response in U87MG tumors using nanoparticles derived from metallacycle 1 (82 mW/cm², 100 ms)[85]; (d) Molecular structure of metallacycle 2; (e) Absorption and emission spectra of metallacycle 2; (f) Tumor growth inhibition curves of HepG2 treated with PBS, cisplatin, and nanoparticles derived from metallacycle 2[86]. Copyright © 2019 Royal Society of Chemistry and 2019 National Academy of Sciences

荧光抗癌药物在第一近红外区(NIR-I)的生物医学应用长期受到光稳定性不足、组织自发荧光干扰及有限的组织深度等因素制约. 为实现更精准的癌症诊疗, 亟需发展具备更强组织穿透能力的第二近红外区(NIR-II)成像技术. 基于此, 孙耀、李海兵、杨光富与Peter J. Stang等[86]报道了一种基于金属大环的化疗-光热协同治疗平台. 他们通过将带有聚乙二醇(PEG)链修饰的60°双铂配体与120°联吡啶配体自组装, 构筑出新的菱形金属大环2(图2d). 随后, 将Pt(II)金属大环与NIR-II荧光染料共同负载于聚乙烯醇(PEG)修饰的黑色素纳米点中, 经自组装获得兼具成像与治疗功能的纳米药物(图2e), 并验证了其优异的体外与光稳定性. 体内外研究表明, 该纳米药物进入细胞后, Pt(II)金属大环与黑色素点之间的π-π相互作用被破坏, 促使金属大环释放并大量进入细胞核, 与DNA配位结合, 从而高效干扰肿瘤细胞的正常功能, 实现强效化疗. 在HepG2细胞中, 该体系经内吞进入细胞后在内涵体/溶酶体酸性环境中解离并释放Pt组分, 继而发生有效的核定位, 使约97.5%的Pt富集于细胞核内, 与荧光成像及ICP-MS定量结果一致, 而在正常L929细胞中整体摄取显著受限, 体现出肿瘤选择性摄取与良好的生物安全性. 此外, 该体系表现出剂量依赖性的细胞毒性优势, 表明其通过精准递送与高效DNA靶向实现了深层次抗癌活性. 在NIR-II成像方面, 该纳米探针能够高分辨率可视化淋巴系统、脑血管及肿瘤血管, 展现出优异的体内稳定性与延长的血液循环时间. 在HepG2肿瘤荷瘤小鼠模型中(图2f), 该平台不仅实现了高分辨率、长时效的NIR-II成像与肿瘤靶向富集, 还展现出优越的抗肿瘤疗效、低系统毒性和良好生物相容性, 显著优于顺铂, 能够有效抑制肿瘤生长并延长生存期. 该研究表明, Pt(II)金属大环纳米探针兼具高非特异性肿瘤摄取率与卓越的信噪比, 为精准诊疗及个性化治疗方案的制定提供了有力支撑.
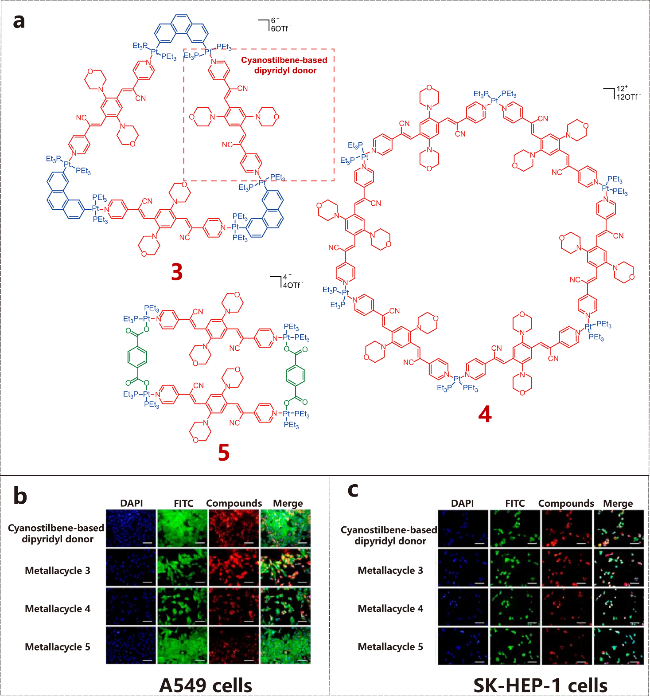
在金属大环的分子设计中, 配体结构的优化对于实现理想的成像与治疗性能至关重要. 分子内电荷转移(ICT)效应和聚集诱导发光(AIE)机制为高性能荧光金属大环的设计提供了重要理论指导[87-89]. 张明明、张彦民和初大可团队[90]通过在氰基芪类二吡啶配体中引入两个吗啉基团作为电子给体, 构建了D-π-A结构, 使配体的发射波长红移至近红外区(λem=735 nm). 进一步地, 将该配体与不同Pt(II)受体及羧酸配体通过配位驱动自组装, 成功合成三种Pt(II)金属大环(图3a). 光物理性质表征表明, 配体在362 nm和519 nm处具有两个宽吸收峰, 而金属大环则在260、356和473 nm处出现三个强吸收峰. 在发射性能方面, 配体及金属大环3、4、5在溶液中的发射峰分别位于735、771、744和748 nm, 固态下红移至794、795和821 nm, 说明金属配位促进了配体的平面化并导致发射红移. 配体因具有聚集诱导增强发光(AIEE)效应, 其量子产率由溶液中的6.90%提升至固态的11.63%, 而金属大环的量子产率则均低于0.5%, 显示出配位作用对发光效率的影响. 这些位于近红外区的发射峰凸显其作为荧光成像对比剂的潜力. 生物实验证实了其应用前景. 配体及金属大环3、4、5在RPMI1640培养基中表现出良好稳定性, 并能被细胞有效摄取用于成像, 其中金属大环3在细胞质和细胞核中呈现最强红色荧光信号, 摄取效率优于其他大环. MTT细胞实验证明, 配体几乎无毒, 具备良好生物相容性,而金属大环3在多种癌细胞中展现出优于顺铂的抗癌活性, IC50值更低. Annexin V-FITC/PI流式细胞术结果显示, 金属大环3处理A549细胞的凋亡率高达94.3%, 远高于顺铂的23.0%(图3b, 3c), 表明其具有优异的细胞杀伤能力. 综上, 金属大环3凭借优异的细胞摄取性、近红外成像性能及高效的抗癌活性, 有望成为新型肿瘤治疗剂. 该研究为通过分子工程策略调控金属大环的光物理性质与生物活性提供了重要设计思路.
图3 (a)金属大环3~5的结构式; (b) A549细胞和(c) SK-HEP-1细胞与近红外配体(红色部分)及金属大环3~5共孵育后的红外荧光显微图像, 比例尺为100 μm(化合物: 基于氰基二苯乙烯的二吡啶供体以及金属大环3~5)[90]. Copyright © 2019 Elsevier

Figure 3 (a) Structures of metallacycles 3~5; (b) Infrared fluorescence microscopy image of A549 cells and (c) SK-HEP-1 cells after co-incubation with the near-infrared ligand (red region) and metallacycles 3~5, scale bar=100 μm (Compounds: cyanostilbene-based dipyridyl donor and metallacycles 3~5)[90]. Copyright © 2019 Elsevier

2.2 成像引导的光动力治疗

光动力治疗(PDT)与荧光成像的协同应用已成为现代肿瘤精准医疗的核心策略之一. 在这一体系中, 荧光成像不仅能够实时追踪光敏剂在体内的分布、代谢过程和肿瘤富集情况, 还可通过监测单线态氧等活性氧物种的产生来评估光动力治疗的实时疗效; 同时, 光动力治疗通过激发光敏剂产生活性氧物种, 实现对肿瘤细胞的选择性氧化损伤和凋亡诱导.
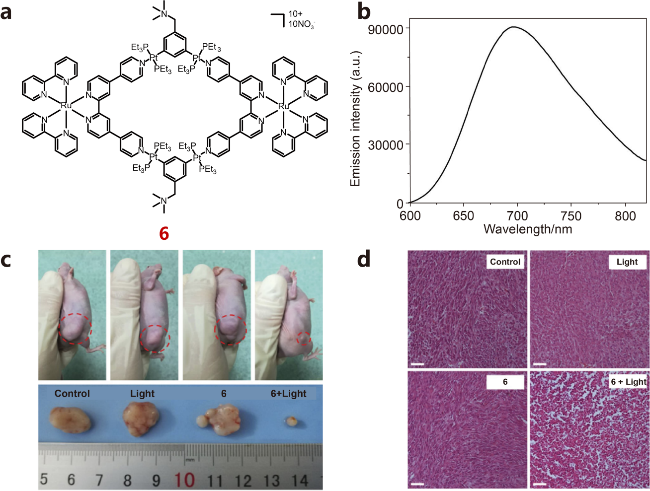
2018年, Stang和巢晖团队[91]还报道了一种具有双光子光动力治疗效应的异金属Ru-Pt金属大环6, 其通过Ru(II)多吡啶配体与四甲基铵修饰的Pt(II)受体之间的配位驱动自组装构建而成(图4a). 该金属大环结合了Ru基前体优异的双光子吸收特性与Pt的重原子效应, 表现出优异的光稳定性、红移至近红外区的发光特性、更大的双光子吸收截面以及更高的单线态氧(1O2)产率(图4b). 细胞摄取实验表明, 金属大环6在进入细胞后具有优异的线粒体与细胞核双重靶向能力, 其亚细胞定位趋势主要受细胞膜内外电位差驱动影响, 暗示其抗肿瘤作用机制主要依赖于线粒体功能障碍诱导的能量代谢紊乱以及细胞核DNA损伤引发的细胞周期阻滞与凋亡. 在A549荷瘤裸鼠模型中, 采用双光子激发进行体内光动力治疗后, 金属大环在单剂量照射条件下抑制肿瘤生长, 14天内肿瘤体积缩小至初始体积的78%且未观察到主要脏器的组织学损伤; 相比之下, 对照组肿瘤体积增长超过13倍, 充分验证了该双光子PDT策略在疗效与生物安全性方面的优势(图4c, 4d).
图4 (a)金属大环6的分子式; (b)金属大环6的发射光谱; (c) A549小鼠肿瘤在四种不同处理方案下的代表性照片; (d) PDT治疗后四种处理方案的肿瘤组织学检查结果(比例尺: 50 μm)[91]. Copyright © 2018 National Academy of Sciences

Figure 4 (a) Molecular structure of metallacycle 6; (b) Emission spectrum of metallacycle 6; (c) Representative images of A549 mouse tumors under four different treatment regimens; (d) Histological examination of tumor tissues after PDT treatment with the four regimens (scale bar: 50 μm)[91]. Copyright © 2018 National Academy of Sciences

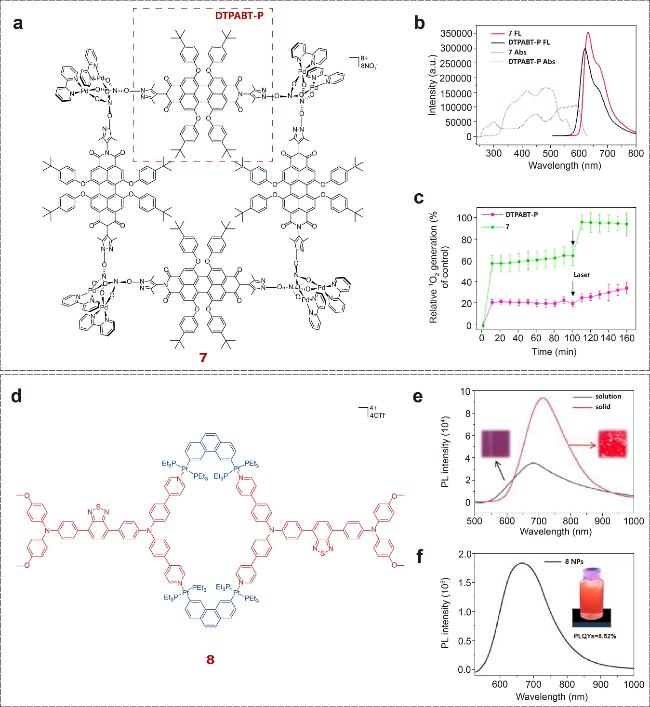
在光动力成像协同治疗的发展中, 研究者逐渐关注通过分子结构优化来同步提升成像对比度与光动力治疗效率的策略. 2020年, 孙庆福课题组[92]报道了一种高发光金属大环7, 该结构由四个N,N'-3,5-二甲基吡唑取代的PDI配体与八个2,2'-联吡啶嵌段的[BpyPd(NO3)2]通过自组装构筑(图5a). 在组装过程中, 吡唑配体的自发去质子化形成二钯夹结构, 使其在酸性环境下表现出优异的化学稳定性. 非共面扭曲削弱了π共轭, 虽然提升了吸收能量, 但也诱导激发态弛豫, 导致斯托克斯位移增大并产生约10 nm的红移, 从而实现红光至近红外区域的发射(图5b). 此外, 配体的非平面构象与芳氧基取代基的空间位阻有效抑制了PDI分子间的π-π堆积, 使金属大环7实现高效近红外发光(量子效率高达50.7%). 为提升溶解性并拓展药物应用, 利用金属配位自组装构建带有8+高正电荷的超分子结构, 并通过溶剂化的硝酸根抗衡离子维持电荷平衡, 从而成功将疏水性PDI转化为水溶性金属大环复合物. 实验结果表明, 金属大环7具有更高的单线态氧(1O2)产率, 对HeLa细胞增殖具有抑制作用, 并在LED照射下可有效产生活性氧(图5c). 其在多种癌细胞中展现出广谱抗癌活性和较低的正常细胞毒性, 通过诱导G0/G1期细胞周期阻滞抑制肿瘤细胞增殖. 体外成像实验显示, 金属大环7在HeLa细胞中呈现强红色荧光, 并通过溶酶体介导的内吞进入细胞; 体内实验证实其具有良好的肿瘤靶向性和持久滞留能力. 综合评价表明, 该复合物具有高生物相容性和优异的理化稳定性, 显示出作为癌症诊疗一体化候选剂的潜力.
图5 (a)金属大环7的分子式; (b)金属大环7和配体DTPABT-P的吸收、发射光谱; (c)金属大环7和配体DTPABT-P的1O2的生成速率[92]; (d)金属大环8的分子式; (e)金属大环8在固态和溶液态下的发射光谱; (f)金属大环8制备的纳米颗粒8 NPs的发射光谱(插图为8 NPs的PLQY)[93]. Copyright © 2020 and 2023 Royal Society of Chemistry

Figure 5 (a) Molecular structure of metallacycle 7; (b) Absorption and emission spectra of metallacycle 7 and ligand DTPABT-P; (c) Generation rate of 1O2 for metallacycle 7 and ligand DTPABT-P[92]; (d) Molecular structure of metallacycle 8; (e) Emission spectra of metallacycle 8 in the solid state and in solution; (f) Emission spectra of nanoparticles (8 NPs) prepared from metallacycle 8 (inset shows the PLQY of 8 NPs)[93]. Copyright © 2020 and 2023 Royal Society of Chemistry

为提升PDT中的成像灵敏度与治疗可控性, 具有聚集诱导发光(AIE)效应的金属大环光敏体系受到广泛关注. AIE分子在稀溶液中发光微弱, 而在聚集态下则表现出增强的发射、较大的斯托克斯位移、良好的生物相容性和高光稳定性, 因此被广泛应用于生物成像与癌症治疗. 然而, 目前大多数具有AIE特性的金属大环仍基于传统的四苯基乙烯(TPE)衍生物, 其发光局限于600 nm以下, 难以实现近红外发光, 也缺乏光催化活性. 针对这一问题, 2023年, 党东峰课题组[93]开发了一种兼具AIE效应与近红外发光的新型金属大环8(图5d). 首先设计了由电子供体三苯胺(TPA)、强电子受体苯并异噻二唑(BT)及吡啶(P)单元组成的DTPABT-P配体, 通过分子内电荷转移(ICT)有效降低最低单重态(S1)能级, 从而有利于近红外发光(图5e). 随后, 通过配位驱动自组装将吡啶单元与Pt(II)配位, 形成刚性金属大环结构, 增强π共轭体系的平面性与分子刚性, 最终实现690 nm的近红外发射. 性能测试表明, 金属大环8制备的纳米颗粒具有8.52%的发光量子效率(PLQY)和高达10.74%的活性氧(ROS)生成效率, 在细胞成像与肿瘤光动力治疗中均展现出优异性能(图5f).

2.3 成像引导的光热治疗

光热治疗(PTT)与荧光成像的协同应用是现代肿瘤精准医疗的重要发展方向. 荧光成像可实时监测肿瘤的分布、大小及代谢状态, 为治疗提供精确的靶向定位与剂量指导; 随后, 光热治疗在近红外光照射下产生局部高温, 实现对肿瘤细胞的选择性杀伤, 从而有效抑制癌细胞增殖.
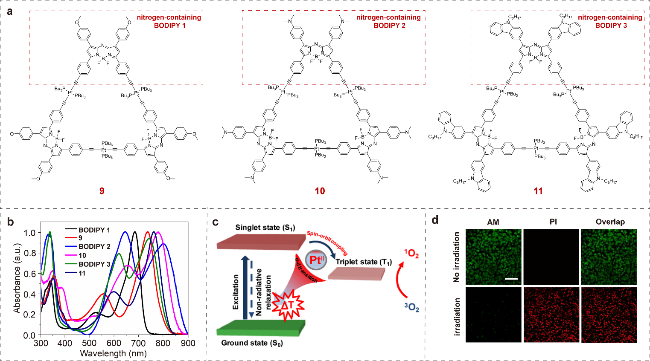
作为该策略的典型代表, 基于重金属配位的金属大环体系通过引入重原子效应, 不仅提升光热转换效率, 还能实现多模式治疗的整合. 2020年, 赵强和刘淑娟课题组[94]报道了三种Pt-炔基配位金属大环化合物(图6a). 得益于Pt(II)的重原子效应增强了配体间的π-π*耦合并促进电荷转移态形成, 其吸收峰较配体红移约30 nm至近红外区(图6b). 同时, BODIPY基团具备强吸光性与优异的光敏特性, 使该体系在NIR光照下能够高效产热并产生1O2, 从而具有非侵入性光治疗能力. 进一步地, 利用DSPE-mPEG5000将金属大环封装成纳米颗粒. Pt(II)的空d轨道可与炔基的pπ轨道发生重叠, 促进系间窜跃(ISC), 实现单重态向三重态的转化; 结合大环的刚性骨架对分子振动与旋转的抑制, 使激发态能量以热耗散形式进行非辐射跃迁(图6c). 因此, 金属大环9、10与11分别实现了27.7%、28.3%与31.1%的优异光热转换效率. 依托光动力治疗(PDT)与光热治疗(PTT)的协同效应(图6b), 该光/化疗一体化平台在免疫健全小鼠模型中展现出优异的体内抗肿瘤效果, 显著优于对照组, 并实现了肿瘤的完全消除(图6d).
图6 (a)金属大环9~11的分子式; (b)金属大环9~11与其构成吡啶并吡咯烷(aza-BODIPY)发色团(1~3)的吸收/发射光谱; (c)金属大环11制备的纳米颗粒在肿瘤组织中协同PDT/PTT形成与能级示意图; (d)经金属大环11制备的纳米颗粒孵育并用AM/PI染色的HeLa细胞, 照射5 min或更短时间后的荧光成像(λex=808 nm, 0.5 W/cm2). 图像于照射后30 min采集(红色标记死细胞, 绿色标记活细胞, 比例尺=200 μm)[94]. Copyright © 2020 American Chemical Society

Figure 6 (a) Molecular structures of metallacycles 9~11; (b) Absorption and emission spectra of metallacycles 9~11 and their constituent aza-BODIPY chromophores (1~3); (c) Schematic illustration of the energy levels and PDT/PTT synergistic effects of nanoparticles derived from metallacycle 11 in tumor tissues; (d) Fluorescence imaging of HeLa cells incubated with nanoparticles derived from metallacycle 11 and stained with AM/PI, after irradiation with an 808 nm laser (0.5 W/cm²) for 5 min or less. Images were collected 30 min post-irradiation (red: dead cells, green: live cells, scale bar=200 μm)[94]. Copyright © 2020 American Chemical Society

2.4 成像引导的协同治疗

成像引导的协同治疗是金属大环与金属笼在肿瘤精准诊疗中的前沿应用方向. 该策略通过整合多模态成像技术(如近红外荧光成像、磁共振成像、正电子发射断层显像等)与多种治疗手段(如化疗、光动力治疗、光热治疗), 实现了从肿瘤识别、治疗过程监控到疗效评估的全流程可视化与个体化管理. 在此模式下, 金属大环与金属笼不仅可作为药物递送平台, 其独特的金属中心与可调控的配体结构还赋予其内在的成像功能, 使其兼具诊断与治疗双重属性. 此外, 其高度有序的空腔可协同封装多种功能分子, 为联合治疗策略提供理想支撑. 借助金属配位自组装的模块化与可编程特性, 能够通过分子设计精确调控其光学成像性能、药物释放动力学及肿瘤靶向能力. 结合智能纳米封装技术, 可实现对治疗剂释放的时空双重控制, 从而在成像引导下实现高选择性、高效率和低毒性的个性化肿瘤治疗.
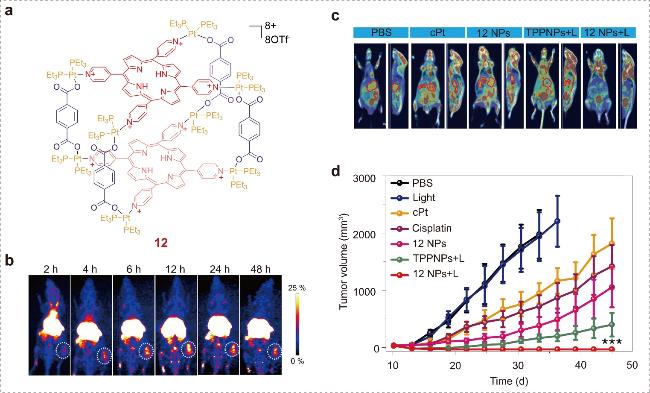
多模态成像的构建是实现成像引导协同治疗的关键. 2018年, 陈小元、黄飞鹤、毛峥伟以及Stang等[95]报道了一种具有三模态成像能力的新型Pt(II)金属笼12. 该体系通过多组分配位自组装策略, 将四(4-吡啶基)卟啉(TPP)、具有化疗活性的顺式二三乙基膦铂(II)(cPt)和对苯二甲酸二钠(DSTP)模块构筑成三维拓扑结构(图7a), 抑制了卟啉的π-π堆叠, 提升了荧光强度与1O2量子产率, 从而兼具近红外荧光成像(NIRFI)与PDT功能. 将其封装于两种两亲性二嵌段聚合物(mPEG-b-PEBP与RGD-PEG-b-PEBP)中, 形成稳定的纳米颗粒MNPs. 卟啉配体不仅具备优异的荧光性能, 还可与顺磁性Mn2+或放射性64Cu2+配位, 使构建的12 NPs同时具备近红外荧光成像(NIRFI)、磁共振成像(MRI)与正电子发射断层显像(PET)三模态成像能力(图7b), 实现肿瘤识别与治疗过程的精准可视化. 共聚焦显微成像与流式细胞实验表明, 该纳米颗粒可通过特异性识别αvβ3整合素与肿瘤细胞选择性结合, 表现出优异的主动靶向性与细胞摄取效率. 细胞内定位实验显示, 颗粒在内吞后优先蓄积于溶酶体, 提示其在亚细胞水平具备精确定位能力, 有助于提高治疗效果并降低非特异性毒性. 凭借PET的高灵敏度与MRI的高分辨率, 该平台能够精准追踪其在体内的分布与治疗过程. 在注射12 NPs的裸鼠模型中, 获得了U87MG肿瘤组织的NIR、PET和MRI成像结果, 充分验证了其三模态成像性能. 671 nm激光照射实验表明, 12 NPs在U87MG、顺铂耐药A2780CIS、原位乳腺癌(4T1)及肝癌(LM3)模型中均抑制肿瘤生长, 且在单剂量注射治疗后未观察到肿瘤复发或转移, 展示了其整合PDT与化疗的强大潜力及良好生物安全性(图7c, 7d).
图7 (a)金属笼12的结构式; (b)注射64Cu@12NPs后2、4、6、12、24及48 h U87MG荷瘤裸鼠的PET成像; (c)不同治疗方案小鼠的PET/CT影像, 红色虚线圆圈标示原位肝细胞癌肿瘤; (d)不同制剂处理后小鼠的肿瘤生长曲线(n=9)[95]. Copyright © 2018 Springer Nature

Figure 7 (a) Structural formula of metallacage 12; (b) PET images of U87MG tumor-bearing nude mice at 2, 4, 6, 12, 24, and 48 h post-injection of 64Cu@12NPs; (c) PET/CT images of mice under different treatment regimens, with red dashed circles indicating orthotopic hepatocellular carcinoma tumors; (d) Tumor growth curves for the mice after different formulations (n = 9)[95]. Copyright © 2018 Springer Nature

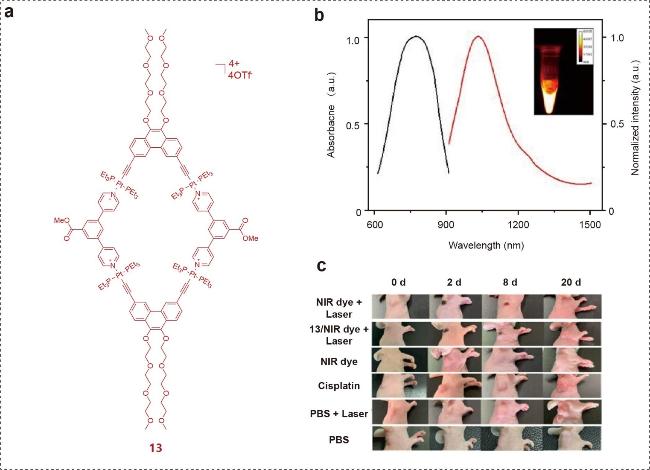
在成像引导协同治疗的持续发展中, 研究者们开始探索将更先进的成像技术与多重治疗模式相结合的策略. 2019年, 孙耀和Stang等[96]构建了一种具备近红外二区(NIR-II)/光声(PA)双模态成像引导功能的化学-光热协同治疗纳米平台(图8a). 该体系通过将Pt(II)金属大环13与NIR-II荧光染料共同负载于聚乙二醇(PEG)修饰的黑色素纳米点, 实现了结构与功能的高度整合(图8b). 黑色素纳米点不仅提供了优异的光热转换与光声信号响应能力, 还提升了体系的水溶性、胶体稳定性和EPR效应. 双模态成像结果表明, 该平台能在肿瘤区域实现有效富集, 并获得高信噪比成像. 体内实验显示, 该平台在实现高效肿瘤靶向积聚的同时, 可协同发挥化疗与光热治疗作用, 增强抗肿瘤效果并降低系统性毒性, 展现出良好的诊疗一体化应用潜力(图8c).
图8 (a)金属大环13的结构式; (b)金属大环13制备的纳米粒子的吸收/发射光谱(插图: 金属大环13 NIR区域的发光信号); (c)不同制剂处理组小鼠肿瘤形态典型照片[96]. Copyright © 2019 National Academy of Sciences

Figure 8 (a) Structural formula of metallacycle 13; (b) Absorption/emission spectra of nanoparticles derived from metallacycle 13 (inset: NIR emission signal of metallacycle 13); (c) Representative tumor morphology images of mice treated with different formulations[96]. Copyright © 2019 National Academy of Sciences

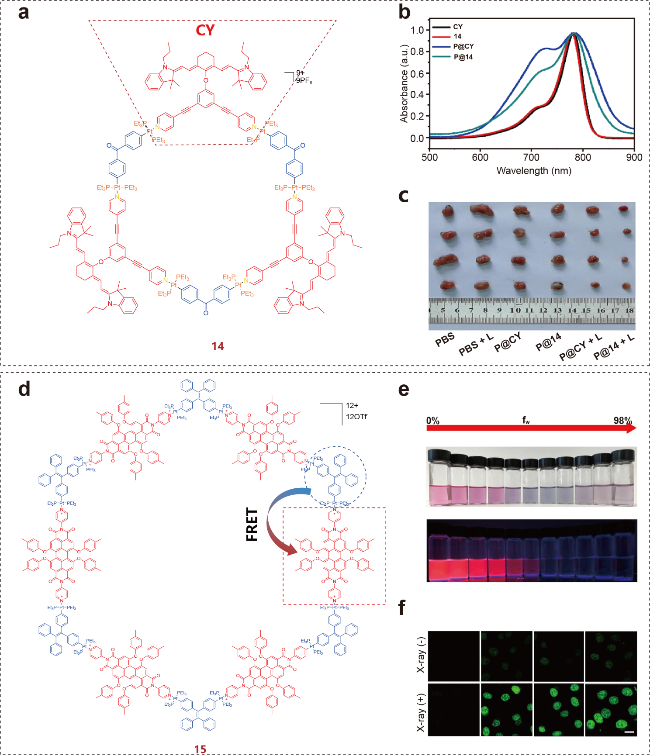
为提升治疗模式的多样性与协同效应, 多模态治疗的整合成为研究热点. 2022年, 张伟安和徐林课题组[97]利用120°二铂受体和含氰基120°供体(CY)构建了有机铂(II)金属大环14(图9a), 并通过两亲性聚合物1,2-二硬脂酰-sn-甘油-3-磷酸乙醇胺-N-甲氧基(聚乙二醇) (DSPE-mPEG)封装, 形成功能化纳米平台P@14. 该体系在808 nm激光照射下可同时高效产生ROS和热量, 从而实现光动力治疗(PDT)与光热治疗(PTT)的协同(图9b). 体外实验表明, P@14能被癌细胞高效摄取, 并依托CY的阳离子亲脂结构实现对线粒体的主动靶向. 结合Pt(II)中心诱导的化疗作用与线粒体靶向的光疗效应, 该平台在HepG2、MCF-7、4T1等多种肿瘤细胞模型中均表现出抗肿瘤活性(图9c). 动物实验证实, P@14在有效抑制肿瘤生长的同时展现出良好的生物安全性与极低系统毒性. 与以往将离散配位超分子(SCCs)与单一光敏剂偶联实现双模治疗的策略不同, 该研究通过将多功能CY染料直接共轭至金属大环, 并封装为纳米结构, 首次实现了化疗、PDT与PTT的三模态协同治疗, 拓展了金属大环在多模式治疗平台构建中的应用边界, 为精准医疗提供了新思路.
图9 (a)金属大环14的分子结构; (b) P@CY和P@14在PBS中的紫外-可见吸收光谱, 以及CY和金属大环14在DMF中的紫外-可见吸收光谱; (c) 4T1荷瘤小鼠治疗14天后剥离肿瘤的实物照片[97]; (d)金属大环15的分子结构; (e)含不同水体积分数的金属大环15的可见光与荧光照片; (f)不同制剂处理后γ-H2AX染色的A2780细胞CLSM图像, 比例尺=20 μm[98]. Copyright © 2020 American Chemical Society Publications and 2021 Wiley

Figure 9 (a) Molecular structures of metallacycles 14; (b) UV-vis absorption spectra of P@CY and P@14 in PBS, and of CY and metallacycle 14 in DMF; (c) Photographs of excised tumors from 4T1 tumor-bearing mice after 14 days of treatment[97]; (d) Molecular structures of metallacycles 15; (e) Photographs of metallacycle 15 with different water fractions under visible and fluorescence light; (f) CLSM images of γ-H2AX-stained A2780 cells after different treatments (scale bar=20 μm)[98]. Copyright © 2020 American Chemical Society Publications and 2021 Wiley

在成像引导协同治疗的优化过程中, 提升成像质量与治疗精度仍是关键挑战. 针对传统荧光材料斯托克斯位移小、能量重叠不足的问题, 毛峥伟、王伟林和周炯等[98]提出了一种基于主-客体高效能量转移的近红外发光策略. 该体系以近红外染料苝双酰亚胺(PPy)为受体, 以具近红外发射能力的四苯乙烯(TPE)修饰的二铂(II)前体(TPE-Pt)为供体, 通过配位驱动自组装构建金属大环15. 该结构有效抑制了PPy分子的π-π堆积, 改善了其在水相中的荧光淬灭问题, 并利于后续纳米封装(图9d). 由于TPE-Pt的发射光谱与PPy的吸收光谱高度重叠, 体系满足福斯特共振能量转移(FRET)的关键条件, 从而实现高效能量转移, 赋予金属大环15优异的近红外发光特性(图9e). 进一步地, 将金属大环15封装于谷胱甘肽(GSH)响应的两亲性嵌段共聚物RGD-POEGMA-b-PAZMB中, 构建形成纳米粒子15 NPs. 在808 nm激光激发下, 15 NPs在NIR区域表现出强烈发射, 不仅实现了肿瘤组织的深层成像与高分辨率定位, 还可实时监测药物在肿瘤中的富集与释放, 实现“诊断-治疗-监测”的一体化. 与此同时, 该体系中的Pt(II)中心兼具金属化疗活性, 并因高原子序数效应增强X射线吸收截面, 从而提升放疗增敏效果. 在顺铂耐药的A2780CIS荷瘤小鼠模型中, 15 NPs表现出良好的肿瘤靶向性, 诱导DNA损伤标志物γH2AX的上调, 抑制肿瘤生长, 同时具备优异生物相容性与低系统毒性(图9f). 该研究为开发兼具能量调控与多模态治疗功能的金属大环纳米平台提供了新思路.

2.5 成像引导的深组织治疗

成像引导的深组织治疗为金属大环与金属笼体系在肿瘤精准医疗中的应用开辟了新的方向, 标志着传统以经验驱动的治疗模式正逐步向高度可视化、精准化和多机制整合的策略演变. 该方法依托近红外窗口提供的高质量光学信号, 使深部肿瘤微区得以实现更精确的识别与连续监测, 从根本上缓解了深层组织内信号衰减、病灶边界模糊等长期制约光学治疗的瓶颈. 在这一成像框架下, 金属大环与金属笼凭借其结构可编程性与稳定的光学输出, 能够支撑光动力、光热及其联合治疗的高效实施, 从而为复杂肿瘤的可视化干预提供了兼具结构基础与功能优势的超分子平台. 基于NIR-II光学窗口构建的金属笼与金属大环体系, 不仅实现了对深部肿瘤的精准成像与可视化治疗监控, 还为肿瘤的早期检测、疗效评估及个体化干预提供了坚实的技术支撑.
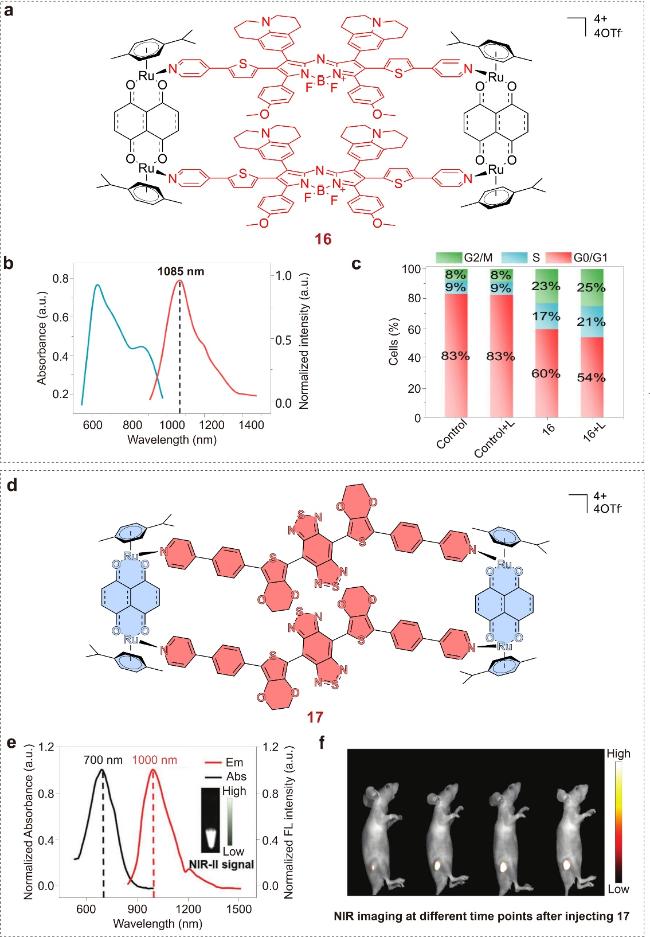
钌基金属大环是深组织成像与治疗的代表性体系, 其独特的d6电子构型与强配体场环境赋予其优异的NIR-II发光性能和多重治疗活性. 2022年, 孙耀和李霄鹏等[99]报道了一种近红外二区发光的钌(II)金属大环16, 该结构由NIR-II荧光配体与双核芳烃钌受体经配位驱动自组装构筑而成(图10a). 在808 nm激光照射下, 金属大环16在1085 nm处产生强发射峰, 并凭借NIR激发与NIR-II发射的双重优势, 实现了超过6 mm的穿透能力和高时空分辨率成像(图10b). 同时, 16展现出优异的光热转换效率(PCE=30.9%)、高效的ROS生成能力以及良好的光稳定性, 显示出突出的光治疗潜力. 将16封装于DSPE-PEG5000中制备的纳米颗粒(NPs), 在顺铂耐药的A549细胞中表现出显著的细胞摄取与强效细胞毒性, 而在正常哺乳动物细胞中毒性较低, 其机制主要归因于线粒体介导的细胞凋亡及细胞周期在S期与G2/M期的阻滞(图10c). 体内研究表明, 16可用于NIR-II荧光成像, 实现对A549荷瘤小鼠的精准成像引导与治疗监测, 仅需一次给药和一次激光照射, 即可实现高效的化学-光热协同治疗.
图10 (a)金属大环16的结构式; (b)金属大环16在二氯甲烷(DCM)中的吸收与归一化发射光谱(λex=808 nm); (c)不同处理后的细胞周期分析[99]; (d)金属笼17的结构式; (e)金属笼17的吸收与荧光发射(插图: 金属笼17的NIR-II信号, λex=808 nm); (f)瘤内注射金属笼17 (5 µL, 4 mg/mL, λex=808 nm, 28 mW/cm2)后不同时间点A549荷瘤小鼠的近红外二区荧光图像[100]. Copyright © 2020 American Chemical Society Publications and 2021 Wiley

Figure 10 (a) Structural formula of metallacycle 16; (b) Absorption and normalized emission spectra of metallacycle 16 in dichloromethane (DCM) (λex=808 nm); (c) Cell cycle analysis under different treatments[99]; (d) Structural formula of metallacage 17; (e) Absorption and fluorescence emission of metallacage 17 (inset: NIR-II signal of metallacage 17, λex=808 nm); (f) NIR-II fluorescence images of A549 tumor-bearing mice at different time points after intratumoral injection of metallacage 17 (5 µL, 4 mg/mL) followed by 808 nm laser irradiation (28 mW/cm2)[100]. Copyright © 2020 American Chemical Society Publications and 2021 Wiley

为优化NIR-II发光性能并提升深组织治疗效果, 研究者们正积极通过配体工程策略调控金属大环的光物理特性. 尽管发射型钌(Ru)配合物已在生物医学领域取得一定进展, 但其多局限于可见光激发/发射, 以及单一的化学或光热治疗模式, 限制了其在深层成像与高效癌症治疗中的应用. 针对这一问题, 孙耀课题组[100]报道了一种具有第二近红外窗口(NIR-II)发射特性的钌(II)金属大环17(λem=1000 nm)(图10d). 该体系通过引入电子供体单元3,4-乙撑二氧噻吩(EDOT)与电子受体单元苯并双噻二唑(BT)构筑近红外发射配体, 并与二核芳基钌结构单元通过配位驱动自组装, 成功构建出环状拓扑的金属大环17. 光物理研究表明, 17具有优异的近红外光学性能, 斯托克斯位移高达300 nm, 荧光量子产率达0.94%, 在808 nm激光激发下表现出17.6%的光热转换效率及优异的ROS生成能力, 同时在生理条件下保持优异稳定性, 并具备高达6 mm的组织穿透深度(图10e). 在生物学评价中, 17在多种肿瘤细胞系(包括顺铂耐药型A549/DDP)中均展现出细胞毒性, 其抗肿瘤效果优于临床常用化疗药物顺铂及光动力剂5-氨基乙酰丙酸(5-ALA), 并在抑制A549细胞迁移与侵袭方面表现突出. 细胞摄取实验揭示, 17具备良好的亲脂性, 可高效内吞并主要定位于溶酶体, 其摄取机制为能量依赖型, 主要通过小窝介导和网格蛋白介导的内吞途径实现. 机制研究表明, 17在808 nm激光激发下通过多通路协同诱导A549细胞程序性死亡, 具体表现为S期和G2/M期细胞周期阻滞、溶酶体膜完整性破坏、ROS水平上升、线粒体膜电位下降, 以及caspase-3/7酶活性与蛋白表达增强, 从而激活线粒体依赖性内源性凋亡通路. 动物实验证实, 17在裸鼠A549肿瘤模型中实现了高对比度的NIR-II成像, 同时在肿瘤区域诱导升温与ROS生成. 在激光照射条件下, 17不仅有效抑制肿瘤生长, 还实现了完全无复发现象, 充分体现其在肿瘤诊疗一体化中的巨大潜力(图10f).
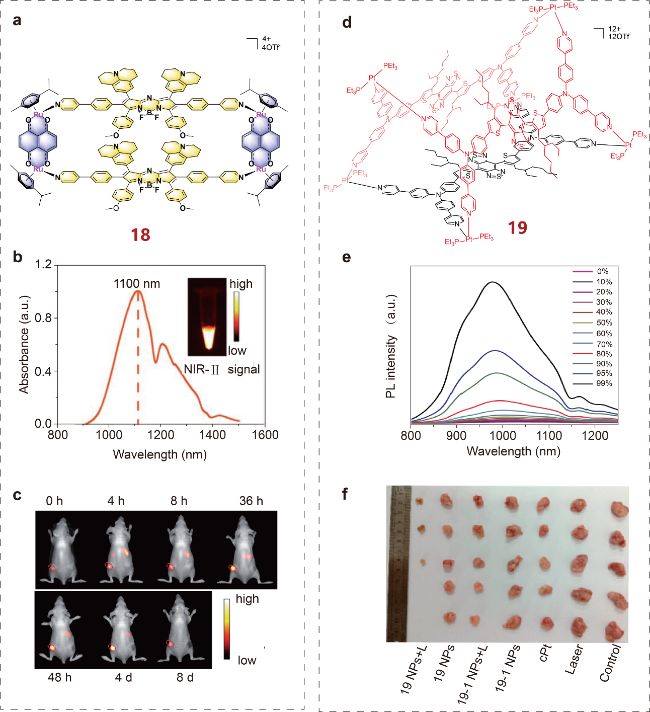
在深组织治疗技术的持续优化中, 实现更长的发射波长和更优异的深层成像已成为核心目标. 钌配合物正逐渐被视为铂类药物的潜在补充, 并作为光诊断与治疗剂展现出广阔前景. 然而, 目前多数钌基候选物仍局限于短波长激发/发射, 并多聚焦于单一化疗或光热模式, 限制了其在深层荧光成像与高效癌症治疗中的应用. 为突破这一瓶颈, 孙耀、Kim和Sessler等[101]设计了一种发射波长超过1000 nm的Ru(II)金属大环18. 该结构由近红外二区(NIR-II)荧光配体(氮杂BODIPY衍生物)与双核芳烃钌单元[Ru2(p-cymene)2(L)OTf2](L=5,8-二羟基-1,4-萘醌)通过配位驱动自组装获得(图11a, 11b). NIR-II成像表明, 18(1%脂肪乳剂)的组织穿透深度可达7 mm, 具有优异的抗光漂白性能, 并兼具高ROS产生活性和光热转换效率. 该大环具备适宜的亲脂性, 可通过能量依赖的小窝介导与网格蛋白介导内吞高效进入癌细胞, 并选择性定位于溶酶体. 体外实验显示, 18对A549、HeLa、HepG-2等人源癌细胞系均表现出细胞毒性, 尤其在A549及其耐药株A549/DDP中杀伤效果优于顺铂及典型PDT剂(5-ALA与Ru(bpy)32+), 并有效抑制迁移与侵袭. 经808 nm激光激发后, 18可协同增强化疗与光疗效应, 使细胞周期阻滞于G2/M期, 提升抗肿瘤效果. 为延长循环时间并增强肿瘤靶向性, 18被封装于DSPE-mPEG5000中制备纳米颗粒(18 NPs), 展现出良好的稳定性、生物相容性及明显的EPR效应. 在体内, 18 NPs可实现脑血管与肿瘤的高对比度成像, 并在A549小鼠模型中通过化学-光热联合治疗抑制肿瘤生长且完全阻止复发, 安全性良好(图11c).
图11 (a)金属大环18的结构示意图; (b)金属大环18在CH2Cl2中的荧光发射光谱, 插图: 金属大环18在CH2Cl2中的近红外二区荧光成像(λex=808 nm, 使用1000 nm长通滤光片); (c)金属大环18制备的纳米颗粒诱导A549肿瘤治疗响应的NIR-II图像(28 mW/cm²)[101]; (d)金属笼19的结构示意图; (e)不同甲苯体积分数(fT)的DMSO/甲苯混合溶剂中金属笼19的发射光谱; (f)各组经相应处理15天后获取的肿瘤照片(注: 19-1为配体19制备的纳米颗粒)[102]. Copyright © 2022 Springer Nature and 2022 Wiley

Figure 11 (a) Schematic structure of metallacycle 18; (b) fluorescence emission spectrum of metallacycle 18 in CH2Cl2 (inset: NIR-II fluorescence image of metallacycle 18 in CH2Cl2 under 808 nm excitation using a 1000 nm long-pass filter); (c) NIR-II images showing therapeutic responses of A549 tumors in mice after treatment with nanoparticles derived from metallacycle 18 (28 mW/cm2)[101]; (d) schematic structure of metallacage 19; (e) emission spectra of metallacage 19 in DMSO/toluene mixed solvents with different toluene fractions (fT); (f) photographs of excised tumors collected 15 days after different treatments (note: 19-1 refers to nanoparticles prepared from ligand 19)[102]. Copyright © 2022 Springer Nature and 2022 Wiley

除钌基体系外, 铂基金属笼在深组织成像引导治疗中同样展现出独特潜力. 唐本忠和王东课题组[102]利用AIE活性的D-A-D型配体DTTP与90° Pt受体Pt(Pet3)2(OTf)2自组装, 成功构建了具有AIE特性的NIR-II发射金属笼19(图11d, 11e), 并将其封装于水溶性纳米颗粒(19 NPs)中, 用于实现NIR-II荧光/光热双模态成像引导的光动力/光热协同治疗. 得益于Pt的重原子效应, 19 NPs相较于配体表现出更高的光热转换效率(39.3%)及增强的ROS产生活性. 静脉注射后, 肿瘤区域荧光信号在12 h达峰, 60 h几乎消失, 显示其具有良好的肿瘤富集性与可代谢性. 红外热成像证实, 19 NPs处理组在808 nm激光照射下肿瘤区域温度上升21.3 ℃, 表现出优异的光热效应. 动物实验表明, 19 NPs处理组在第6天即可显著抑制肿瘤生长, 第14天实现肿瘤完全清除, 且无明显体重下降(图11f). 组织学分析(H&E染色及免疫组化)显示, 19 NPs处理组杀伤癌细胞数量最多, 对正常器官及组织的系统毒性极低, 证明了其优越的治疗效果与生物安全性(图11e).

2.6 成像引导的免疫激活治疗

成像引导的免疫激活治疗代表了金属笼与金属大环在肿瘤免疫治疗领域的一项关键突破, 其核心优势在于借助成像技术实现对免疫原性细胞死亡(ICD)的精准调控, 从而将局部治疗效应转化为系统性抗肿瘤免疫应答. 传统免疫治疗往往受制于免疫逃逸、肿瘤微环境抑制及肿瘤异质性, 难以诱导持久而有效的免疫反应. 而集成多模态成像的金属笼与金属大环平台, 能够实时监测药物分布与ICD诱导过程, 确保免疫信号在时间和空间维度上的最优释放. 凭借高度有序的超分子结构与可调控的配位环境, 这类体系可在近红外激发下高效产生ROS, 即便在缺氧微环境中也能维持强氧化应激, 诱导关键的损伤相关分子模式(DAMPs)释放, 包括钙网蛋白(CRT)外翻、HMGB1释放与ATP分泌. 这些信号共同促进树突状细胞成熟与抗原呈递, 激活效应性T细胞, 从而构建系统性免疫反应. 对ICD过程中 DAMPs动态释放、肿瘤浸润淋巴细胞(TILs)空间分布及炎性细胞因子谱变化的实时监测, 不仅有助于精准评估治疗反应, 也为免疫调控策略的个性化优化提供重要依据. 最终, 这一过程有望实现从局部病灶清除向持久免疫记忆建立的转化, 构成一个闭环式的治疗体系.
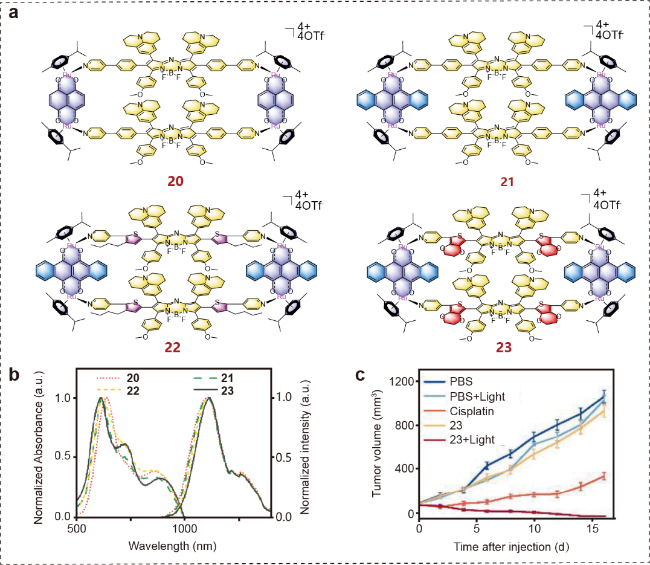
在免疫激活治疗技术的发展过程中, 实现高效ROS生成和深组织成像的有机结合是构建理想ICD诱导剂的关键. 2023年, Kim和孙耀课题组[103]首次利用分子工程实现了对aza-BODIPY类荧光配体的结构改造与钌金属大环的理性设计, 将强供电子基团与钌配位位点整合进aza-BODIPY骨架, 合成出具有NIR-II发射能力的配体, 并通过构效关系和含时密度泛函理论(TD-DFT)计算证实其小能隙与低ΔEST值有助于增强系间窜越(ISC)过程(图12a). 通过π-扩展构建的Ru(II)受体有效降低暗毒性, 并以配位自组装形成了四种离散型金属大环(20~23). 经光物理表征, 其在630~850 nm范围内具有强吸收, 最大荧光发射约1110 nm, 组织穿透深度可达7 mm, 远超传统光敏剂(图12b); 且这些化合物在水中形成136~238 nm纳米颗粒, 在生理环境中表现出优异的化学和光稳定性. 在808 nm激光照射下, 20~23均能高效产生ROS, 其中20表现最佳, DCF荧光增强39倍, 主要通过I型光敏机制产生超氧阴离子等多种ROS而非单线态氧, 能够克服缺氧肿瘤微环境的限制; 更重要的是, 23在8 mm组织深度仍能有效产生ROS. 在体外测试中, 发现23在暗态下毒性极低(IC50>700 μmol/L), 在激光照射下展现出最佳光动力治疗效果(IC50=1.8 μmol/L, PI高达406.5), 并在顺铂耐药与低氧环境中保持抗癌活性, 同时对正常细胞毒性最低(IC50=490.8 μmol/L), 优于顺铂及其他金属大环, 这归因于23具有最大的空间位阻和最小的单重态-三重态能隙, 增强了分子内电荷转移与ROS生成. 同时, 经相关研究证明, RuD在A549细胞中通过小窝介导的能量依赖性内吞高效摄取, 荧光成像与电感耦合等离子体质谱(ICP-MS)证实其优于配体, 并主要定位于溶酶体和线粒体. 在808 nm激光照射下, 23可在常氧与低氧(1% O2)环境中高效诱导A549细胞内ROS生成, 具备优异的三维多细胞肿瘤球体穿透能力; 其通过引发线粒体膜电位下降和溶酶体破裂, 导致G2/M期细胞周期阻滞与细胞凋亡, 从而实现抗肿瘤效果, 并在瘤内注射联合激光治疗中高效清除肿瘤、延长生存期, 体现出优良的体内生物安全性和光动力治疗潜力(图12c).
图12 (a)金属大环20~23的结构式; (b)金属大环20~23 (20 μmol/L)在DMF中的归一化吸收光谱及相应发射光谱; (c)治疗16天期间肿瘤体积变化[103]. Copyright © 2023 Wiley

Figure 12 (a) Structural formulas of metallacycles 20~23; (b) normalized absorption spectra of metallacycles 20~23 (20 μmol/L) in DMF and their corresponding emission spectra; (c) tumor volume changes during 16 days of treatment[103]. Copyright © 2023 Wiley

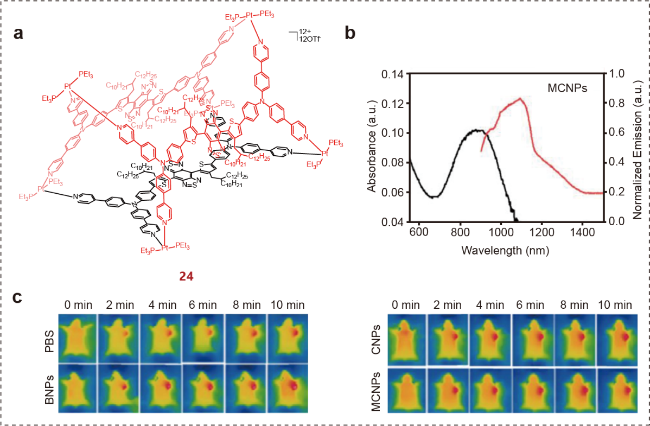
为了提升免疫激活治疗的靶向性和治疗效果, 研究者们开始探索仿生纳米载体技术在成像引导免疫治疗中的应用. 2024年, 尹守春和李洋课题组[104]设计并合成了一种具有D-π-A-π-D结构的分子BTTP(图13a). 然后, 利用Pt-N配位驱动BTTP与有机铂的自组装构建出金属笼24. 与前体配体相比, 该金属络合物在聚集态下表现出更强的NIR-II荧光及更优异的ROS生成能力. 这主要归因于Pt的重原子效应增强了自旋轨道耦合(SOC), 促进系间窜越(ISC)过程, 从而提升ROS产率(图13b). 为提高生物相容性与肿瘤靶向性, 采用两亲性三嵌段共聚物F127负载24构筑纳米颗粒(24 NPs), 并进一步包覆U87癌细胞膜制得仿生M24 NPs, 实现肿瘤同源识别与高效富集(图13c). 体内外实验表明, M24 NPs具有多模成像能力并可在近红外激光照射下触发光热-光动力协同作用, 诱导免疫反应, 实现协同肿瘤治疗. 进一步研究证实, 该体系在U87细胞及异种移植瘤模型中可诱导ICD并促进树突状细胞成熟, 从而阐明其光热-光动力协同免疫治疗机制.
图13 (a)金属笼24的结构式; (b) M24NPs的吸收/发射光谱; (c)注射PBS、BNPs、CNPs和M24NPs (20 μg/mL)后, 经激光照射的U87荷瘤小鼠红外热成像图(BNPs为BTTP制备的纳米颗粒, λex=808 nm, 1.0 W/cm2, 10 min)[104]. Copyright©2024 American Chemical Society

Figure 13 (a) Structural formulas of metallacage 24; (b) absorption/emission spectra of M24NPs; (c) infrared thermal images of U87 tumor-bearing mice after injection with PBS, BNPs, CNPs, or M24NPs (20 μg/mL) followed by 808 nm laser irradiation (1.0 W/cm2, 10 min) (BNPs refer to nanoparticles prepared from BTTP)[104]. Copyright © 2024 American Chemical Society

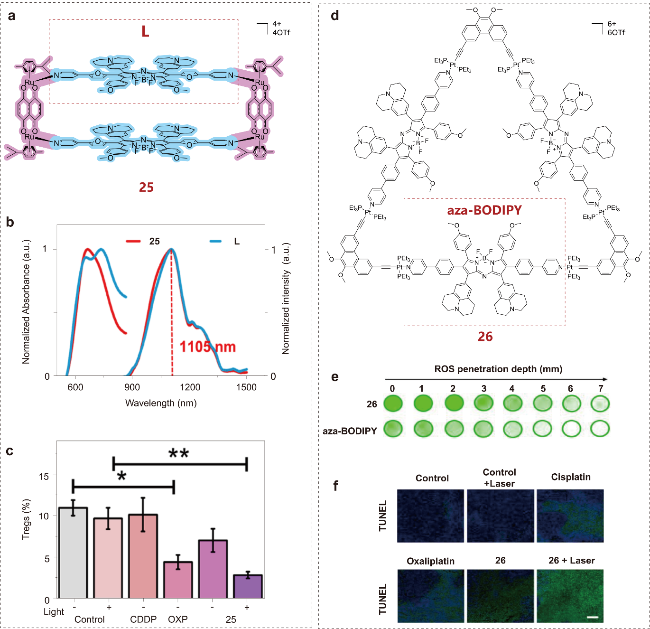
在深部肿瘤的免疫激活治疗研究中, 如何在复杂组织环境下同时维持有效免疫刺激与光触发反应效率是关键难题. Kim与孙耀课题组[105]构建了一种自组装NIR-II光激活钌(II)金属大环25(λem=1105 nm), 由NIR-II荧光配体L与双核芳烃-钌受体A配位形成, 所得纳米颗粒尺寸约211 nm且结构稳定(图14a, 14b). 在808 nm激光照射下, 25的ROS生成能力约为ICG的19倍, 尤其在超氧自由基产生方面显著优于ICG和顺铂, 归因于大环结构对聚集诱导猝灭的有效抑制. 该体系在低氧环境下仍保持高效产ROS, 并具备优异的光热稳定性和抗淬灭能力, 即使在1 cm组织深度下也能稳定工作. 细胞与三维肿瘤球实验表明, 25通过能量依赖的网格蛋白/小窝蛋白介导内吞进入细胞, 表现出优异的组织穿透性, 并主要定位于溶酶体、线粒体和内质网. 功能研究显示, 25在低暗毒性的同时可诱导DAMPs释放、细胞周期阻滞、线粒体损伤及凋亡. 动物实验进一步证实, 25联合808 nm激光可激活CD8+/CD4+ T细胞、抑制Foxp3+ T细胞并上调促炎因子水平, 从而诱导CT26肿瘤发生ICD并触发系统性抗肿瘤免疫应答(图14c).
图14 (a)金属大环25的分子结构; (b)金属大环25 (20 μmol/L)与配体L (40 μmol/L)在DMF中的归一化吸收光谱及对应发射光谱(λex=808 nm); (c)对小鼠肿瘤组织中分离的总细胞中Foxp3+ T细胞亚群比例的定量分析, 数据以均值±标准误差表示[105]; (d)金属大环26的分子结构; (e)金属大环26 (5 μmol/L)与配体aza-BODIPY (15 μmol/L)在不同深度组织仿体闭塞层的DCF荧光图像(激发波长λex=808 nm, 1 W/ cm2); (f)不同处理条件下肿瘤切片的TUNEL染色结果, 比例尺: 50 μm[106]. Copyright © 2024 American Chemical Society and 2024 Wiley

Figure 14 (a) Molecular structure of metallacycle 25; (b) Normalized absorption and corresponding emission spectra of metallacycle 25 (20 μmol/L) and ligand L (40 μmol/L) in DMF (λex=808 nm); (c) Quantitative analysis of the proportion of Foxp3+ T-cell subpopulations in total cells isolated from mouse tumor tissues, data presented as mean ± SEM[105]; (d) Molecular structure of metallacycle 26; (e) DCF fluorescence images of metallacycle 26 (5 μmol/L) and aza-BODIPY ligand (15 μmol/L) under 808 nm laser excitation (1 W/cm²) at different depths of tissue phantom occlusion layers; (f) TUNEL staining of tumor sections under different treatment conditions, scale bar=50 μm[106]. Copyright © 2024 American Chemical Society and 2024 Wiley

尽管基于铂(Pt)的配合物近年来被开发为ICD诱导剂以激活抗肿瘤免疫, 但在深部肿瘤中以低毒性实现有效免疫应答仍是一大挑战. Stang、孙燕和孙耀课题组[106]通过自组装策略, 将具有ROS生成能力的氮杂二吡咯甲川二氟化硼(aza-BODIPY)配体与兼具化疗功能的Pt(II) 受体组装成近红外光激活的三角形 Pt(II) 金属大环26(λex=808 nm, λem=1115 nm)(图14d). 在808 nm 激光照射下, 26展现出优异的ROS生成效率, 可实现7 mm的深组织激活, 并表现出优异的抗扩散和抗淬灭性能(图14e). DFT计算揭示, 其大环结构通过增强电荷转移效应与构建多重ISC通道, 提高了三重态激发态的形成效率, 从而增强ROS产率并提升光动力治疗效能. 体外实验显示, 26凭借良好的亲脂性与环状构型, 具备溶酶体靶向、高效细胞摄取和深部ROS生成能力, 并通过细胞类型特异的能量依赖型内吞机制强化了肿瘤光动力治疗效果. 与临床ICD诱导剂奥沙利铂(300 μmol/L)相比, 26在超低剂量(5 μmol/L)下即可触发更强的ICD.机制研究表明, 26在激光照射下高效产生活性氧和超氧阴离子, 引发溶酶体损伤、线粒体膜电位降低、细胞周期阻滞及caspase-3激活, 诱导4T1和A549细胞凋亡与坏死. 更为关键的是, 26能有效触发ICD的三类标志事件: 钙网蛋白(CRT)外翻、高迁移率族蛋白B1(HMGB1)释放及三磷酸腺苷(ATP)分泌, 其效能优于顺铂和奥沙利铂, 并主要通过I型ICD机制实现. 在体内, 疫苗实验证实26能通过ICD诱导强效抗肿瘤免疫应答, 增强CD8+细胞毒性T细胞和CD4+辅助性T细胞浸润, 抑制免疫抑制性Foxp3+T细胞, 从而实现肿瘤完全清除并维持良好生物安全性. 该成果展示了26作为“免疫疫苗”平台在光化学免疫治疗中的巨大应用潜力(图14f).

2.7 成像引导的抗感染治疗

成像引导的抗感染治疗的核心在于借助实时成像手段, 实现对病原体感染的精准定位、动态追踪与靶向治疗. 传统抗感染策略普遍受到抗生素耐药性日益加剧、深部组织感染难以有效清除以及缺乏实时监控手段等困境的制约. 而成像引导的治疗模式通过将诊断与治疗有机融合, 不仅能够精准识别感染灶, 还可为个体化治疗方案的制定提供有力支持. 在这一背景下, 金属笼与金属大环作为新兴的抗感染诊疗平台展现出独特优势. 其高度有序的空腔结构与可调控的金属中心赋予了抗菌活性, 能够通过多重机制实现病原体清除, 包括活性氧生成、光热效应以及金属离子本身的毒性作用. 同时, 通过合理的配体工程, 这类超分子结构能够实现对特定病原体的选择性识别与靶向富集, 从而提升治疗的特异性与效率. 尤为重要的是, 凭借优异的光学性能, 金属笼与金属大环在近红外(尤其是NIR-II生物窗口)激发下, 可突破组织散射与吸收的限制, 实现深层感染灶的高分辨率成像与实时治疗监控. 与传统抗生素相比, 基于金属笼与金属大环的光动力抗菌治疗不仅具备广谱抗菌活性, 且不易诱导耐药性, 还可同时激活宿主免疫反应, 为解决抗生素耐药这一全球性难题提供了全新的策略.
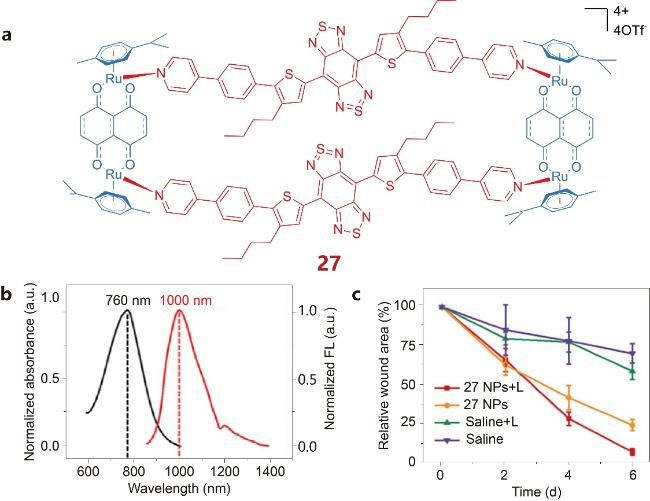
在抗感染治疗的发展中, 如何同时实现深组织穿透与高效抗菌活性仍是构建理想诊疗剂的核心挑战. 针对这一问题, 2022年, Stang、孙燕和孙耀课题组[107]设计并构建了一种新型Ru(II)金属大环27, 其由具备D-A-D骨架的近红外二区(NIR-II)荧光配体与双核芳烃-Ru单元通过自组装形成(图15a, 15b). 该体系在约1000 nm处展现出强发射信号, 荧光量子效率(ΦF)达0.46%, 兼具优异稳定性与高达7 mm的光学穿透深度. 与配体相比, 金属大环的ROS产量提升约1.7倍, 其能隙(ΔEST)为0.42 eV, 表明Ru原子的重原子效应有效促进了系间窜越; 同时, 其光热转换效率达39.0%. 在体外实验中, 该金属大环对包括耐药大肠杆菌在内的四种细菌均表现出剂量依赖性的抗菌活性, 具有良好的生物相容性和特异性, 并能在细菌内产生活性氧. 在细菌成像实验中, 该金属大环能够选择性靶向并清晰显影金黄色葡萄球菌, 其摄取量高于大肠杆菌, 并在近红外激光照射下通过破坏细胞壁实现成像与杀菌的双重功能. 将金属大环封装于1,2-二硬脂酰-sn-甘油-3-磷酸乙醇胺-甲氧基聚乙二醇5000(DSPE-mPEG5000)中, 构建了稳定且均一的纳米颗粒, 具备延长的血液循环时间、优异的光学与化学稳定性以及增强的ROS生成能力. 在小鼠金黄色葡萄球菌感染模型中, NPs经静脉注射后可高效富集于感染部位, 并在808 nm激光照射下加速伤口愈合, 展现出卓越的体内光学抗感染治疗潜力(图15c).
图15 (a)金属大环27的结构式; (b)金属大环27在DMF中的归一化吸收/发射光谱(λex=808 nm); (c)不同治疗后伤口面积变化百分比, 比例尺: 5 mm[107]. Copyright © 2022 National Academy of Sciences

Figure 15 (a) Chemical structure of metallacycle 27. (b) Normalized absorption and emission spectra of metallacycle 27 in DMF (λex=808 nm). (c) Percentage changes in wound area after different treatments. Scale bar=5 mm[107]. Copyright © 2022 National Academy of Sciences

3 总结与展望

金属大环与金属笼依托其可编程的空腔结构与多位点修饰能力, 可与近红外发光配体高效整合, 从而实现对肿瘤组织的精准可视化, 并为后续多模态治疗过程提供可靠的成像引导. 本文综述了近年来近红外发光金属大环与金属笼在肿瘤精准诊疗领域的研究进展, 从近红外成像引导的不同治疗手段切入, 详细介绍了其近红外发光设计与杀灭肿瘤细胞的机理, 整合了光动力治疗、光热治疗、免疫治疗等多种治疗方式, 实现了高效的肿瘤治疗效果. 尽管近红外发光的金属大环与金属笼用于癌症治疗的研究已经广泛深入, 但仍面临多项挑战与问题:
(1)载体稳定性与药物控释的矛盾: 理想的治疗体系要求载体在血液中长时间保持完整, 避免药物过早释放带来系统毒性; 但一旦到达肿瘤部位, 又需迅速解体以高效释放药物. 对于pH响应基团, 金属大环2通过引入氨基, 在酸性条件下通过质子化增强亲水性, 减弱与金属中心的结合, 从而实现高效释放. 该过程有助于在肿瘤弱酸环境中触发结构解离, 但同时可能在循环过程中引发一定程度的提前释放, 从而对体系的体内稳定性产生影响. 对于GSH响应基团, 金属大环15通过引入GSH敏感的两亲性嵌段共聚物, 在特定的浓度下实现激活, 促进药物的定向释放和治疗; 除此之外, 还可以通过设置可还原的二硫键或叠氮甲基苯甲酰基等官能团, 依赖肿瘤细胞中高浓度还原型GSH触发药物释放. 该类设计具有较好的细胞内选择性, 其断裂产物通常更易被代谢, 有利于提升体系的生物可降解性和安全性, 但二硫键等基团的还原敏感性也可能影响循环稳定性. 酶响应基团作为最具潜力的设计方向之一, 通常通过引入可被特定酶识别和切割的化学键实现控释, 如引入能被酯酶水解的酯键、能被透明质酸酶降解的糖苷键及蛋白酶响应肽链. 这些基团多连接于配体侧链或作为外层包覆结构, 在特定酶作用下选择性断裂, 从而实现精准释药. 相较于pH或GSH响应, 酶响应依赖肿瘤相关酶的高表达, 具有更高的生物特异性, 其降解过程更符合生理代谢路径, 有利于提升体系的生物相容性、可降解性及安全性.
(2)深层组织治疗的光学瓶颈: 尽管NIR-II发光提高了穿透深度, 但光子在组织中呈指数衰减, 深处光子通量急剧减弱, 要在深层维持足够的光照强度, 需极高效率的光敏剂和ROS生成能力, 目前难以实现; 同时, 肿瘤的血管结构和微环境异质性也加剧了纳米药物的分布不均一性, 严重影响治疗效果.
(3)生物安全性与毒性评估的复杂性; 金属大环/笼属于全新结构, 其长期生物学效应尚缺乏系统研究, 并且过量的金属可以导致DNA突变、自身免疫紊乱和器官损伤. 如果载体稳定性不足, 金属离子和配体可能在血液循环中游离, 对正常组织造成累积毒性. 此外, 与传统小分子药物相比, 这类超分子体系的代谢途径更为复杂, 可能经历配体解离、金属游离和大分子降解等多个过程, 这些代谢产物的生物活性和毒性目前几乎未有报道, 需要深入研究.
展望未来, 金属大环与金属笼体系针对肿瘤治疗领域的发展应进一步由功能集成迈向理性设计与精准调控. 首先, 近红外光作为实现精准诊疗的重要外部调控手段, 应围绕高效NIR发光金属超分子体系的构筑, 系统建立相应的结构设计原则. 通过调控配体电子结构、选择合适的金属中心、优化配位拓扑以及能量转移过程, 有望实现发射波长、量子产率、活性氧生成能力和光热转换效率之间的协同优化. 其次, 应进一步发展对pH、GSH、ROS或特异性酶响应的金属大环和金属笼诊疗平台, 以实现肿瘤部位的选择性激活和药物的时空可控释放, 从而提高治疗特异性并增强对病灶部位的治疗效果. 再次, 应积极推动近红外荧光、光声及磁共振等多模态成像与治疗功能的深度融合, 以提升成像引导的准确性, 实现对药物递送、病灶定位、治疗响应及疗效评估的全过程可视化监测.
尤其值得关注的是, 随着人工智能和计算化学方法的快速发展, 借助其实现高效材料筛选与分子设计将成为该领域的重要发展趋势. 通过机器学习和深度学习挖掘现有金属大环与金属笼相关体系的数据, 可对配体骨架、金属中心、配位模式及自组装结果进行先验筛选, 并对近红外吸收与发射性质、活性氧生成能力、光热转换效率、结构稳定性及生物相容性等关键参数开展多目标预测与优化. 若进一步结合量子化学计算与高通量筛选策略, 则有望构建“计算筛选—理论验证—实验反馈”的闭环设计体系, 显著减少试错成本, 提高体系设计效率并优化诊疗性能. 此外, 通过开发生物可降解或低毒性的金属中心, 可进一步改善体系的长期体内代谢行为并提高生物安全性. 结合免疫激活机制, 通过结构调控增强免疫原性细胞死亡效应, 并与个体化免疫治疗策略协同, 有望为难治性实体瘤提供更具前景的精准诊疗模式.
(Cheng, B.)
[1]
Fennell, D. A.; Sekido, Y.; Baas, P.; Husain, A. N.; Curioni-Fontecedro, A.; Lim, E.; Opitz, I.; Simone, C. B.; Brims, F.; Wong, M. C.-s. Nat. Rev. Dis. Primers 2025, 11, 56.

DOI PMID

[2]
Galan-Cobo, A.; Vokes, N. I.; Qian, Y.; Molkentine, D.; Ramkumar, K.; Paula, A. G.; Pisegna, M.; McGrail, D. J.; Poteete, A.; Cho, S.; Do, M. T.; Karimi, A.; Kong, Y.; Solanki, A.; Karmokar, A.; Floc'h, N.; Hughes, A.; Sargeant, R.; Young, L.; Shen, L.; Kar, G.; Keshvani, C.; Arrechedera, C.; Hernandez, S.; Schlacher, K.; Wang, J.; Iyer, S.; Conway, J.; Keddar, M. R.; Milo, M.; de Toma, I.; Critchlow, S. E.; Barrett, J. C.; Cosaert, J.; Lau, A.; Valge-Archer, V.; Byers, L. A.; Barry, S. T.; Heymach, J. V. Cancer Cell 2025, 43, 1530.

DOI PMID

[3]
Lee, K. S.; Min, J.-G.; Cheong, Y.; Oh, H.-C.; Jung, S.-Y.; Park, J.-I.; Song, M.; Seo, J. H.; Cho, S.-R.; Kim, H. H. Cell 2025, 188, 5081.-

DOI

[4]
Baek, S.; Sung, E.; Kim, G.; Hong, M. H.; Lee, C. Y.; Shim, H. S.; Park, S. Y.; Kim, H. R.; Lee, I. Cancer Commun. 2025, 45, 422.

DOI

[5]
Giampazolias, E.; Schulz, O.; Lim, K. H. J.; Rogers, N. C.; Chakravarty, P.; Srinivasan, N.; Gordon, O.; Cardoso, A.; Buck, M. D.; Poirier, E. Z.; Canton, J.; Zelenay, S.; Sammicheli, S.; Moncaut, N.; Varsani-Brown, S.; Rosewell, I.; Reis e Sousa, C. Cell 2021, 184, 4016.

DOI PMID

[6]
Houssami, N. BMJ 2025, 390, 1423.

[7]
Stoop, T. F.; Javed, A. A.; Oba, A.; Koerkamp, B. G.; Seufferlein, T.; Wilmink, J. W.; Besselink, M. G. Lancet 2025, 405, 1182.

DOI

[8]
Ghisoni, E.; Benedetti, F.; Minasyan, A.; Desbuisson, M.; Cunnea, P.; Grimm, A. J.; Fahr, N.; Capt, C.; Rayroux, N.; De Carlo, F.; Gulhan, D. C.; Dagher, J.; Barras, D.; Morotti, M.; Marín-Jiménez, J. A.; Chap, B. S.; Santoro, T.; Spagnol, G.; Fleury, M.; Fortis, K.; Dorier, J.; Townsend, M. K.; Tissot, S.; Rusakiewicz, S.; Ferreira, H. J.; Kraemer, A. I.; Bassani-Stenberg, M.; Swisher, E. M.; Kandalaft, L. A.; Mastroyannis, S. A.; Montone, K. T.; Powell, D. J., Jr.; Banerjee, S.; Terry, K. L.; Tworoger, S. S.; Pittet, M. J.; Tanyi, J. L.; Coukos, G.; Merritt, M. A.; Fotopoulou, C.; Conejo-Garcia, J. R.; Laniti, D. D. Cancer Cell 2025, 43, 1568.

DOI

[9]
Xavier, J. B. Nat. Rev. Clin. Oncol. 2025, 22, 627.

DOI

[10]
Shiao, S. L.; Gouin, K. H., 3rd; Ing, N.; Ho, A.; Basho, R.; Shah, A.; Mebane, R. H.; Zitser, D.; Martinez, A.; Mevises, N. Y.; Ben-Cheikh, B.; Henson, R.; Mita, M.; McAndrew, P.; Karlan, S.; Giuliano, A.; Chung, A.; Amersi, F.; Dang, C.; Richardson, H.; Shon, W.; Dadmanesh, F.; Burnison, M.; Mirhadi, A.; Zumsteg, Z. S.; Choi, R.; Davis, M.; Lee, J.; Rollins, D.; Martin, C.; Khameneh, N. H.; McArthur, H.; Knott, S. R. V. Cancer Cell 2024, 42, 70.

DOI

[11]
Cardoso, F.; O'Shaughnessy, J.; Liu, Z.; McArthur, H.; Schmid, P.; Cortes, J.; Harbeck, N.; Telli, M. L.; Cescon, D. W.; Fasching, P. A.; Shao, Z.; Loirat, D.; Park, Y. H.; Fernandez, M. G.; Rubovszky, G.; Spring, L.; Im, S. A.; Hui, R.; Takano, T.; André, F.; Yasojima, H.; Ding, Y.; Jia, L.; Karantza, V.; Tryfonidis, K.; Bardia, A. Nat. Med. 2025, 31, 442.

DOI

[12]
Oh, M.-K.; Park, H. S.; Chae, D.-H.; Yu, A.; Park, J. H.; Heo, J.; Cho, K.; Kim, J.; Lim, B.; Kim, J.-M.; Axelrad, J. E.; Jang, K. K.; Im, J. P.; Koh, S.-J.; Kim, B.-S.; Yu, K.-R. Sig. Transduct. Target. Ther. 2025, 10, 418.

DOI

[13]
Fahey, C. G.; Cordova, A. F.; Gedeon, P. C.; Barbie, D. A. Cancer Cell 2026, 44, 260.

DOI

[14]
Ma, T.; Cai, Z.; Xu, X.; Cao, L.; Wang, A.; Zhang, Z.; Zhang, S.; Huang, Z.; Luo, J.; Lin, S.; Ge, J.; Wang, X.; Fu, Y.; Yu, F.; Zhou, J.; Wang, L.; Zhang, H.; Gao, X.; Guo, W.; Kong, W. Nat. Commun. 2026, 17, 1334.

DOI

[15]
Shang, Q.; Dong, Y.; Su, Y.; Leslie, F.; Sun, M.; Wang, F. Nat. Commun. 2025, 16, 11200.

DOI

[16]
Seufert, I.; Gerosa, I.; Varamogianni-Mamatsi, V.; Vladimirova, A.; Sen, E.; Mantz, S.; Rademacher, A.; Schumacher, S.; Liakopoulos, P.; Kolovos, P.; Anders, S.; Mallm, J.-P.; Papantonis, A.; Rippe, K. Nat. Cell Biol. 2026, 28, 182.

DOI

[17]
Deng, X.; Wu, D.; Zhao, Y.; Qing, Y.; Wu, H.; Chen, J. Cancer Cell 2026, 44, 50.

DOI

[18]
Liu, Y.; Li, Y.; Gong, W.; Zou, D.; Guo, B.; Zeng, Z.; Li, X.; Xu, Y.; Xu, X. Adv. Mater. 2026, 38, e16524.

DOI

[19]
Wu, M.; Chen, W.; Qu, R.; Zheng, L.; Tan, W.; Tang, J.; Li, S.; Li, H.; Chen, L.; Zhou, W.; Liu, Y.; Huo, D.; Jiang, Y.; Jiang, X.; Zhen, X. Adv. Funct. Mater. 2026, 36, e26487.

DOI

[20]
Wu, Y.; Cai, Z.; Cross, D.; Noble, J. R.; Prest, K.; Littleboy, J.; Cohen, S. B.; Edlundh, B.; Koh, J. M. S.; Xu, R.; Noor, Z.; Bastami, M.; Valentini, S.; Richardson, L.; Barthorpe, S.; Arymanesh, N.; Robinson, P. J.; Hains, P. G.; Garnett, M. J.; Zhong, Q.; Reddel, R. R.; MacKenzie, K. L. Nat. Commun. 2025, 16, 11337.

DOI

[21]
Wang, Y.; Li, H.; Chang, F.; Zhao, M.; Zhang, K.; Li, H.; Fu, Q.; Jiang, Y. Adv. Funct. Mater. 2025, 35, e15435.

DOI

[22]
Bai, S.; Chen, M.; Wang, X.; Lan, N.; Meng, R.; Yan, Y.; Liu, W.; Li, W.; Wu, F.; Zhang, X.; Hu, F.; Li, R.; Ren, J. Nat. Commun. 2026, 17, 1196.

DOI

[23]
Dunbar, C. E.; High, K. A.; Joung, J. K.; Kohn, D. B.; Ozawa, K.; Sadelain, M. Science 2018, 359, 4672.

[24]
Martin, E.; Roberts, M.; Grigoras, I. F.; Wright, O.; Nandi, T.; Rieger, S. W.; Campbell, J.; den Boer, T.; Cox, B. T.; Stagg, C. J.; Treeby, B. E. Nat. Commun. 2025, 16, 8024.

DOI

[25]
Chen, J.; Zhang, P.; Peng, H.; Chen, J. Bioact. Mater. 2025, 54, 602.

[26]
Yu, D.; Liu, M.; Ding, Q.; Wu, Y.; Wang, T.; Song, L.; Li, X.; Qian, K.; Cheng, Z.; Gu, M.; Li, Z. Biomaterials 2025, 316, 123021.

DOI

[27]
Kong, D.; Zheng, X.; Ding, K.; Zhong, R.; Zhang, Z.; Wang, Q.; Dong, C.; Zheng, Z.; Li, X.; Weng, J.; Zhou, S. Adv. Healthcare Mater. 2024, 14, 2401749.

DOI

[28]
Wang, J.; Liu, Y.; Qi, C.; Luo, Z.; Wei, J.; Wang, G.; Ismail, M.; Zhong, Y.; Shi, B. Coord. Chem. Rev. 2025, 534, 216591.

DOI

[29]
Yang, C.; Li, S.; Wang, L. Mol. Cancer, 2025, 24, 225.

DOI

[30]
Xu, C.; Qin, X.; Wei, X.; Yu, J.; Zhang, Y.; Zhang, Y.; Ding, D.; Song, J.; Pu, K. Nat. Nanotechnol. 2025, 20, 286.

DOI

[31]
Parthasarathy, N.; Thangam, R.; Rithisa, B.; Sudhakar, S.; Shanthi, K.; Hong, H.; Sathuvan, M.; Fabiola, M.; Kang, H.; Vivek, R. Coord. Chem. Rev. 2025, 530, 216489.

DOI

[32]
Wang, M.; Bai, S.; Zhang, Y. Chem. Soc. Rev. 2025, 54, 7561.

DOI

[33]
Chen, C.; Wu, C.; Yu, J.; Zhu, X.; Wu, Y.; Liu, J.; Zhang, Y. Coord. Chem. Rev. 2022, 461, 214495.

DOI

[34]
Zhang, W.; Zhou, J. Biomed. Eng. Commun. 2025, 4, 7.

DOI

[35]
Li, Y.; Huang, F.; Stang, P. J.; Yin, S. Acc. Chem. Res. 2024, 57, 1174.

DOI

[36]
He, M.; Zhou, X.; He, Y.; Fan, J.; Peng, X.; Kim, J. S.; Sun, W. Angew. Chem. Int. Ed. 2025, 64, e16383.

DOI

[37]
Yan, M.; Zhou, J. Molecules 2023, 28, 1470.

DOI

[38]
Yang, X.; Wu, B.; Zhou, J.; Lu, H.; Zhang, H.; Huang, F.; Wang, H. Nano Lett. 2022, 22, 7588.

DOI

[39]
Laporte, A. A. H.; Reek, J. N. H. Chem. Rev. 2025, 125, 7223.

DOI

[40]
Zhou, J.; Yu, G.; Yang, J.; Shi, B.; Ye, B.; Wang, M.; Huang, F.; Stang, P. J. Chem. Mater. 2020, 32, 4564.

DOI

[41]
Yu, G.; Zhu, B.; Shao, L.; Zhou, J.; Saha, M. L.; Shi, B.; Zhang, Z.; Hong, T.; Li, S.; Chen, X.; Stang, P. J. Proc. Natl. Acad. Sci. U. S. A. 2019, 116, 6618.

DOI

[42]
Zhou, J.; Yu, G.; Huang, F. Chem. Soc. Rev. 2017, 46, 7021.

DOI

[43]
Wu, S.; Yan, M.; Zhou, J. Biomed. Eng. Commun. 2023, 2, 15.

DOI

[44]
Mariconda, A.; Ceramella, J.; Catalano, A.; Saturnino, C.; Sinicropi, M. S.; Longo, P. Inorganics 2025, 13, 246.

DOI

[45]
Sadriddin, P.; Akhtam, R.; Mahbuba, A.; Sherzod, K.; Gulnora, R.; Orif, N.; Dilfuza, A.; Inomjon, M.; Ixtiyor, A.; Shavkat, A. J. Nanostruct. 2025, 15, 292.

[46]
Chu, Y.; Wei, M.; Cao, Z.; Chen, L.; Tan, J.; Bao, W.; Yang, F.; Zhang, Y.; Lin, Y.; Zhang, Y.; Li, S.; Lv, C.; Zhou, W.; Du, H.; Shen, L.; Huai, C.; Wang, Z.; Qin, S. Sci. China Life Sci. 2025, 68, 1770.

DOI

[47]
Shao, X.; Hou, J.; Zhang, S.; Deng, S.; Yang, N.; Sun, X.; Feng, X.; Yin, L.; Zhang, T.; He, Z.; Liu, Y.; Wang, Y.; Zheng, C.; Zeng, Y.; Wang, J.; Lang, T. Adv. Funct. Mater. 2026, 36, e19005.

DOI

[48]
Wang, W.; Xu, Y.; Tang, Y.; Li, Q. Adv. Mater. 2025, 37, 2416122.

DOI

[49]
Ali, M. A.; Chu, K. H.; Ryu, D. Y.; Jang, W.-D. Coord. Chem. Rev. 2025, 543, 216873.

DOI

[50]
Guan, S.; Chen, L.; Xu, H.; Jiang, T.; Hua, Z.; Tan, F.; Mao, X.; Fan, Z.; Li, Z.; Zeng, J.; Lin, S.-H. Chin. Chem. Lett. 2026, 37, 111692.

DOI

[51]
Shen, Q.; Gao, K.; Zhang, P.; Luo, X.; Yang, J.; Zhou, P.; Xu, Y.; Xu, C.; Meng, L.; Wang, H.; Chen, C.; Zhang, M.; Dang, D. Aggregate 2026, 7, e70215.

DOI

[52]
Dou, W.-T.; Yang, H.-B.; Xu, L. Acc. Chem. Res. 2025, 58, 1151.

DOI

[53]
Chen, Y.; Ma, W.; Yu, Y. Adv. Healthcare Mater. 2026, 15, e02963.

DOI

[54]
Li, C.; Zhan, J.; Dong, B. Sci. China Chem. 2025, 68, 5.

DOI

[55]
Thomas, S. R.; Willnhammer, N.; Casini, A.; Moreno-Alcántar, G. Chem 2025, 11, 102502.

DOI

[56]
Hou, Y.; Zhang, Z.; Zhang, M. Acc. Chem. Res. 2025, 58, 1644.

DOI

[57]
Li, C.; Zhang, J.; Song, Q.; Wang, Y.; Liu, Y.; Wang, J.; Sun, Y. Acta Biomater. 2026, 210, 549.

DOI

[58]
Yu, M.; Liu, L.; Chen, C. J. Phys. Chem. A 2025, 129, 6735.

DOI

[59]
Xu, Y.; Dou, Y.; Li, Q.; Ye, H.; Li, Y.; Qiu, S.; Xiong, X.; Li, J.; Sun, Y. Coord. Chem. Rev. 2023, 493, 215320.

DOI

[60]
Sun, Y.; Chen, C.; Liu, J.; Stang, P. J. Chem. Soc. Rev. 2020, 49, 3889.

DOI

[61]
Zhou, J.; Rao, L.; Yu, G.; Cook, T. R.; Chen, X.; Huang, F. Chem. Soc. Rev. 2021, 50, 2839.

DOI

[62]
Zhou, J.; Zhang, Y.; Yu, G.; Crawley, M. R.; Fulong, C. R. P.; Friedman, A. E.; Sengupta, S.; Sun, J.; Li, Q.; Huang, F.; Cook, T. R. J. Am. Chem. Soc. 2018, 140, 7730.

DOI

[63]
Yu, G.; Zhao, X.; Zhou, J.; Mao, Z.; Huang, X.; Wang, Z.; Hua, B.; Liu, Y.; Zhang, F.; He, Z.; Jacobson, O.; Gao, C.; Wang, W.; Yu, C.; Zhu, X.; Huang, F.; Chen, X. J. Am. Chem. Soc. 2018, 140, 8005.

DOI

[64]
Repetowski, P.; Warszyńska, M.; Dąbrowski, J. M. Adv. Colloid Interface Sci. 2025, 336, 103356.

DOI

[65]
Bian, H.; Ma, D.; Nan, Y.; Kim, M. H.; Kim, S.; Chen, X.; Peng, X.; Yoon, J. Coord. Chem. Rev. 2025, 534, 216551.

DOI

[66]
Lin, F.; Wang, H.; Cao, Y.; Yu, R.; Liang, G.; Huang, H.; Mu, Y.; Yang, Z.; Chi, Z. Adv. Mater. 2022, 34, 2108333.

DOI

[67]
Wang, W.; Zhang, S.; Huang, J.; Xu, Y.; Gao, Q.; Gao, Z.; Gu, X.; Li, H.; Xie, G.; Li, H.; Xie, C.; Chen, R.; Tao, Y. Chem. Eng. J. 2024, 499, 155836.

DOI

[68]
Wang, F.; Zhong, Y.; Bruns, O.; Liang, Y.; Dai, H. Nat. Photonics 2024, 18, 535.

DOI

[69]
Pei, P.; Chen, Y.; Sun, C.; Fan, Y.; Yang, Y.; Liu, X.; Lu, L.; Zhao, M.; Zhang, H.; Zhao, D.; Liu, X.; Zhang, F. Nat. Nanotechnol. 2021, 16, 1011.

DOI

[70]
Li, H.; Kim, Y.; Jung, H.; Hyun, J. Y.; Shin, I. hem. Soc. Rev. 2022, 51, 8957.

[71]
Wu, S.; Yan, M.; Liang, M.; Yang, W.; Chen, J.; Zhou, J. Cancer Drug Resist. 2023, 6, 805.

DOI

[72]
Li, J.; Xu, Y.; Pang, Y.; Zhao, F.; Zhang, W.; Li, C.; Jin, H.; Yuan, C.; Wang, S.; Sun, Y. Chem. Soc. Rev. 2026, 55, 63.

DOI

[73]
Shabbir, M.; Atiq, A.; Wang, J.; Atiq, M.; Saeed, N.; Yildiz, I.; Yan, X.; Xing, R.; Abbas, M. Aggregate 2025, 6, e672.

DOI

[74]
Ma, X.; Xiao, Y.; Li, S. Pharmaceutics 2025, 17, 1192.

DOI

[75]
Scognamiglio, P. L.; Tesauro, D.; Roviello, G. N. Processes 2025, 13, 3671.

DOI

[76]
Yan, M.; Zhou, J. Sci. China Chem. 2023, 66, 613.

[77]
Li, Z.; Huan, W.; Wang, Y.; Yang, Y.-W. Small 2024, 20, 2306245.

DOI

[78]
Yan, M.; Wu, S.; Wang, Y.; Liang, M.; Wang, M.; Hu, W.; Yu, G.; Mao, Z.; Huang, F.; Zhou, J. Adv. Mater. 2024, 36, 2304249.

DOI

[79]
Li, Y.; Wang, W.; Zhang, Y.; Xiao, S.; Lan, H.; Geng, P. Acta Chim. Sinica 2024, 82, 443 (in Chinese).

DOI

(李燕, 王玮, 张毓婷, 肖述章, 兰海闯, 耿鹏, 化学学报, 2024, 82, 443.)

DOI

[80]
Huang, Y.; Luo, J.; Li, J.; Zhang, R.; Liu, X.; Fan, Q.; Huang, W. Acta Chim. Sinica 2024, 82, 903 (in Chinese).

DOI

(黄艳琴, 罗集文, 李佳启, 张瑞, 刘兴奋, 范曲立, 黄维, 化学学报, 2024, 82, 903.)

DOI

[81]
Zhang, Y.; Zhan, C.; Gong, Y.; Lu, F.; Fan, Q. Acta Chim. Sinica 2024, 82, 1226 (in Chinese).

DOI

(张雨琦, 占辰, 贡祎, 陆峰, 范曲立, 化学学报, 2024, 82, 1226.)

DOI

[82]
Huang, Y.; Li, L.; Yang, S.; Zhang, R.; Liu, X.; Fan, Q.; Huang, W. Acta Chim. Sinica 2023, 81, 1687 (in Chinese).

DOI

(黄艳琴, 栗丽君, 杨书培, 张瑞, 刘兴奋, 范曲立, 黄维, 化学学报, 2023, 81, 1687.)

DOI

[83]
Liu, T.; Pi, H.; Chen, B.; Zhang, X. Acta Chim. Sinica 2024, 82, 1001 (in Chinese).

DOI

(刘童, 皮慧慧, 陈冰昆, 张小玲, 化学学报, 2024, 82, 1001.)

DOI

[84]
Wang, M.; Chen, B.; Chen, Q.; Wang, J.; Chen, M.; Jiang, Z.; Wang, P. Acta Chim. Sinica 2024, 82, 336 (in Chinese).

DOI

(王敏, 陈帮塘, 陈桥林, 王俊, 陈名钊, 蒋志龙, 王平山, 化学学报, 2024, 82, 336.)

DOI

[85]
Ding, F.; Chen, Z.; Kim, W. Y.; Sharma, A.; Li, C.; Ouyang, Q.; Zhu, H.; Yang, G.; Sun, Y.; Kim, J. S. Chem. Sci. 2019, 10, 7023.

DOI

[86]
Sun, Y.; Ding, F.; Zhou, Z.; Li, C.; Pu, M.; Xu, Y.; Zhan, Y.; Lu, X.; Li, H.; Yang, G.; Sun, Y.; Stang, P. J. Proc. Natl. Acad. Sci. U. S. A. 2019, 116, 1968.

DOI

[87]
Niu, G.; Bi, X.; Kang, Y.; Zhao, H.; Li, R.; Ding, M.; Zhou, B.; Zhai, Y.; Ji, X.; Chen, Y. Adv. Mater. 2024, 36, 2407199.

DOI

[88]
Zhu, S.; Hu, Z.; Tian, R.; Yung, B. C.; Yang, Q.; Zhao, S.; Kiesewetter, D. O.; Niu, G.; Sun, H.; Antaris, A. L.; Chen, X. Adv. Mater. 2018, 30, 1802546.

DOI

[89]
Wang, J.; Liu, Y.; Morsch, M.; Lu, Y.; Shangguan, P.; Han, L.; Wang, Z.; Chen, X.; Song, C.; Liu, S.; Shi, B.; Tang, B. Z. Adv. Mater. 2022, 34, 2106082.

DOI

[90]
Ma, L.; Yang, T.; Zhang, Z.; Yin, S.; Song, Z.; Shi, W.; Chu, D.; Zhang, Y.; Zhang, M. Chin. Chem. Lett. 2019, 30, 1942.

DOI

[91]
Zhou, Z.; Liu, J.; Rees, T. W.; Wang, H.; Li, X.; Chao, H.; Stang, P. J. Proc. Natl. Acad. Sci. U. S. A. 2018, 115, 5664.

[92]
He, L.; Cai, L.-X.; Li, M.-H.; Zhang, G.-L.; Zhou, L.-P.; Chen, T.; Lin, M.-J.; Sun, Q.-F. Chem. Sci. 2020, 11, 7940.

DOI

[93]
Shen, Q.; Gao, K.; Zhao, Z.; Gao, A.; Xu, Y.; Wang, H.; Meng, L.; Zhang, M.; Dang, D. Chem. Commun. 2023, 59, 14021.

DOI

[94]
Li, G.; Zhang, X.; Zhao, W.; Zhao, W.; Li, F.; Xiao, K.; Yu, Q.; Liu, S.; Zhao, Q. ACS Appl. Mater. Interfaces 2020, 12, 20180.

DOI

[95]
Yu, G.; Yu, S.; Saha, M. L.; Zhou, J.; Cook, T. R.; Yung, B. C.; Chen, J.; Mao, Z.; Zhang, F.; Zhou, Z.; Liu, Y.; Shao, L.; Wang, S.; Gao, C.; Huang, F.; Stang, P. J.; Chen, X. Nat. Commun. 2018, 9, 4335.

DOI

[96]
Sun, Y.; Ding, F.; Chen, Z.; Zhang, R.; Li, C.; Xu, Y.; Zhang, Y.; Ni, R.; Li, X.; Yang, G.; Sun, Y.; Stang, P. J. Proc. Natl. Acad. Sci. U. S. A. 2019, 116, 16729.

DOI

[97]
Huang, B.; Liu, X.; Yang, G.; Tian, J.; Liu, Z.; Zhu, Y.; Li, X.; Yin, G.; Zheng, W.; Xu, L.; Zhang, W. CCS Chem. 2022, 4, 2090.

DOI

[98]
Ding, Y.; Tong, Z.; Jin, L.; Ye, B.; Zhou, J.; Sun, Z.; Yang, H.; Hong, L.; Huang, F.; Wang, W.; Mao, Z. Adv. Mater. 2022, 34, 2106388.

DOI

[99]
Xu, Y.; Li, C.; Lu, S.; Wang, Z.; Liu, S.; Yu, X.; Li, X.; Sun, Y. Nat. Commun. 2022, 13, 2009.

DOI

[100]
Fan, Y.; Li, C.; Bai, S.; Ma, X.; Yang, J.; Guan, X.; Sun, Y. Small 2022, 18, 2201625.

DOI

[101]
Li, C.; Xu, Y.; Tu, L.; Choi, M.; Fan, Y.; Chen, X.; Sessler, J. L.; Kim, J. S.; Sun, Y. Chem. Sci. 2022, 13, 6541.

DOI

[102]
Qin, Y.; Chen, X.; Gui, Y.; Wang, H.; Tang, B. Z.; Wang, D. J. Am. Chem. Soc. 2022, 144, 12825.

DOI PMID

[103]
Tu, L.; Li, C.; Xiong, X.; Hyeon Kim, J.; Li, Q.; Mei, L.; Li, J.; Liu, S.; Seung Kim, J.; Sun, Y. Angew. Chem. Int. Ed. 2023, 62, e202301560.

DOI

[104]
Zhang, J.; Ma, W.; Yang, B.; Shi, T.; Liao, S.; Li, Y.; Yin, S. ACS Appl. Mater. Interfaces 2024, 16, 69028.

DOI

[105]
Tu, L.; Li, C.; Ding, Q.; Sharma, A.; Li, M.; Li, J.; Kim, J. S.; Sun, Y. J. Am. Chem. Soc. 2024, 146, 8991.

DOI

[106]
Li, C.; Tu, L.; Xu, Y.; Li, M.; Du, J.; Stang, P. J.; Sun, Y.; Sun, Y. Angew. Chem. Int. Ed. 2024, 136, e202406392.

DOI

[107]
Xu, Y.; Li, C.; Ma, X.; Tuo, W.; Tu, L.; Li, X.; Sun, Y.; Stang, P. J.; Sun, Y. Proc. Natl. Acad. Sci. U. S. A. 2022, 119, e2209904119.

DOI

文章导航

/

〈 〉