研究论文

钴催化环己烯酮脱氢胺化策略合成苯胺

  • 徐乔良 ,
  • 安光辉 , * ,
  • 李光明 , *
展开
  • 黑龙江大学化学化工与材料学院 哈尔滨 150080

收稿日期: 2026-04-09

  网络出版日期: 2026-05-19

基金资助

黑龙江省普通高等学校青年创新型人才培养计划(UNPYSCT-2017124)

Cobalt-Catalyzed Synthesis of Anilines from Cyclohexenones via Dehydrogenative Amination Strategy

  • Qiaoliang Xu ,
  • Guanghui An , * ,
  • Guangming Li , *
Expand
  • School of Chemistry and Materials Science, Heilongjiang University, Harbin 150080, China
*E-mail: ;

Received date: 2026-04-09

  Online published: 2026-05-19

Supported by

The University Nursing Program for Young Scholars with Creative Talents in Heilongjiang Province(UNPYSCT-2017124)

摘要

苯胺及其衍生物在药物化学、生命科学和先进材料的发展中发挥着重要作用. 除传统硝化/还原、C—N交叉偶联以及芳烃C—H胺化等苯胺合成方法外, 脱氢胺化同样是构建苯胺类化合物的高效策略. 但脱氢胺化合成苯胺不可避免地需要高温、贵金属催化剂、化学计量的氧化剂或额外能量输入. 本研究使用绿色可持续的O2作为氧化剂, 廉价的CoCl2•6H2O为催化剂, 在室温条件下实现环己烯酮脱氢胺化合成苯胺. 该方法无需贵金属催化剂、反应条件温和、操作简单、绿色环保、具有良好的底物普适性. 此外, 通过X射线光电子能谱(XPS)与高分辨质谱(HRMS)分析, 阐明了该脱氢胺化反应的可能机理路径. 后续还通过药物分子后期官能化, 进一步验证了该方法的实际应用潜力.

本文引用格式

徐乔良 , 安光辉 , 李光明 . 钴催化环己烯酮脱氢胺化策略合成苯胺[J]. 化学学报, 2026 , 84(9) : 1428 -1434 . DOI: 10.6023/A26040116

Abstract

Anilines and their derivatives play pivotal roles in the advancement of medicinal chemistry, life sciences, and advanced materials. Beyond conventional synthetic approaches to anilines, including nitration/reduction, C—N cross-coupling, and arene C—H amination, dehydrogenative amination has emerged as a highly efficient strategy for constructing aniline-based compounds. However, current dehydrogenative amination approaches for aniline synthesis inevitably require elevated temperatures, precious metal catalysts, stoichiometric oxidants, or additional energy input. Therefore, the development of green, sustainable, and mild-condition protocols for aniline synthesis remains a formidable challenge. In this study, we have developed a green and sustainable dehydrogenative amination of cyclohexenones for aniline synthesis using O2 as the oxidant and inexpensive CoCl2•6H2O as the catalyst under ambient temperature. This method eliminates the need for precious metal catalysts, features mild reaction conditions, simple operation, and environmental friendliness, while exhibiting excellent substrate generality to afford target products in high yields. Furthermore, the plausible mechanistic pathway of this dehydrogenative amination was elucidated through X-ray photoelectron spectroscopy (XPS) and high-resolution mass spectrometry (HRMS) analysis. The practical synthetic potential of this methodology was subsequently demonstrated through late-stage functionalization of drug molecules, laying a solid foundation for its broader application in organic synthesis. The experimental procedure is as follows: To a 15 mL reaction tube equipped with a magnetic stir bar was added CoCl2•6H2O (4.8 mg, 4 mol%), 1,4-diaza[2.2.2]bicyclooctane (168.0 mg, 3.0 equiv.), cyclohexenone 1 (0.5 mmol, 1.0 equiv.), amine 2 (1.2 mmol, 2.4 equiv.), CH3CN (1.5 mL), and CF3SO3H (18 µL, 40 mol%). The tube was evacuated and backfilled with O2 three times. The reaction mixture was stirred at room temperature for 24 h. Subsequently, the mixture was diluted with saturated aqueous NaHCO3 (25 mL) and extracted with ethyl acetate (30 mL×3). The combined organic layers were washed with brine (15 mL), dried over anhydrous Na2SO4, and concentrated to give the crude product, which was purified by silica gel column chromatography to afford the desired product.

1 引言

苯胺是药物、农药、天然产物和功能材料中常见的结构单元[1-2](图1A). 在药物合成中, 苯胺是十分重要的中间体之一. 据统计, 2024年全球销售额排名前200的小分子药物中, 超过三分之一的药物分子中含有苯胺结构单元[3]. 鉴于苯胺骨架在有机合成与药物化学中的重要地位, 研究人员已开发出一系列构建该类化合物的方法. 传统上, 芳烃上引入氨基主要依赖硝化/还原, 进一步烷基化可获得更具应用价值的N-烷基苯胺. 然而, 硝化步骤的苛刻条件及较差的步骤经济性, 推动了人们寻求可替代方法的探索[4]. 以Ullmann-Goldberg-Ma[5]、Buchwald-Hartwig[6]及Chan-Evans-Lam[7]为代表的C—N交叉偶联反应, 已成为苯胺合成的重要补充方法之一(图1B (i)). 尽管取得重大进展, 这些方法仍局限于预功能化的芳烃(如芳基卤化物或芳基硼化合物), 需经氧化加成或转金属化步骤, 并不可避免地产生化学计量副产物. 为实现在芳烃C—H键上对胺基的直接引入, 研究者们大力发展了无需芳烃预官能化的直接C—H胺化策略[8](图1B (ii)). 尽管芳烃C—H键普遍存在, 且区域选择性C—H胺化为构建具有生物活性的多样化苯胺骨架提供了直接路径, 但该类反应的实际应用仍依赖于精准的区域选择性调控. 对于电子效应与空间位阻效应存在偏向性的芳烃, 可依托其固有反应特性实现优异的区域选择性; 然而, 针对无明显电子或位阻偏向的普通芳烃, 如何实现对特定C—H键的精准识别与选择性官能化, 依然存在显著挑战.
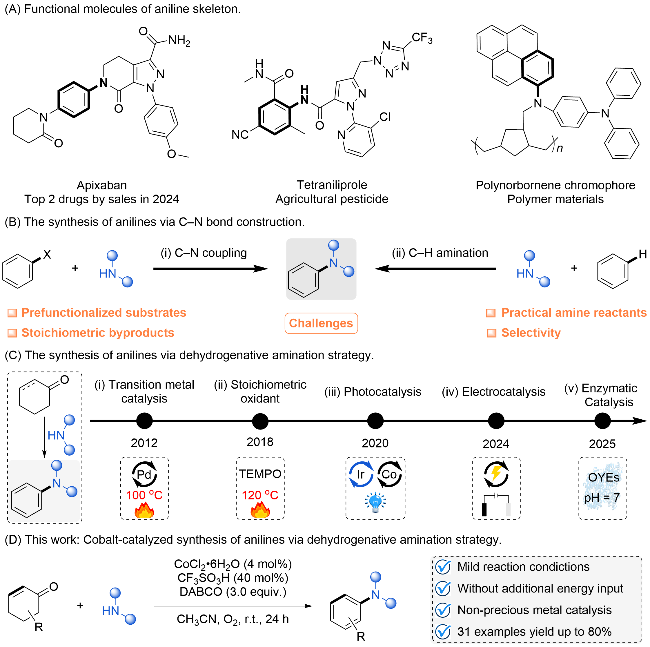
图1 脱氢胺化策略合成苯胺研究进展

Figure 1 The state of the art for aniline synthesis via dehydrogenative amination strategy

为解决上述传统苯胺合成路线的局限, 利用环己酮自身所含的固有官能团, 可拓宽潜在原料范围, 从而提升苯胺合成的整体效率(图1C). Stahl课题组[9]发展了一种新方法: 在高温、氧气氛围下, 通过钯催化实现由饱和环己酮合成芳环化合物. 2012年, Yoshikai[10]、Li[11]与Deng[12]等课题组采用钯催化氧化脱氢芳构化策略, 在高温条件下制备了苯胺(图1C (i)). 这些方法极大推动了苯胺合成的发展, 但其对高温条件与贵金属钯催化剂的依赖仍是关键局限. 因此, 从绿色化学理念与应用前景出发, 发展无金属的互补性合成策略极具价值. 2018年, Su课题组[13]使用化学计量的氧化剂2,2,6,6-四甲基哌啶氧化物(TEMPO), 在高温下通过氧化脱氢反应制备苯胺(图1C (ii)). 2020年, Leonori等[14]报道了一种光催化反应, 以环己酮为原料合成苯胺. 尽管该策略反应条件相对温和, 但仍需贵金属铱催化剂与额外光照(图1C (iii)). 随后在2022年, Yu及其合作者[15]报道了环己酮的电化学氧化芳构化反应, 用于合成苯胺和杂芳胺(图1C (iv)). 近期, Liu课题组[16]建立了基于环己酮酶促氧化胺化的生物催化平台, 用于苯胺合成(图1C (v)). 上述策略不可避免地需要高温、贵金属催化剂、化学计量的氧化剂或额外能量输入. 因此, 发展绿色、可持续且条件温和的反应体系仍面临挑战.
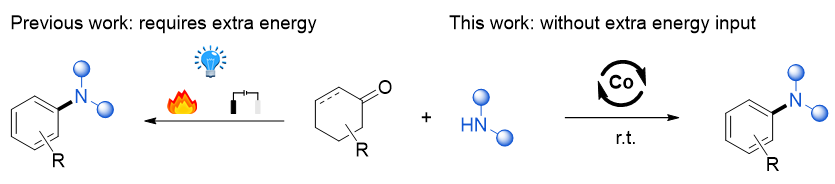
本工作报道了一种温和高效的钴催化脱氢胺化策略, 可在室温、无外加能量条件下将环己烯酮直接转化为苯胺(图1D). 机理研究表明, 该反应依次经历亲电加成/消除和氢转移过程. 该方法适用官能团耐受性优异, 可实现药物分子的后期官能化修饰.

2 结果与讨论

2.1 条件优化

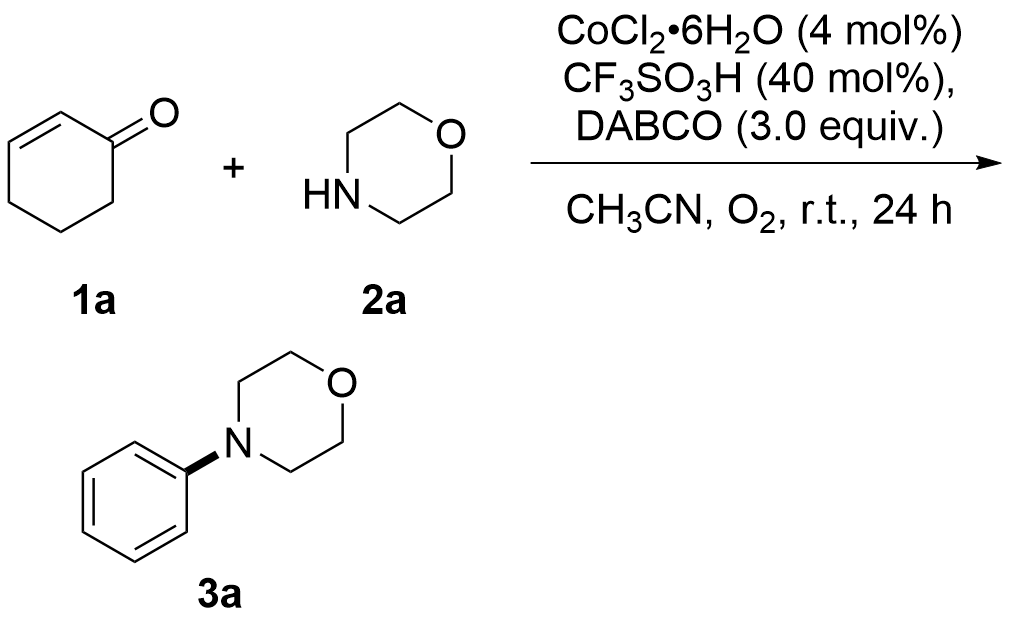
我们以环己烯酮1a和吗啡啉2a为模型底物对该反应进行了考察(表1). 令人欣慰的是, 采用六水合氯化钴(CoCl2•6H2O, 4 mol%)、1,4-二氮杂二环[2.2.2]辛烷(DABCO, 3.0 equiv.)和三氟甲磺酸(CF3SO3H, 40 mol%)组成的催化体系, 在乙腈及氧气氛围中反应, 以80%的分离产率成功获得产物3a (表1, Entry 1). 当反应体系中缺少钴催化剂或DABCO添加剂时, 反应均无法进行, 表明二者在该反应中发挥着关键作用(表1, Entries 2~3). 此外, 反应必须在O2氛围中进行, 说明脱氢胺化过程依赖O2作为氧化剂(表1, Entry 4). 当反应在空气条件下进行时, 产率降至60%(表1, Entry 5). 将CoCl2•6H2O替换为Co(OAc)2或CoBr2时, 反应效果相当(表1, Entries 6~7), 而Co(dmgH)2(DMAP)Cl配合物仅给出39%的产率(表1, Entry 8). 使用Pd(OAc)2时反应完全被抑制, 凸显了钴催化剂在本脱氢胺化反应中的不可替代性(表1, Entry 9). 奎宁环和三乙胺替代DABCO后仍能生成脱氢胺化产物, 表明它们作为叔胺同样可被氧化为具有氢转移能力的胺自由基阳离子. 但由于缺乏DABCO的刚性骨架及双氮离域效应所带来的稳定性和亲电性, 其产率显著降低(表1, Entries 10~11). 值得注意的是, 使用无机碱时反应完全无法进行(表1, Entry 12), 表明DABCO在脱氢胺化过程中发挥着不可替代的作用. 系统性的酸筛选实验表明, CF3SO3H相较于其他酸可获得更优的产率(表1, Entries 13~15). 当不添加CF3SO3H时, 产率由80%降至58%(表1, Entry 16), 可见CF3SO3H对反应有明显的促进作用, 主要源于它有利于烯胺中间体的生成[14]. 对溶剂进一步筛选表明, 乙腈为最优反应溶剂.
表1 条件优化

Table 1 Conditions optimizationa

Entry Deviation from standard conditions Yieldb/%
1 None 80
2 Without CoCl2•6H2O n.d.
3 Without DABCO n.d.
4 Under Ar atmosphere n.d.
5 Under Air atmosphere 60
6 Co(OAc)2 instead of CoCl2•6H2O 78
7 CoBr2 instead of CoCl2•6H2O 65
8 Co(dmgH)2(DMAP)Cl instead of CoCl2•6H2O 39
9 Pd(OAc)2 instead of CoCl2•6H2O n.d.
10 Quinuclidine instead of DABCO 55
11 Et3N instead of DABCO 20
12 Cs2CO3 instead of DABCO n.d.
13 p-TsOH•H2O instead of CF3SO3H 65
14 TFA instead of CF3SO3H 63
15 HOAc instead of CF3SO3H 61
16 Without CF3SO3H 58

a Standard conditions: 1a (0.5 mmol), 2a (2.4 mmol), CoCl2•6H2O (4 mol%), DABCO (3.0 equiv.), CF3SO3H (40 mol%), CH3CN (1.5 mL), room temperature, 24 h, under O2. b Isolated yields.

2.2 底物扩展

2.2.1 环己烯酮和胺的底物范围

在最优条件下, 我们对多种环己烯酮进行了底物扩展(图2A). 电中性的环己烯酮1a以优异的产率转化为苯胺3a. 考虑到该方法的实际应用价值, 我们开展了10 mmol规模的放大反应实验, 以60%的产率获得0.98 g目标产物3a. 无论是含叔丁基(3b)、烷氧基(3c, 3f)及氨基(3e)等给电子取代基, 还是含酯基(3d)与氟原子(3g)等吸电子取代基的β-芳基烯酮, 均可高效进行胺化/脱氢芳构化转化, 以48%~67%的产率生成对应的苯胺衍生物(3b~3g). β位有吸电子酰基取代的环己烯酮同样能顺利进行胺化、脱氢芳构化, 以良好产率得到间位羰基取代的苯胺(3h, 3i). 二酮类化合物3i可进一步发生McMurry偶联反应生成聚集诱导发光材料[17]. 此外, 带有大位阻γ-叔丁基或正戊基取代基的环己烯酮也能得到相应的苯胺产物(3j, 3k). 该脱氢胺化策略可进一步拓展至促进蛋白质合成与肌肉修复的甾体药物分子诺龙, 以43%的产率得到相应的苯胺3l.
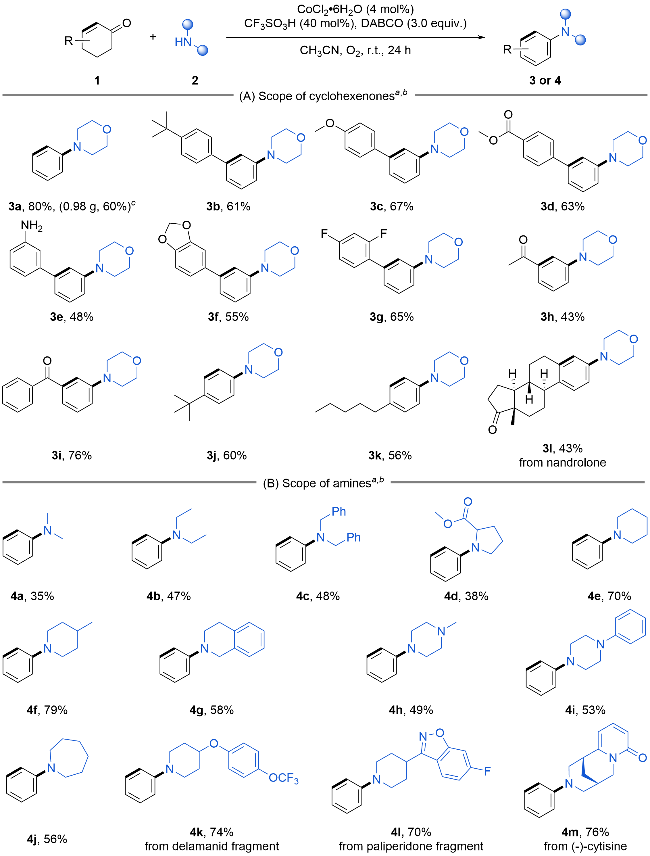
图2 环己烯酮和胺的底物范围

Figure 2 Scope of cyclohexenones and amines

aStandard conditions: 1a (0.5 mmol), 2a (2.4 mmol), CoCl2•6H2O (4 mol%), DABCO (3.0 equiv.), CF3SO3H (40 mol%), CH3CN (1.5 mL), room temperature, 24 h, under O2. b Isolated yields. c Gram-scale reaction.

随后我们考察了胺类底物的适用范围(图2B). 在此反应条件下, 多种敏感官能团均表现出良好的兼容性, 包括N-甲基(4a, 4h)、N-乙基(4b)、苄基(4c, 4g)、酯基(4d)、N-芳基(4i)、三氟甲氧基(4k)、异噁唑(4l)和酰胺(4m), 充分展现了该方案优异的官能团耐受性. 大位阻的二级开环脂肪胺也能顺利转化为相应的苯胺产物(4a~4c). 此外, 5至8元环状及桥环环胺, 包括吡咯烷(4d)、哌啶(4e, 4f, 4k, 4l)、四氢异喹啉(4g)、哌嗪(4h, 4i)、氮杂环庚烷(4j)以及3,7-二氮杂双环[3.3.1]壬烷(4m), 均适用于该反应, 以最高79%的产率得到相应产物. 该方案进一步拓展至具有生物活性的胺类化合物, 如德拉马尼中间体(4k)、帕利哌酮片段(4l)和(-)-金雀花碱(4m), 以74%~76%的产率得到相应的苯胺产物.

2.2.2 药物分子后期官能化

过去十年间, 药物化学家已开始将后期官能化策略纳入其药物发现研究, 使药物发现过程更为高效[18]. 因此, 我们致力于评估该策略在药物后期官能化方面的应用范围(图3). N-芳基化反应适用于多种含胺药物, 包括抗胃溃疡药曲昔匹特(5a)、抗心律失常药(-)-金雀花碱(5b)、抗肺癌药色瑞替尼(5c)、抗心绞痛药法舒地尔(5d)、抗抑郁药帕罗西汀(5e)和抗过敏药地氯雷他定(5f), 均获得良好产率. 值得注意的是, 色瑞替尼(5c)、法舒地尔(5d)和地氯雷他定(5f)中的N-杂芳环结构在以往过渡金属催化过程中通常会与金属催化剂配位, 导致芳环发生官能化[19]. 但该反应条件下, 成功实现了N-芳基化. 有趣的是, 5c的形成表明哌啶核心优先于芳香胺发生芳基化反应. 这些后期官能化结果同样证明该策略对敏感官能团具有良好的耐受性, 包括酰胺(5a, 5b)、砜基(5c)、磺酰胺(5d)、缩醛(5e)和碳碳双键(5f).
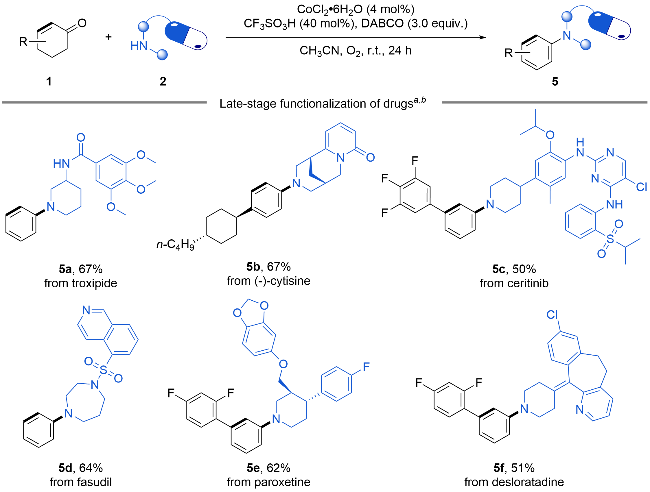
图3 药物分子后期官能化

Figure 3 Late-stage functionalization of drugs

aStandard conditions: 1 (0.5 mmol), 2 (2.4 mmol), CoCl2•6H2O (4 mol%), DABCO (3.0 equiv.), CF3SO3H (40 mol%), CH3CN (1.5 mL), room temperature, 24 h, under O2. b Isolated yields.

2.3 机理研究

为了探究反应路径, 我们开展了机理研究(图4). 自由基抑制剂的加入对反应产率产生了显著影响(图4a): 2,6-二叔丁基-4-甲基苯酚(BHT)和2,2,6,6-四甲基哌啶氧化物(TEMPO)均完全抑制了反应(图4a). 这一抑制效应表明反应过程涉及自由基过程. 高分辨质谱(HRMS)进一步提供了证据, 检测到TEMPO和DABCO阳离子自由基(DABCO•+)的加合物6a (M⁺: C15H30N3O⁺, 理论值268.2384, 实测值268.2381)、6c (M•+H⁺: C10H15NO•+, 理论值165.1149, 实测值165.1151)和自由基6d (M+H⁺: C19H33N2O2⁺, 理论值321.2537, 实测值321.2540)(图4b). 同时通过高分辨质谱检测化合物6f (M+H⁺: C10H15ClNO+, 理论值200.0837, 实测值200.0843)、6h (M+H⁺: C10H16NO3+, 理论值198.1125, 实测值198.1133)和6i (M+H⁺: C10H16NO2+, 理论值182.1176, 实测值182.1172)(图4c). 化合物6f和6i均可转化生成碳正离子中间体6e, 间接证明了6e的存在.
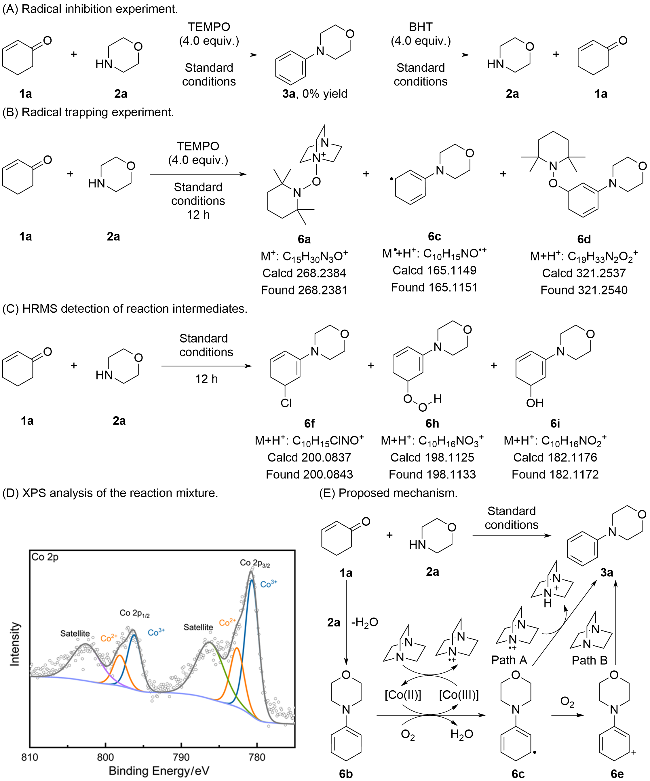
图4 可能的机理

Figure 4 Proposed mechanism

DABCO是一种桥头双环叔胺, 氮原子上的孤对电子易发生单电子氧化, 因而在光催化或热催化体系中常作为牺牲还原剂, 同时也可兼作碱或氢原子转移(HAT)试剂[20]. 在该反应体系中, DABCO首先被Co(III)物种氧化, 生成DABCO•+. DABCO•+能够作为一种高效的氢转移试剂, 在众多C—H键中精准识别并攫取底物的氢原子, 而后芳构化得到产品. 此外, DABCO可作为碱参与反应, 促使碳正离子中间体6e去质子化从而实现芳构化.
除去反应溶剂, 对反应混合物进行X射线光电子能谱(XPS)表征(图4D). Co 2p高分辨XPS谱可拟合为Co 2p3/2和 Co 2p1/2两个自旋-轨道分裂峰组, 分裂能约为15.0 eV. 其中, Co 2p3/2区域可分峰为两个组分: 位于780.0 eV的峰归属于Co(III), 位于781.5 eV的峰归属于Co(II); Co 2p1/2区域的对应分峰分别位于795.0 eV (Co(III))和796.5 eV (Co(II)). Co(II)的特征在于其主峰高结合能侧(786 eV 和803 eV)存在明显的Shake-up卫星峰, 而Co(III)无明显卫星信号, 二者谱形差异符合Co不同价态的电子结构特征[21]. 结果表明, 反应过程中存在Co(II)和Co(III)物种.
基于上述结果, 我们提出了钴催化脱氢芳构化反应的可能机理(图4E). 环己烯酮1a和吗啡啉2a在CF3SO3H促进下脱水生成烯胺6d. 氧气把烯胺6d、Co(II)氧化为自由基6c和Co(III). 然后Co(III)在DABCO上夺取一个电子, DABCO被氧化成DABCO•+. DABCO•+是氢转移试剂, 攫取自由基6c上的氢原子就能得到目标产物3a. DABCO充当碱的作用, 6c经O2进一步氧化生成6e, 随后中间体6e在DABCO的去质子化作用下完成芳构化过程.

3 结论

本研究使用绿色可持续的O2作为氧化剂, CoCl2•6H2O为催化剂, 在室温条件下实现环己烯酮脱氢胺化合成苯胺. 该方法无需贵金属催化剂、反应条件温和、操作简单、绿色环保、具有良好的底物普适性,可以以优异的产率获得目标化合物. 此外, 通过X射线光电子能谱(XPS)与高分辨质谱(HRMS)分析, 阐明了该脱氢胺化反应的可能机理路径. 后续还通过药物分子后期官能化, 进一步验证了该方法的实际应用潜力, 为其在相关有机合成领域的推广奠定了基础.

4 实验部分

向配有磁力搅拌子的15 mL反应管中加入CoCl2• 6H2O (4.8 mg, 4 mol%)、DABCO (168.0 mg, 3.0 equiv.)、环己烯酮1 (0.5 mmol, 1.0 equiv.)、胺2 (1.2 mmol, 2.4 equiv.)、乙腈(1.5 mL)和CF3SO3H (18 µL, 40 mol%). 将反应管抽真空并用氧气置换三次. 反应混合物于室温搅拌24 h. 随后, 反应混合物用饱和碳酸氢钠溶液(25 mL)稀释, 乙酸乙酯萃取(30 mL×3). 合并有机相, 用饱和食盐水洗涤(15 mL), 无水硫酸钠干燥, 浓缩得到粗产物, 再经硅胶柱层析纯化得到目标产物.
(Cheng, B.)
[1]
(a) Zare E. N.; Makvandi P.; Ashtari B.; Rossi F.; Motahari A.; Perale G. J. Med. Chem. 2020, 63, 1.

DOI

(b) Karthikeyan L.; Rithisa B.; Min S.; Hong H.; Kang H.; Thangam R.; Vivek R. Chem. Eng. J. 2024, 493, 152530.

DOI

(c) Guan A.-Y.; Liu C.-L.; Huang G.; Li H.-C.; Hao S.-L.; Xu Y.; Li Z.-N. J. Agric. Food Chem. 2013, 61, 11929.

DOI

(d) Blakemore D. C.; Castro L.; Churcher I.; Rees D. C.; Thomas A. W.; Wilson D. M.; Wood A. Nature Chem. 2018, 10, 383.

DOI

(e) Baker C. O.; Huang X.; Nelson W.; Kaner R. B. Chem. Soc. Rev. 2017, 46, 1510.

DOI

(f) Peng H.; Chen S.; Yan B. Acta Chim. Sinica 2024, 82, 797 (in Chinese).

DOI

(彭红超, 陈胜, 阎斌, 化学学报, 2024, 82, 797.)

DOI

(g) Luo X.; Jiao N. Acta Chim. Sinica 2020, 78, 758 (in Chinese).

DOI

(罗潇, 焦宁, 化学学报, 2020, 78, 758.)

DOI

(h) Jiang M.; Yu Z.; Yang L.; Wang F.; Cao W.; Liu X.; Feng X. Angew. Chem. Int. Ed. 2025, 64, e202500756.

(i) Tan J.; Su H.; Chen M.; Xiao F.; Yang L.; Feng X.; Feng L.-W.; Liu X. ACS Catal. 2025, 15, 9633.

DOI

(j) Chang X.; Zhang F.; Zhu S.; Yang Z.; Feng X.; Liu Y. Nat. Commun. 2023, 14, 3876.

DOI

(k) Qing B.; Yang Z.; Wu Z.; Zhang Z.; Zhou Y.; Yan X.; Liu Y.; Feng X. J. Am. Chem. Soc. 2025, 147, 7729.

DOI

(l) Sang X.; Xu W.; Zhou Y.; Chen M.; Lin L.; Ji M.; Wang F.; Dong S.; Feng X. Sci. China Chem. 2025, 68, 5007.

DOI

(m) Hou Z.; Yan H.; Song J.; Xu H. Chin. J. Chem. 2018, 36, 909.

DOI

(n) Chen T.; Liu H.; Wang Z.; Liu J.; Chen N.; Xu H. Angew. Chem. Int. Ed. 2026, 65, e9433561.

(o) Wang Q.; Ren Z.; Zhang K.; Zhou D.; Fan J. Acta Chim. Sinica 2026, 84, 248 (in Chinese).

DOI

(汪庆辉, 任正, 张凯, 周东营, 樊健, 化学学报, 2026, 84, 248.)

DOI

(p) Zhao H.; Ponnam D.; Li Y.; Li M.; Yang J.; Chen J.; Fan B. Acta Chim. Sinica 2026, 84, 293 (in Chinese).

DOI

(赵红艳, Ponnam Devendara, 李亚彤, 李明珠, 杨晶雯, 陈景超, 樊保敏, 化学学报, 2026, 84, 293.)

DOI

(q) Zhang M.; Zhang Y.; Qin J.; Feng X.; Li X.; Chang T.; Yang H. Acta Chim. Sinica 2025, 83, 132 (in Chinese).

DOI

(张蒙茜, 张玉莹, 秦家轩, 冯霄, 李雪艳, 畅通, 杨海英, 化学学报, 2025, 83, 132.)

DOI

[2]
(a) Wang J.; Wang Z.; He W.; Ye L. Chin. J. Org. Chem. 2024, 44, 1786 (in Chinese).

DOI

(王家晟, 王泽树, 何卫民, 叶龙武, 有机化学, 2024, 44, 1786.)

DOI

(b) Wang Y.; He L.; Tan Y.; Zhang Z.; Xu Y.; Ding R.; Jiang J.; He W. Adv. Sci. 2026, 13, e15993.

(c) Gui Q.-W.; Teng F.; Yu P.; Wu Y.-F.; Nong Z.-B.; Yang L.-X.; Chen X.; Yang T.-B.; He W.-M. Chin. J. Catal. 2023, 44, 111.

DOI

(d) Song H.-Y.; Jiang J.; Wu C.; Hou J.-C.; Lu Y.-H.; Wang K.-L.; Yang T.-B.; He W.-M. Green Chem. 2023, 25, 3292.

DOI

(e) Fan X.; Zhao Y.; Liu L.; Wang H. Chin. J. Chem. 2023, 41, 1589.

DOI

(f) Pan Y.; Liu W.; Huang L.; Huang J.; Feng H. Chin. J. Chem. 2025, 43, 3597.

DOI

(g) Zhou F.; Luo Y.; Xue Z.; Nie T.; Huang X.; Xiong Y.; Lu J.; Lei B.; Yang L.; Wei S.; Cong X.; Hao N. Chin. J. Chem. 2026, 44, 1766.

DOI

(h) Xie H.; Cheng Y.; An G. Chin. J. Org. Chem. 2026, 46, 475.

DOI

(i) Cheng Y.; Zhang X.; An G.; Li G.; Yang Z. Chin. Chem. Lett. 2023, 34, 107625.

DOI

(j) Cheng Y.; Yu S.; He Y.; An G.; Li G.; Yang Z. Chem. Sci. 2021, 12, 3216.

DOI

(k) Liang C.; Cheng Y.; Wang C.; Zong Y.; Xu Q.; Lv X.; Wang J.; An G. Chin. Chem. Lett. 2026, doi: 10.1016/j.cclet.2026.112869.

[3]
McGrath N. A.; Brichacek M.; Njardarson J. T. J. Chem. Educ. 2010, 87, 1348.

DOI

[4]
(a) Song L.-R.; Fan Z.; Zhang A. Org. Biomol. Chem. 2019, 17, 1351.

DOI

(b) Roscales S.; Csáky A. G. Chem. Soc. Rev. 2020, 49, 5159.

DOI PMID

[5]
(a) Ma D.; Zhang Y.; Yao J.; Wu S.; Tao F. J. Am. Chem. Soc. 1998, 120, 12459.

DOI

(b) Creutz S. E.; Lotito K. J.; Fu G. C.; Peters J. C. Science 2012, 338, 647.

DOI

(c) Luo Y.; Li Y.; Wu B.; Wang G.; Wu J.; Zhang S.-Y.; Houk K. N.; Shen Q. Nature 2025, 646, 1105.

DOI

(d) Ma D.; Cai Q. Acc. Chem. Res. 2008, 41, 1450.

DOI

(e) Monnier F.; Taillefer M. Angew. Chem. Int. Ed. 2009, 48, 6954.

DOI

(f) Sambiagio C.; Marsden S. P.; Blacker A. J.; McGowan P. C. Chem. Soc. Rev. 2014, 43, 352.

(g) Cai Q.; Zhou W. Chin. J. Chem. 2020, 38, 879.

DOI

[6]
(a) Paul F.; Patt J. J. Am. Chem. Soc. 1994, 116, 5969.

DOI

(b) Wolfe J. P.; Wagaw S.; Marcoux J.-F.; Buchwald S. L. Acc. Chem. Res. 1998, 31, 805.

DOI

(c) Hartwig J. F. Acc. Chem. Res. 1998, 31, 852.

DOI

(d) Dorel R.; Grugel C. P.; Haydl A. M. Angew. Chem. Int. Ed. 2019, 58, 17118.

DOI PMID

[7]
(a) Dominic M. T. Chan. Tetrahedron Lett. 1996, 37, 9013.

DOI

(b) Lam P. Y. S.; Deudon S.; Averill K. M.; Li R.; He M. Y.; DeShong P.; Clark C. G. J. Am. Chem. Soc. 2000, 122, 7600.

DOI

(c) West M. J.; Fyfe J. W. B.; Vantourout J. C.; Watson A. J. B. Chem. Rev. 2019, 119, 12491.

DOI

[8]
(a) Paudyal M. P.; Adebesin A. M.; Burt S. R.; Ess D. H.; Ma Z.; Kürti L.; Falck J. R. Science 2016, 353, 1144.

DOI PMID

(b) Margrey K. A.; Levens A.; Nicewicz D. A. Angew. Chem. Int. Ed. 2017, 56, 15644.

DOI PMID

(c) Park Y.; Kim Y.; Chang S. Chem. Rev. 2017, 117, 9247.

DOI

(d) Ruffoni A.; Juliá F.; Svejstrup T. D.; McMillan A. J.; Douglas J. J.; Leonori D. Nature Chem. 2019, 11, 426.

DOI

(e) Hou Z.-W.; Yan H.; Song J.; Xu H.-C. Green Chem. 2023, 25, 7959.

DOI

(f) Ma C.-R.; Huang G.-W.; Xu H.; Wang Z.-L.; Li Z.-H.; Liu J.; Yang Y.; Li G.; Dang Y.; Wang F. Nat. Catal. 2024, 7, 636.

DOI

(g) Stewart G.; Alvarez E. M.; Rapala C.; Sklar J. H.; Kalow J. A.; Malapit C. A. Nat. Synth. 2025, 5, 55.

DOI

(h) Chen T.; Xiong P.; Xu H. Angew. Chem. Int. Ed. 2025, 64, e202513864.

[9]
Izawa Y., Pun D.; Stahl S. S. Science 2011, 333, 209.

DOI

[10]
Hajra A.; Wei Y.; Yoshikai N. Org. Lett. 2012, 14, 5488.

DOI

[11]
Girard S. A.; Hu X.; Knauber T.; Zhou F.; Simon M.-O.; Deng G.-J.; Li C.-J. Org. Lett. 2012, 14, 5606.

DOI PMID

[12]
Xie Y.; Liu S.; Liu Y.; Wen Y.; Deng G.-J. Org. Lett. 2012, 14, 1692.

DOI

[13]
Jie X.; Shang Y.; Chen Z.-N.; Zhang X.; Zhuang W.; Su W. Nat. Commun. 2018, 9, 5002.

DOI

[14]
Dighe S. U.; Juliá S.; F.; Luridiana A.; Douglas J. J.; Leonori D. Nature 2020, 584, 75.

DOI

[15]
Tao S.-K.; Chen S.-Y.; Feng M.-L.; Xu J.-Q.; Yuan M.-L.; Fu H.-Y.; Li R.-X.; Chen H.; Zheng X.-L.; Yu X.-Q. Org. Lett. 2022, 24, 1011.

DOI

[16]
Zhao X.; Liu Z. Angew. Chem. Int. Ed. 2025, 64, e202505252.

[17]
Bongso A.; Roswanda R.; Syah Y. M. RSC Adv. 2022, 12, 15885.

DOI

[18]
Castellino N. J.; Montgomery A. P.; Danon J. J.; Kassiou M. Chem. Rev. 2023, 123, 8127.

DOI PMID

[19]
Dutta U.; Maiti S.; Bhattacharya T.; Maiti D. Science 2021, 372, eabd5992.

[20]
(a) Varala R.; Seema V.; Alam M. M.; Amanullah M.; Prasad B. D. Curr. Org. Chem. 2024, 28, 1307.

DOI

(b) Barham J. P.; John M. P.; Murphy J. A. J. Am. Chem. Soc. 2016, 138, 15482.

DOI

(c) McKinney T. M.; Geske D. H. J. Am. Chem. Soc. 1965, 87, 3013.

DOI

(d) Zheng Z.-R.; Evans D. H.; Nelsen S. F. J. Org. Chem. 2000, 65, 1793.

PMID

(e) Kim D.; Scranton A. B.; Stansbury J. W. J. Appl. Polym. Sci. 2009, 114, 1535.

DOI

[21]
(a) Chuang T. J.; Brundle C. R.; Rice D. W. Surf. Sci. 1976, 59, 413.

DOI

(b) Ivanova T.; Naumkin A.; Sidorov A.; Eremenko I.; Kiskin M. J. Electron Spectrosc. Relat. Phenom. 2007, 156, 200.

文章导航

/

〈 〉