研究论文

空间电荷转移型热激活延迟荧光性能的理论研究

  • 万浩波 a ,
  • 谢文斌 a ,
  • 杨磊 , a, * ,
  • 冉雪琴 , b, * ,
  • 冯全友 , a, * ,
  • 解令海 , a, *
展开
  • a 南京邮电大学 柔性电子国家重点实验室 材料科学与工程学院 南京 210023
  • b 南京工业大学 柔性电子重点实验室 柔性电子学院 南京 211816

收稿日期: 2026-04-20

  网络出版日期: 2026-06-25

基金资助

国家自然科学基金(21503114)

江苏省六大人才高峰项目(XCL-CXTD-009)

国家重点研发计划(2024YFB3612600)

Theoretical Study on the Performance of Through-Space Charge-Transfer Thermally Activated Delayed Fluorescence

  • Haobo Wan a ,
  • Wenbin Xie a ,
  • Lei Yang , a, * ,
  • Xueqin Ran , b, * ,
  • Quanyou Feng , a, * ,
  • Linghai Xie , a, *
Expand
  • a State Key Laboratory of Flexible Electronics (LoFE), College of Materials Science and Engineering, Nanjing University of Posts & Telecommunications (NJUPT), Nanjing 210023, China
  • b Key Laboratory of Flexible Electronics, College of Flexible Electronics, Nanjing Tech University, Nanjing 211816, China

Received date: 2026-04-20

  Online published: 2026-06-25

Supported by

The National Natural Science Foundation of China(21503114)

The Six Peak Talents Foundation of Jiangsu Province(XCL-CXTD-009)

The National Key Research and Development Program of China(2024YFB3612600)

摘要

本研究基于密度泛函理论(DFT)和极化连续介质模型(PCM), 以实验报道的高效分子3Ph-SPT为起点, 通过理论设计构建了Ph2Ad-SPT、Ph2Ad-SDT与Ph2Ad-SST等一系列衍生分子以揭示中性基团工程与给体原子工程对通过空间电荷转移热激活延迟荧光(TSCT-TADF)材料性能的协同调控机制, 系统分析了它们的几何结构、电子特性、吸收/发射行为、系间窜越(ISC/RISC)过程以及辐射/非辐射衰减动力学. 结果表明, 中性基团工程(以金刚烷苯基替换三联苯)可有效调控激发态能级与几何结构, 将单重态-三重态能隙降至-0.007 eV, 并抑制S1→S0的几何弛豫. 进一步的给体原子工程呈现差异化影响: O→2(-CH3)取代则因增大的ΔEST与减弱的SOC而导致性能下降; O→S取代则能协同优化自旋轨道耦合(SOC增至0.132 cm−1)并显著降低重组能, 从而使RISC速率提升至2.10×10⁷ s−1, 展现出超越原型分子的优越性能, 而其在薄膜态初步研究也预期具有优异的TADF性能. 本研究从理论上阐明了通过中性基团工程与给体原子工程来协同调控TSCT-TADF材料性能的微观机制, 为理性设计兼具高激子利用率与高发光效率的非掺杂TADF材料提供了明确的理论指导.

本文引用格式

万浩波 , 谢文斌 , 杨磊 , 冉雪琴 , 冯全友 , 解令海 . 空间电荷转移型热激活延迟荧光性能的理论研究[J]. 化学学报, 2026 , 84(9) : 1475 -1486 . DOI: 10.6023/A26040128

Abstract

Through-space charge-transfer thermally activated delayed fluorescence (TSCT-TADF) materials have attracted considerable interest due to their considerable potential for high-performance, particularly non-doped organic light-emitting diodes (OLEDs). Introducing neutral bulky shielding groups into TSCT frameworks has been demonstrated as an effective strategy for developing efficient non-doped emitters; however, the precise molecular-level regulatory mechanisms remain to be fully elucidated. In this study, based on density functional theory (DFT) and the polarizable continuum model (PCM), starting from the experimentally reported high-efficiency molecule 3Ph-SPT, a series of derivative molecules including Ph2Ad-SPT, Ph2Ad-SDT, and Ph2Ad-SST were theoretically designed to elucidate the synergistic regulatory effects of "neutral group engineering" and "donor-atom engineering" on the performance of TSCT-TADF materials. A systematic analysis was conducted on their geometric structures, electronic properties, absorption/emission behaviors, intersystem crossing/reverse intersystem crossing (ISC/RISC) processes, as well as radiative and non-radiative decay dynamics. The results indicate that neutral group engineering—replacing the terphenyl unit with a diphenyladamantyl group—effectively tunes the excited-state energy levels and geometries, reducing the singlet-triplet energy gap to -0.007 eV and suppressing excessive S1→S0 geometric relaxation. Further donor-atom engineering exhibits distinct effects: O→2(-CH3) substitution degrades performance owing to an increased ΔEST and weakened spin-orbit coupling (SOC), whereas O→S substitution synergistically enhances SOC (to 0.132 cm−1) and markedly reduces the reorganization energy, thereby elevating the RISC rate to 2.10×10⁷ s−1 and demonstrating superior performance over the prototype molecule, furthermore, preliminary investigations in the thin-film state also expect excellent TADF performance. This work theoretically clarifies the microscopic mechanism of synergistically regulating the performance of TSCT-TADF materials through neutral-group engineering and donor-atom engineering, providing clear theoretical guidance for the rational design of non-doped TADF materials that exhibit both high exciton utilization efficiency and high luminescent efficiency.

1 引言

有机电致发光材料历经数代发展, 始终以提升激子利用效率为核心目标[1]. 第三代热活化延迟荧光(thermally activated delayed fluorescence, TADF)材料, 特别是其主流设计体系, 呈现出一条清晰的发展路径[2]. 最初的给体-受体(donoracceptor, D-A)型材料, 通过共价键连接并诱导空间扭转来实现轨道分离, 虽解决了效率瓶颈, 却常伴以宽光谱发射[3]. 随后兴起的多重共振型材料, 实现了高效率与高色纯度的卓越结合, 但其平面刚性结构导致的严重效率滚降问题成为新的应用壁垒[4]. 这两种类型分子本质上均依赖于“通过化学键”的电子相互作用, 在多个关键性能参数间往往存在难以调和的权衡.
为突破上述体系局限, 研究者将目光从“化学键”转向了“分子空间”, 催生了“空间电荷转移(through- space charge transfer, TSCT)”这一全新的TADF材料设计理念. TSCT-TADF的核心思想在于: 给体与受体单元不是通过强共轭键直接相连, 而是通过精巧的分子构型设计, 使二者在三维空间中紧密接近, 仅凭借其空间波函数的微弱重叠实现有效的电荷转移与激子捕获[5]. 这种机制为同时获得小的单重态-三重态能级差(ΔEST)、相对较高的辐射跃迁速率以及对固态聚集行为的主动调控, 提供了全新的分子设计思路, 被视为面向高性能、特别是非掺杂有机发光二极管(organic light-emitting diodes, OLEDs)器件的极具潜力的新策略. 该机制自2017年首次被证实可行后. 迅速在小分子体系得到发展, 先后涌现出基于刚性三维骨架[6]、“连接臂”工程[7]以及新型拓扑结构[8]等多种设计思路. 随后其应用和性能得到更广泛地拓展, 杨团队[9]明确将TSCT列为一种可应用于TADF聚合物的独立且重要的设计策略; Yan等[10]通过在金属-有机框架(MOF)中调控主-客体TSCT相互作用, 实现TADF并应用于X射线闪烁体; Wang 等[11]通过精妙的空间构型设计来构建多重TSCT通道, 同时实现了极高的辐射衰减速率(kr>107 s−1)和高的反向系间窜越速率(kRISC>105 s−1), 基于DFBN-tBuCz的OLED掺杂器件外量子效率(EQE)达到18.7%. 尤为重要的是, 在TSCT骨架上引入刚性大体积屏蔽基团, 可有效抑制浓度淬灭、诱导聚集诱导发光(Aggregation- Induced Emission, AIE), 从而为高效非掺杂OLED器件的实现提供了突破性方案[12]. 例如, 2024年, 张课题 组[13]在实验上取得重要进展: 通过将中性、刚性的大体积间三联苯单元引入到一个经典的TSCT核心中, 设计合成的新型分子3Ph-SPT同时展现出TADF和AIE特性, 其纯薄膜的光致发光量子产率高达82%, 基于此材料制备的非掺杂OLED器件实现了高达21.4%的外量子效率, 创造了当时TSCT-TADF材料非掺杂器件效率的纪录, 且效率滚降极低. 这一突破性成果充分证明了“引入中性大体积基团”是开发高效非掺杂TSCT- TADF发射体的一个极具前景的策略.
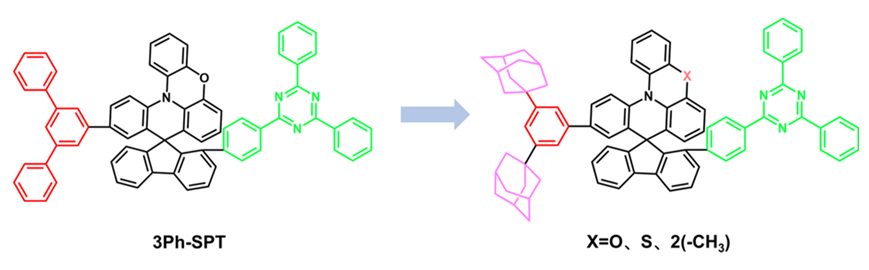
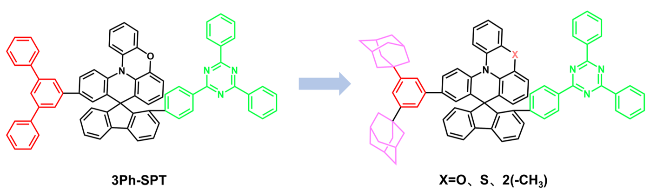
尽管唐和王课题组实验上研究出优异的非掺杂TSCT-TADF发射体, 但这一策略背后的理论机制仍有待系统阐明. 例如, 大体积中性基团的引入, 是如何在单分子尺度上精确调控给体与受体单元的空间距离与相对取向, 从而优化空间电荷转移强度?此外, 他们通过对比3Ph-SPT与用四苯基硅单元修饰的类似物4Si-SPT, 发现二者性能存在显著差异, 这暗示了中性基团工程能对材料的光物理性质与最终器件性能产生精细的调控作用. 然而, 这种基团层面的替换如何影响分子的电子结构、自旋轨道耦合(Spin-orbit coupling, SOC)及激发态动力学, 目前尚缺乏从量子化学层面的理论解读. 本研究以实验上的3Ph-SPT分子为起点, 致力于从单分子尺度阐明其高性能的微观起源, 并探索性能优化的新路径. 首先, 通过中性基团工程, 将三联苯单元替换为金刚烷苯基, 构建Ph2Ad-SPT分子, 以探究大体积基团对空间电荷转移与激发态性质的精细调控作用. 在此基础上, 进一步实施给体原子工程, 通过原子替换(O→2(-CH3)和O→S)衍生出Ph2Ad-SDT与Ph2Ad-SST两个新分子, 旨在阐明“原子效应”及电子结构微扰对SOC、ΔEST及激子上转换效率的深层影响, 分子结构如图1所示. 通过量子化学计算, 本研究系统揭示: (1)中性大体积基团如何调控给体-受体空间取向与轨道重叠, 从而优化TSCT强度与激发态特性; (2)给体原子工程如何通过协同调控SOC、重组能等关键参数, 从而影响激发态动力学过程; (3)上述策略如何协同调控TSCT-TADF材料的综合性能. 进一步地, 构建了非晶固态模型以初步评估固态效应. 本研究旨在从理论层面揭示中性基团与原子工程协同调控TSCT-TADF性能的微观机理, 为设计可用于非掺杂的高性能TSCT-TADF材料提供明确的理论指导.
图1 所研究分子的化学结构

Figure 1 Chemical structure of the investigated molecules

2 计算方法细节

为评估不同理论方法对TSCT-TADF分子光物理性质预测的准确性, 我们对参照分子3Ph-SPT进行了系统的计算研究. 分子的基态几何采用密度泛函理论(density functional theory, DFT)优化, 激发态S1和T1是分别在含时密度泛函理论(TD-DFT)和非限制密度泛函(unrestricted DFT)水平下进行几何优化[14], 并在同一理论水平进行频率验证, 确保无虚频[13]. 由于实验在甲苯溶液中完成, 所有的光物理计算均使用极化连续介质模型(polarizable continuum model, PCM)[15].
鉴于大多数TADF分子具有显著的分子内电荷转移 (Intramolecular charge transfer, ICT )特征, 具有固定百分比的非局域hartree-fock交换的DFT方法和TD-DFT方法可以更好地预测基态和激发态性质. 我们首先对泛函进行了标定. 选用杂化泛函B3LYP[16]、PBE0[17]、BMK[18]、M062X[19]、长程校正泛函ωB97X-D[20]和CAM-B3LYP[21]结合6-31G(d)基组, 计算了该分子在甲苯溶液中的吸收和发射波长, 并与实验值进行对比(见支持信息表S1). 考虑到激发态性能在反向系间窜越(Reverse Intersystem Crossing, RISC)过程中的重要性, BMK泛函能够更好地平衡计算值与实验值误差: 吸收波长预测为338 nm(实验值365 nm), 发射波长预测为523 nm(实验值507 nm). 相比之下, 其他泛函的预测, 尤其是发射波长, 与实验值偏差较大, 如B3LYP和PBE0泛函预测发射波长分别为665和617 nm, 与实验值误差>100 nm. 因此, 对于3Ph-SPT分子体系, BMK方法展现出更可靠的光谱预测能力, 后续相关激发态计算将基于该方法展开. 全部计算使用Gaussian 16程序完成[22].
众所周知, 大多数TADF OLED在高电流密度下普遍存在材料稳定性和效率滚降的问题, 这可归因于缓慢的反向系间窜越速率(kRISC)和过高的系间窜越速率(kISC). 合理的系间窜越速率与反系间窜越速率可以缩短三重激子寿命和减少三重激子湮灭, 从而抑制材料降解和效率下降[23]. 因此, 在TADF材料的分子设计中需要快速的kRISC. 根据费米黄金法则的近似, 结合马库斯的形式, kRISC可以写成如下[24]:
$k_{\mathrm{ISC} / \mathrm{RISC}}=\frac{\left\langle\mathrm{S}_{1}\right| H_{\mathrm{SOC}}\left|\mathrm{~T}_{\mathrm{n}}\right\rangle^{2}}{\hbar} \sqrt{\frac{\pi}{\lambda k_{\mathrm{B}} T}} \exp \left[-\frac{\left(\Delta E_{\mathrm{ST}}+\lambda\right)^{2}}{4 \lambda k_{\mathrm{B}} T}\right]$
其中,〈S1|HSOC|Tn〉是具有不同自旋多重度的S1和Tn状态之间的旋轨耦合常数矩阵元素, 本文是采用ORCA6.0版本计算的SOC值[25]; ΔEST为单重态-三重态(S1和Tn)能隙; kB为波尔兹曼常数; ℏ为约简普朗克常数; T为温度, 在这里取298 K; 此外, λ是ISC和RISC过程相关的重组能, 可由经典四点法来计算获得[26], 公式如下:
$\lambda_{\mathrm{ISC}}=E^{\mathrm{T}}\left(G^{\mathrm{S}}\right)-E^{\mathrm{T}}\left(G^{\mathrm{T}}\right)$
$\lambda_{\mathrm{RISC}}=E^{\mathrm{S}}\left(G^{\mathrm{T}}\right)-E^{\mathrm{S}}\left(G^{\mathrm{S}}\right)$
其中, ES(GS)和ET(GS)分别表示S1稳定构型下S1和T1的能量, ES(GT)和ET(GT)则分别表示T1稳定构型下S1和T1的能量.
此外, 还计算了所研究分子的荧光辐射率(kr), 可通过爱因斯坦公式进行计算[27], 如下:
$k_{\mathrm{r}}=\frac{f \cdot \Delta E^{2}}{1.499}$
其中, f为S1到S0辐射过程的振子强度, 是一个无量纲的量; ΔE为S1-S0过程的辐射跃迁能量, 单位是cm−1, kr的单位是s−1. kr是由爱因斯坦辐射方程得到的, 因此它与振子强度( f )有直接关系, 也取决于垂直激发能.
除了上述ISC速率、RISC速率、SOC和kr计算外, 其他DFT和TD-DFT计算均使用Gaussian 16安装包进行的. 为了深入了解激发态的跃迁特征, 我们还计算了自然跃迁轨道[28](NTO)以及HONTO和LUNTO的重叠积分, 并利用Multiwfn软件包[29]对空穴和电子波函数进行了分析, 计算了空穴和电子的质心距离D、分离程度t和电子空穴重叠程度Sr[30].
Ph2Ad-SST分子纯膜体系的动力学模拟采用Materials studio 2020软件包完成, 力场选择用COMPASSII[31]. 将60个分子随机置入4.8 nm×4.8 nm×4.8 nm的模拟箱中, 初始密度设为0.1 g/cm3; 在低密度条件下施加周期性的边界条件, 利用等温等压系综分子动力学(NPT-MD)方法得到了分子的部分电荷(≈0.1 g/cm3). 先用 Smart 算法消除不合理接触, 然后在298 K、0.101 MPa下运行1 ns的NPT-MD(步长1 fs)平衡体系. 如图S3(a)(见支持信息)所示, 密度约0.2 ns即收敛, 表明1 ns的MD模拟足以获得掺杂膜的平衡状态[32]. 压力和温度分别由Berendsen恒压器和Nose恒温器控制, 非键相互作用的截止值为12.5 μm, 长程静电相互作用采用粒子网格Ewald (PME)方法计算. 图S3(b)中列出了从平衡轨迹中提取代表性构象, 并选取单个分子作为量子力学(QM)区域, 其余分子作为分子力学(MM)环境. 采用QM/MM嵌入方法, 在考虑周围分子静电作用的条件下, 对薄膜态电子结构与光谱性质进行计算.

3 结果与讨论

3.1 分子几何结构分析

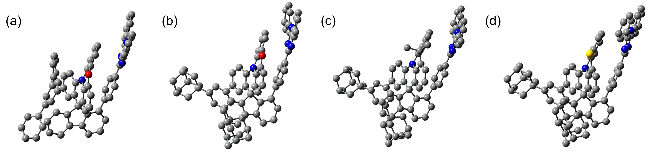
为了解析中性基团工程与给体原子工程对分子几何结构及激发态弛豫行为的影响, 我们对所研究的系列分子(3Ph-SPT、Ph2Ad-SPT、Ph2Ad-SD和Ph2Ad-SST)进行了系统的几何优化与结构参数分析, 其中ϕ1(ϕ2)表示D(A)的苯基单元与芴基链段之间的二面角, MPPD和MPPA分别为供体和受体部分的平面度, l为供体和受体片段几何中心间的距离, 分子S0和S1态结构参数展示在表1中, 基态和激发态结构分别展示在图2和图S1(见支持信息), 相应的几何坐标展示在支持信息中. 分子3Ph-SPT的激发态(S1)相较于基态(S0)展现出明确但适度的结构变化: D-A相对扭转角|ϕ1-ϕ2|从39.4°增加至42.8°, 增大了3.4°; 给体与受体单元的平面性参数变化较小(MPPD由0.035 nm降至0.033 nm, MPPA保持0.016 nm不变); 同时, D-A片段几何中心距离l从0.530 nm缩短至0.525 nm. 这些数据表明, 该原型分子在光激发后经历了典型的几何弛豫, 表现为以D-A轻微扭转和靠近. 对比之下, 仅将中性基团由三联苯替换为金刚烷苯基的Ph2Ad-SPT分子, 其激发态结构变化呈现基本相同的特征. 其|ϕ1-ϕ2|值从40.6°略微减小至39.2°, 变化幅度略小于3Ph-SPT仅为-1.4°. 同时, 其MPPD (0.035 nm→0.034 nm)与MPPA (0.016 nm→0.017 nm)的变化均小于0.001 nm, 片段距离l的缩短幅度(0.005 nm)也与3Ph-SPT相当. 这一系列数据表明, 与3Ph-SPT分子相比, Ph2Ad-SPT在激发后其D-A相对取向略微稳定, 表明金刚烷苯基引入对激发态的几何弛豫影响有限, 这一趋势在S0-S1态的RMSD值上得到综合体现. 然而, 在Ph2Ad-SPT骨架上进一步进行给体原子替代, 则引发了更为显著的激发态重构. 对于Ph2Ad-SDT(O→2(-CH3)), 其|ϕ1-ϕ2|值从43.7°激增至52.9°, 变化高达9.2°, 且D单元的平面性发生明显改变(MPPD从0.067 nm变为0.061 nm, 变化0.006 nm). Ph2Ad-SST(O→S)的|ϕ1-ϕ2|值虽从48.8°减小至45.5°(变化-3.3°), 但D单元的平面性变化最为剧烈(MPPD从0.052 nm变为0.045 nm, 变化0.007 nm), 同时其D-A距离l缩短了0.021 nm, 是研究分子中变化最大的. 这两个分子的数据共同表明, 给体单元的原子工程(S或2(-CH3)取代O)显著改变了分子的电子分布和空间需求, 导致在S1态下D单元自身平面性发生较大调整, 并引发D-A间更复杂的相对运动. 这种大幅度的激发态几何重构通常伴随较大的重组能, 可能不利于高效的辐射跃迁并增加非辐射损失.
表1 所研究分子在甲苯溶液中S0 和 S1 状态下的选定几何参数(ϕ1和ϕ2单位: (°); l、MPPD和MPPA单位: nm)

Table 1 Selected geometric parameters (ϕ1, ϕ2, l, MPPD, MPPA) of the investigated molecules in toluene solution for the S0 and S1 states (ϕ1 and ϕ2 in (°); l, MPPD, and MPPA in nm)

S0/S1
3Ph-SPT Ph2Ad-SPT Ph2Ad-SDT Ph2Ad-SST
ϕ1 -60.3/-60.2 -60.6/-66.3 -61.6/-69.5 -61.1/-68.8
ϕ2 -99.7/-103.0 -101.2/-105.5 -105.3/-122.4 -109.9/-114.3
|ϕ1-ϕ2| 39.4/42.8 40.6/39.2 43.7/52.9 48.8/45.5
MPPD 0.035/0.033 0.035/0.034 0.067/0.061 0.052/0.045
MPPA 0.016/0.016 0.016/0.017 0.016/0.027 0.020/0.022
l 0.530/0.525 0.532/0.527 0.510/0.515 0.544/0.523
图2 3Ph-SPT (a)、Ph2Ad-SPT (b)、Ph2Ad-SDT (c)和Ph2Ad-SST (d)分子在甲苯溶液中的基态几何结构(饱和氢原子未显示)

Figure 2 Ground-state geometric structures of the 3Ph-SPT (a), Ph2Ad-SPT (b), Ph2Ad-SDT (c), and Ph2Ad-SST (d) molecules in toluene solution. (Saturated hydrogen atoms are omitted for clarity)

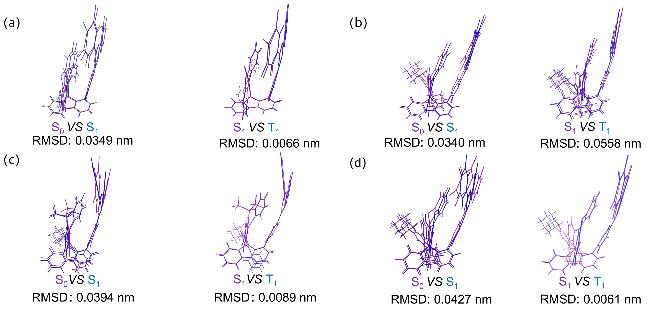
为了进一步定量评估分子的几何弛豫程度, 通过VMD1.9.3[33]计算了所有分子在基态(S0)与第一单重激发态(S1)、以及S1与第一三重激发态(T1)之间的均方根偏差(RMSD). RMSD值越大, 表明两个状态间的几何构型差异越显著, 通常意味着更大的重组能与非辐射损失[34]. 计算结果汇总于图3. 对于所研究的分子(3Ph-SPT、Ph2Ad-SPT、Ph2Ad-SDT和Ph2Ad-SST), 其S0与S1状态间的RMSD值分布在0.0340 nm至0.0427 nm的较窄范围内. 这一结果表明, 所有分子在光激发后都经历了程度相近的、相对显著的几何弛豫, 预示着它们可能面临相似的非辐射损失. 与3Ph-SPT分子相比, Ph2Ad-SPT分子S0和S1间的RMSD值(0.0340 nm)略小于3Ph-SPT分子(0.0349 nm), 这也符合我们上文分析的金刚烷基团的引入对S0→S1激发态的整体几何弛豫影响有限. 值得注意的是, Ph2Ad-SST的RMSD值(0.0427 nm)在系列中最高, 结合其此前分析中较大的二面角与平面性参数变化, 表明该分子的激发态结构扭曲最为剧烈, 这可能导致其非辐射衰减速率相对更高. 相比之下, S1与T1状态间的RMSD值则表现出巨大的差异, 范围从0.0061 nm到0.0558 nm. 其中, 仅进行中性基团工程的Ph2Ad-SPT分子展现了异常大的S1-T1几何差异(RMSD=0.0558 nm), 显著高于其他分子(Ph2Ad-SDT: 0.0089 nm, Ph2Ad-SST: 0.0061 nm)及原型分子3Ph-SPT (0.0061 nm), 这可能导致S1-T1间的大重组能; 而在Ph2Ad-SPT骨架上进一步进行给体原子替代的Ph2Ad-SDT和Ph2Ad-SST分子的RMSD值降低到与3Ph-SPT相似程度, 这可能导致与原型分子S1-T1间的近似重组能. 因此, 根据RMSD数据可知: 各分子在激发态的非辐射衰变通道上具有相似的损失; 中性基团替换增大了S1-T1态间几何差异, 可能导致较大的态间重组能, 对RISC动力学产生竞争性影响, 但进一步原子替代显著降低S1-T1态间的几何差异, 这可能伴随较低的重组能, 从结构层面为RISC过程提供了有利的动力学条件.
图3 3Ph-SPT (a)、Ph2Ad-SPT (b)、Ph2Ad-SDT (c)和Ph2Ad-SST (d)的几何形状分别在S0、S1和T1态之间的变化

Figure 3 Geometric changes between the S0, S1, and T1 states for 3Ph-SPT (a), Ph2Ad-SPT (b), Ph2Ad-SDT (c), and Ph2Ad-SST (d)

3.2 前线分子轨道

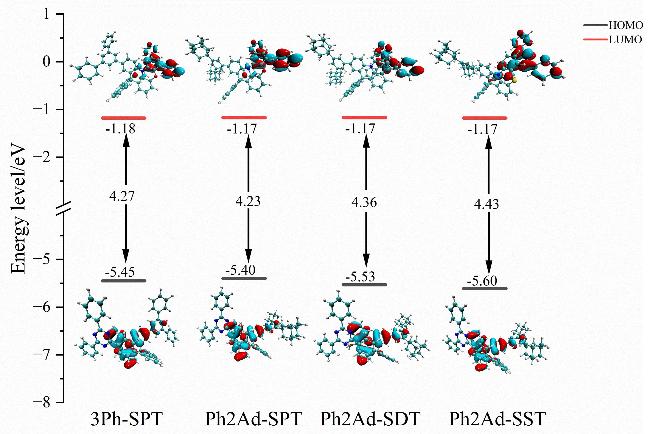
材料的光电性质从根本上取决于其前线分子轨道(FMOs)的特性. 图4展示了所研究的系列分子(3Ph-SPT、Ph2Ad-SPT、Ph2Ad-SDT、Ph2Ad-SST)在甲苯溶液中的最高占据轨道(HOMO)/最低未占据轨道(LUMO)能级及相应的电子云密度分布. 如图所示, 所有分子的HOMO与LUMO电子云在空间上均呈现显著的分离特征. HOMO主要定域于分子的给体(D)片段, 而LUMO则高度集中于受体(A)片段, 清晰揭示了其固有的空间电荷转移(TSCT)特性. 这种显著的轨道分离是获得小单重态-三重态能隙(ΔEST)的关键结构基础, 有利于实现高效的反向系间窜越(RISC). 从轨道能级的具体数值分析, 作为设计原型的3Ph-SPT分子, 其HOMO和LUMO能级分别为-5.45 eV和-1.18 eV, 对应的能隙为4.27 eV. 当将中性基团由三联苯替换为金刚烷苯基后, Ph2Ad-SPT的HOMO能级略有升高 (-5.40 eV), LUMO能级基本不变(-1.17 eV), 导致其能隙略微收窄至4.23 eV. 这表明中性基团的体积与电子效应可轻微调控HOMO-LUMO能级. 然而, 进一步在给体单元引入原子工程后, 轨道能级发生了更显著的变化. Ph2Ad-SDT分子(O→2(-CH3))的HOMO能级降低至-5.53 eV, 而LUMO能级没有变化, 使其能隙增大至4.36 eV. 对于Ph2Ad-SST分子(O→S), 其HOMO能级降低最为明显, 达到-5.60 eV, LUMO能级也无变化, 导致其能隙在系列中最大(4.43 eV). 这一趋势表明, 给体单元的原子取代(尤其是O→S)能更有效地降低HOMO能级, 从而系统性增大HOMO-LUMO能隙, 理论上可能引起发光光谱的蓝移. 总之, FMOs分析从电子结构层面证实, 通过中性大体积基团与给体原子工程的协同设计, 能够精细调控TSCT-TADF材料的轨道能级、空间分布及能隙大小. 这些电子特性与先前讨论的几何结构参数共同决定了分子的激发态行为, 为理解其非辐射跃迁与辐射跃迁的竞争机制, 以及最终实现高性能非掺杂器件奠定了理论基础.
图4 所研究分子的前线分子轨道分布

Figure 4 Frontier molecular orbital distribution of the investigated molecules

3.3 吸收和发射特性

基于BMK/6-31G(d)水平的TD-DFT计算, 我们模拟了所研究分子(3Ph-SPT、Ph2Ad-SPT、Ph2Ad-SDT和Ph2Ad-SST)在甲苯溶液中的吸收和发射特性, 其最大吸收波长(λabs)、垂直激发能(ΔE)、电子跃迁特征及最大发射波长(λem)等关键光物理参数汇总于表2. 吸收特性以及所对应的跃迁贡献如表S2(见支持信息)所示, 分子3Ph-SPT与仅改变中性基团的Ph2Ad-SPT在紫外区约335~338 nm处展现出主要吸收峰, 其对应的垂直激发能分别为3.67 eV和3.69 eV, 表明金刚烷苯基的引入对吸收峰位与能隙影响甚微. 然而, 给体单元的原子替代策略对吸收特性产生了颠覆性影响. Ph2Ad-SDT (O→2(-CH3))和Ph2Ad-SST(O→S)的最大吸收峰分别大幅蓝移至284 nm和283 nm, 对应的能隙显著增大至4.35 eV和4.38 eV. 根据表S2的跃迁构型分析, 3Ph-SPT与Ph2Ad-SPT在约335~338 nm处的主要吸收峰均对应于从HOMO到更高能级L+2或L+3的跃迁, 并非S0→S1跃迁, 这表明其最低能量吸收可能并非最强吸收带. 与之形成鲜明对比的是, Ph2Ad-SDT的主要吸收(λabs=284 nm)源于S0→S6跃迁, 且主要贡献来自H-3→L+1 (54%); Ph2Ad-SST的主要吸收(λabs=283 nm)则源于S0→S9跃迁, 其中HOMO→LUMO贡献仅占29%. 这些复杂的跃迁特征表明, 给体原子工程(O→2(-CH3)或O→S)改变了分子的激发态组成, 导致最低激发态(S1)的振子强度极弱, 主要吸收跃迁转移至更高能级、轨道成分更复杂的激发态, 这是其吸收光谱发生显著蓝移的根本原因.
表2 所研究分子最大吸收和发射波长、垂直激发能及主要轨道贡献

Table 2 Maximum absorption and emission wavelengths, vertical excitation energies, and main orbital contributions of the investigated molecules

S0-S1 S1-S0
λabs/nm ΔE/eV Main transition λem/nm ΔE/eV Main transition
3Ph-SPT 338 3.67 HOMO→L+2 (74%) 523 2.37 HOMO→LUMO (98%)
Ph2Ad-SPT 335 3.69 HOMO→L+3 (91%) 530 2.34 HOMO→LUMO (98%)
Ph2Ad-SDT 284 4.35 H-3→L+1 (54%) 488 2.54 HOMO→LUMO (97%)
Ph2Ad-SST 283 4.38 HOMO→LUMO (29%) 512 2.42 HOMO→LUMO (98%)
发射特性与跃迁本质如表2所示, 所有分子的发射过程则表现出高度的一致性. 其中所有分子的S1→S0的发射均主要对应于从HOMO到LUMO的跃迁, 且贡献占比极高(97%~98%). 这清晰地证实了其发光过程本质上由前线分子轨道(FMOs)之间的电子跃迁主导. 从具体数据来看, 原型分子3Ph-SPT的发射波长为523 nm (ΔE=2.37 eV). Ph2Ad-SPT的发射波长为530 nm (ΔE=2.34 eV), 与3Ph-SPT相比发生了约7 nm的红移. 而经过给体原子替代的Ph2Ad-SDT和Ph2Ad-SST, 其发射波长分别蓝移至488 nm (ΔE=2.54 eV)和512 nm (ΔE=2.42 eV). 综合上述分析, 中性基团工程(从三联苯到金刚烷苯基)对本系列分子吸收光谱的影响较小, 但使其发射略微红移, 表明其主要通过微调激发态能级影响发光颜色. 而给体原子工程(O→2(-CH3)或O→S)则对光物理性质产生了根本性重塑: 它不仅使吸收光谱发生剧烈蓝移并改变跃迁本质, 同时也显著改变了发射波长. 这从光谱层面直接印证了不同的分子工程策略对电子结构的差异化调控效果. 所有分子的发射均明确源于HOMO→LUMO主导的跃迁, 证实了其发光过程具有明确的电荷转移特性. 光谱的规律性变化与FMOs分析中观察到的HOMO-LUMO能隙趋势相互印证, 共同揭示了通过分子工程精细调控TSCT材料光电性质的可行路径.

3.4 能级结构和激发态特性

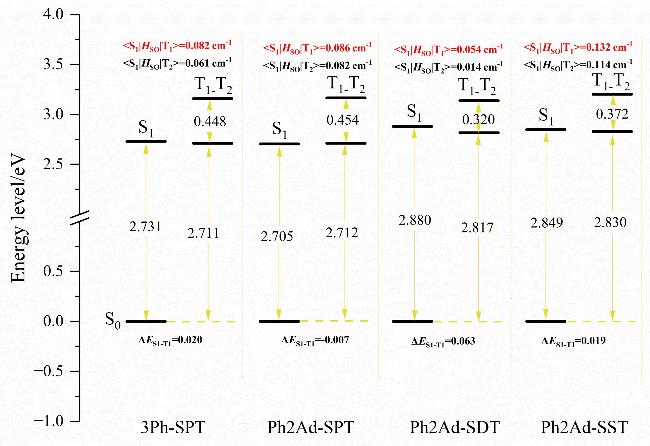
高效的反向系间窜越(RISC)过程是实现TADF分子高激子利用率的关键. 根据马库斯理论(公式(1)), RISC速率(kRISC)与单重态-三重态能隙(ΔEST)成反比, 并与相关态之间的自旋轨道耦合(SOC)矩阵元的平方成正比. 因此, 同时获得小的与大的SOC值是实现高效TADF的核心目标. 基于图5所示的能级与SOC数据, 本研究中的分子展现了不同的特性. 原型分子3Ph-SPT的ΔEST为0.020 eV, SOC值为0.082 cm⁻¹. 当将其外围中性基团由三联苯替换为金刚烷苯基后, Ph2Ad-SPT的ΔEST显著降低至-0.007 eV. 这种ΔEST的反转源于金刚烷苯基的引入进一步增强了HOMO与LUMO的空间分离, 使得交换积分降至极低; 同时, 自旋极化效应可能相对稳定了S1态[35]. 值得注意的是, 负的ΔEST意味着从T1到S1的反向系间窜越(RISC)是一个热力学自发的放热过程, 原则上更有利于激子的上转换. 同时其SOC值增大至0.086 cm⁻1. 这一结果表明, 中性基团工程(引入金刚烷苯基)能有效减小S1与T1态的能量差并增强其耦合, 为加速RISC过程创造了相对有利的条件. 相比之下, 在Ph2Ad-SPT骨架上进一步进行的给体原子工程(O→2(-CH3)或O→S)则呈现出不同的效果. Ph2Ad-SDT(O→2(-CH3))和Ph2Ad-SST(O→S)的ΔEST分别为0.063 eV和0.019 eV, 均大于Ph2Ad-SPT, 但其两者的S1和T1间的SOC值变化趋势不一样, 前者降为0.054 cm−1, 后者增大为0.132 cm−1. 这表明, 原子替代改变了给体单元的电子性质, 虽然并未在减小ΔEST带来优化, 但是Ph2Ad-SST却在增大SOC方面带来优势, 其SOC值显著大于其它三个分子, 并且其ΔEST值也略小于原型分子3Ph-SPT, 这可能对RISC过程产生有利影响. 此外, 为评估是否存在多通道RISC路径, 我们分析了T2态能级. 3Ph-SPT和Ph2Ad-SPT的T2态能量分别比其S1态高0.428 eV和0.447 eV, 能隙过大, S1↔T2通道对RISC的贡献可忽略. Ph2Ad-SDT和Ph2Ad-SST的S1-T2能隙分别降至0.257 eV和0.353 eV, 虽较原型分子有所降低, 但仍显著大于其S1-T1能隙(0.063 eV和0.019 eV). 在典型工作温度下, T2态热布居概率极低, 多通道RISC效应不显著, 主要RISC通道仍为S1-T1. 因此, 后续研究聚焦于核心激发态S1和T1态. 综上所述, 能级与SOC分析清晰地揭示了不同分子工程策略的差异化效果: 中性基团工程(引入金刚烷苯基)策略能同时实现ΔEST的减小和SOC的有效增强, 这从电子结构层面说明Ph2Ad-SPT可能获得比原型分子优异TADF性能. 而给体原子工程差异比较大, Ph2Ad-SDT既增大了ΔEST也降低了SOC值, 这对于高效的RISC过程不利, 而Ph2Ad-SST获得了比原型分子略小的ΔEST和增大的SOC, 这将促进RISC过程.
图5 所研究分子的激发态能级

Figure 5 Excited-state energy levels of the investigated molecules

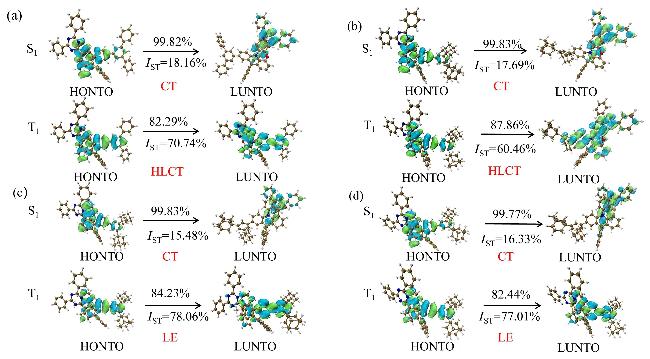
除了激发态能级, 激发态特性也会对RISC过程产生影响. 我们对所有分子基于S0结构进行了自然跃迁轨道(NTO)分析. 如图6所示, 所有研究分子的S1态和T1态均主要由最高占据NTO (HONTO)和最低未占据NTO (LUNTO)轨道描述. 从轨道分布来看, 四个分子的HONTO均主要定域于分子的给体片段及其相连的桥连单元上, 而LUNTO则高度集中于分子的受体片段上. 这一清晰的HONTO与LUNTO空间分离特征, 直观地证实了其最低激发态源自于从给体到受体的空间电荷转移(TSCT)过程. 为证实采用IFCT方法定量计算S1态中空间电荷转移与键合电荷转移(TBCT)的相对贡献[36], 相应数据记录于表S3(见支持信息)中. 从这些数据可以发现, 所有分子的TSCT比例超过98%, 远大于TBCT, 进一步证实了分子S1态的TSCT特征. 为了定量描述激发态中电荷转移(CT)与局域激发(LE)成分的混合程度, 我们计算了表征轨道重叠的指数IST. 根据定义: 0~40%为CT激发, 40%~75%为杂化局域电荷转移(HLCT)激发, >75%为LE激发[37]. 分析S1态的IST值可以发现, 四个分子的S1态均表现出较强的电荷转移特性. 具体而言, 原型分子3Ph-SPT的S1态IST值为18.16%, 明确归属于CT激发. 而经过分子工程修饰的Ph2Ad-SPT、Ph2Ad-SDT和Ph2Ad-SST, 其S1态的IST值分别为17.69%、15.48%和16.33%, 同样属于典型的CT激发. 这表明, 无论是改变外围中性基团还是进行给体原子替代, 均未改变其S1态以电荷转移为主导的本质, 这与FMOs分析的结果一致. 相比之下, T1态的激发特性则表现出显著的差异. 3Ph-SPT和Ph2Ad-SPT的T1态IST值分别为70.74%和60.46%, 属于HLCT激发, 表明其T1态中包含了相当比例的局域激发特征. 然而, 对于给体原子工程分子Ph2Ad-SDT和Ph2Ad-SST, 其T1态的IST值增大, 分别达到78.06%和77.01%, 这表明它们的T1态以局域激发(LE)为主导. 这些激发态性质的差异, 是决定其后续RISC动力学行为的关键微观起源.
图6 3Ph-SPT (a)、Ph2Ad-SPT (b)、Ph2Ad-SDT (c)和Ph2Ad-SST (d)基于S0结构在甲苯溶液中S1和T1态的NTO分析

Figure 6 Natural transition orbital (NTO) analysis for the S1 and T1 states (based on S0 structures) of 3Ph-SPT (a), Ph2Ad-SPT (b), Ph2Ad-SDT (c), and Ph2Ad-SST (d) in toluene solution

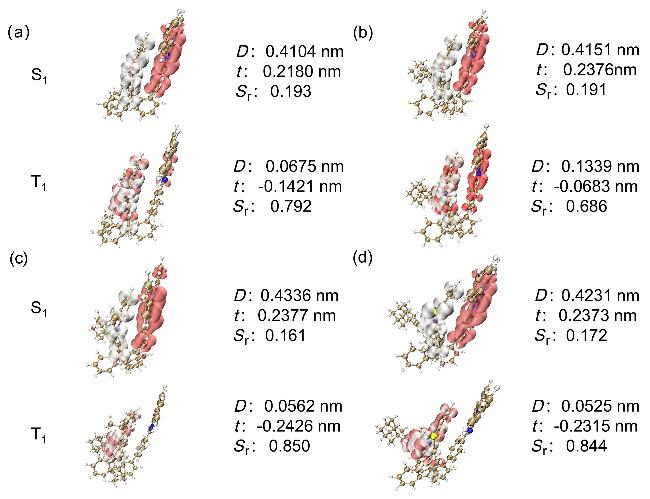
所研究的分子中S1和T1态的电子和空穴波函数分布如图7所示. 图中粉色等值面代表电子分布, 白色等值面代表空穴分布, 直观展示了激发态下电子与空穴在空间上的分离或重叠程度. 指数D与t被用来定量描述激发性质: 局部激发(LE)通常对应D指数小且t<0, 而电荷转移(CT)激发则表现为D指数大且t>0. 计算结果清晰地区分了S1与T1态的激发性质. 对于S1态, 所有分子的D值均大于0.40 nm, 处于0.4104 nm (3Ph-SPT) 至0.4336 nm (Ph2Ad-SDT)的范围内, 同时t值为显著的正值(0.2180 nm至0.2377 nm). 这些数据一致表明S1态具有典型的空间电荷转移(TSCT)特征. 此外, 较低的电子-空穴重叠度(Sr值介于0.161至0.193之间)进一步证实了其激发态的CT本质. 值得注意的是, 仅替换中性基团的Ph2Ad-SPT (D=0.4151 nm, t=0.2376 nm)相较于原型分子3Ph-SPT (D=0.4104 nm, t=0.2180 nm), 其D值与t值均略有增大, 表明其电荷转移特征略有增强. 相比之下, 所有分子的T1态则呈现出截然不同的特征. 其D值显著减小, 范围在0.0525 nm (Ph2Ad-SST)至0.1339 nm (Ph2Ad-SPT)之间, 均小于0.20 nm. 同时, t值全部为负, 处于-0.2426 nm至-0.0683 nm的范围. 伴随而来的是电子-空穴重叠度Sr的大幅提升, 介于0.686至0.850之间. 这些参数共同表明, T₁态呈现显著的局域激发(LE)特征, 与S₁态的CT特征形成鲜明对比. 这一结论与FMOs分析及NTO分析的结果完全一致, 共同从不同角度证实了该类分子以空间电荷转移为主导的激发态本质. 值得注意的是, 尽管Ph2Ad-SDT和Ph2Ad-SST的T1态在NTO分析中显示出更强的局域性, 但其S1态的电荷转移特征依然明确, 这种S1态的CT特性与T1态的LE/HLCT特性之间的显著差异, 是其实现高效RISC和TADF的关键物理基础.
图7 3Ph-SPT (a)、Ph2Ad-SPT (b)、Ph2Ad-SDT (c)和Ph2Ad-SST (d)分子的电子(粉)和空穴(白)波函数分布

Figure 7 Distribution of electron (pink) and hole (white) wavefunctions for the molecules 3Ph-SPT (a), Ph2Ad-SPT (b), Ph2Ad-SDT (c), and Ph2Ad-SST (d)

3.5 激发态动力学

基于上述对分子几何结构、激发态能级、跃迁性质和自旋-轨道耦合的深入分析, 我们进一步计算了与TADF光物理性质直接相关的速率参数主要包括辐射衰减速率(kr)、系间窜越速率(kISC)、反向系间窜越速率(kRISC), 以及用来评估非辐射衰减的λS1-S0, 结果汇总于表3和表4中. 这些速率常数直接决定了激子的利用效率和最终的发光性能. 计算结果表明, 不同分子工程策略对激发态动力学行为产生了显著且差异化的影响. 具体而言, 将原型分子3Ph-SPT的中性基团改变为金刚烷苯基后, 得到的Ph2Ad-SPT展现出独特的动力学特征. 尽管其拥有系列中最小的单重态-三重态能隙为0.007 eV, 但其kRISC (4.95×10⁶ s−1)相较于3Ph-SPT (6.79×10⁶ s−1)并未显著提升, 甚至略有降低. 这一现象可以归因于其相对较大的重组能(λRISC=0.060 eV)在一定程度上抵消了极小ΔEST带来的优势. 尽管如此, 其kISC (6.27×10⁶ s−1)与kRISC仍处于同一数量级并保持相当的效率, 确保了有效的激子循环. 相比之下, 给体原子工程对动力学行为的影响更为显著且呈现分化. 对于Ph2Ad-SDT(O→2(-CH3)取代), 其相对较大的ΔEST (0.063 eV)和最小的SOC值(0.054 cm⁻¹)共同导致其kRISC (1.00×10⁴ s−1)下降了近三个数量级, 成为所研究分子中最低. 同时, 其kISC (1.63×10⁵ s−1)也显著低于其他分子, 表明该分子的激子收集与回传过程均严重受阻. 与之形成鲜明对比的是Ph2Ad-SST(O→S取代), 它表现出最优的动力学性能. 尽管其ΔEST (0.019 eV)并非最小, 但其拥有最大的SOC值(0.132 cm⁻1)和较小的重组能λRISC (0.007 eV), 这些因素协同作用, 使其kRISC高达2.10×10⁷ s−1, 是原型分子3Ph-SPT的3倍以上, 也为所研究分子最高, 同时其kISC (1.74×10⁷ s−1)也为系列最高. 综上所述, 激发态动力学分析清晰地揭示了不同分子设计策略的效果: 中性基团工程(引入金刚烷苯基)主要优势在于极大地缩小了ΔEST, 为实现快速RISC奠定了基础; 而给体原子工程的效果则复杂多变, 其中, O→2(-CH3)取代(Ph2Ad-SDT)则因恶化了多项关键参数而导致激子动力学过程迟缓; 其中O→S取代(Ph2Ad-SST)通过协同优化SOC值和重组能, 成功实现了最高的kRISC, 这意味着该分子可作为非掺杂器件的高性能TSCT-TADF材料. 这一结果印证了高效TSCT-TADF材料的设计需要同时权衡ΔEST、SOC和重组能等多个关键参数.
表3 所研究分子的激发动力学相关参数(λS1-S0: kJ/mol, SOC: cm−1, 其余均为: eV, *表示绝热能量(基于S1/T1优化结构的能量))

Table 3 Key parameters of excitation dynamics for the investigated molecules (λS1-S0 in kJ/mol, SOC in cm⁻1, and other parameters in eV, * denotes adiabatic energies based on the optimized S1/T1 structures)

λISC λRISC λS0-S1 E(S1)* E(T1)* ΔEST* f SOC
3Ph-SPT 0.009 0.004 34.803 2.731 2.711 0.020 0.0055 0.082
Ph2Ad-SPT 0.035 0.060 33.388 2.705 2.712 -0.007 0.0056 0.086
Ph2Ad-SDT 0.018 0.007 32.953 2.880 2.817 0.063 0.0051 0.054
Ph2Ad-SST 0.015 0.007 41.489 2.849 2.830 0.019 0.0051 0.132
表4 所研究分子的激发态动力学速率

Table 4 Excited-state dynamics rates of the investigated molecules

kISC/s⁻1 kRISC/s⁻1 kr/s⁻1
3Ph-SPT 7.39×10⁶ 6.79×10⁶ 1.35×10⁶
Ph2Ad-SPT 6.27×10⁶ 4.95×10⁶ 1.33×10⁶
Ph2Ad-SDT 1.63×10⁵ 1.00×10⁴ 1.43×10⁶
Ph2Ad-SST 1.74×10⁷ 2.10×10⁷ 1.30×10⁶
高效的TADF发光不仅依赖于快速的激子循环过程, 还要求分子具备足够大的辐射跃迁速率(kr)以高效地将激发态能量转化为光子. 根据爱因斯坦公式(公式(4)), kr与振子强度( f )及垂直发射能量(ΔE)成正比. 如表3和表4所示, 所研究分子的振子强度f值均处于同一数量级(≈0.005), 反映出其HOMO-LUMO空间分离导致的CT态本质特性. 得益于相似的发射能量, 所有分子的计算辐射速率kr也处于相近水平(1.30×10⁶~1.43×10⁶ s−1). 具体而言, 将中性基团由三联苯替换为金刚烷苯基后, Ph2Ad-SPT的kr (1.33×10⁶ s−1)与原型分子3Ph-SPT (1.35×10⁶ s−1)基本相当. 进行给体原子替代后, Ph2Ad-SDT与Ph2Ad-SST的kr分别为1.43×10⁶ s−1和1.30×10⁶ s−1, 也未有显著变化. 这表明, 本研究采用的分子工程策略(中性基团工程与给体原子工程)在调控电荷转移程度以影响ΔEST与SOC的同时, 均成功维持了分子基本的辐射跃迁能力, 未对其造成不利影响, 这也与几何分析时所得到的结论一致.
除了辐射过程, 非辐射衰减是决定最终发光效率的另一关键因素. 为定量评估非辐射损失, 根据原理图S2(见支持信息), 我们计算了S1与S0态之间的重组能(λS1-S0), 该值反映了激发态分子弛豫至基态构型时所释放的能量, 是衡量非辐射通道活跃程度的重要指标. 根据表3数据所示, 各分子的值存在轻微差异: 3Ph-SPT为34.803 kJ/mol, Ph2Ad-SPT略降至33.388 kJ/mol, Ph2Ad-SDT进一步降低至32.953 kJ/mol, 而Ph2Ad-SST则升高至41.489 kJ/mol. 结合之前的几何结构分析可知, Ph2Ad-SST在S0和S1态具有相对大的结构弛豫(RMSD值最大, D-A距离收缩最显著), 这与其相对的λS1-S0相吻合, 预示着相对高的非辐射损失. 相反, Ph2Ad-SDT和Ph2Ad-SPT相对较小的λS1-S0, 表明其激发态几何结构更为刚性, 有利于抑制非辐射损失. 综合辐射与非辐射两方面的分析, 可以得出清晰的结论: Ph2Ad-SPT 是在kRISC、kr和λS1-S0三者间取得了良好的平衡, 能够与原型分子保持相近的性能. 进一步给体原子工程产生了分化效应. Ph2Ad-SDT虽伴随着最低的非辐射损失和相对大的kr, 但其极低的kRISC (1.00×10⁴ s−1)使其难以实现超越原型分子3Ph-SPT的TADF性能. 而Ph2Ad-SST则呈现出一种权衡: 虽然其伴随着相对大的非辐射损失, 但其仍具有与原型分子持平的辐射跃迁能力, 以及它拥有最高的kRISC (2.10×10⁷ s−1), 使其具有可超越原型分子TADF性能. 因此, 从综合激发态动力学性能来看, 中性基团工程(引入金刚烷苯基)结合给体S原子替代策略在提升激子利用效率与保证辐射跃迁速率方面展现出更均衡且优越的潜力.

3.6 薄膜的光物理性质

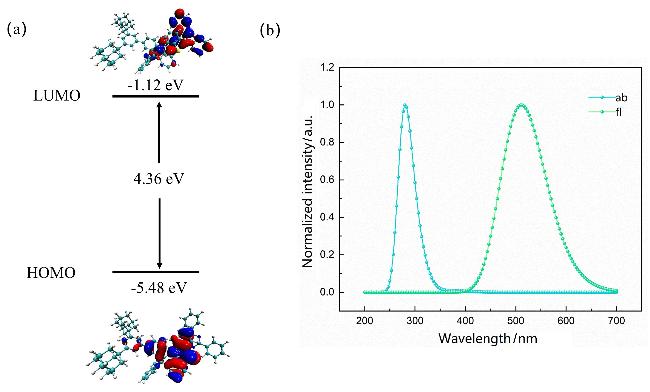
为了进一步考虑固态效应(SSE)对非晶结构光谱的影响, 本文构建了Ph2Ad-SST分子的薄膜模型, 对其前线分子轨道、吸收和发射光谱等性质进行研究, 结果示于图8和表S4(见支持信息). 从图8(a)可以看出, 在薄膜环境中, Ph2Ad-SST分子的HOMO主要分布于给体片段, LUMO主要分布于受体片段, 其空间电荷转移(TSCT)特征与溶剂模型的结果保持一致, 说明其电荷转移本质不受环境显著改变. 与溶剂模型相比, 薄膜中HOMO上移到-5.48 eV, LUMO能级降低到-1.12 eV, 导致HOMO- LUMO能隙由4.43 eV减小到4.36 eV. 相应地, 该分子在薄膜中的吸收和发射光谱如图8(b)所示, 其强吸收峰轻微红移至284 nm, 发射峰蓝移至511 nm. 其吸收与发射光谱仅表现出轻微红移或蓝移, 整体变化较小, 预期其在薄膜中也会存在优异的TADF性能. 上述结果表明, 固态环境主要通过局域分子间相互作用对能级产生一定扰动, 但未改变其TSCT电子结构特征, 说明该体系在溶剂模型与薄膜之间具有较好的电子结构稳定性. 综合来看, Ph2Ad-SST分子在薄膜状态下仍保持稳定的TSCT电子结构特征, 其光谱性质变化较小, 表明固态环境对其激发态性质的影响相对有限.
图8 Ph2Ad-SST分子在薄膜中的光物理性质. (a) HOMO和LUMO的空间分布和HOMO-LUMO能隙. (b)紫外吸收光谱和荧光发射光谱

Figure 8 Photophysical properties of Ph2Ad-SST molecules in thin film. (a) Spatial distribution of HOMO and LUMO and HOMO-LUMO energy gap. (b) Ultraviolet absorption spectrum and fluorescence emission spectrum

4 结论

基于系统的理论计算, 我们对基于TSCT核心的非掺杂TADF分子的结构-性能关系进行了深入研究, 重点阐明了“中性基团工程”与“给体原子工程”策略如何协同调控分子的几何结构、电子特性及激发态动力学过程. 本研究以实验已验证的高效分子3Ph-SPT为起点, 通过引入金刚烷苯基中性基团设计了Ph2Ad-SPT, 并进一步通过给体原子替换(O→2(-CH3)和O→S)衍生出Ph2Ad-SDT与Ph2Ad-SST, 系统揭示了不同修饰策略的微观作用机制与性能影响.
研究发现, 中性基团工程(金刚烷苯基替换三联苯)主要作用于分子的激发态能级与几何结构: (1)在保持HOMO-LUMO有效空间分离(维持CT特性)的同时, 显著减小单重态-三重态能隙至-0.007 eV, 为快速RISC过程奠定了能隙基础; (2)有效抑制了S1→S0的几何弛豫, 并创造了独特的、相对大的S1与T1态间几何构型差异(RMSD=0.0558 nm), 这不利于RISC过程. 该策略使Ph2Ad-SPT在辐射速率(kr)、非辐射损失与RISC速率(kRISC)之间取得了良好平衡, 提供了一条稳健的性能优化路径. 给体原子工程则对分子的电子结构和激发态耦合产生了更复杂且分化的影响: (1) O→S取代(Ph2Ad-SST)展现出卓越的协同优化效果. 它在维持适中ΔEST (0.019 eV)与辐射能力的同时, 极大地增强了自旋轨道耦合(SOC=0.132 cm−1)并降低了RISC过程的重组能(λRISC=0.007 eV), 从而实现了最高的反向系间窜越速率(kRISC=2.10×10⁷ s−1), 进一步地薄膜性质评估表明固态环境对其激发态性质的影响相对有限, 预示其具有超越原型分子的巨大潜力. (2)相比之下, O→2(-CH3)取代(Ph2Ad-SDT)则产生了不利影响, 其增大的ΔEST (0.063 eV)与减弱的SOC值共同导致kRISC急剧下降, 尽管其非辐射风险最低, 但缓慢的激子循环使其难以实现高效TADF.
综上所述, 本研究从理论层面阐明: 在TSCT-TADF材料设计中, 中性基团工程是优化激发态能隙和几何结构的有效手段, 而给体原子工程(特别是O→S取代)能通过协同优化SOC与重组能, 实现激子循环速率的突破性提升. 研究同时指出, 最终的材料性能是ΔEST、SOC、重组能及辐射能力等多参数权衡的结果. Ph2Ad-SST分子因其极高的kRISC而成为最具潜力的候选材料; 而Ph2Ad-SPT则提供了更均衡、可靠的性能优化范例. 这项工作为设计兼具高激子利用率与高发光效率的非掺杂TSCT-TADF材料提供了清晰的理论思路.
(Cheng, B.)
[1]
(a) Liu L.; Chen X. J. Beijing Norm. Univ. Nat. Sci. 2021, 57, 671.

(b) Wang H.; Zhu Y.; Xie F.; Li Y.; Tang J. Chin. J. Lumin. 2023, 44, 140.

(c) Zou J.; Zhu G.; Wang L.; Xu M.; Wu W.; Peng J. Chin. J. Lumin. 2023, 44, 198.

(d) Zhang N.; Han S.-R.; Ma H.-W.; Chen P.-K. Acta Chim. Sinica 2025, 83, 10 (in Chinese).

DOI

(张妞, 韩书冉, 马宏伟, 陈磅宽, 化学学报, 2025, 83, 10.)

DOI

[2]
(a) Uoyama H.; Goushi K.; Shizu K.; Nomura H.; Adachi C. Nature 2012, 492, 234.

DOI

(b) Lee J.; Shizu K.; Tanaka H.; Nomura H.; Yasuda T.; Adachi C. J. Mater. Chem. C 2013, 1, 4599.

DOI

(c) Shao S.; Hu J.; Wang X.; Wang L.; Jing X.; Wang F. J. Am. Chem. Soc. 2017, 139, 17739.

DOI

(d) Fang S.-Q.; Tong K.-N.; Chen S.-H.; Zhang Q.-F.; Tong B.-H.; Fung M.; Kong H. Acta Chim. Sinica 2025, 83, 471 (in Chinese).

DOI

(方素琴, 童恺宁, 陈思浛, 张千峰, 童碧海, 冯敏强, 孔辉, 化学学报, 2025, 83, 471.)

DOI

(e) Ma J.-Z.; Li Y.; Gao S.; Zhao Y.; Ding L.; Zhou D.-Y.; Fan J. Acta Chim. Sinica 2025, 83, 17 (in Chinese).

DOI

(马金珠, 李阳, 高珊, 赵越, 丁磊, 周东营, 樊健, 化学学报, 2025, 83, 17.)

DOI

(f) Zhang D.-C.; Jia J.-H.; Liang D.; Cai X.-B.; Zhao Y.-Q.; Hu X.-L.; Jiang Y.-B.; Lu C.-Z. Acta Chim. Sinica 2024, 82, 887 (in Chinese).

DOI

(张登朝, 贾吉慧, 梁栋, 蔡显宝, 赵雨晴, 胡祥龙, 江钰冰, 卢灿忠, 化学学报, 2024, 82, 887.)

DOI

[3]
(a) Puttock E. V.; Ranasinghe C. S. K.; Babazadeh M.; Jang J.; Huang D. M.; Tsuchiya Y.; Adachi C.; Burn P. L.; Shaw P. E. Macromolecules 2020, 53, 10375.

DOI

(b) Li J.; Tian T.; Guo D.; Li T.; Zhang M.; Zhang H. J. Mater. Chem. C 2023, 11, 6119.

DOI

(c) Song X.; Xu H. J. Inf. Display. 2020, 21, 149.

DOI

[4]
(a) Kim H. J.; Yasuda T. Adv. Opt. Mater. 2022, 10, 2270086.

DOI

(b) Wang Y.; Shao S.; Wang L. Acta Chim. Sinica 2023, 81, 1202 (in Chinese).

DOI

(王一诺, 邵世洋, 王利祥, 化学学报, 2023, 81, 1202.)

DOI

(c) Chen G.; Wang J.; Chen W.-C.; Gong Y.; Zhuang N.; Liang H.; Xing L.; Liu Y.; Ji S.; Zhang H.-L.; Zhao Z.; Huo Y.; Tang B.-Z. Adv. Funct. Mater. 2023, 33, 2211893.

DOI

[5]
Wang Y. -K ; Wu, S.-F.; Yuan Y.; Li S.-H.; Fung M.-K.; Liao L.-S.; Jiang Z.-Q. Org. Lett. 2017, 19, 3155.

DOI

[6]
Tsujimoto H.; Ha D.-G.; Markopoulos G.; Chae H.-S.; Baldo M. A.; Swager T. M. J. Am. Chem. Soc. 2017, 139, 4894.

DOI PMID

[7]
(a) Chen X.-L.; Jia J.-H.; Yu R.; Liao J.-Z.; Yang M.-X.; Lu C.-Z. Angew. Chem. Int. Ed. 2017, 56, 15006.

DOI

(b) Cha J.-R.; Lee C. W.; Lee J. Y.; Gong M.-S. Dyes Pigm. 2016, 134, 562.

DOI

[8]
(a) Spuling E.; Sharma N.; Samuel I. D. W.; Zysman-Colman E.; Braese S. Chem. Commun. 2018, 54, 9278.

DOI

(b) Wang X.; Wang S.; Lv J.; Shao S.; Wang L.; Jing X.; Wang F. Chem. Sci. 2019, 10, 2915.

DOI

[9]
Wang T.; Cheng Y.-X.; Yang C.-L. Polym. Sci. 2024, 158, 101892.

[10]
Yan X. Y.; Song S. Y.; Liang S. C.; Liu K. K.; Liu X. T.; Lu C. Chem. Sci. 2025, 16, 16770.

DOI

[11]
Wang J. S.; Niu Y. D.; Jiang Y.; Yao C.; Dai Z. X.; Deng Y. H.; Zhang J.-F. Chem. Eng. J. 2025, 524, 169199.

DOI

[12]
(a) Jing Y.-Y.; Tao X.-D.; Yang M.-X.; Chen X.-L.; Lu C.-Z. Chem. Eng. J. 2021, 413, 127418.

DOI

(b) Zhan Q.; Cao C.; Huang T.; Zhou C.; Xie Z.; Zou Y.; Lee C.-S.; Yang C. Adv. Opt. Mater. 2021, 9, 2100273.

DOI

(c) Wang H.-Y.; Xie F.-M.; Li H.-Z.; Zhang K.; Zou J.; Li Y.-Q.; Tang J.-X. Chem. Eng. J. 2024, 495, 153511.

DOI

[13]
Li J.; Zhao F.; Chen Y.; Zhang M.; Li T.; Zhang H. J. Mater. Chem. C 2021, 9, 15309.

DOI

[14]
An L.; Su R.; Sun Y.; Song C.; Wang Q. Comput. Theor. Chem. 2023, 1228, 114277.

DOI

[15]
(a) Cossi M.; Scalmani G.; Rega N.; Barone V. J. Chem. Phys. 2002, 117, 43.

DOI

(b) Cossi M. Barone V.; Cammi R.; Tomasi J. Chem. Phys. Lett. 1996, 255, 327.

DOI

[16]
Tirado-Rives J.; Jorgensen W. L. J. Chem. Theory Comput. 2008, 4, 297.

DOI PMID

[17]
Adamo C.; Barone V. J. Chem. Phys. 1999, 110, 6158.

DOI

[18]
Zhao Y.; Truhlar D. G. Acc. Chem. Res. 2008, 41, 157.

DOI

[19]
Hohenstein E. G.; Chill S. T.; Sherrill C. D. J. Chem. Theory Comput. 2008, 4, 1996.

DOI PMID

[20]
Chai J.-D.; Head-Gordon M. J. Chem. Phys. 2008, 10, 6615.

[21]
Yanai T.; Tew D. P.; Handy N. C. Chem. Phys. Lett. 2004, 393, 51.

DOI

[22]
Frisch M. J ; Trucks, G. W.; Schlegel H. B.; Scuseria G. E.; Robb M. A.; Cheeseman J. R.; Scalmani G.; Barone V.; Petersson G. A.; Nakatsuji H.; Li X.; Caricato M.; Marenich A. V.; Bloino J.; Janesko B. G.; Gomperts R.; Mennucci B.; Hratchian H. P.; Ortiz J V.; Izmaylov A. F.; Sonnenberg J. L.; Williams.; Ding F.; Lipparini F.; Egidi F.; Goings J.; Peng B.; Petrone A.; Henderson T.; Ranasinghe D.; Zakrzewski V. G.; Gao J.; Rega N.; Zheng G.; Liang W.; Hada M.; Ehara M.; Toyota K.; Fukuda R.; Hasegawa J.; Ishida M.; Nakajima T.; Honda Y.; Kitao O.; Nakai H.; Vreven T.; Throssell K.; Montgomery Jr. J. A.; Peralta J. E.; Ogliaro F.; Bearpark M. J.; Heyd J. J.; Brothers E. N.; Kudin K. N.; Staroverov V. N.; Keith T. A.; Kobayashi R.; Normand J.; Raghavachari K.; Rendell A. P.; Burant J. C.; Iyengar S. S.; Tomasi J.; Cossi M.; Millam J. M.; Klene M.; Adamo C.; Cammi R.; Ochterski J. W.; Martin R. L.; Morokuma K.; Farkas O.; Foresman J. B.; Fox D. J. Gaussian 16, Rev. C. 01 [Z], Wallingford, CT, 2016.

[23]
(a) Park I. S.; Matsuo K.; Aizawa N.; Yasuda T. Adv. Funct. Mater. 2018, 28, 1802031.

DOI

(b) Cui L.-S.; Gillett A. J.; Zhang S.-F.; Ye H.; Liu Y.; Chen X.-K.; Lin Z.-S.; Evans E. W.; Myers W. K.; Ronson T. K.; Nakanotani H.; Reineke S.; Bredas J.-L.; Adachi C.; Friend R. H. Nat. Photonics 2020, 14, 636.

DOI

[24]
Lawetz V.; Orlandi G.; Siebrand W. J. Chem. Phys. 1972, 56, 4058.

DOI

[25]
(a) Neese F. WIREs Comput. Mol. Sci. 2018, 8, e1327.

(b) Neese F. WIREs Comput. Mol. Sci. 2012, 2, 73.

DOI

(c) Neese F. WIREs Comput. Mol. Sci. 2022, 12, e1606.

[26]
Nelsen S. F.; Blackstock S. C.; Kim Y. J. Am. Chem. Soc. 1987, 109, 677.

DOI

[27]
Hilborn R. C. Am. J. Phys. 1982, 50, 982.

DOI

[28]
Liu Z.; Lu T.; Chen Q. Carbon 2020, 165, 461.

DOI

[29]
(a) Lu T.; Chen F. J. Comput. Chem. 2012, 33, 580.

DOI

(b) Lu T.; Chen F. J. Mol. Graph. Model. 2012, 38, 314.

DOI

[30]
Lu T. J. Chem. Phys. 2024, 161, 19.

[31]
Zhuang C.; Yue H.; Zhang H. Plastics 2010, 39, 81.

[32]
Wang X. F.; Wu Z. M.; Li R.; Li X. F.; Song Y. Z.; Fan J. Z.; Wang C. K.; Lin L. L. J. Phys. Chem. A 2024, 128, 3241.

DOI

[33]
Humphrey W.; Dalke A.; Schulten K. J. Mol. Graph. Model. 1996, 14, 33.

[34]
Li P.; Zhou C. F.; Li W. J.; Zhang Y. W.; Yuan J.; Chen R. F. Sci. China Mater. 2023, 66, 3958.

DOI

[35]
(a) Lee Y. N.; Kim J.; Lee S. H. Y.; Sim E.; Hong J. I. Chem. Eng. J. 2023, 476, 146659.

DOI

(b) Gan L.; Xu Z. D.; Wang Z. H.; Li B. B.; Li W.; Cai X. Y.; Liu K. K.; Liang Q. M.; Su S. J. Adv. Funct. Mater. 2019, 29, 1808088.

DOI

(c) Mei Y. Q.; Liu D.; Li J. Y.; Li H. T.; Wei W. K. J. Mater. Chem. C 2021, 9, 5885.

DOI

[36]
Tang X.; Cui L. S.; Li H. C.; Gillett A. J.; Auras F.; Qu Y. K.; Zhong C.; Jones S. T. E.; Jiang Z. Q.; Friend R. H.; Liao L. S. Nat. Mater. 2020, 19, 1332.

DOI

[37]
Chen R.; Tang Y.; Wan Y.; Chen T.; Zheng C.; Qi Y.; Cheng Y.; Huang W. Sci. Rep. 2017, 7, 6225.

DOI

文章导航

/

〈 〉