综述

磺酰基杯[4]芳烃基配位分子笼的催化应用

  • 戴枫荣 ,
  • 陈忠宁 , *
展开
  • 中国科学院福建物质结构研究所结构化学全国重点实验室 福州 350108

“纪念兰州大学化学学科创建80周年”专辑.

戴枫荣, 中国科学院福建物质结构研究所研究员, 博士生导师, 主要从事功能配合物化学相关的研究工作.

陈忠宁, 中国科学院福建物质结构研究所研究员, 博士生导师, 国家自然科学基金杰出青年科学基金获得者, 入选新世纪百千万人才工程国家级人选. 主要从事配位化学相关的研究工作.

收稿日期: 2026-06-19

  网络出版日期: 2026-07-29

基金资助

国家自然科学基金(92061202)

国家自然科学基金(21531008)

Catalytic Applications of Sulfonylcalix[4]arene-Based Coordination Cages

  • Fengrong Dai ,
  • Zhongning Chen , *
Expand
  • State Key Laboratory of Structural Chemistry, Fujian Institute of Research on the Structure of Matter, Chinese Academy of Sciences, Fuzhou 350108
* E-mail:

For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”.

Received date: 2026-06-19

  Online published: 2026-07-29

Supported by

National Natural Science Foundation of China(92061202)

National Natural Science Foundation of China(21531008)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

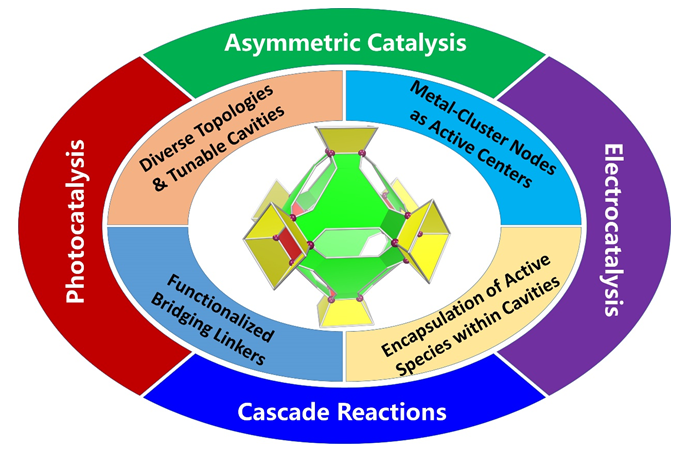
超分子催化旨在模拟天然酶的高效与特异性, 配位分子笼因其可编程的纳米空腔而成为这一领域最有活力和发展前途的方向之一. 硫代杯[4]芳烃及其氧化衍生物磺酰基杯[4]芳烃作为一类具有独特锥形构象和多配位点的“预组织”大环配体, 能够与过渡金属离子组装形成结构明确、稳定性优异的多核簇次级构筑单元. 基于“硫代/磺酰基杯[4]芳烃-金属簇”结构基元, 结合不同的多羧酸桥联配体, 已成功构筑了一系列拓扑丰富、尺寸可调的配位分子笼. 借助于该类配位超分子体系, 发展出多种催化功能化策略, 包括利用空腔限域效应、在骨架上引入活性位点以及封装金属纳米颗粒等, 成功实现了从简单模型反应到不对称合成、光/电催化及串联反应等复杂化学转化. 系统总结了基于硫 代/磺酰基杯[4]芳烃的配位分子笼在催化领域的最新研究进展, 着重分析了该领域从“依赖空腔物理限域”向“理性设计协同催化”的范式演进过程, 并特别强调了赋予催化选择性和效率的设计思路与设计原理, 并为该领域未来的发展方向提供了展望.

本文引用格式

戴枫荣 , 陈忠宁 . 磺酰基杯[4]芳烃基配位分子笼的催化应用[J]. 化学学报, 2026 , 84(8) : 1343 -1354 . DOI: 10.6023/A26060209

Abstract

Supramolecular catalysis aims to mimic the high efficiency and specificity of natural enzymes, and coordination cages have emerged as one of the most active and promising directions in this field due to their tunable nano-cavities. Thiacalix[4]arenes and their oxidized derivatives, sulfonylcalix[4]arenes, are a class of “preorganized” macrocyclic ligands with a unique cone conformation and multiple coordination sites. They can assemble with transition metal ions to form well-defined, highly stable polynuclear cluster secondary building units (SBUs). Based on this “thia-/sulfonyl-calix[4]arene-metal cluster” motif and employing various polycarboxylate bridging linkers, various coordination cages with diverse topologies and tunable dimensions have been successfully constructed. By virtue of this type of coordination supramolecular cages, researchers have developed several catalytic functionalization strategies, including exploiting the cavity confinement effect, introducing active sites into the cage backbone, and encapsulating catalytic guest species. These strategies have enabled a wide range of complex chemical transformations, from simple model reactions to asymmetric synthesis, photo/electrocatalysis, and cascade reactions. This review systematically summarizes the latest research progress on thia-/sulfonyl-calix[4]arene-based coordination cages in catalysis. It specifically analyzes the paradigm shift in this field from “relying on mere physical confinement” toward “rationally designed cooperative catalysis,” with a particular emphasis on the design principles underlying enhanced catalytic selectivity and efficiency. Finally, the review provides perspectives on future directions for this field.

1 引言

酶是自然界中催化效率最为卓越的生物大分子. 酶的主要特征是可以与底物进行特异性结合, 从而在温和条件下展现出优异的催化效率和选择性[1-2]. 这种优异的性能为人工催化剂的设计提供了不竭灵感. 长期以来, 科学家们致力于合成能够模拟酶功能的催化剂, 特别是利用超分子化学设计具有特定纳米空腔的结构[3-7]. 在过去的几十年里, 纯有机超分子催化剂发展迅猛, 如冠醚、环糊精和杯芳烃等已成功用于催化多种均相反 应[8-9]. 然而, 这些传统主体分子往往面临空腔固定、难以精确调控的局限, 限制了其在复杂催化中的应用.
配位分子笼, 又称金属-有机笼, 是由金属离子/簇节点与有机配体通过配位驱动自组装形成的具有明确三维空腔的离散超分子结构[10-13]. 与酶类似, 配位分子笼的核心优势在于其具有明确、可调的纳米空腔. 这个空腔不仅可以模拟酶的疏水口袋, 通过预组织底物、稳定过渡态和提升局部浓度来加速反应, 更重要的是, 其大小、形状、内壁官能团及电荷分布可以在原子/分子层面进行精准设计[14-17]. 这种高度的可编程性使得研究者能够将催化功能基元精确地整合到笼的骨架或空腔内, 或者将整个笼作为“纳米容器”封装具有催化活性的纳米粒子或分子催化剂, 从而构建出功能强大且多样的纳米反应器[18-25].
近年来, 配位分子笼催化已从一个新兴概念发展为超分子化学和催化科学交叉领域的研究热点. 研究重点正经历一场深刻的范式转变: 从最初仅依靠空腔物理效应加速已知反应, 转向追求通过理性设计对催化选择性和效率进行精准调控, 并进一步将催化功能与动态行为、级联反应相结合, 以实现更高级的化学转化.
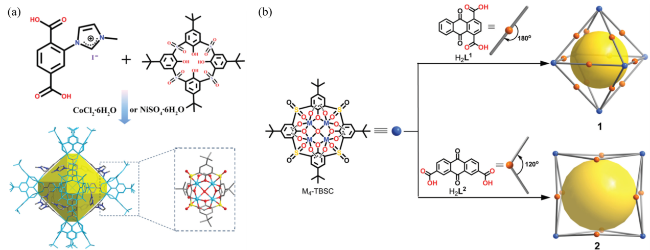
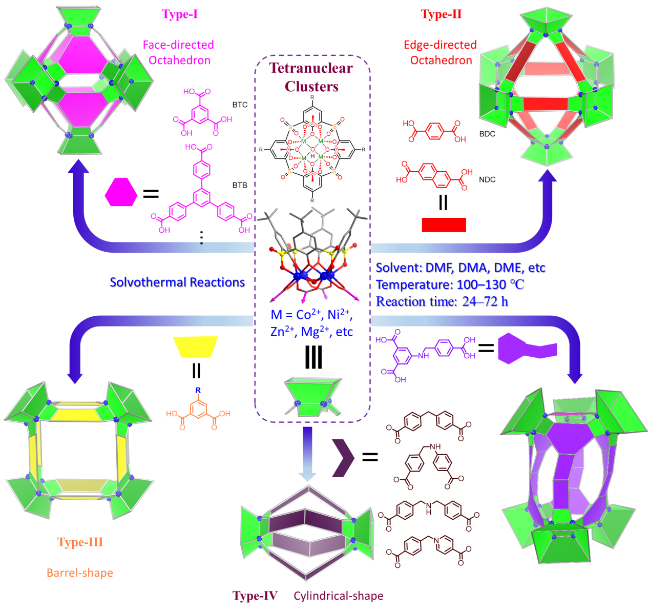
在各种配位分子笼体系中, 以硫代/磺酰基杯[4]芳烃为平台的研究尤为突出, 其高度预组织的构型和多重空腔结构, 为精准构筑仿生催化空腔提供了理想骨架. 硫代杯[4]芳烃及其氧化产物磺酰基杯[4]芳烃, 作为大环配体, 在构建高性能配位分子笼中扮演着“超级节点”的角色[26]. 硫代杯[4]芳烃(Thiacalix[4]arene)是指连接苯酚单元的桥连原子为硫原子(-S-)的一类大环分子, 而磺酰基杯[4]芳烃(Sulfonylcalix[4]arene)则是其桥连硫原子被氧化为磺酰基(-SO2-)后的衍生物. 两者在结构上存在本质区别, 直接决定了构筑的超分子簇的性质. 在氧化态与电子效应上, 硫代杯[4]芳烃的桥联基团为硫醚(-S-), 而磺酰基杯[4]芳烃则为氧化后的磺酰基(-SO2-). 磺酰基具有强吸电子效应, 这显著增强了酸性, 使其更易去质子化, 同时也通过诱导效应影响了配位酚氧原子的给电子能力, 从而改变簇节点的电子结构. 再者, 在配位模式上, 由于硫原子向砜基转变, 磺酰基杯[4]芳烃的磺酰基氧原子(而非硫醚的硫原子)通常参与配位, 形成更稳定的“O-桥联”簇结构. 这一改变有利于形成结构更刚性的四核金属簇次级构筑单元, 进而在组装过程中展现出不同的连接偏好和空间排列方式. 磺酰基的强吸电子效应使得磺酰基杯[4]芳烃的苯环酸性更强, 更易去质子化; 同时, 磺酰基的引入改变了配体的配位能力与空腔的电子云密度, 使其与金属离子的配位模式和对客体的结合亲和力与硫代杯[4]芳烃存在差异. 硫代/磺酰基杯[4]芳烃独特的性质在于: 易于去质子化并采取稳定的锥形构象, 能够与多个过渡金属离子(如Co2+, Ni2+, Cu2+, Fe2+, Zn2+等)配位, 形成结构刚性的“羽毛球”形状的四核金属簇(图1)[27]. 这种四核簇单元可以作为“次级构筑单元”, 能够与多羧酸类连接体通过模块化组装策略连接, 从而精准构建具有不同拓扑结构和空腔尺寸的离散笼状分子(图1)[28-29]. 值得注意的是, 通过调控有机连接体的几何构型(如线性、V型、三角形)和长度, 以及修饰杯[4]芳烃的对位取代基(如叔丁基、苯基、磺酸基等), 可以系统性地调节分子笼的内腔大小、形状、电荷以及外腔结构, 衍生出面导向八面体、边导向八面体、桶状、圆柱状和三棱柱等多种拓扑类型. 尽管硫代杯[4]芳烃和磺酰基杯[4]芳烃均可用于构建配位分子笼, 磺酰基杯[4]芳烃及其金属簇节点凭借其更强的酸性、更刚性的骨架和更稳定的配位模式, 使其构筑的配位分子笼在催化应用, 尤其是涉及酸碱协同和限域催化的领域, 展现出独特的优势. 因此, 本文的核心研究对象明确为磺酰基杯[4]芳烃基配位分子笼, 并将以此为主线展开论述.
图1 通过多羧酸配体的设计实现磺酰基杯[4]芳烃基配位分子笼的结构调控. 经参考文献[28]许可转载, 版权2024, 作者

Figure 1 Structural regulation of sulfonylcalix[4]arene-based coordination cages by judicious design of various carboxylate linkers. Reprinted with permission from ref. [28], Copyright 2024 The Authors

本文将在系统梳理基于磺酰基杯[4]芳烃配位分子笼的构筑与催化功能实现机制的基础上, 重点分析其在催化领域的最新研究进展, 深入探讨从“骨架功能化”到“空腔限域”再到“动态/精准调控”的多种催化策略, 旨在描绘一幅从“结构构筑”到“协同催化”的学科发展图景.

2 配位分子笼的催化功能实现机制

配位分子笼要实现高效的催化作用, 需满足一系列关键条件, 其核心在于模拟酶的催化循环过程: 底物识别、活化、转化及产物释放[30-32].
首先, 底物识别与封装是催化循环的第一步. 配位分子笼能够通过疏水效应、π-π堆积、静电作用或氢键等非共价相互作用识别并封装特定的底物分子. 例如, 带正电荷的笼倾向于结合阴离子或极性底物, 而富含硫原子的笼则易于与贵金属纳米粒子相互作用. 封装过程不仅是简单的容纳, 更是一个关键的“预组织”过程, 它限制了底物的自由度和构象, 使反应基团互相接近, 降低反应的熵成本.
其次, 空腔微环境活化是催化发生的核心. 空腔的限域效应能够降低反应的活化能, 常源于以下几种机制的协同作用: 其一为局部浓度效应与预组织, 空腔相当于一个纳米尺度的“浓缩反应器”, 能同时捕获多个底物分子, 极大提高其局部有效浓度; 其二为过渡态稳定化, 笼的电荷和形状可以优先稳定带电或极性大的过渡态, 降低活化能垒.
最后, 中间体捕获与产物释放是决定催化效率的关键. 高效的催化要求空腔能够稳定反应中间体并促进产物释放. 对于多步反应, 空腔的限域作用可以防止高活性中间体发生副反应. 同时, 产物抑制是早期配位分子笼催化面临的主要挑战之一. 因此, 理想的设计需要在空腔与底物、中间体和产物的相对结合亲和力之间达到精妙平衡, 即对底物有强亲和力以促进封装和活化, 但这种亲和力必须适中, 以防止产物抑制, 从而完成催化循环.

3 硫代/磺酰基杯[4]芳烃基配位分子笼的催化反应研究进展

基于上述催化机制, 硫代/磺酰基杯[4]芳烃基配位分子笼已在多种催化反应中展现出优异性能. 根据催化活性中心的来源, 这些工作可以分为三大类(表1): 第一类直接利用笼结构中的金属簇节点或配位不饱和位点作为催化中心; 第二类将催化活性基团作为有机配体的一部分整合到笼骨架中; 第三类则利用笼的空腔作为纳米容器, 封装和稳定具有催化活性的物种.
表1 基于磺酰基杯[4]芳烃的配位分子笼代表性催化性能对比

Table 1 Comprehensive comparison of representative catalytic performance of sulfonylcalix[4]arene-based coordination cages

催化体系 催化活性中心来源 核心结构/策略 催化应用 关键性能指标 文献
MOSC-1, MOSC-2 金属簇节点: Brønsted酸性μ4-H2O 空腔限域
静电别构调控
Knoevenagel缩合 底物选择性: 1-芘甲醛, 产率67% vs 2-萘甲醛, 产率5% [35-36]
1-Co, 1-Ni 金属簇节点: M4TBSC, M=Co, Ni;
配体功能化: 吡啶鎓功能化
骨架离子化
静电微环境调控
电化学析氧反应(OER) 过电位: 0.290 V @10 mA•cm-2 (1-Co);
Tafel斜率: 75 mV•dec-1;
稳定性: 48 h连续电解无显著衰减
[37]
Cu4TBSC基分子笼 金属簇节点: 配位不饱和Cu(II)位点) 结构缺陷
开放金属位点
伯醇选择性氧化(醇→羧酸) 底物选择性: 4-甲氧基苄醇99%产率(4 h)、4-硝基苄醇仅得19%羧酸+74%醛(中间体);
循环性: 4次循环后活性保持>90%
[38]
{M20V8} (M=Fe, Co, Ni)方锥纳米笼 金属簇节点: M20V8 金属替换
能带调控
可见光光热催化硫醚氧化脱硫 光热转换效率: Fe20V8 85.87%;
催化转化率: Fe20V8>99%;
性能排序: Fe20V8>>Co20V8>Ni20V8
[39]
Co-PYDC 金属簇节点: 开放Co(II)位点+Brønsted酸性μ3-H2O 缺陷工程
双活性区域(外腔/内腔)
串联催化: 烯烃→β-氨基醇 一锅法转化率: 苯乙烯衍生物) 96%;
区域选择性: 仅生成β-位开环产物
[40]
延长型八面体笼 配体功能化: -CH2NH- Brønsted碱
金属簇节点: Brønsted酸性μ4-H2O
几何操纵(空腔拉伸)
酸碱双功能协同
Knoevenagel缩合 底物1-芘甲醛, 产率89% [43]
手性Mn(salen)笼 配体功能化: 手性Mn(salen)活性中心 骨架隔离
空腔限域
氧化动力学拆分 (仲醇)/烯烃环氧化 对映选择性(ee): 1-苯乙醇>99% (拆分产物);
选择性因子(krel): 最高35.0 (vs游离Mn(salen) 10.3~26.9);
[44]
ImBDC-Co,
ImBDC-Ni
配体功能化: 咪唑鎓Lewis酸/卤素抗衡离子 离子型功能化配体
均相/异相结合
CO2环加成反应 产物选择性:>99% (环氧氯丙烷);
底物范围: 脂肪族环氧化物产率>97%, 芳香族环氧化物>80%;
循环性: 3次循环无明显活性损失
[45]
蒽醌基光催化笼 配体功能化: 蒽醌光敏剂
光活性骨架
空腔预组织
光催化[2+2]环加成(查尔酮) 非对映选择性(dr): syn-HH∶anti-HT=13∶1;
转化率: 96% (12 h)
[46]
PCC-15/16/17 配体功能化: -NH2- Brønsted碱)
金属簇节点: Brønsted酸性μ4-H2O
活性位点间距精确调控: 调节-NH2-与μ4-H2O距离(从5.6 Å至12.4 Å) Knoevenagel缩合 间距-活性关系: PCC-17 (5.6 Å) 96%产率>PCC-16 (12.4 Å) 21% 产率>PCC-15 (无-NH2)<5%产率;
底物范围: 多种芳香醛产率>95%
[47]
Pt@CIAC-121 封装客体: Pt纳米簇 S-锚点(化学)
空腔限域(物理)
电解水析氢反应(HER) 起始电位: -0.24 V (vs Ag/AgCl, 略正于Pt/C);
电流密度: 在-0.60 V时, Pt@CIAC-121为 20 mA•cm-2•µg-1 (Pt/C的2倍)
[50]
Ru NPs@PCC-2a 封装客体: Ru纳米颗粒 高负电荷笼(-30)
静电排斥/空间限域
氨硼烷甲醇解脱氢 TOF: 304.4 min-1 (当时金属基催化剂最高值);
反应时间: 4.5 min内完成[n(H2)∶n(AB)=3.0∶1]
[51]
Co NCs@PCC-2a,
Co NCs@PCC-2b
封装客体: Co 纳米簇 高负电荷笼(-30, PCC-2a) vs 低负电荷笼(-6, PCC-2b) (对比论证电荷效应关键作用) 氨硼烷水解 TOF (PCC-2a): 90.1 min-1 (第一过渡系金属最高);
TOF (PCC-2b): 22.5 min-1 (严重聚集)
[52]
Ru(bpy)3@PCC-2a 封装客体(Ru(bpy)32+ 分子催化剂 共封装(催化剂+底物) 光催化降解亚甲基蓝(MB) 降解率(4 h): 94.9% (Ru(bpy)3@PCC-2a) vs 19.8% (游离Ru(bpy)32+);
循环性: 5次循环后活性保持>90%
[53]

3.1 基于金属簇节点与开放金属位点的催化

通过直接利用金属节点本身作为活性位点, 是功能化最直接的策略[33-34]. 这类催化策略的核心在于直接利用构成配位分子笼骨架的金属离子或簇节点本身作为催化活性中心. 其设计思路通常聚焦于两个方面: 一是通过选择合适的过渡金属来赋予簇节点固有的催化活性; 二是通过人为创造“结构缺陷”来暴露配位不饱和的金属位点, 使其能够与底物结合并催化反应.
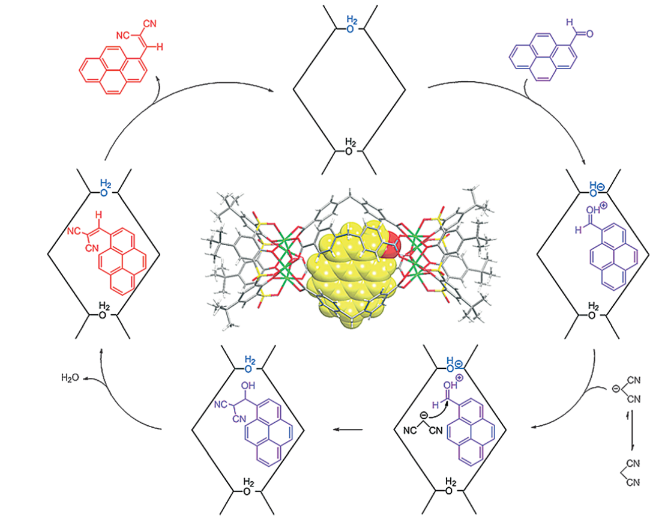
Wang等[35-36]揭示了磺酰基杯[4]芳烃基配位分子笼催化Knoevenagel缩合反应的“空腔调控”和“静电调控”两大独特机制. 研究的第一个核心发现是“底物选择性”. 实验证明, 只有当底物的分子尺寸和形状与笼的纳米空腔完美匹配(锁-钥模型)时, 催化活性才被“开启”. 这种底物选择性被证实源于笼腔内四核金属簇节点上的配位水分子(μ4-H2O), 其Brønsted酸性在空腔的受限极性环境中被显著放大, 从而有效活化羰基底物(图2). 第二个重要发现是“静电调控”机制. 研究者发现, 引入四烷基铵类阳离子调节剂, 可以通过与笼的负电性骨架发生静电相互作用, 改变空腔内部的静电环境, 从而进一步增强μ4-H2O的Brønsted酸性. 这种“别构调控”效应可以激活原本因与空腔结合力弱而无反应活性的底物. 该研究巧妙地模仿了酶催化中的底物识别与别构调控两大核心特征, 为设计基于空腔微环境和静电调控的仿酶催化剂提供了奠基性的思路和范式.
图2 配位分子笼催化的Knoevenagel缩合反应. 经参考文献[35]许可转载, 版权2016, Wiley-VCH

Figure 2 Coordination cage catalyzed Knoevenagel condensation reaction. Reprinted with permission from ref. [35], Copyright 2016 Wiley-VCH

Dai和Chen等[37]报道了基于杯[4]芳烃的吡啶鎓功能化配位容器(1-Co和1-Ni)在电化学析氧反应中的催化应用. 该设计的创新之处在于, 它不仅仅依靠配位分子笼中的两个Co/Ni四核簇节点本身的催化活性, 还通过在配位分子笼的有机配体上引入带正电荷的吡啶鎓功能化基团, 巧妙地创造了一个有利于OH传输和富集的静电微环境. 在碱性电化学析氧反应中, 这种正电性配位分子笼加速了析氧动力学, 使得1-Co催化剂达到了0.290 V的极低过电位(@10 mA•cm-2)和卓越的48 h稳定性. 这一工作的开创性在于展示了如何通过配体功能化来调节金属活性中心的微环境, 从而提升其固有的催化性能, 为后续的电催化剂设计提供了重要参考.
随后, Dai和Chen等[38]将“开放金属位点”的策略与“结构缺陷工程”巧妙结合, 通过预形成的磺酰基杯[4]芳烃四核铜(II)前体(Cu4TBSC)与氨基功能化二羧酸连接体的自组装, 成功构筑了一个独特的铜配位分子笼. 该设计的精妙之处在于, 由于配体与金属簇节点的特殊连接方式, 导致笼结构中天然存在一个“缺陷”: 部分Cu(II)离子处于配位不饱和状态, 形成了稳定的开放双金属活性位点, 这些位点成为催化伯醇氧化的核心. 该配位分子笼催化剂的内腔环境能够对醇底物、醛中间体和羧酸产物进行差异化结合(结合常数: 醇>醛>羧酸). 这种对产物的低亲和力(产物趋避)策略, 确保了底物和中间体优先被转化, 而产物则能及时释放. 这一工作为通过人为创造“结构缺陷”来构建高活性、高选择性的仿生催化剂提供了全新的思路, 标志着该方向从“利用固有活性”发展到了“人工创造活性位点”的更高阶段.
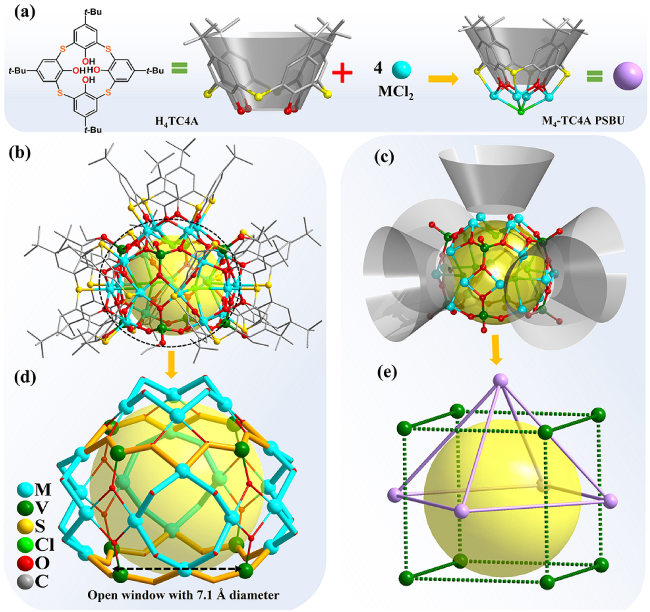
通过采用更为系统的“金属替换”思路, Hang和Bi等[39]报道了一项关于硫代杯芳烃支撑的{M20V8} (M=Fe, Co, Ni)方金字塔型配位分子笼(图3), 利用M4-TC4A (TC4A=对叔丁基硫代杯[4]芳烃)多核次级结构单元和钒酸盐阴离子单元, 通过{5+8}缩合模式合成了一系列同构的配位分子笼. 通过改变桥连的过渡金属(Fe, Co, Ni), 实现了系统性调整配位分子笼的能带结构和光响应特性的目的. 实验结果表明, Fe20V8笼因其最窄的带隙和最高的可见光吸收能力, 展现出高达85.87%的光热转换效率, 在可见光光热催化硫醚氧化脱硫反应中转化率近100%, 性能显著优于其Co和Ni的同构类似物. 这一工作清晰地揭示了“金属组分-电子结构-催化性能”之间的内在关联, 为优化光热催化材料提供了一个创新性的范本.
图3 M20V8 (M=Fe、Co、Ni)配位分子笼的合成及四方锥结构示意图: (a) H4TC4A配体与M4-TC4A次级构筑单元(PSBUs); (b)和(c) M20V8配位分子笼的分子结构示意图; (d) M20V8配位分子笼的十六元环窗口示意图; (e)五个M4-TC4A次级构筑单元与八个{VO4}基团的排布方式. 经参考文献[39]许可转载, 版权2025, Royal Society of Chemistry

Figure 3 Schematic illustration of the synthesis and square pyramid structure of the M20V8 (M=Fe, Co, and Ni) cages. (a) The H4TC4A ligand and the M4-TC4A PSBUs. (b) and (c) Representation of the molecular structure of the M20V8 cages. (d) Illustration of the 16-membered ring window of the M20V8 cages. (e) Arrangement of five M4-TC4A PSBUs and eight {VO4} groups. Reprinted with permission from ref. [39], Copyright 2025 Royal Society of Chemistry

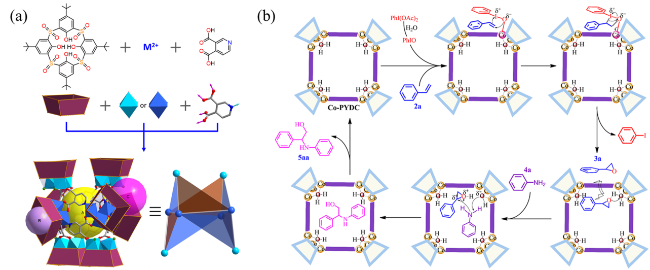
近期, Sheng和Dai等[40]设计合成了基于金属Co的配位分子笼Co-PYDC, 通过在单一分子内构建了功能分化的“内腔”和“外腔”, 成功模拟了酶的“多步级联”催化特征, 实现了从催化单一反应到一锅法串联反应的创新性飞跃(图4). 其设计精巧之处在于, 利用不对称配位模式的3,4-吡啶二甲酸(H2PYDC)作为桥联配体, 实现了不寻常的Co33-H2O)TBSC三核簇的形成. 这种不对称配位模式使得一部分Co(II)离子暴露出来, 形成配位不饱和的开放金属位点(位于外腔), 可以实现催化烯烃的环氧化反应; 与此同时, 内腔则保留了μ3-H2O Brønsted酸性位点, 实现了催化环氧化物的氨解反应. 这种精巧的“区域化”设计, 成功模拟了酶中多活性位点协同完成级联催化的特征, 实现了从简单烯烃到高价值β-氨基醇的“一锅法”串联合成, 最高转化率达96%. 这一工作突破了传统配位分子笼仅能催化单一、简单反应的局限, 为构建能够执行复杂化学合成的“人工细胞器”提供了全新的设计范式, 预示着超分子催化向更高复杂性和功能集成度的方向进化.
图4 配位分子笼Co-PYDC的(a)自组装过程和(b)催化串联反应合成β-氨基醇的反应机理. 经参考文献[40]许可转载, 版权2026, Springer Nature

Figure 4 (a) Self-assembly of the coordination cage Co-PYDC; (b) Proposed mechanism for the synthesis of β-amino alcohols through tandem reactions catalyzed by cage Co-PYDC. Reprinted with permission from ref. [40], Copyright 2026 Springer Nature

基于金属簇节点的催化策略, 其优势在于直接利用配位分子笼的固有结构单元, 避免了额外功能化步骤, 实现了从偶然发现到理性设计的转变. 通过“空腔调控”、“静电调控”、“结构缺陷工程”和“金属替换”等手段, 研究者能够有效调控金属活性中心的微环境, 从而提升催化活性和选择性. 然而, 该策略的局限性在于, 金属中心的催化活性和选择性完全受限于其配位环境和簇的电子结构, 活性位点类型相对单一, 可调性相对有限, 难以满足复杂转化的需求.

3.2 基于有机配体功能基团的催化

为了克服仅依赖金属节点的局限性, 将催化功能基元作为有机配体的一部分直接整合到笼的骨架中, 实现了活性位点类型的多样化, 是当前最富有成果和设计深度的策略[41-42]. 这种方法赋予了配位分子笼高度的可编程性, 因为功能基团的种类、数量、在配位分子笼内的空间位置都可以通过有机合成进行精确调控.
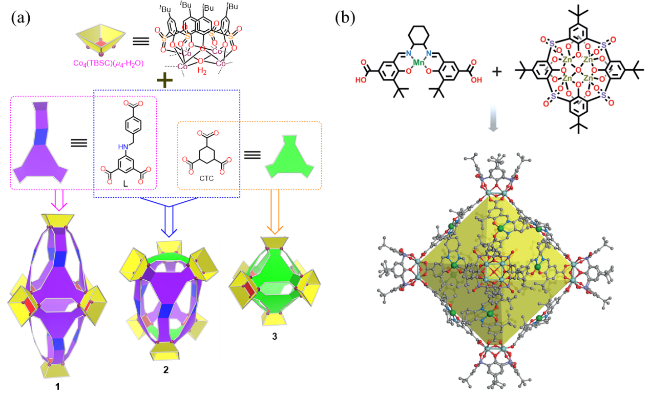
Chen和Dai等[43]通过使用单臂延长的三羧酸配体(含-CH2NH-, Brønsted碱性基团)取代传统的C3对称的三羧酸配体, 通过沿C3或C4对称轴对八面体配位分子笼的纳米空腔进行精确拉伸, 构建了高度扭曲的四方延长八面体和三角延长八面体结构(图5a). 研究结果表明, 通过使用单臂延长的三羧酸配体部分替代传统的C3对称三羧酸配体, 可以构建具有“扁长”和“柱状”空腔的延长型容器, 其内部容积(约1 nm3)几乎是规则八面体容器(约0.6 nm3)的两倍, 且拥有更大的窗口尺寸. 荧光滴定实验清晰地揭示了“几何操纵”对主客体化学的深远影响, 延长型配位分子笼表现出比规则配位分子笼显著更高的结合亲和力和更大的结合容量. 在Knoevenagel缩合催化中, 延长型配位分子笼的催化产率远高于规则配位分子笼. 机理研究表明, 这种显著的活性提升源于延长型配位分子笼中Brønsted酸性(μ4-H2O, 来自簇节点)与Brønsted碱性(-CH2NH-, 来自配体)双功能协同催化效应的共同作用. 一方面, 延长的笼空腔使底物更容易接近μ4-H2O酸性位点被活化;另一方面, 配体上的CH2NH碱性位点负责活化亚甲基底物. 这是首次通过系统的几何操纵策略实现了对配位容器催化活性的“开启”和精细调控, 为设计具有特定形状和功能的扭曲配位多面体提供了全新的设计范式.
图5 (a)具有畸变八面体结构的配位分子笼设计; 经参考文献[43]许可转载, 版权2022, 作者; (b)手性Mn(salen)修饰的配位分子笼单晶结构示意图. 经参考文献[44]许可转载, 版权2018, Wiley-VCH

Figure 5 (a) Design of coordination cage with distorted octahedral structures; Reprinted with permission from ref. [43], Copyright 2022 The Authors; (b) Single-crystal X-ray structure of the chiral Mn(salen)-functionalized coordination cage. Reprinted with permission from ref. [44], Copyright 2018 Wiley-VCH

除了直接引入酸碱催化位点, 将传统均相手性催化剂嫁接到笼骨架上, 更是拓展了配位分子笼在不对称催化合成中的应用边界. Cui等[44]利用配位分子笼的框架结构来解决传统均相手性金属配合物催化剂(如Mn(salen))易“二聚失活”的难题. 利用手性Mn(salen) 衍生的二羧酸作为线性桥联配体, 与Zn基磺酰基杯[4]芳烃四核簇节点自组装, 构建了一个具有大疏水空腔的手性八面体配位分子笼(图5b). 通过将每个手性Mn(salen)单元固定在刚性配位分子笼的骨架上, 使它们彼此远离, 从而有效抑制了这些三价金属配合物在反应中趋向于形成非活性的μ-氧桥联二聚体的趋势. 与此同时, 配位分子笼的大空腔提供了一个疏水微环境, 能够“浓缩”底物并稳定反应中间体. 实验结果表明, 这种手性笼催化剂在催化外消旋仲醇的氧化动力学拆分和烯烃环氧化反应中, 相比游离的Mn(salen)单分子催化剂, 展现出显著更高的反应活性、对映选择性(高达 >99% ee)和可回收性. 这项工作为利用超分子结构稳定并强化经典手性催化剂提供了一个完美的范例.
Cao等[45]提出了一种巧妙的“均相与异相催化优势相结合”的策略, 通过在桥联配体骨架上引入咪唑鎓基团, 合成了一对同构的咪唑鎓功能化金属有机笼(ImBDC-Co和ImBDC-Ni)(图6a). 咪唑鎓阳离子作为配位分子笼框架的一部分, 不仅提供了Lewis酸性位点以活化环氧化物底物, 还通过静电作用将作为亲核试剂的卤素阴离子(如I-)富集在笼的附近. 这种结构上的邻近效应使得反应物被“预组织”, 大大加速了环加成反应的进行. 在无任何外加共催化剂和溶剂的条件下, ImBDC-Co展现出极高的催化活性和选择性. 更重要的是, 这些笼在均相反应体系中表现出优异的活性(利于底物接触和传质), 但在反应后仅需加入少量乙醇即可使产物沉淀析出, 而催化剂则通过简单的离心或过滤实现回收. 该催化剂至少可重复使用三次而活性无明显损失. 这为解决传统均相催化剂难以回收、异相催化剂活性位点少的问题提供了一种优雅的解决方案.
图6 (a)咪唑鎓功能化和(b)蒽醌功能化配位分子笼的设计和合成. 经参考文献[45,46]许可转载, 版权2021, Royal Society of Chemistry

Figure 6 Design and synthesis of (a) imidazolium-functionalized and (b) anthraquinone-functionalized coordination cages. Reprinted with permission from ref. [45,46], Copyright 2021 Royal Society of Chemistry

Cui课题组[46]利用具有光催化活性的功能基元(蒽醌)的二羧酸桥联配体与叔丁基磺酰基杯[4]芳烃封端的四核金属簇, 成功组装了具有D2和D4h对称性的系列蒽醌基配位分子笼(图6b). 一方面, 蒽醌单元作为光敏剂, 赋予笼可见光催化活性; 另一方面, 笼具有的大疏水空腔可以同时捕获两个查尔酮底物分子, 并通过空间限域效应迫使其采取特定的构象进行反应. 这种“功能基元骨架化”与“空腔限域”的协同效应, 使得催化[2+2]光环加成反应沿着非对映选择性更优的路径进行, 成功将syn-HH产物比例提升至13∶1, 远优于游离蒽醌催化剂. 该工作展示了如何通过配位分子笼的限域效应来“驯服”光化学反应的选择性, 为设计用于光催化的新型超分子催化剂提供了新思路.
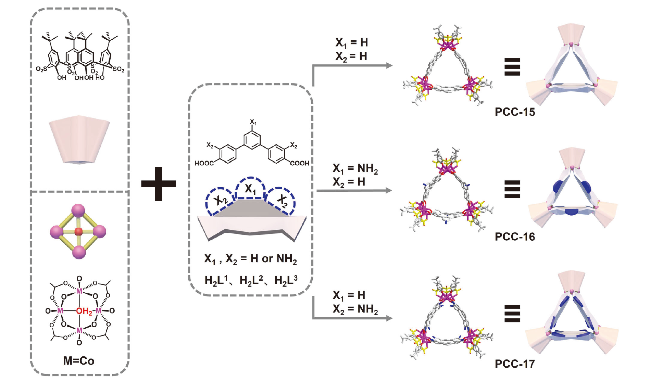
Fang等[47]通过改变一系列同构三棱柱钴基配位分子笼(PCC-15, PCC-16和PCC-17, 图7)中V型二羧酸桥联配体上NH2功能化基团的位置, 成功实现了对笼内Brønsted酸性位点(μ4-H2O)与Brønsted碱性位点(NH2)之间距离的埃级精度调控(12.4~5.6 Å). 在Knoevenagel缩合反应这一经典模型反应中, 研究结果阐明了清晰的结构-活性关系, 位点间距越短, 催化活性越高. 间距最短的PCC-17的产率高达96%, 而间距最远的PCC-16产率仅为21%. 结合密度泛函理论(DFT)计算和荧光滴定实验, 从分子层面揭示了活性提升的根源, 极短的间距使得酸碱双功能基团能够通过氢键网络实现高效的“协同稳定关键中间体”效应. 该工作首次在配位分子笼体系中, 以原子级精度量化了活性中心协同距离对催化性能的影响, 定量绘制了“活性位点间距-催化活性”的关系曲线, 为理性设计高效协同催化剂提供了精确的“工程蓝图”.
图7 通过配体工程精确调控活性位点间距的电性同构三棱柱状配位分子笼(PCC-15、PCC-16、PCC-17)的合成. 经参考文献[47]许可转载, 版权2026, 作者

Figure 7 Synthesis of electrically isostructural trigonal-prismatic PCCs (PCC-15, PCC-16, PCC-17) with precisely tuned interactive site distances via ligand engineering. Reprinted with permission from ref. [47], Copyright 2026 The Authors

基于配体功能基团的催化策略, 通过精确的有机合成将催化位点引入笼骨架, 研究者实现了催化功能的多样化和精准调控, 极大地拓展了配位分子笼的催化反应类型和可设计性. 从引入酸碱双功能基团、手性催化剂到光活性单元, 该策略成功地将多种催化功能与笼的空腔效应相结合. 然而, 该策略的一个固有限制在于, 功能基团的引入和后续的笼组装过程可能相互干扰, 复杂的有机合成和精确的位点控制可能增加制备难度.

3.3 基于限域空间内封装客体的催化

除了利用金属簇节点和有机桥联配体的功能化修饰, 磺酰基杯[4]芳烃基配位分子笼的另一重要功能是作为“分子容器”, 通过封装分子催化剂或金属纳米粒子来构建性能更强的杂化催化体系[48-49]. 将催化活性物种(如金属纳米团簇、分子催化剂)封装在配位分子笼的腔内, 这一策略的精髓在于充分利用“容器”的保护、稳定和限域效应, 以提升客体的催化性能或赋予其全新的功能.
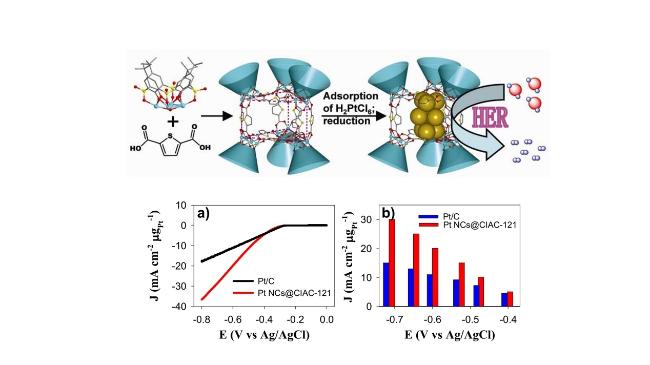
Liao课题组[50]利用一个富含硫原子的三棱柱形配位分子笼(CIAC-121), 利用笼内壁12个硫原子作为“锚点”和“稳定剂”, 实现了超细Pt纳米簇(约1.4 nm)的精准限域生长(图8). 配位分子笼CIAC-121的巧妙之处在于其内腔表面分布着12个硫原子. 这12个硫原子起到了双重作用, 不仅作为“锚点”, 它们通过强Pt-S相互作用, 将Pt前驱体吸附并限域在笼腔内; 在还原过程中, 它们还可以作为“稳定剂”, 阻止了Pt原子的无限制生长和团聚. 得益于此, 最终形成了粒径仅约1.4 nm、由约11个Pt原子组成的超细Pt纳米簇(Pt@CIAC- 121). 这种超小尺寸赋予了纳米团簇极高的表面能和原子利用率, 在配位分子笼基质提供快速电子/物质传输通道和防止纳米簇失活的协同效应作用下, 使得Pt@CIAC-121在电化学析氢反应中展现出优于商业Pt/C的催化活性和稳定性. 这项工作开创了利用杯芳烃基配位分子笼中丰富的硫原子作为“分子手铐”来稳定超小纳米簇的先河, 为设计高性能的负载型贵金属催化剂提供了一个创新思路.
图8 三棱柱配位分子笼(CIAC-121)的自组装及超细Pt纳米簇的制备. 经参考文献[50]许可转载, 版权2016, American Chemical Society

Figure 8 The assembly of trigonal prismatic coordination cage (CIAC-121) and the fabrication of ultrafine Pt NCs. Reprinted with permission from ref. [50], Copyright 2016 American Chemical Society

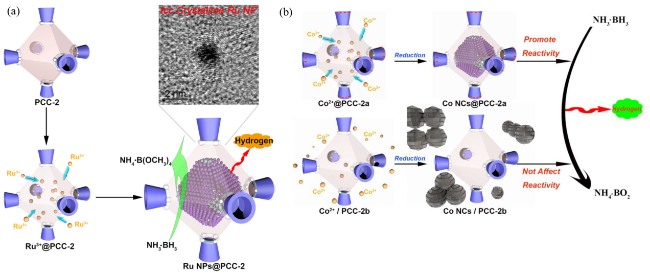
传统上, 钌(Ru)在室温下倾向于形成热力学稳定的六方密堆积(hcp)晶型, 而面心立方(fcc)晶型因其更高的表面能, 通常需要在高压等极端条件下才能获得. Zhou课题组[51]利用一个具有30个负电荷的高负电性八面体配位分子笼(PCC-2)作为“纳米反应器”, 成功突破了这一限制. 配位分子笼PCC-2的高负电性, 实现了通过静电吸引将Ru3+前驱体浓缩在笼腔内; 在还原过程中, 笼的负电荷骨架通过静电排斥和空间限域, 抑制了纳米粒子的无规生长和聚集, 使其形成了在热力学上不稳定但理论上更高活性的面心立方(fcc)晶型(图9a). 所得的Ru NPs@PCC-2复合材料, 不仅晶型罕见, 且尺寸均匀(约2.5 nm). 在氨硼烷甲醇解脱氢反应中, 该复合材料展现出创纪录的催化活性(TOF=304.4 min-1), 这被归因于fcc晶型Ru原子独特的高活性表面电子结构. 这一工作证明了配位分子笼不仅可以作为物理限域容器, 还可以通过其电荷等物理化学性质“指挥”内部纳米晶体的生长路径, 为开发高性能晶相工程催化剂开辟了全新途径.
图9 配位分子笼封装(a)钌和(b)钴纳米粒子用于氨硼烷催化水解反应. 经参考文献[51]许可转载, 版权2018, 作者; 参考文献[52]许可转载, 版权2018, Wiley-VCH

Figure 9 Coordination cages encapsulate (a) Ru and (b) Co nanoparticles for the catalytic reaction of hydrolysis of ammonia borane. Reprinted with permission from ref. [51], Copyright 2018 The Authors and ref. [52], Copyright 2018 Wiley-VCH

Zhou课题组[52]还将这一策略系统性地扩展至Co纳米簇, 并设计了一个精妙的对比实验来揭示“笼的电荷”在稳定超小第一行过渡金属纳米簇中的决定性作用(图9b). 通过设计并合成两个结构高度相似但净电荷差异巨大的八面体配位分子笼, 包括高负电性的PCC-2a和低负电性的PCC-2b. 对比实验的结果表明, 只有高负电性的PCC-2a能够通过强烈的静电吸引, 将Co2+阳离子高效浓缩到其笼腔内, 并在还原后形成平均直径仅2.5 nm的超小、均匀且稳定分散的Co纳米簇(Co NCs@PCC-2a). 相反, 低负电性的PCC-2b几乎无法有效捕获Co2+, 最终只在外围形成了严重聚集的Co大颗粒. 所得Co NCs@PCC-2a在催化氨硼烷水解制氢中, 表现出高的催化活性(TOF=90.1 min-1). 这一系列工作清晰而有力地阐释了配位分子笼的“电荷工程”在调控内部客体生长、晶型、尺寸和稳定性中的强大能力.
2019年, Zhou等[53]将这一“电荷工程”策略的应用从金属纳米粒子的合成拓展到了分子催化领域, 发展了一种更为精妙的“共封装”策略. 他们利用同一个高负电性配位分子笼PCC-2(-30电荷), 解决了均相催化中一个常见但棘手的问题——催化剂与底物因带有相同电荷而产生的相互排斥. 在均相溶液中, 带正电的Ru(bpy)32+光催化剂与带正电的亚甲基蓝(MB)染料底物之间存在强烈的电荷排斥, 这导致两者接触概率低, 光催化降解效率低下. 当将Ru(bpy)32+封装到笼内得到Ru(bpy)3Cl2@PCC-2后, PCC-2像一个“静电捕集阱”, 将两者都“拉”进其高度负电的腔体内. 通过这种共封装, 催化剂和底物被强行拉近距离, 极大地增加了反应发生的可能性. 实验结果表明, Ru@PCC-2在可见光下对MB的光降解活性(94.9%降解率, 速率常数2.09×10⁻² min-1)是均相Ru(bpy)3Cl2催化剂的近5倍. 此外, 得益于异相催化剂的特性, 该复合材料可轻松回收并重复使用五次而活性几乎不变. 这项工作开创性地展示了利用配位分子笼的电荷效应来克服分子间电荷排斥新策略, 为设计高效的仿生催化系统提供了全新思路.
本小节展示的封装策略, 其精髓在于将催化功能与分子笼的“保护”和“限域”效应相结合, 为解决催化剂稳定性差、易团聚或实现非常规晶相合成等挑战提供了独特方案. 然而, 该策略对客体的尺寸和电荷有较高要求, 且封装效率和负载量的精确控制仍是难点.

4 总结与展望

基于磺酰基杯[4]芳烃的配位分子笼, 凭借其结构可编程、簇节点稳定、空腔易修饰等独特优势, 已成为超分子催化领域的明星平台. 在短短十年间, 该领域已从最初的结构构筑和概念验证, 发展到如今能够实现对催化活性位点间距的埃级调控、构筑具有内外腔协同功能的仿生级联催化剂, 以及通过限域和电荷效应操控纳米粒子的形成与性能. 这些成就生动展示了一场从“静态空腔”到“动态/精准催化”的深刻范式转变. 每一个成功的催化体系背后, 都闪耀着独特的“设计”光芒: 无论是利用电荷吸引调控纳米粒子长晶, 还是利用骨架隔离稳定金属配合物, 亦或是通过精确改变位点间距来放大协同效应, 都体现了科学家们对催化本质的深刻理解和对结构-性能关系的精确把握.
尽管成就斐然, 该领域仍面临若干关键挑战, 未来发展方向也随之清晰. 首先, 需要发展普适性的理性设计方法论. 当前多数高性能笼催化剂仍是基于经验和晶体工程的“工匠式”产物. 开发一套能够从反应需求出发, 精准预测并设计最优笼拓扑结构、活性位点类型和空间分布的理性设计方法, 是该领域从“实验室珍品”走向“实际应用工具”的核心难题. 其次, 构建具有更高复杂性和功能协同性的催化系统是未来发展的重要趋势. 如何通过精巧的设计, 在笼的内外腔、骨架乃至动态行为中集成多个功能各异的催化位点, 是实现从单一催化向级联、串联乃至网络化催化转化的关键. 例如, 可探索通过“后合成修饰”策略, 在杯[4]芳烃骨架或桥联配体的特定位置精确引入多种不同功能的催化基元, 构建一个具有“反应序列”功能的超分子纳米反应器, 以模拟天然酶中多活性中心协同完成复杂转化的过程. 再次, 稳定的回收与规模化能力还需提升. 虽然部分笼催化剂展现出良好的循环稳定性, 但杯芳烃基分子笼在极端反应条件(如强酸、强碱、高温)下的长期稳定性仍有待系统提升. 如何设计出在不损害催化活性的前提下, 易于回收、可规模化生产的笼催化剂, 是其从均相催化向工业应用迈进的关键一步. 最后, 催化效率的进一步提升仍是亟需突破的瓶颈. 尽管在某些特定反应上取得了惊人速率提升, 但针对绝大多数非有利反应, 笼催化的速率提升依然有限. 尚需从根本上探索如何通过更精巧的多位点协同、更精准的过渡态稳定化设计, 实现催化活性向天然酶水平的跨越.
展望未来, 基于杯[4]芳烃的配位分子笼催化领域拥有广阔前景. 通过融合人工智能辅助的高通量筛选与预测、原位高分辨质谱及光谱/电镜表征技术, 人们有望设计并验证功能上真正媲美甚至超越天然酶的人工分子机器. 具体而言, 未来的研究可聚焦于: (1)发展“后合成修饰”策略, 在杯[4]芳烃笼的特定位置精确引入多个不同功能的催化基元, 例如将酸、碱、光敏基团按特定空间排布组装于同一笼体内, 实现仿酶的多步级联反应; (2)探索动态配位笼在响应性催化中的应用, 通过外部刺激(如光、pH、溶剂)可逆地调控笼的构象或孔径, 从而实现对催化活性的“开关”控制; (3)结合理论计算与机器学习, 建立配位分子笼的“结构-性能”关系数据库, 以加速新型高活性笼催化剂的设计与筛选. 其在精准合成(特别是手性药物)、环境修复、能源转化(如CO2还原、光解水)等领域的实际应用潜力巨大, 值得我们共同期待.
(Cheng, F.)
[1]
Ringe, D.; Petsko, G. A. Science 2008, 320, 1428.

DOI

[2]
Warshel, A.; Sharma, P. K.; Kato, M.; Xiang, Y.; Liu, H.; Olsson, M. H. M. Chem. Rev. 2006, 106, 3210.

DOI PMID

[3]
Hooley, R. J. Nat. Chem. 2016, 8, 202.

DOI

[4]
Meeuwissen, J.; Reek, J. N. Nat. Chem. 2010, 2, 615.

DOI PMID

[5]
Raynal, M.; Ballester, P.; Vidal-Ferran, A.; van Leeuwen, P. W. N. M. Chem. Soc. Rev. 2014, 43, 1734.

DOI

[6]
Wei, H.; Wang, E. Chem. Soc. Rev. 2013, 42, 6060.

DOI

[7]
Kremer, C.; Lutzen, A. Chem. Eur. J. 2013, 19, 6162.

DOI

[8]
Marchetti, L.; Levine, M. ACS Catal. 2011, 1, 1090.

DOI

[9]
Houk, K. N.; Leach, A. G.; Kim, S. P.; Zhang, X. Y. Angew. Chem., Int. Ed. 2003, 42, 4872.

DOI

[10]
Ward, M. D. Chem. Commun. 2009, 4487.

[11]
Dalgarno, S. J.; Power, N. P.; Atwood, J. L. Coord. Chem. Rev. 2008, 252, 825.

DOI

[12]
Leininger, S.; Olenyuk, B.; Stang, P. J. Chem. Rev. 2000, 100, 853.

PMID

[13]
Zhou, Y.; Yang, J.; Jie, K. Coord. Chem. Rev. 2025, 539, 216726.

DOI

[14]
Amouri, H.; Desmarets, C.; Moussa, J. Chem. Rev. 2012, 112, 2015.

DOI PMID

[15]
Smulders, M. M. J.; Riddell, I. A.; Browne, C.; Nitschke, J. R. Chem. Soc. Rev. 2013, 42, 1728.

DOI PMID

[16]
Chakrabarty, R.; Mukherjee, P. S.; Stang, P. J. Chem. Rev. 2011, 111, 6810.

DOI PMID

[17]
Xie, H.; Song, M.; Fan, Y.; Wang, H.; Tu, B. Chin. J. Chem. 2025, 43, 2613.

DOI

[18]
Gao, W.-X.; Zhang, H.-N.; Jin, G.-X. Coord. Chem. Rev. 2019, 386, 69.

DOI

[19]
Tan, C.; Chu, D.; Tang, X.; Liu, Y.; Xuan, W.; Cui, Y. Chem. Eur. J. 2019, 25, 662.

DOI

[20]
Huang, S. L.; Lin, Y. J.; Hor, T. S. A.; Jin, G. X. J. Am. Chem. Soc. 2013, 135, 8125.

DOI

[21]
Cullen, W.; Misuraca, M. C.; Hunter, C. A.; Williams, N. H.; Ward, M. D. Nat. Chem. 2016, 8, 231.

DOI PMID

[22]
Ward, M. D.; Hunter, C. A.; Williams, N. H. Acc. Chem. Res. 2018, 51, 2073.

DOI

[23]
Mu, Q. S.; Wang, X. Y.; Gao, X.; Jin, G. X. Chin. J. Chem. 2024, 43, 607.

DOI

[24]
Yan, B.; Song, J. H.; Zhang, D. L.; Guan, Z. J.; Fang, Y. Chin. J. Chem. 2025, 43, 1078.

DOI

[25]
Wang, M.; Chen, B.; Chen, Q.; Wang, J.; Chen, M.; Jiang, Z.; Wang, P. Acta Chim. Sinica 2024, 82, 336 (in Chinese).

DOI

(王敏, 陈帮塘, 陈桥林, 王俊, 陈名钊, 蒋志龙, 王平山, 化学学报, 2024, 82, 336.)

DOI

[26]
Morohashi, N.; Narumi, F.; Iki, N.; Hattori, T.; Miyano, S. Chem. Rev. 2006, 106, 5291.

PMID

[27]
Kajiwara, T.; Kobashi, T.; Shinagawa, R.; Ito, T.; Takaishi, S.; Yamashita, M.; Iki, N. Eur. J. Inorg. Chem. 2006, 2006, 1765.

DOI

[28]
Fan, Y.-W.; Shi, M.-X.; Wang, Z.; Dai, F.-R.; Chen, Z.-N. Molecules 2024, 29, 1220.

DOI

[29]
He, C.; Sheng, T.-P.; Dai, F.-R.; Chen, Z.-N. Chin. J. Struct. Chem. 2020, 39, 2077.

[30]
Xue, Y.; Hang, X.; Ding, J.; Li, B.; Zhu, R.; Pang, H.; Xu, Q. Coord. Chem. Rev. 2020, 430, 213656.

DOI

[31]
Koblenz, T. S.; Wassenaar, J.; Reek, J. N. H. Chem. Soc. Rev. 2008, 37, 247.

DOI PMID

[32]
Fang, Y.; Powell, J. A.; Li, E.; Wang, Q.; Perry, Z.; Kirchon, A.; Yang, X.; Xiao, Z.; Zhu, C.; Zhang, L.; Huang, F.; Zhou, H.-C. Chem. Soc. Rev. 2019, 48, 4707.

DOI PMID

[33]
Li, C. C.; Cheng, P. M.; Sun, Q. F. Coord. Chem. Rev. 2026, 559, 217842.

DOI

[34]
Pan, M.; Yan, X. H.; Jiao, Z. W.; Wu, K.; Xu, H. S.; Xiao, H.; Chen, T.; Su, C. Y. J. Chem. Educ. 2026, 103, 3835.

DOI

[35]
Qiao, Y.; Zhang, L.; Li, J.; Lin, W.; Wang, Z. Angew. Chem., Int. Ed. 2016, 55, 12778.

DOI

[36]
Dai, F.-R.; Qiao, Y.; Wang, Z. Inorg. Chem. Front. 2016, 3, 243.

DOI

[37]
Bhuvaneswari, N.; Annamalai, K. P.; Dai, F.-R.; Chen, Z.-N. J. Mater. Chem. A 2017, 5, 23559.

DOI

[38]
Sheng, T.-P.; Wei, Y.; Jampani, P.; Li, C.; Dai, F.-R.; Huang, S.; Wang, Z.; Chen, Z.-N. Sci. China Chem. 2023, 66, 1714.

DOI

[39]
Li, Q.; Zou, Y.; Mao, D.; Tian, H.; Hang, X.; Bi, Y. Chem. Commun. 2025, 61, 9266.

DOI

[40]
Li, C.; Sheng, T.-P.; Wang, Z.; Dai, F.-R. Sci. China Chem. 2026, 69, 1840.

DOI

[41]
Lu, Y. L.; Wang, Y. P.; Wu, K.; Pan, M.; Su, C. Y. Acc. Chem. Res. 2024, 57, 3277.

DOI

[42]
Ruan, J.; Chen, W. J.; Li, Z.Q.; Hu, P.; Su, C. Y. Chin. J. Catal. 2026, 85, 346.

DOI

[43]
Sheng, T.-P.; He, C.; Wang, Z.; Zheng, G.-Z.; Dai, F.-R.; Chen, Z.-N. CCS Chem. 2022, 4, 1098.

DOI

[44]
Tan, C.; Jiao, J.; Li, Z.; Liu, Y.; Han, X.; Cui, Y. Angew. Chem., Int. Ed. 2018, 57, 2085.

DOI

[45]
Tong, H. Y.; Liang, J.; Wu, Q. J.; Zou, Y. H.; Huang, Y. B.; Cao, R. Chem. Commun. 2021, 57, 2140.

DOI

[46]
Jin, Y.; Jiang, H.; Tang, X.; Zhang, W.; Liu, Y.; Cui, Y. Dalton Trans. 2021, 50, 8533.

DOI

[47]
Peng, Y.; Mo, Y.; Xie, G.; Liang, Y.; Chen, J.; Fang, Y. Small Structures 2026, 7, e202500901.

DOI

[48]
Cai, L. X.; Hu, Y. H.; Zhou, L. P.; Cheng, P. M.; Guo, X. Q.; Chan, Y. T.; Sun, Q. F. Chem. Sci. 2025, 16, 7956.

DOI

[49]
Zhong, Y.-M.; Xuan, J.-J.; Qin, X.; Xiao, H.; Xia, Z.-J.; Zhou, L.-P.; Guo, X.-Q.; Hu, Y.-H.; Zhang, L.; Li, C.; Cai, L.-X.; Sun, Q.-F. Sci. China Chem. 2024, 68, 561.

DOI

[50]
Wang, S.; Gao, X.; Hang, X.; Zhu, X.; Han, H.; Liao, W.; Chen, W. J. Am. Chem. Soc. 2016, 138, 16236.

DOI

[51]
Fang, Y.; Li, J.; Togo, T.; Jin, F.; Xiao, Z.; Liu, L.; Drake, H.; Lian, X.; Zhou, H.-C. Chem 2018, 4, 555.

DOI

[52]
Fang, Y.; Xiao, Z.; Li, J.; Lollar, C.; Liu, L.; Lian, X.; Yuan, S.; Banerjee, S.; Zhang, P.; Zhou, H.-C. Angew. Chem., Int. Ed. 2018, 57, 5283.

DOI

[53]
Fang, Y.; Xiao, Z.; Kirchon, A.; Li, J.; Jin, F.; Togo, T.; Zhang, L.; Zhu, C.; Zhou, H. C. Chem. Sci. 2019, 10, 3529.

DOI PMID

文章导航

/