研究论文

氮/硫共掺杂碳包覆策略解锁铋基负极高倍率储钠性能★

  • 王天祥 ,
  • 王梦蝶 ,
  • 周嘉榆 ,
  • 张玺宇 ,
  • 张燕霞 ,
  • 王伟杰 ,
  • 张雨生 ,
  • 张尧赫 ,
  • 赵永青 , *
展开
  • 兰州大学化学化工学院 化学化工学院 兰州 730000

★“纪念兰州大学化学学科创建80周年”专辑

收稿日期: 2026-06-25

  网络出版日期: 2026-09-03

基金资助

江西省重点研发计划项目(20232BBG70006)

及秦惠䇹与李政道中国大学生见习进修基金(LZU-JZH2835)

Unlocking High-Rate Sodium Storage Performance of Bismuth-based Anodes via Nitrogen/Sulfur Co-Doped Carbon Coating Strategy★

  • Tianxiang Wang † ,
  • Mengdie Wang † ,
  • Jiayu Zhou ,
  • Xiyu Zhang ,
  • Yan-Xia Zhang ,
  • Weijie Wang ,
  • Yusheng Zhang ,
  • Yaohe Zhang ,
  • Yong-Qing Zhao , *
Expand
  • College of Chemistry and Chemical Engineering, Lanzhou University, Lanzhou 730000, China
* E-mail:

These authors contributed equally to this work

★For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”

Received date: 2026-06-25

  Online published: 2026-09-03

Supported by

Key R&D Program Project of Jiangxi Province(20232BBG70006)

Hui-Chun Chin and Tsung-Dao Lee Chinese Undergraduate Research Endowment(LZU-JZH2835)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

金属铋(Bi)是一种极具应用潜力的钠离子电池(SIBs)负极材料, 因其具有高理论比容量以及安全的储钠电位等优势而备受关注. 然而, 其存在较差的本征导电性、迟缓的Na+嵌入/脱出反应动力学, 以及充放电过程中易发生体积膨胀等问题, 严重制约了其实用化进程. 针对该问题, 本工作提出了一种氮/硫共掺杂碳包覆策略, 以期高效提升铋基负极的高倍率储钠性能. 通过简便的液相共沉淀结合高温碳化策略, 制备了一类铋/氮硫共掺杂碳复合材料(NS-C@Bi-X). 在该材料体系中, N、S共掺杂的碳层不仅提升了材料导电性, 并提供丰富的储钠活性位点, 而互联开放的碳包覆网络结构有效缓冲了Bi纳米颗粒的体积膨胀. 其中NS-C@Bi-800展现出卓越的储钠倍率性能与优秀的循环稳定性: 20 A•g-1的超高电流密度下仍具有257 mAh•g-1的高比容量; 1 A•g-1下循环500圈后, 比容量仍可维持在304 mAh•g-1, 容量保持率可达87%. 此外, 经解析其组成结构与储钠动力学之间的关系, 阐明了其具备高倍率响应与大电流充放电耐受性的工作机制.

本文引用格式

王天祥 , 王梦蝶 , 周嘉榆 , 张玺宇 , 张燕霞 , 王伟杰 , 张雨生 , 张尧赫 , 赵永青 . 氮/硫共掺杂碳包覆策略解锁铋基负极高倍率储钠性能★[J]. 化学学报, 2026 , 84(8) : 1294 -1304 . DOI: 10.6023/A26060225

Abstract

Bismuth (Bi) has attracted significant attention as a highly promising anode material for sodium-ion batteries (SIBs) owing to its high theoretical specific capacity and safe sodium storage potential. However, its practical application is severely hindered by poor intrinsic electrical conductivity, sluggish Na+ insertion/extraction reaction kinetics, and severe volume expansion during the charge/discharge process. To address these issues, this work proposes a nitrogen/sulfur co-doped carbon coating strategy to effectively enhance the high-rate sodium storage performance of Bi-based anodes. Specifically, a series of bismuth/nitrogen-sulfur co-doped carbon composites (NS-C@Bi-X, where X represents the carbonization temperature) was synthesized through a facile liquid-phase coprecipitation combined with a high-temperature carbonization strategy. In a typical procedure, ammonium bismuth citrate, urea and trithiocyanuric acid were dissolved in anhydrous ethanol under continuous stirring for 12 h. The obtained precursors were subsequently carbonized at various temperatures (700, 800, and 900 ℃) for 3 h under an Ar atmosphere with a heating rate of 5 ℃•min-1. Structural and morphological characterizations, including X-ray diffraction (XRD), X-ray photoelectron spectroscopy (XPS), and transmission electron microscopy (TEM), confirm that the Bi nanoparticles are uniformly encapsulated within the N, S co-doped carbon matrix. In this material system, the N, S co-doped carbon layer not only improves the electrical conductivity of the material but also provides abundant active sites for sodium storage, while the interconnected open carbon coating network effectively buffers the volume expansion of Bi nanoparticles. The electrochemical performance was evaluated in coin cells using 1.0 mol•L-1 NaPF6 in diglyme as the electrolyte, operating within a voltage window of 0.01~1.8 V. Notably, NS-C@Bi-800 exhibits outstanding sodium storage rate capability and excellent cycling stability, delivering a high specific capacity of 257 mAh•g-1 even at an ultrahigh current density of 20 A•g-1. After 500 cycles at 1 A•g-1, it can still retain a specific capacity of 304 mAh•g-1 with a high capacity retention of 87%. Furthermore, by analyzing the relationship between its compositional structure and sodium storage kinetics, the working mechanism underlying its high-rate response and tolerance to large-current charge/discharge is elucidated.

1 引言

当前日益增长的能源需求与传统化石能源不可持续性之间的矛盾, 迫使全球能源系统加速向太阳能、风能等绿色可再生能源转型[1-3]. 在此过程中, 二次电池因其高效率、长寿命等优势成为储能系统的核心[4-5]. 其中, 锂离子电池(LIBs)凭借高能量密度等优势主导着储能市场, 但锂资源在全球分布不均, 导致其成本风险加剧, 进而严重制约了其在大规模储能中的应用[6]. 相比而言, 全球钠储量丰富、分布广泛、成本相对较低, 且钠具有与锂相似的物理化学性质等特点. 因此, 钠离子电池(SIBs)可作为LIBs的理想补充乃至替代品而受到极大关注[7-8]. 然而, SIBs的大规模实际化应用受限于其电化学性能. 其中关键问题之一是钠离子半径(≈0.102 nm)比锂离子半径(≈0.076 nm)更大, 导致Na+嵌入/脱出反应动力学过程缓慢, 并会引发严重的电极体积膨胀和结构粉碎, 进而致使倍率性能不佳及容量快速衰减[9-11]. 显然, 开发能够快速脱嵌Na+并可维持结构稳定的电极材料, 是推动SIBs走向商业化广泛应用的关键.
金属铋(Bi)凭借高理论比容量(385 mAh•g-1)、安全的储钠电位(约0.55 V vs. Na/Na+)以及层状结构而备受关注[12-13], 被认为是最有潜力的SIBs负极材料之一. 然而, Bi存在本征导电性较差以及Na+嵌入/脱出反应动力学迟缓问题; 同时充放电循环中Na+的合金化反应所产生的体积膨胀会导致活性材料粉化脱落, 进而在实际应用中整体呈现出容量保持率低、倍率性能差的特点, 严重阻碍了其实用化进程[14-15]. 为弥补Bi负极材料的这些本征缺陷, 将其与碳材料进行复合是行之有效的解决策略之一. 首先, 构建碳包覆结构可提高材料的导电性, 以补足Bi导电性差的短板. 其次, 坚固的碳骨架可作为连续的弹性缓冲网络, 有效吸收和耗散Bi在合金化/去合金化过程中的巨大机械应力, 缓解充放电过程中的体积膨胀, 减少活性物质粉碎和脱落, 进而提高材料的稳定性[16-17]. 最后, 碳包覆层能够作为物理屏障, 避免Bi与电解液的直接接触, 促进形成稳定、薄且致密的固体电解质界面(SEI)膜, 减少副反应的发生, 从而改善Bi负极的电化学性能[18]. 尽管如此, 纯碳骨架的引入仍需面临储钠容量有限以及界面反应动力学缓慢的问题. 为进一步提高碳包覆结构的性能, 将非金属杂原子(如N、S、F、P等)引入碳骨架中进行组成及界面重构, 是一种极为有效的性能优化策略[19-22]. 杂原子掺杂可引入额外的自由电子(如氮原子比碳原子多一个价电子), 以诱导拓扑缺陷的产生, 改变局部电子云密度, 从而提升材料的本征电子导电性[19]. 同时可形成额外活性位点(如吡咯氮、吡啶氮)以诱导电荷转移, 促进Na+嵌入/脱出反应. 例如, Zhong等[23]通过物理混合结合高温热解工艺制备了一种蜂窝状纳米铋/氮掺杂碳复合材料. 氮原子的引入不仅显著提高了材料的导电性, 还能在电极内部构 建电荷的快速转移通道. 这种氮掺杂碳骨架与多孔结构的协同作用赋予了其优秀的反应动力学, 使其在5 A•g-1的高电流密度下展现出约285 mAh•g-1的比容量. 此外, Wang等[24]制备了三维多孔铋/氮掺杂碳复合材料. 其氮掺杂碳骨架不仅改善了电子传输路径, 还与分级多孔结构相配合, 为电解液的浸润和Na⁺的快速扩散提供了理想的环境, 更为电极内部的体积应力释放提供了充足的缓冲空间, 从而在5 A•g-1高电流密度下实现了206 mAh•g-1的储钠容量. 另一方面, 值得关注的是, 硫原子的半径(0.104 nm)比碳原子(0.077 nm)大, 其掺杂可导致晶格畸变, 不仅能有效扩大碳的层间距, 有利于大尺寸Na+的快速穿梭, 还能形成边缘缺陷作为额外的储钠活性位点[25]. 由此可见, 将N、S元素同时引入碳骨架, 有望产生更佳的掺杂效应. 例如, Jiao等[26]构筑了一种由互连的Bi纳米棒网络与N、S共掺杂碳复合的新结构. 该复合材料在电流密度为0.5和6 A•g-1时分别具有338和289 mAh•g-1的比容量. 尤其是, 在5 A•g-1下循环1000圈后容量保持率可达91%, 充分彰显了N、S共掺杂的优势. 尽管当前有关铋/杂原子掺杂碳复合材料体系的研究成果为解决Bi负极材料的不足提供了富有成效的方案, 但在提升其高倍率储钠表现以及进一步阐明相关作用机制方面仍待深入研究.
基于以上研究背景, 针对Bi负极面临的Na+嵌入/脱出反应动力学迟缓与循环性能不佳的瓶颈, 本研究借助简便高效的液相共沉淀结合高温碳化策略, 设计制备了一类新型铋/氮硫共掺杂碳复合材料(NS-C@Bi-X, X代表碳化温度). 该复合材料体系中, N、S双原子共掺杂的碳骨架可改善材料的导电性, 以构筑电子的高速传输通道; 同时, S原子较大的半径可拓宽碳层的层间距, 并协同N原子诱导产生丰富的拓扑缺陷和表面活性位点, 为Na+的快速穿梭提供通道, 进而加速界面反应动力学. 此外, 碳骨架可作为物理缓冲与限域网络, 吸收并消减Bi在合金化/去合金化过程中的巨大体积应力, 以提高材料的结构稳定性. 系统的电化学测试结果表明, NS-C@Bi-800复合材料展现出优异的储钠性能, 其在1 A•g-1的电流密度下循环500圈后, 仍可保持304 mAh•g-1的比容量, 容量保持率高达87%; 尤其是, 该材料呈现了卓越的倍率性能, 其在20 A•g-1的超高电流密度下仍具有257 mAh•g-1的比容量.

2 结果与讨论

2.1 形貌与结构表征

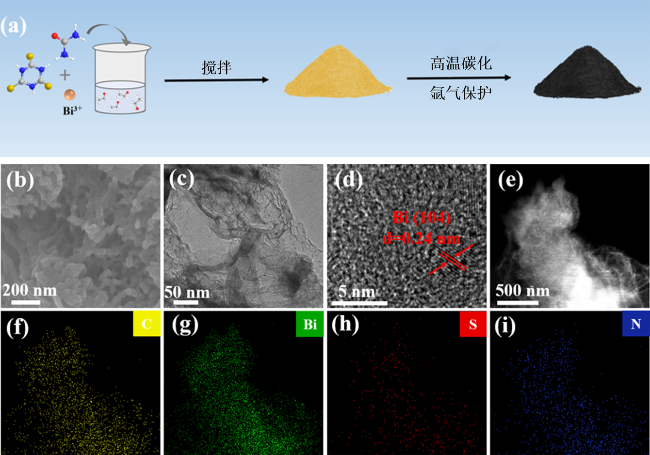
借助简便高效的液相共沉淀结合高温碳化策略制备了NS-C@Bi-X复合材料, 其过程如图1a所示. 具体而言, 首先在持续的磁力搅拌下将柠檬酸铋铵、尿素、和三聚硫氰酸均匀混合, 随后把制得的沉淀前驱体置于氩气环境的管式炉中, 并于不同的目标温度下进行高温碳化处理, 最终制备出该复合材料. 利用扫描电子显微镜(SEM)对NS-C@Bi-X复合材料的形貌结构演变进行了分析. 当碳化温度为700 ℃时(如支持信息图S1), 复合材料由纳米纤维与片状结构聚集而成, 结构较为致密. 碳化温度升高至800 ℃时(如图1b), 纳米纤维结构进一步相互融合, 呈现出纵横交错的多孔网状结构. 这种开放互联的结构有利于电解液充分浸润并可缓冲充放电过程中产生的体积膨胀, 以确保长循环过程中的结构稳定性[18]. 而当温度高达900 ℃时(如支持信息图S2), 纳米纤维结构基本消失, 复合材料由片状结构致密堆积而成. 进一步借助透射电子显微镜(TEM)对NS-C@Bi-800的组成结构进行了表征. 图1c清晰地揭示了Bi纳米颗粒被石墨烯状碳层紧密包裹, 且碳层呈现多孔网状结构, 这有利于物理限域Bi纳米颗粒而维持结构稳定, 并可为电子及离子传输提供高速通道. 在HRTEM图像(图1d)中, 可以观察到规整的晶格条纹, 0.24 nm的晶格间距对应于金属Bi的(104)晶面, 证实了金属Bi的存在[27]. 为明确该复合材料的元素组成与空间分布, 采集了高角环形暗场(HAADF)图像及相应的能量色散谱(EDS)元素映射图. 如图1e~1i所示, 在选区中观察到均匀分布的C、Bi、S和N四种元素, 不仅表明Bi纳米颗粒分布均匀, 同时也证明了N、S原子成功且均匀地共掺杂到碳骨架中. 这些表征结果表明, 在NS-C@Bi-800复合材料中, Bi纳米颗粒被均匀限域在N、S共掺杂的碳多孔网络中. 这种组成结构设计不仅有望高效缓冲充放电循环中嵌/脱钠所产生的体积膨胀, 提供丰富的电化学活性位点, 而且其开放互联的碳基网络可搭建Na+和电子的高速传输通道[28-29], 从而以期优化材料的储钠动力学行为, 并大幅提升其储钠倍率性能.
图1 (a) NS-C@Bi-X复合材料合成示意图. NS-C@Bi-800的形貌与组成分析: (b) SEM图像, (c) TEM图像, (d) HRTEM图像, (e) HAADF图像, (f~i) C、Bi、S、N元素分布图

Figure 1 (a) Schematic illustration of the synthetic process of NS-C@Bi-X. Morphological and compositional analyses of the NS-C@Bi-800: (b) SEM image, (c) TEM image, (d) HRTEM image, (e) HAADF image, (f~i) The corresponding EDS mapping of C, Bi, S and N elements

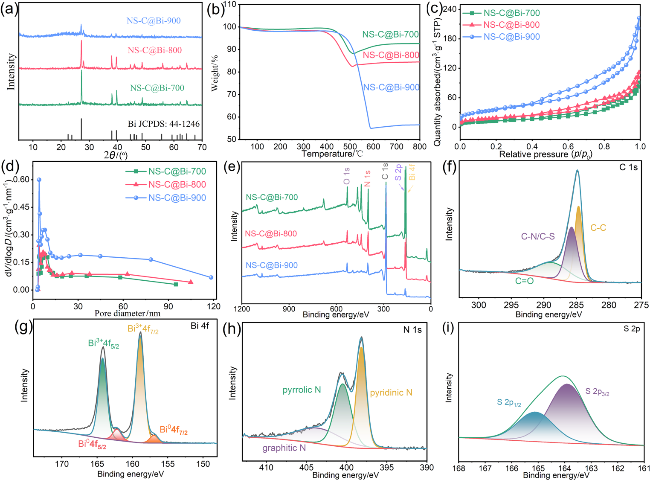
进一步对NS-C@Bi-X复合材料的结构组成进行了表征分析. 如图2a所示, 三种复合材料的XRD图谱展现出近乎一致的特征衍射峰, 表明碳化温度的改变并未引起主体晶相结构的根本性转变. 可以清晰地观察到位于27.2°、37.9°、39.6°、48.7°和55.6°处的衍射峰, 这些特征峰分别对应于菱方相金属Bi (JCPDS No. 44-1246)的(012)、(014)、(104)、(202)和(024)晶面. 这也进一步证明在高温碳化过程中, 前驱体柠檬酸铋铵中的 Bi3+已被碳网络原位还原为金属Bi单质, 该结论与前述HRTEM的结果高度吻合[30-31]. 此外, NS-C@Bi-900中Bi的特征衍射峰强度显著减弱, 且在20°左右出现宽化的无定形碳弱衍射峰. 这表明在过高碳化温度下, 部分金属Bi会发生挥发流失(Bi的熔点为271 ℃), 导致复合材料中碳的相对含量显著增加, 材料整体的宏观结晶度相对减弱, 使得碳层无序结构的衍射特征显现[29]. 为探究复合材料中碳层的缺陷状态, 对其进行了拉曼光谱表征(如支持信息图S3所示). 三种复合材料均可观察到两个明显的特征峰. 位于1572 cm-1附近的峰为G带, 对应于石墨结构中sp2杂化碳原子的面内振动模式(E2g); 而位于1355 cm-1附近的峰为D带, 是由结构缺陷或无序结构所引起[32]. 复合材料的ID/IG值随着温度升高而降低, 归因于更高温度使得杂原子掺杂引入的官能团分解, 材料中的缺陷在一定程度上得以修复, 碳原子重新排列而形成更广的sp2共轭结构, 即石墨化程度增强[33]. 其中NS-C@Bi-800的ID/IG值为1.03, 表明该材料具有丰富的缺陷和无序结构, 这可归功于N、S掺杂[34]. 而丰富的缺陷结构将有助于提供更多的电化学活性位点. 此外, 通过空气氛围中的热重分析(TGA)表征了复合材料的热行为, 并计算了其中Bi的含量. 如图2b所示, 初始阶段的质量损失来自于材料中物理吸附水分的蒸发; 随后在190~360 ℃温度段观察到重量增加, 是由于金属Bi率先与空气中的氧气发生氧化反应生成了Bi2O3[35]; 而在360~590 ℃温度段由于碳层的氧化分解导致显著失重. 此后, 随着碳层的逐渐消耗, 复合材料内部的金属Bi得以裸露, 并继续与空气发生第二阶段的氧化反应, 从而导致再次增重[36]. 根据支持信息公式S1-1计算了复合材料的Bi含量, 如支持信息表S1所示. 随着温度的升高, 金属Bi逐渐挥发, 其含量从83.5%降低至23.8%, 这进一步佐证了XRD结果.
图2 (a) XRD图谱, (b) TGA曲线, (c) N2吸附-脱附等温线, (d) 孔径分布曲线, (e) XPS全谱图, (f~i) NS-C@Bi-800复合材料的C 1s、Bi 4f、N 1s 和 S 2p谱图

Figure 2 (a) XRD patterns, (b) TGA curves, (c) N2 adsorption-desorption isotherms, (d) pore size distribution curves, (e) XPS full spectra, (f~i) C 1s, Bi 4f, N 1s, and S 2p core spectra of the NS-C@Bi-800

为分析复合材料的孔隙结构, 对其进行了氮气等温吸脱附测试. 如图2c所示, 三种复合材料的等温线均表现为经典的IV型特征, 并伴有明显的回滞环, 表明材料内部广泛存在介孔结构[37]. 根据孔径分布曲线(如图2d)可知, 复合材料的孔径主要集中在10 nm左右, 进一步证实了其介孔主导的孔结构特征, 这将有利于电解液离子在材料中充分扩散. 适宜的比表面积有助于材料储钠, 如支持信息表S2所示, NS-C@Bi-700、NS-C@Bi-800和NS-C@Bi-900的BET比表面积分别为45.3、66.2和127.8 m2•g-1. 随着碳化温度升高, 会逐步加剧金属Bi挥发及有机组分的分解与气体释放, 从而在碳层中刻蚀出丰富的孔隙, 使得比表面积逐渐增大.
利用X射线光电子能谱(XPS)探究了复合材料表面的化学组成情况. 如图2e所示, 清楚地观察到三种材料中均含有Bi、C、N、S、O五种元素. 其中O元素应来源于物理吸附氧或轻微表面氧化所致. 图2f是NS-C@Bi-800的C 1s精细图谱, NS-C@Bi-700和NS-C@Bi-900的C 1s图谱如支持信息图S4a和S5a所示. 图中位于284.8、285.7、288.9 eV的三个峰分别对应于C—C、C—N/C—S及C=O官能团, 表明材料中存在N、S共掺杂的碳, 这可丰富储钠反应活性位点[38-39]. 在Bi 4f的高分辨XPS谱图(如图2g、支持信息图S4b、S5b)中, 可观察到两对自旋-轨道分裂峰. 其中, 位于157.0和162.2 eV的特征峰对应于金属态Bi0的Bi 4f7/2和Bi 4f5/2轨道, 进一步证实了金属铋单质的存在; 另一对位于158.8和164.2 eV的特征峰则归属于Bi3+[40-41], 这归因于材料表面的金属Bi在空气中被氧化所致. 对于S 2p的高分辨谱, 呈现出两个特征峰(如图2i、支持信息图S4d、S5d), 分别位于163.9和165.1 eV, 它们依次归属于C—S键的S 2p3/2和S 2p1/2轨道[42-43], 进一步印证硫元素与碳层之间形成了稳定的共价掺杂. N 1s的精细谱(如图2h、支持信息图S4c、S5c)揭示了三种不同构型氮的存在, 分别位于398.1、400.0和404.0 eV, 依次对应于吡啶氮、吡咯氮和石墨氮[44-45]. 石墨氮的引入能够优化材料的电子结构, 提升整体导电性; 吡啶氮和吡咯氮则能增强电极表面对电解液的润湿性, 为电解液离子的吸附提供强极性位点, 可有效促进离子的快速传输; 进而提高材料的储钠倍率性能.

2.2 半电池性能测试

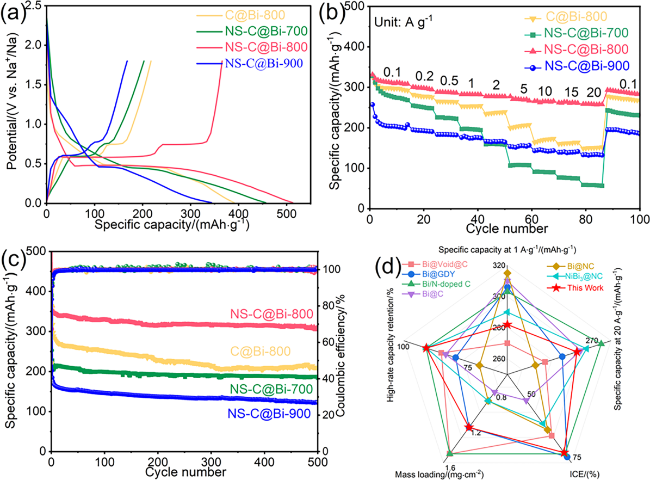
为评估复合材料的储钠性能, 组装半电池进行了相关电化学测试. 图3a对比了NS-C@Bi-X与无N、S掺杂C@Bi-800的首圈恒流充放电(GCD)曲线, 电压平台对应于Bi与Na的两步合金化/去合金化反应. 由图可知, NS-C@Bi-800的充放电比容量明显高于C@Bi-800, 也即引入N、S原子后, 复合材料的储钠性能得以大幅提升, 这可归功于前述所分析的N、S掺杂提供了更多电化学活性储钠位点. 同时, NS-C@Bi-800展现出最优异的储钠能力, 其在1 A•g-1下的充、放电比容量分别为365、512 mAh•g-1, 首次库仑效率(ICE)为71%, 远高于C@Bi-800 (217/390 mAh•g-1, 56%)、NS-C@Bi-700 (202/456 mAh•g-1, 44%)和NS-C@Bi-900 (167/343 mAh•g-1, 49%). 同时注意到, NS-C@Bi-800在首圈循环伏安(CV)还原扫描过程中存在明显的不可逆还原电流(如支持信息图S6a中紫色矩形标记部分), 而该现象在第二、三圈中显著减弱乃至消失. 此外, 由首圈充放电曲线的dQ/dV曲线(支持信息图S6c, S6d)可知, 在0.8~1.4 V范围内出现了两个不对称峰(如支持信息图S6d中橙色矩形标记部分). 这些现象表明首次循环过程中发生了电解液分解、固态电解质界面(SEI)膜形成及不可逆Na+消耗等界面反应, 从而会造成较大的初始不可逆容量损失, 降低首次库仑效率. 尽管NS-C@Bi-800的综合性能最佳, 但考虑到实际应用, 其ICE仍相对偏低. 结合前面对其组成结构的讨论, 导致ICE较低的原因可归结如下. (1) N、S共掺杂多孔碳网络具有较大的比表面积, 可确保电解液快速渗透和离子高效传输, 但也会导致电极与电解液接触面积增大, 电解液在首次放电过程中于固液界面处大量分解, 消耗活性钠并形成较厚的SEI膜, 从而降低其ICE. (2)引入的丰富杂原子和拓扑缺陷可改善其储钠动力学, 但部分高能位点会引发副反应或对Na⁺产生不可逆的捕获, 即在放电期间会消耗额外的Na+, 降低ICE[46]. 针对该问题, 在实际应用中可采用化学或电化学预钠化技术以提前补偿活性钠损失[47], 或通过匹配局部高浓电解液[48]或成膜添加剂来诱导构建薄而致密的无机SEI膜[49], 以及进一步优化碳层的孔隙率, 以期提高电池的ICE.
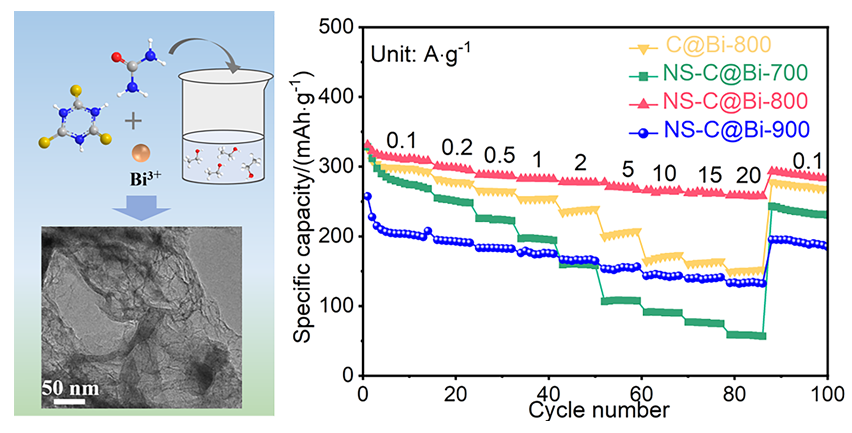
图3 不同样品的(a) 1 A•g-1下的充放电曲线, (b) 倍率性能, (c) 1 A•g-1下的长循环性能, (d) 不同Bi基负极性能对比的雷达图

Figure 3 (a) Charge-discharge curves at 1 A•g-1, (b) rate performance, (c) long-term cycling performance at 1 A•g-1 of different samples, (d) Radar chart for comparing the performance of different Bi-based anodes

NS-C@Bi-X的第1、5、10圈GCD对比曲线分别如支持信息图S6b、S7a、S7b所示, 由其可见第5和10圈的GCD曲线几乎完全重叠, 且可逆的充放电平台清晰可见, 表明该复合材料电极在适当活化后可建立高度可逆的充放电过程. 以NS-C@Bi-800为代表, 其两对充放电平台与CV曲线的两对氧化还原峰相对应(如支持信息图S6a). 其中, 两个放电平台对应于峰电位为0.47、0.67 V的还原峰, 可归属于Bi逐步合金化为NaBi与Na3Bi的嵌钠过程; 两个充电平台对应于峰电位为0.6、0.78 V的氧化峰, 则对应于NaBi和Na3Bi去合金化为Bi的脱钠过程[50]. 同时注意到, 其CV曲线从第二圈开始展现出高度重合性, 亦表明该电极活化后的储钠过程具有理想的电化学可逆性和结构稳定性. 图3b展示了四种复合材料电极的倍率性能表现, 在0.1~20 A•g-1电流密度范围内, NS-C@Bi-800的比容量均高于其它3种复合材料, 这表明在800 ℃下N、S共掺杂确实优化了材料的反应动力学过程. 另外, NS-C@Bi-800拥有最佳的储钠倍率性能, 即使在20 A•g-1的超高电流密度下, 依然能够维持257 mAh•g-1的可逆比容量, 容量保持率达78%, 远优于NS-C@Bi-700 (57 mAh•g-1, 17%)、NS-C@Bi-900 (132 mAh•g-1, 51%)和C@Bi-800 (151 mAh•g-1, 46%). 同时, 当电流密度恢复至0.1 A•g-1时, 其比容量亦能够迅速恢复至初始状态, 彰显出NS-C@Bi-800优异的倍率响应能力. 另外, N、S共掺杂(NS-C@Bi-800)与单N掺杂(N-C@Bi-800)、单S掺杂(S-C@Bi-800)样品的倍率性能对比如支持信息图S8所示. 测试结果表明, 单N掺杂电极表现出较好的高倍率稳定性, 在20 A•g-1下仍保留约197 mAh•g-1的容量, 这得益于N掺杂带来的高电子电导率与丰富的表面赝电容位点. 单S掺杂电极在经历初期活化后能够提供较N掺杂样品更高的比容量, 这归因于S掺杂有效拓宽了碳层间距, 促进了离子的体相扩散. 然而, 在20 A•g-1的高电流密度下, 其容量急剧衰减, 表明单S掺杂无法维持超快动力学所需的电荷传递能力. 对比之下, N、S共掺杂可结合二者的优势, 既利用S掺杂拓宽离子通道实现了高容量, 又利用N掺杂构建了高速电子传输网络. 由此可见, 单一杂原子掺杂无法同时兼顾高比容量与高倍率性能, 而NS-C@Bi-800复合体系通过N、S元素的协同作用, 有效改善了电子/离子双重传输动力学. 除此之外, N-C@Bi-800、S-C@Bi-800和NS-C@Bi-800在活性物质高负载量(5~6 mg•cm-2)条件下的倍率测试如支持信息图S9. 结果表明, 即使在如此高的负载量下, NS-C@Bi-800电极依然展现出了最优的电化学性能表现, 在2 A•g-1的电流密度下仍能保持317 mAh•g-1的可逆比容量. 这一结果进一步证明了N、S共掺杂协同效应在该复合材料体系的储钠过程中扮演着至关重要的角色. 同时也表明, NS-C@Bi-800具备应用于倍率型SIBs的良好潜力.
图3c对比了四种复合材料电极在1 A•g-1下的长循环稳定性. 经过500次循环后, NS-C@Bi-800可逆比容量稳定保持在304 mAh•g-1, 容量保持率高达87%, 且整个循环过程中的库仑效率始终维持在近100%. 相比之下, NS-C@Bi-700、NS-C@Bi-900和C@Bi-800的比容量分别仅为183、122和210 mAh•g-1. 此外, 如雷达图所示(图3d), 与已报道的SIBs铋基负极材料对比, 在相近的电极负载量及相同的测试条件下, NS-C@Bi-800的综合性能优于绝大多数已报道的铋基负极材料. 特别是在20 A•g-1的超高电流密度下, 其容量保持能力显著优于其他已报道的结果[12,23,35,50-51]. NS-C@Bi-800之所以能展现出如此卓越的倍率性能, 与N、S共掺杂效应密不可分, 详细作用机制将在下一小节做出深入分析讨论.

2.3 组成结构对倍率性能的影响机制分析

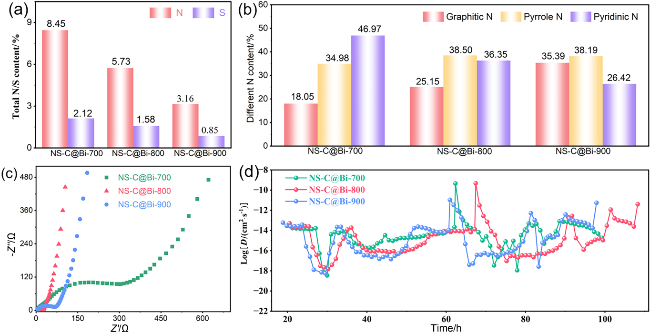
鉴于NS-C@Bi-800表现出极佳的储钠倍率性能, 解析复合材料的组成结构与储钠动力学之间的关系对设计高倍率性能铋基负极材料则至关重要. 由前述热重分析结果可知, NS-C@Bi-700的铋含量最高(83.5%), NS-C@Bi-800的铋含量次之(76.7%), NS-C@Bi-900的铋含量最低(23.8%), 而三者中NS-C@Bi-700的倍率性能最差, 因此, 从化学组成而言, NS-C@Bi-800的高倍率性能不是来源于高的Bi含量, 而可能与N、S含量密切相关. 如图4a所示, 随着温度从700 ℃升至900 ℃, 由于热力学不稳定的含N、S基团逐渐分解, 复合材料的N、S含量均呈现下降趋势, 其中N掺杂量始终远高于S掺杂量, 且三者的S掺杂量较为相近. 对复合材料中N元素的三种构型占比(如图4b)进行分析发现, 随着温度的升高, 石墨N的占比显著升高, 吡咯N占比变化不大, 吡啶N占比则逐渐下降. 显然, NS-C@Bi-700的低石墨N占比限制了材料的整体导电性, 导致其高倍率表现最差. 然而, 其吡咯N和吡啶N的总占比(81.95%)最高, 可提供大量储钠活性位点, 且改善电极表面对电解液的润湿性, 使得其低倍率下的比容量与NS-C@Bi-800更为接近. 尽管NS-C@Bi-900的石墨N占比(35.39%)最高, 使其亦表现出较好的倍率性能, 但其铋含量以及吡咯N和吡啶N的总占比(64.61%)却最低, 可提供的储钠活性位点有限, 致使其比容量整体低于NS-C@Bi-800[52-53].
图4 NS-C@Bi-X 的 (a) 总氮/硫含量对比, (b) 基于N 1s谱图的氮构型相对占比, (c) 奈奎斯特谱图, (d) 30 mA•g-1下测得GITT曲线的Na+扩散系数

Figure 4 (a) Comparison of total nitrogen/sulfur content, (b) relative proportion of nitrogen configuration based on N 1s core spectra, (c) Nyquist plots, (d) the Na+ diffusion coefficients obtained from GITT curves at 30 mA•g-1

相比之下, NS-C@Bi-800实现了不同氮构型的最佳平衡, 其石墨N占比(25.15%)与吡咯-吡啶N的总占比(74.85%)均适中, 既确保了良好的材料导电性, 又具备丰富的储钠活性位点. 也即高导电性碳网络与丰富活性位点的协同作用, 使NS-C@Bi-800展现出卓越的倍率响应能力. 另一方面, 正如前述所分析的形貌结构表征结果, 相较而言, NS-C@Bi-800具有适宜的比表面积、丰富的介孔及开放互联网络结构, 这可为电解液离子传输提供高速通道, 有效降低传质阻力, 进而提升其储钠倍率性能. 这些结论也进一步得到了电化学阻抗谱(EIS)及恒电流间歇滴定(GITT)测试结果的证实.
图4c为NS-C@Bi-X电极的Nyquist图, 其高频区曲线与横轴的交点值是包括电极材料内阻在内的等效串联内阻(Rs), 中频区半圆弧的直径为电荷转移电阻(Rct), 低频区斜率为45°的斜线区是Na+的扩散Warburg阻抗(ZW)[54]. 从支持信息表S3所列相关数据可知, NS-C@Bi-800电极确实拥有最小的Rct和ZW. 此外, GITT(如支持信息图S10)测试结果表明, NS-C@Bi-800电极完成整个充放电周期所需的总时间最长, 也即直观地表明其具有最高的储钠比容量. 同时采用GITT计算了表观钠离子扩散系数(DNa+), 如图4d所示. 在放电过程中, 位于两个电压平台区域的DNa+呈现逐渐减少并趋于稳定的趋势. 这种动力学衰减现象主要归因于Na+与Bi发生合金化反应时, 由于晶胞经历剧烈的体积膨胀, 导致固相离子扩散路径被显著拉长; 同时, 严重的晶格 畸变增加了内部的极化与空间位阻, 使得扩散通道暂时性受阻[55-56]. 在充电过程中, 两个电压平台呈现的DNa+变化规律刚好相反, 表明Na+扩散具有良好的可逆性. 图中DNa+整体介于10-19至10-9 cm2•s-1之间, 值得注意的是, NS-C@Bi-800的DNa+最低值为10-17.8 cm2•s-1, 高于样品NS-C@Bi-700 (10-18.2 cm2•s-1)和NS-C@Bi-900 (10-18.1 cm2•s-1). 这进一步表明NS-C@Bi-800复合材料具有最优的Na+扩散行为, 也即其组成结构最适宜于高倍率工作的需求.
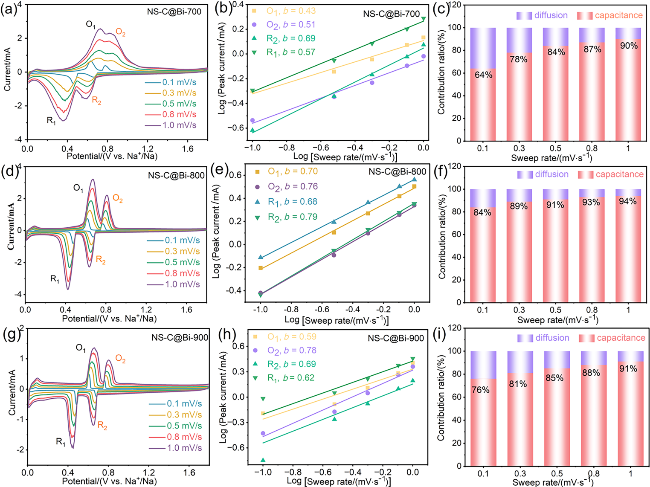
为深入理解NS-C@Bi-X电极的电荷存储机制, 对其进行了不同扫速(0.1~1.0 mV•s-1)下的CV测试, 结果如图5a, 5d, 5g所示. 在不同扫速下, 三种材料的氧化还原峰峰电位未出现显著的极化偏移现象, 且氧化还原峰峰电流近乎相等, 表明其具有良好的电化学可逆性, 其中NS-C@Bi-800电极的表现尤为突出. 进一步根据以下公式[57]对电极反应的控制机制进行了解析, 拟合结果如图5b, 5e, 5h所示.
i=avb
logi=blogv+loga
其中, i和v分别为峰电流(mA)和扫描速率(mV•s-1); a和b分别是比例系数和动力学指数. 当b值趋向于0.5时, 表明电极反应受Na+扩散行为控制; 而当b值趋向于1时, 则代表电极反应主要是由表面电容行为控制[58]. 此外, 根据电流和扫速的关系可以具体计算出两者的贡献占比, 计算公式如下:
i=k1v+k2v1/2
i/v1/2=k1v1/2+k2
其中, i代表峰电流(mA), v代表扫速(mV•s-1), k1和k2是两个常数, 计算结果如图5c, 5f, 5i所示.
图5 NS-C@Bi-X的储钠动力学分析: (a), (d), (g) 不同扫速下的CV曲线; (b), (e), (h)基于CV曲线的logv与logi之间的拟合线性关系; (c), (f), (i)扩散与电容行为的贡献比例.

Figure 5 Sodium storage kinetics analysis of NS-C@Bi-X: (a), (d), (g) CV curves at different scan rates; (b), (e), (h) fitted linear relationships between logv and logi based on CV curves; (c), (f), (i) contribution ratios of diffusion and capacitive behaviors

由线性拟合与计算结果综合分析可知, NS-C@Bi-X电极的储钠过程是由离子体相扩散和表面电容行为协同控制, 其中电容行为贡献在不同扫速下的占比达64%~94%. NS-C@Bi-700虽然具有较高的峰电流响应(如图5a), 但其b值整体偏小(如图5b), 且在0.1 mV•s-1下的电容行为贡献仅为64%(如图5c). 这是由于其电荷转移电阻较大, 且比表面积较小, 导致了缓慢的电子/离子传输动力学, 进而表现出最差的倍率响应能力. 相比之下, 尽管900 ℃的高温会导致材料活性位点流失, 使其电流响应大幅下降(如图5g, 最高仅约2 mA), 但其动力学行为却显著改善, 这归因于高温促使碳层具有较高石墨化程度, 提升了材料的本征导电性. 而NS-C@Bi-800则实现了结构与导电性的理想平衡, 不仅维持了高氧化还原电流响应(如图5d), 更展现出最高且均衡的b值. 其氧化峰(O1、O2)和还原峰(R1、R2)的b值分别为0.70、0.76、0.68、0.79, 整体显著偏向于1, 且 电容行为贡献占比为84%~94%(如图5f). 这种在不同扫速下均由电容行为与扩散控制协同作用的电荷存储机制, 很大程度上摆脱了体相扩散的迟缓动力学限制, 由此进一步阐明了NS-C@Bi-800电极具备卓越高倍率响应与大电流充放电耐受性的工作机制.
为了进一步解析该复合材料的储钠机制, 对性能最优的NS-C@Bi-800电极在首圈充放电过程中的相演变进行了非原位XRD表征(支持信息图S11). 初始态极片展现了Bi的特征衍射峰, 即在27.2°、37.9°、39.6°处的衍射峰可分别对应于菱方相金属Bi (JCPDS No. 44- 1246)的(012)、(014)和(104)晶面. 当放电至0.01 V时, Bi的特征峰几乎完全消失, 且在50.4°处出现了Na3Bi的特征衍射峰, 证实发生了完整的合金化转化过程. 而当重新充电至1.8 V时, Bi的特征峰再次出现, 证明其具有高度可逆的钠合金化/去合金化相变能力. 另一方面, N、S共掺杂多孔碳网络具有纳米限域效应, 使得Bi颗粒在剧烈的相变循环中始终维持在纳米尺度, 从而大幅缩短
了钠离子的固相扩散距离, 使得合金化反应能够以较高的速率进行. 与此同时, 较高的比表面积和杂原子掺杂引入的丰富活性位点为快速的赝电容储钠提供了有利条件. 由此可知, 该材料的储钠机制仍以铋基负极的合金化反应为本征行为, 同时借助组成结构优势在高倍率条件下呈现出电容行为.

2.4 全电池性能评估

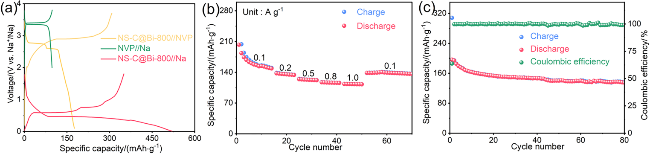
为了评估NS-C@Bi-800作为SIBs负极材料的实际应用潜力, 将其与Na3V2(PO4)3 (NVP)正极材料组装成全电池进行了测试. 图6a呈现了全电池NS-C@Bi-800// NVP和NS-C@Bi-800、NVP半电池的充放电曲线. 根据全电池的充放电平衡原理, 通过对比半电池正极材料NVP和负极材料NS-C@Bi-800的比容量, 匹配正负极的N/P比为1∶3.5. 图6b展示了全电池在不同电流密度下的倍率性能. 在0.1、0.2、0.5、0.8、1.0 A•g-1的电流密度下, 分别获得了156、137、124、117、113 mAh•g-1的可逆比容量, 容量保持率高达72%; 当电流密度恢复至0.1 A•g-1时, 其比容量可恢复到139 mAh•g-1. 显然, 基于NS-C@Bi-800的全电池也能够展现出优异的倍率性能. 此外, 图6c给出了在0.1 A•g-1电流密度下全电池NS-C@Bi-800//NVP的循环性能, 循环80圈后, 其比容量仍可保持在135 mAh•g-1, 容量保持率为69%. 由此可见, NS-C@Bi-800负极材料在倍率型SIBs中具备值得期待的应用潜力.
图6 (a) NS-C@Bi-800//Na、NS-C@Bi-800//NVP、NVP//Na在0.1 A•g-1下的充放电曲线; NS-C@Bi-800//NVP全电池: (b) 倍率性能, (c) 0.1 A•g-1下全电池NS-C@Bi-800//NVP的循环性能

Figure 6 (a) Charge-discharge curves of NS-C@Bi-800//Na, NS-C@Bi-800//NVP, and NVP//Na at 0.1 A•g-1; (b) rate performance and (c) cycling performance at 0.1 A•g-1 of the NS-C@Bi-800//NVP full cell

3 结论

综上所述, 本研究通过简便的液相共沉淀结合高温碳化策略, 成功构筑了一类铋/氮硫共掺杂碳复合材料(NS-C@Bi-X), 其中800 ℃下制备的NS-C@Bi-800表现出卓越的倍率性能与良好的长程循环稳定性. 该复合材料电极在20 A•g-1的超高电流密度下依然能释放257 mAh•g-1的比容量, 容量保持率高达78%; 并经过500次循环(1 A•g-1)后, 其可逆比容量稳定保持在304 mAh•g-1, 容量保持率达87%, 且循环过程中库仑效率始终维持在近100%. 经解析其组成结构与储钠动力学之间的关系可知, NS-C@Bi-800实现了组成结构因素的理想平衡, 如其石墨N占比与吡咯-吡啶N的总占比均适中, 既确保了良好的材料导电性, 又提供了丰富的储钠活性位点; 且其具有适中的比表面积、丰富的介孔及开放互联网络结构, 为电子/电解液离子传输提供了高速通道, 进而实现了其令人瞩目的储钠倍率性能. 此外, N、S共掺杂碳包覆层作为物理缓冲网络, 有效缓冲了金属铋在反复充放电过程中产生的体积膨胀, 从而保障了其长循环寿命. 也即, 本研究揭示了氮/硫共掺杂碳包覆策略提升铋基负极材料倍率性能的工作机制, 可望为未来合理设计与开发倍率型钠离子电池用负极材料提供实验与数据参考. 尽管如此, 有关该类复合材料的一些问题仍需在未来工作中加以关注解决, 如首次库仑效率有待进一步提升; 通过组装软包电池来更准确地评价其实用性等.

4 实验部分

4.1 材料制备

铋/氮硫共掺杂碳复合材料(NS-C@Bi-X)的制备方法: 以柠檬酸铋铵(C6H13BiN2O7•H2O)作为铋源, 尿素(CO(NH2)2)和三聚硫氰酸(C3H3N3S3)分别作为补充的氮源和硫源. 制备过程如下: 首先, 在室温下将1 mmol 的C6H13BiN2O7•H2O加入到50 mL无水乙醇(EtOH)中, 并在磁力搅拌下使其均匀分散. 在持续搅拌的过程中, 依次向上述悬浊液中加入20 mmol的CO(NH2)2和4 mmol的C3H3N3S3. 该混合溶液在室温下继续剧烈搅拌12 h, 以确保所有前驱体在乙醇中充分溶解与均匀共沉淀. 随后, 将所得悬浊液转移至70 ℃的鼓风干燥箱中烘干溶剂, 得到黄色块状固体. 将该固体置于玛瑙研钵中充分研磨, 获得均匀细致的黄色前驱体粉末. 最后, 将所得前驱体置于管式炉中, 在高纯氩气(Ar)气氛保护下进行高温碳化处理. 程序升温速率设定为5 ℃•min-1, 目标温度为700、800、900 ℃, 并恒温煅烧3 h. 待自然冷却至室温后, 收集所得的黑色粉末, 即为NS-C@Bi-X复合材料. 此外, 对比样C@Bi-800、N-C@Bi-800、S-C@Bi-800复合材料的制备过程相似, 碳化温度为800 ℃. 其中C@Bi-800未添加CO(NH2)2和C3H3N3S3; N-C@Bi-800未添加C3H3N3S3; S-C@Bi-800未添加CO(NH2)2; 其它条件一致.
负极电极片的制备: 将制备的NS-C@Bi-X、导电剂(乙炔黑)、粘结剂(聚偏氟乙烯, PVDF)按照8∶1∶1的质量比例分别称量后置于研钵中, 研磨混合均匀后转移到称量瓶中, 随后加入适量的N-甲基吡咯烷酮(NMP)溶剂, 持续搅拌直到获得混合均匀的浆料. 借助刮刀将该浆料均匀涂覆在铜箔上, 随后将其置于100 ℃的真空干燥箱中干燥12 h. 将干燥后的电极片裁切成直径为12 mm的圆片, 活性材料负载量为1~1.2 mg•cm-2, 置于手套箱中保存备用.
正极电极片的制备: 所用正极材料为商业化的磷酸钒钠(NVP). 将正极材料(NVP)、导电剂(乙炔黑)、粘结剂(PVDF)按照7∶2∶1的比例混合均匀, 使用NMP进行匀浆, 集流体使用铝箔, 涂片完成后放在100 ℃的真空烘箱中保温12 h. 烘干后的极片裁制为直径12 mm的圆片, 置于手套箱中保存备用.

4.2 电化学性能测试

采用CR 2032型纽扣电池进行电化学性能测试, 电池的对电极为金属钠片, 隔膜为聚丙烯(PP)隔膜, 电解液为1 mol•L-1 NaPF6溶解于乙二醇二甲醚(DME). 循环伏安测试电压区间为0.01~2 V (vs. Na+/Na), 扫速分别为0.1、0.2、0.4、0.6、0.8和1 mV•s-1. EIS测试借助CS310X多通道电化学工作站进行, 测试条件: 频率为0.01~100000 Hz, 振幅为5 mV. GITT测试的电流密度为30 mA•g-1, 充电/放电时间为300 s, 弛豫时间为3000 s.
(Cheng, B.)
[1]
He, Z.; Huang, Y.; Liu, H.; Geng, Z.; Li, Y.; Li, S.; Deng, W.; Zou, G.; Hou, H.; Ji, X. Nano Energ. 2024, 129, 109996.

DOI

[2]
Semieniuk, G.; Taylor, L.; Rezai, A.; Foley, D. K. Nat. Clim. Change 2021, 11, 313.

DOI

[3]
Zhang, X.; Xiang, S.; Tang, Y.; Sun, D.; Li, H.; Wang, H. Acta Chim. Sinica 2025, 83, 947 (in Chinese).

DOI

(张贤碧, 项爽, 唐有根, 孙旦, 李欢欢, 王海燕, 化学学报, 2025, 83, 947.)

DOI

[4]
Lu, W.; Yuan, Z.; Zhao, Y.; Zhang, H.; Zhang, H.; Li, X. Chem. Soc. Rev. 2017, 46, 2199.

DOI

[5]
Yuan, Y.; Wang, B.; Zhang, J.-H.; Zheng, B.; Fedotov, S. S.; Lu, H.; Kong, L. Energy Storage Mater. 2025, 75, 104009.

[6]
Tarascon, J. M. Nat. Chem. 2010, 2, 510.

DOI

[7]
Lin, H.; Li, M.; Yang, X.; Yu, D.; Zeng, Y.; Wang, C.; Cheng, G.; Du, F. Adv. Energy Mater. 2019, 9, 1900323.

DOI

[8]
Wu, Y.; Nie, P.; Wu, L.; Dou, H.; Zhang, X. Chem. Eng. J. 2018, 334, 932.

DOI

[9]
Zhao, Z.; Sun, Y.; Zhang, J.; Guo, W.; Bao, X.; Luo, Q.; Gou, L.; Fan, X. Acta Chim. Sinica 2026, 84, 871 (in Chinese).

DOI

(赵紫璞, 孙雨涵, 张静洁, 郭文迪, 鲍晓冰, 罗巧梅, 苟蕾, 樊小勇, 化学学报, 2026, 84, 871.)

DOI

[10]
Zhao, D.; Zhang, Z.; Ren, J.; Xu, Y.; Xu, X.; Zhou, J.; Gao, F.; Tang, H.; Liu, S.; Wang, Z.; Wang, D.; Wu, Y.; Liu, X.; Zhang, Y. Chem. Eng. J. 2023, 451, 138882.

DOI

[11]
Liu, Y.; Wang, N.; Zhao, X.; Fang, Z.; Zhang, X.; Liu, Y.; Bai, Z.; Dou, S.; Yu, G. J. Mater. Chem. A 2020, 8, 2843.

DOI

[12]
Yang, H.; Chen, L.-W.; He, F.; Zhang, J.; Feng, Y.; Zhao, L.; Wang, B.; He, L.; Zhang, Q.; Yu, Y. Nano Lett. 2019, 20, 758.

DOI

[13]
Guo, S.; Wei, C.; Wang, L.; Mei, S.; Xiang, B.; Zheng, Y.; Zhang, X.; Javanbakht, M.; Gao, B.; Chu, P. K.; Huo, K. Cell Rep. Phys. Sci. 2023, 4, 101463.

[14]
Qiao, S.; Zhou, Q.; Ma, M.; Liu, H. K.; Dou, S. X.; Chong, S. ACS Nano 2023, 17, 11220.

DOI

[15]
Song, K.; Liu, C.; Mi, L.; Chou, S.; Chen, W.; Shen, C. Small 2019, 17, 1903194.

DOI

[16]
Hu, X.; Liu, Y.; Chen, J.; Yi, L.; Zhan, H.; Wen, Z. Adv. Energy Mater. 2019, 9, 1901533.

DOI

[17]
Long, H.; Yin, X.; Wang, X.; Zhao, Y.; Yan, L. J. Energy Chem. 2022, 67, 787.

DOI

[18]
Yang, Y.; Yang, Y.; Yang, Y.; Yao, Y.; Yang, H.; Wu, Z.; He, S.; Pan, H.; Fang, S.; Rui, X.; Yu, Y. Adv. Mater. 2025, 38, e13868.

DOI

[19]
Chen, L.; He, X.; Chen, H.; Huang, S.; Wei, M. J. Mater. Chem. A 2021, 9, 22048.

DOI

[20]
Ma, H.; Wang, T.; Li, J.; Yang, J.; Liu, Z.; Wang, N.; Su, D.; Wang, C. Chen-Aslan J. 2021, 16, 2314.

[21]
Qiu, J.; Li, S.; Su, X.; Wang, Y.; Xu, L.; Yuan, S.; Li, H.; Zhang, S. Chem. Eng. J. 2017, 320, 300.

DOI

[22]
Xue, P.; Wang, N.; Fang, Z.; Lu, Z.; Xu, X.; Wang, L.; Du, Y.; Ren, X.; Bai, Z.; Dou, S.; Yu, G. Nano Lett. 2019, 19, 1998.

DOI

[23]
Zhong, X.; Chen, Y.; Zhang, W.; Zhang, Z.; Li, M. ACS Sustainable Chem. Eng. 2022, 10, 8856.

DOI

[24]
Wang, L.; Voskanyan, A. A.; Chan, K. Y.; Qin, B.; Li, F. ACS Appl. Energy Mater. 2020, 3, 565.

DOI

[25]
Zhao, H.; Shang, W.; Zhang, C.; Song, H.; Lai, C.; Zhang, C.; Fu, N. Chem. Eng. J. 2024, 493, 152505.

DOI

[26]
Jiao, T.; Wu, S.; Cheng, J.; Chen, D.; Shen, D.; Wang, H.; Tong, Z.; Li, H.; Liu, B.; Kai, J.-J.; Lee, C.-S.; Zhang, W. J. Mater. Chem. A 2020, 8, 8440.

DOI

[27]
Hussain, N.; Liang, T.; Zhang, Q.; Anwar, T.; Huang, Y.; Lang, J.; Huang, K.; Wu, H. Small 2017, 13, 1701349.

DOI

[28]
Yan, F.; Liu, H.; Wan, J.; Sun, X.; Luo, J.; Wang, Y.; Sun, S.; Lang, J. Adv. Funct. Mater. 2026, e75720.

[29]
Wang, Y.; Jiang, M.; Ratova, M.; Wu, D. Compos. Part B-Eng. 2025, 302, 112538.

DOI

[30]
Sun, W.; Liu, C.; Li, Y.; Luo, S.; Liu, S.; Hong, X.; Xie, K.; Liu, Y.; Tan, X.; Zheng, C. ACS Nano 2019, 13, 12137.

DOI

[31]
Liu, X.; Zhang, S.; Duan, Z.; Guo, X.; Liu, Y.; Zheng, X.; Fan, Q.; Kong, Q.; Zhang, J. J. Power Sources 2025, 649, 237471.

DOI

[32]
Zeng, D.; Xie, J.; Qi, K.; Yang, F.; Peng, S.; Liu, L.; Wu, L.; Chen, Y.; Xiong, X.; Qiu, Y. J. Energy Storage 2024, 80, 110339.

DOI

[33]
Zhang, M.; Xie, F.; Ma, Y.; Yang, S.; Fang, L.; Shao, Y.; Zhang, J. J. Energy Storage 2024, 100, 113746.

DOI

[34]
Hu, A.; Jin, S.; Du, Z.; Jin, H.; Ji, H. J. Energy Chem. 2018, 27, 203.

DOI

[35]
Xiong, P.; Bai, P.; Li, A.; Li, B.; Cheng, M.; Chen, Y.; Huang, S.; Jiang, Q.; Bu, X. H.; Xu, Y. Adv. Mater. 2019, 31, 1904771.

DOI

[36]
Huang, G.; Huang, Q.; Cui, Z.; Zhu, J.; Gao, M.; Wang, W.; Weng, F.; Liu, Q.; Zou, R. Dalton Trans. 2023, 52, 10537.

DOI

[37]
Liu, Y.; Dai, S.; Huang, X.; Zhao, Y.; Liu, S.; Xu, Y.; Guo, H.; Gao, Y.; Sun, C.; Hao, J.; Liu, Z.; Wang, H.; Liu, L.; Meng, Q. Carbon 2025, 245, 120821.

DOI

[38]
Dong, W.; Wu, Z.; Zhu, X.; Shen, D.; Zhao, M.; Yang, F.; Chang, Q.; Tang, S.; Hong, X.; Dong, Z.; Yang, S. Chem. Eng. J. 2024, 488, 150872.

DOI

[39]
Yan, D.; Yin, S.; Cai, Y.; Guan, X.; Zhu, K.; Zhang, Q.; Yan, Y.; Zhang, S.; Xing, Y.; Yang, P. Mater. Today Energy. 2024, 46, 101720.

[40]
Yu, M.; Chen, Y.; Gao, M.; Huang, G.; Chen, Q.; Bi, J. Small 2023, 19, e2206407.

[41]
Yang, J.; Wang, X.; Qu, Y.; Wang, X.; Huo, H.; Fan, Q.; Wang, J.; Yang, L. M.; Wu, Y. Adv. Energy Mater. 2020, 10, 2001709.

DOI

[42]
Lv, Z.; Peng, B.; Lv, X.; Gao, Y.; Hu, K.; Dong, W.; Zheng, G.; Huang, F. Adv. Funct. Mater. 2023, 33, 2214370.

DOI

[43]
Zhang, Y.; Li, S.; Liu, L.; Lin, Y.; Jiang, S.; Li, Y.; Ren, X.; Zhang, P.; Sun, L.; Yang, H. Y. ACS Appl. Mater. Interfaces 2022, 14, 33064.

DOI

[44]
Cheng, M.; Liu, J.; Wang, X.; Li, Y.; Xia, W.; Liu, Q.; Hu, J.; Wei, T.; Ling, Y.; Liu, B.; Li, W. Chem. Eng. J. 2023, 451, 138824.

DOI

[45]
Huang, H.; Xu, R.; Feng, Y.; Zeng, S.; Jiang, Y.; Wang, H.; Luo, W.; Yu, Y. Adv. Mater. 2020, 32, 1904320.

DOI

[46]
He, H.; Sun, D.; Tang, Y.; Wang, H.; Shao, M. Energy Storage Mater. 2019, 23, 233.

[47]
Qiu, S.; Zhu, H.; Cheng, S.; Xie, J. Energy Environ. Sci. 2026, 19, 2788.

DOI

[48]
Zhao, J.; Zhu, C.; Wu, G.; Li, Y. A.; Wu, J.; Zhang, Z.; Lu, Y.; Ni, Y.; Hu, Z.; Gao, Y.; Zhang, K. Adv. Mater. 2026, 38, e73448.

DOI

[49]
Gao, W.; Lu, Y.; Tan, X.; Wang, T.; Yu, Y.; Lu, Y.; Zhang, X.; Wang, J.; Liu, Y.; Liu, X.; Song, B.; Ullah, S.; He, J.; Wu, Y. Energy Environ. Sci. 2025, 18, 1630.

DOI

[50]
Yang, W.; Zhou, Q.; Dong, H.; Hu, R.; Kang, A.; Liu, L.; Liang, X.; Zhang, H.; Lu, H.; Wei, C.; Yuen, A.C.Y.; Yang, W. Chem. Eng. J. 2025, 512, 162747.

DOI

[51]
Jia, J. H.; Chen, L. B.; Chen, Y.; Wang, X.; Wang, G. Y.; Zhang, H.; Yang, C. C.; Jiang, Q. Acta Materialia 2026, 317, 122547.

DOI

[52]
Xu, S.-W.; Dai, J.-X.; Wang, M.-D.; Zhu, R.-Y.; Zhao, Y.-Q. Chem. Eng. J. 2024, 499, 155880.

DOI

[53]
Yao, X.; Wu, J.; Chen, L.; Bai, J.; Wang, L.; Zhang, Q.; Guo, F.; Wu, J.; Zhang, Y. New Carbon Mater. 2026, 41, 157.

DOI

[54]
Yue, M.; Chen, W.; Sheng, Y.; Xiao, Y.; Cheng, B.; Lei, S. J. Energy Chem. 2025, 109, 859.

DOI

[55]
Liu, L.; Li, S.; Hu, L.; Liang, X.; Yang, W.; Yang, X.; Hu, K.; Hou, C.; Han, Y.; Chou, S. Carbon Energ. 2024, 6, e531.

DOI

[56]
Ma, X.; Wu, X.; Liu, Y.; Wu, W.; Pan, Z.; Shen, P. K. ACS Appl. Mater. Interfaces 2021, 13, 21390.

DOI

[57]
Hong, W.; Wang, A.; Li, L.; Qiu, T.; Li, J.; Jiang, Y.; Zou, G.; Peng, H.; Hou, H.; Ji, X. Adv. Funct. Mater. 2020, 31, 2000756.

DOI

[58]
Zhu, Y. R.; Wu, Y. R.; Guo, H. T.; Zhang, N.; Wang, P. F.; Liu, Z. L.; Zhang, J. H.; Shu, J.; Yi, T. F. Rare Metals 2024, 44, 868.

DOI

文章导航

/

〈 〉