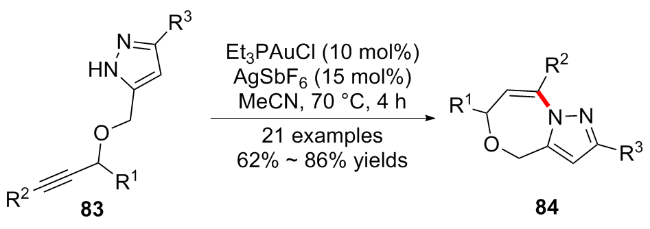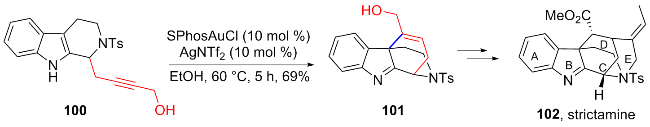综述与进展

金催化炔烃分子内环化反应及应用研究进展

  • 张旭 ,
  • 邹佩森 ,
  • 刘小清 ,
  • 闭红艳 , * ,
  • 莫冬亮 , *
展开
  • 广西师范大学化学与药学学院 省部共建药用资源化学与药物分子工程国家重点实验室 广西桂林 541004

收稿日期: 2024-07-18

  修回日期: 2024-10-10

  网络出版日期: 2024-11-20

基金资助

国家自然科学基金(22071036)

广西自然科学基金(2023GXNSFDA026025)

广西八桂青年学者资助项目

Recent Progress in Gold-Catalyzed Intramolecular Cyclization of Alkynes and Its Applications

  • Xu Zhang ,
  • Peisen Zou ,
  • Xiaoqing Liu ,
  • Hongyan Bi , * ,
  • Dongliang Mo , *
Expand
  • State Key Laboratory for Chemistry and Molecular Engineering of Medicinal Resources, School of Chemistry and Pharmaceutical Sciences, i Normal University, Guilin, Guangx 541004

Received date: 2024-07-18

  Revised date: 2024-10-10

  Online published: 2024-11-20

Supported by

National Natural Science Foundation of China(22071036)

Natural Science Foundation of Guangxi Province(2023GXNSFDA026025)

Guangxi Bagui Young Scholar.

摘要

金催化剂由于具有高反应性、独特选择性、对π键的高亲和力等优点, 通常用于活化炔烃、烯烃和联烯等化合物. 其中, 金催化剂不仅能够活化炔烃形成乙烯基金中间体或者金卡宾中间体参与反应, 而且也能够催化炔烃发生分子内环化构建新型杂环或多环化合物. 此综述总结了近八年来金催化炔烃的分子内环化反应, 包括不同亲核性的碳原子和杂原子与炔烃的分子内环化反应, 及其在天然产物全合成领域方面的应用.

本文引用格式

张旭 , 邹佩森 , 刘小清 , 闭红艳 , 莫冬亮 . 金催化炔烃分子内环化反应及应用研究进展[J]. 有机化学, 2025 , 45(10) : 3755 -3776 . DOI: 10.6023/cjoc202407034

Abstract

As gold catalysts have the advantages of high reactivity, unique selectivity, and high affinity for π bonds, they are usually used to activate alkynes, alkenes, and allenes. Gold catalysts not only promote the activation of alkynes to form vinyl gold intermediates or gold carbene intermediates to participate in the reaction, but also catalyze the intramolecular cyclization to form new types of heterocycles or polycyclic compounds. This review summarizes the gold-catalyzed intramolecular cyclization of alkynes in recent eight years, including the intramolecular cyclization of different nucleophilic carbon-atom and heteroatoms, and its applications in the total synthesis of natural products.

目前, 金盐以及金配合物已成为均相条件下活化炔烃的最强大催化剂之一[1]. 在活化炔烃时, 金配合物凭借其高反应性、独特选择性, 以及对π键的强亲和力, 超越了众多金属盐及其配合物, 成为理想的反应催化剂[2]. 在反应过程中, 金通常呈现金(0)、金(I)和金(Ⅲ)三种氧化态. 当氧化态为金(I)时, 配合物呈现线性的双配位结构. 而氧化态为金(Ⅲ)时, 配合物则采用与其它d8过渡金属离子相似的平面四边形构型[3]. 金催化剂与炔基配位后, 能够活化炔基形成乙烯基金中间体或金卡宾中间体, 通过添加外加亲核试剂或分子内的亲核试剂, 可以实现炔烃两个碳的官能化.
环化反应作为一种重要的有机合成策略, 通过选择合适的催化剂和反应条件, 不仅可以有目的地将链状化合物转化为环状化合物, 减少副产物的生成, 还能够合成复杂的多环结构或者天然产物中的核心骨架. 此外, 环化反应往往可以在较为温和的条件下进行, 如常温以及较低的催化剂负载量, 有助于降低能耗和减少对环境的影响. 通过使用金催化剂的精准调控, 可以实现对炔烃分子的高效活化, 使其进行分子内选择性exo-dig或者endo-dig环化反应构建环状的目标分子(图1). 利用铜、金、银和钯等过渡金属催化炔烃的环化反应构建碳(杂)环化合物的研究已经取得重大进展[4]. 其中, 金催化炔烃环化反应对底物具有较好的兼容性, 能够兼容对催化剂敏感的各种官能团, 使得该方法在合成复杂杂环化合物、药物分子中间体和天然产物等领域具有广泛的应用前景. 近年来, 关于金催化炔烃环化反应已被广泛报道[5]. 我们将从不同亲核性原子(C/N/O)进攻炔烃的分子内环化反应进行分析, 总结了近8年来一价或三价金催化炔烃参与分子内环化反应以及该策略在天然产物全合成中的应用.
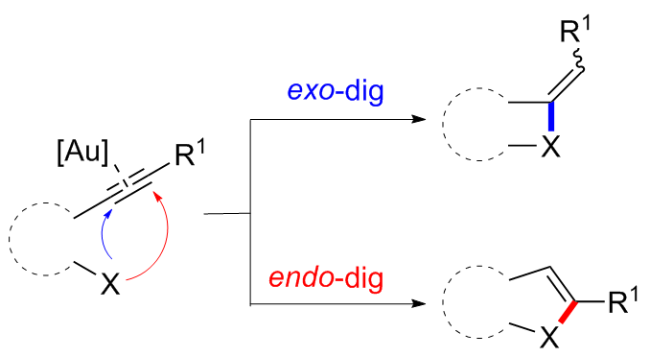
图1 金催化炔烃分子内环化反应

Figure 1 Gold-catalyzed intramolecular cyclization of alkynes

1 金催化炔烃的分子内环化反应

在活化炔键的过程中, 金催化剂由于具有π酸性, 可充当路易斯酸催化剂, C、N和O原子作为亲核位点对活化的炔键进行亲核进攻, 发生分子内的环化反应形成新的C—C、C—N和C—O键, 从而构建含有茚、环己烷、吲哚、吡咯、吡啶、呋喃和吡喃等骨架的环状衍生物[5].

1.1 金催化碳亲核试剂与炔烃的分子内环化反应

1.1.1 金催化不饱和碳键与炔烃的分子内环化反应
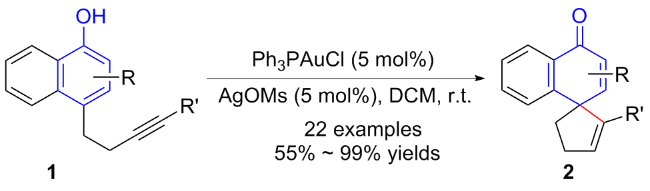
2016年, 游书力课题组[6]报道了金催化萘酚1经5-endo-dig环化及去芳构化反应, 高效构建螺环化合物2 (Scheme 1). 该方法具有原料易得, 底物兼容性好等优点, 能以良好至优秀的收率合成螺环化合物.
图式1 金催化萘酚化合物分子内去芳构化反应

Scheme 1 Gold-catalyzed intramolecular dearomatization of naphthols

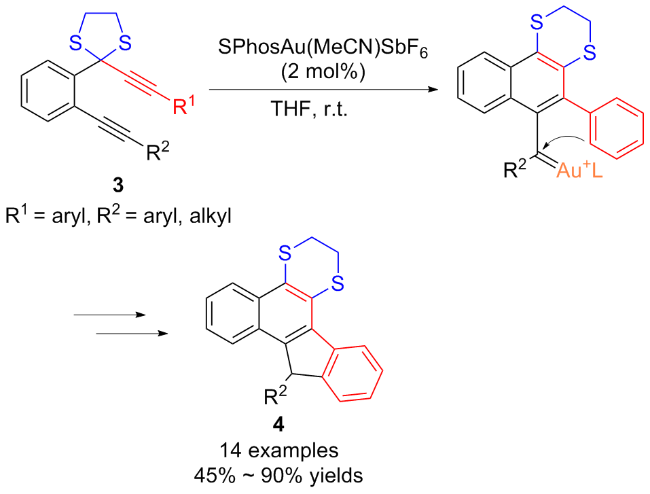
2016年, 刘元红课题组[7]以1,6-二炔基二硫缩醛3为起始原料, 在金催化下制备各种取代的苯并[a]芴衍生物4 (Scheme 2). 该反应通过丙炔基二硫缩醛基团的1,2-硫迁移启动, 生成乙烯基金卡宾中间体, 随后金卡宾进攻另一个炔烃形成第二个金卡宾中间体, 接着苯环对第二个卡宾中间体进行亲核进攻, 最终以中等到优秀的产率得到目标化合物4.
图式2 金催化1,6-二炔基二硫缩醛的环化反应

Scheme 2 Gold-catalyzed cyclization of 1,6-diynyl dithioacetals

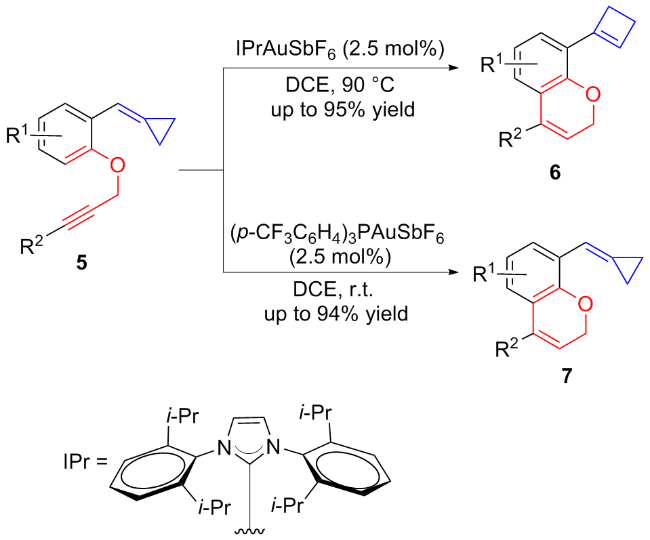
2016年, 施敏课题组[8]报道了金(I)催化芳基丙炔基醚亚甲基环丙烷5的分子内氢芳基化反应, 以良好至优秀的产率生成2H-色烯衍生物6/7 (Scheme 3). 其中, 在IPrAuSbF6的作用下, 亚甲基环丙烷衍生的2H-色烯化合物7能够进一步发生扩环重排反应得到环丁烯取代的化合物6.
图式3 金催化亚甲基环丙烷的分子内氢芳基化反应

Scheme 3 Gold(I)-catalyzed intramolecular hydroarylation of methylenecyclopropanes

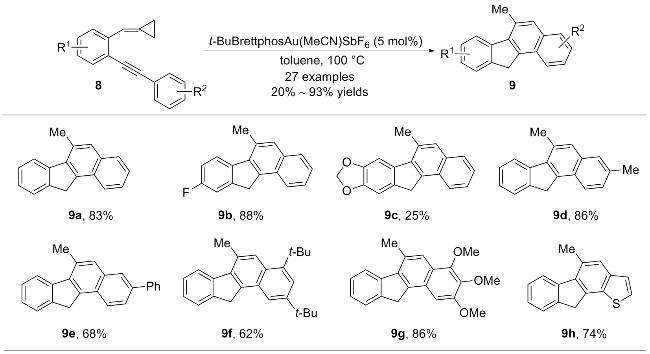
2017年, 该课题组[9]报道了一种新型的金(I)催化环化串联反应, 以邻-(芳基乙炔基)芳烃亚甲基环丙烷类化合物8为反应底物, 高效地构建了多官能团化的苯并[a]芴衍生物9 (Scheme 4). 此外, 对化合物9进行荧光性质研究发现, 这些苯并[a]芴化合物在材料领域具有较好的应用潜力.
图式4 金催化环化合成苯并[a]芴衍生物

Scheme 4 Gold-catalyzed cyclization to synthesize benzo[a]fluorene derivatives

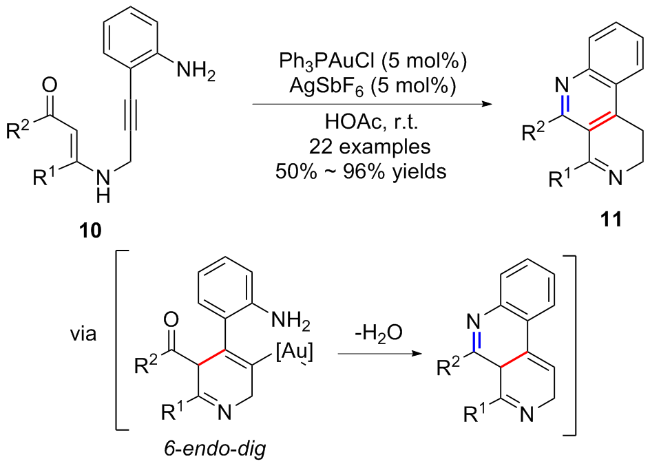
2017年, Karunakar课题组[10]报道了金催化2-氨基苯丙炔胺行生的烯酮10分子内环化串联反应, 构建1,2-二氢苯并萘啶衍生物11 (Scheme 5). 该反应条件温和, 官能团兼容性好. 在反应过程中, 反应底物10通过6-endo-dig/缩合构建新的C—C和C—N键, 最后中间体经过脱水/芳构化形成苯并萘啶衍生物.
图式5 金催化分子内环化合成1,2-二氢[c][2,7]萘啶衍生物

Scheme 5 Gold-catalyzed intramolecular cyclization to synthesize 1,2-dihydro[c][2,7]naphthyridine derivatives

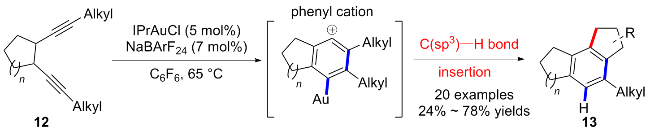
2017年, Hashmi课题组[11]报道了在金催化剂的作用下, 含两个非端炔官能团的顺式-炔烃12发生选择性6-endo-dig环化反应, 生成了苯基阳离子中间体, 阳离子的α位具有很高的反应活性, 该位点的C—H键能够插入未活化C(sp3)—H键生成五取代苯衍生物13 (Scheme 6).
图式6 金催化1,5-二炔的环化反应

Scheme 6 Gold-catalyzed cyclization of 1,5-diynes

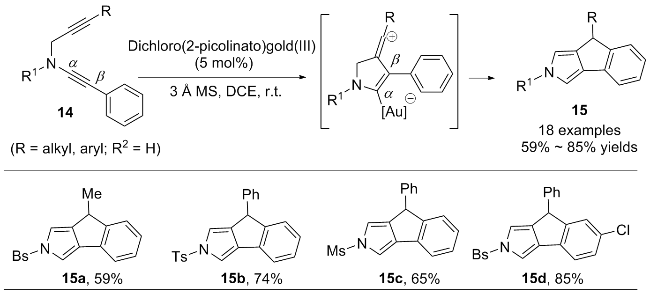
2018年, 叶龙武课题组[12]发展了金催化N-丙炔基炔酰胺14的分子内环化串联反应, 在温和的反应条件下能够高效、便捷地合成多官能化的茚并[1,2-c]吡咯15 (Scheme 7). 作者通过控制实验认为反应生成了烯基阳离子中间体, 中间体进一步发生环化反应, 最终生成化合物15. 当炔酰胺14β-碳上取代基为其它杂芳环时, 也能以中等的产率得到稠合的呋喃/噻吩并[1,2-c]吡咯衍生物.
图式7 金催化环化合成茚并[1,2-c]吡咯衍生物

Scheme 7 Gold-catalyzed cyclization to synthesize indeno[1,2-c] pyrroles

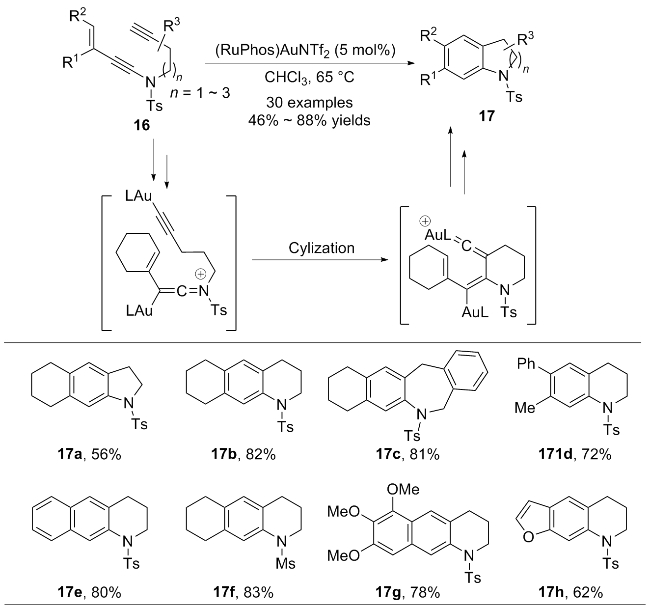
2018年, Gagosz课题组[13]通过金催化末端炔链的炔酰胺化合物16发生脱氢Diels-Alder反应, 以中等到良好的产率合成多种含氮芳香杂环化合物17 (Scheme 8). 在金催化剂作用下, 二炔化合物16形成1,3-二烯中间体, 接着发生环加成/芳构化反应得到含氮芳香杂环骨架. 氘代控制实验表明该反应涉及双重金催化循环过程.
图式8 金催化环化合成氮杂芳香化合物

Scheme 8 Gold-catalyzed cyclization to synthesize aza-aromatic compounds

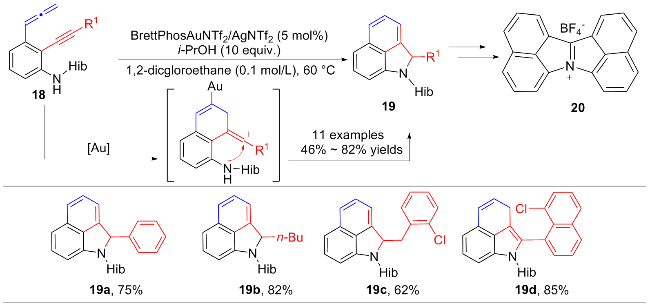
2021年, Ohno课题组[14]使用催化量BrettPhos-AuNTf2便可高效催化氨基炔丙基化合物进行双环化反应, 以良好的产率得到1,2-二氢苯并[c,d]吲哚衍生物19 (Scheme 9). 在i-PrOH存在下, 金催化氨基烯丙炔18进行环化反应形成乙烯基阳离子中间体, 氮官能团亲核进攻乙烯基阳离子, 最终得到苯并[c,d]吲哚化合物. 该策略成功的关键是Hib基团有效抑制了氮官能团与活化的炔生成烯基吲哚的反应. 此外, 化合物19在钯催化下发生N-芳基化反应, 可以高效地制备具有高度共轭π电子体系的含氮多环芳香化合物(N-PAC).
图式9 金催化环化合成苯并[c,d]吲哚衍生物

Scheme 9 Gold-catalyzed cyclization to synthesize benzo[c,d]indole derivatives

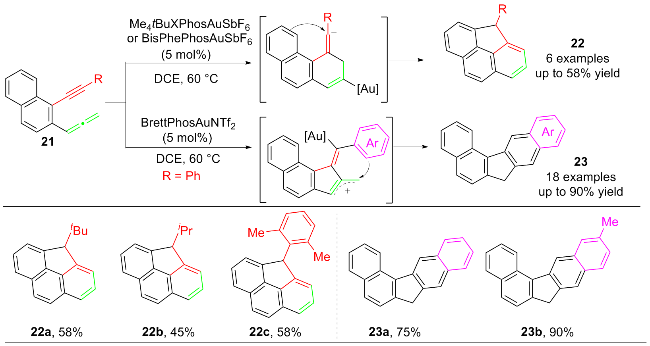
2023年, Ohno课题组[15]通过金催化联烯基炔21发生分子内亲核环化反应, 生成的烯基阳离子再与萘环进行氢芳基化反应, 生成4H-环五菲(CPP)骨架22 (Scheme 10). 此外, 当炔烃末端为苯基取代时, 使用两种不同的金催化剂参与反应, 能以中等到良好的产率选择性合成CPP和二苯并芴衍生物23. 另外, 环化产物还能够进一步通过分子内Friedel-Crafts酰基化反应, 转化为市售价格昂贵的高度稠合的苯并荧蒽衍生物.
图式10 金催化联烯基炔的双环化反应

Scheme 10 Gold(I)-catalyzed bis-cyclization of allenynes

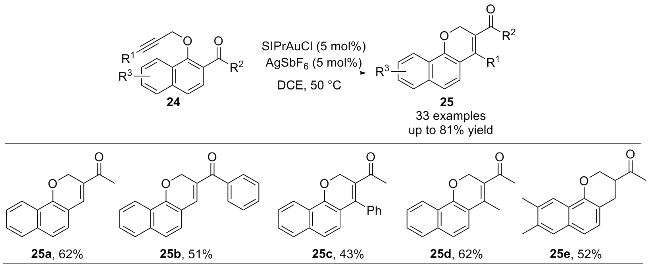
2024年, 祝诗发课题组[16]报道了金(I)催化未活化内炔24的碳酰基化反应, 以良好的产率得到氧杂环化合物25 (Scheme 11). 通过密度泛函理论计算和机理实验揭示了反应机制的核心是酰基鎓阳离子通过一个形式上的1,3-酰基迁移过程, 实现了目标化合物25的合成.
图式11 金催化内炔的碳酰基化反应

Scheme 11 Gold-catalyzed carboxyalkylation of internal alkynes

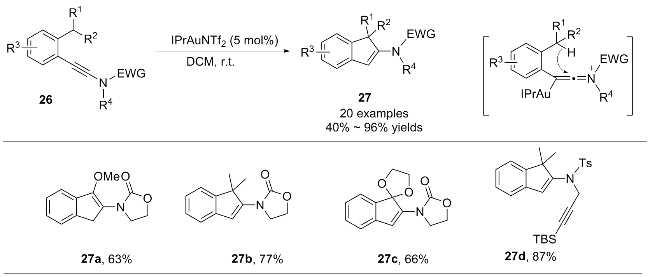
值得注意的是, 烷基亲核试剂也能与炔烃发生分子内环化反应. 2021年, Evano课题组[17]从炔酰胺26出发, 以二氯甲烷(DCM)作为溶剂, 在金催化下发生氢烷基化反应合成多取代茚类化合物27 (Scheme 12). 炔酰胺在金催化下形成活化的联烯酰亚胺正离子中间体, 中间体的亲电性促使其发生分子内1,5-氢迁移及环化反应得到最终产物. 该反应具有良好的底物适用性, N原子上不同保护基底物也能顺利反应.
图式12 金催化分子内氢烷基化合成茚

Scheme 12 Gold-catalyzed intramolecular hydroalkylation to synthesize indenes

1.1.2 金催化吲哚与炔烃分子内环化反应

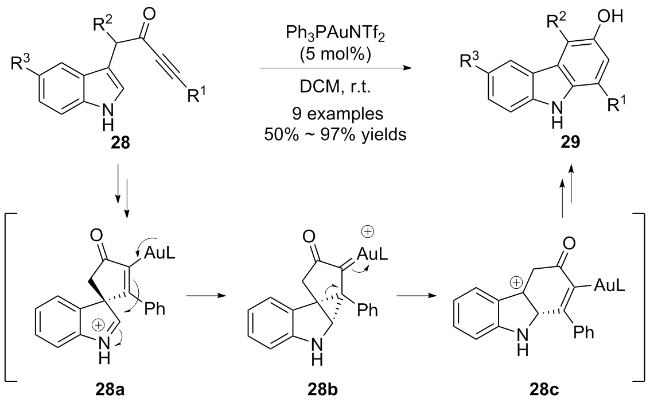
2016年, Unsworth课题组[18]利用Ph3PAuNTf2催化吲哚炔酮类化合物28发生分子内环化反应, 能以中等到优秀的产率合成咔唑类化合物29 (Scheme 13). 该反应操作简单, 不需要在无水无氧条件下反应便可顺利发生. 作者认为吲哚的去芳构化/螺环化反应形成关键中间体28a, 烯基化后的中间体28b发生1,2-迁移扩环重排及芳构化反应得到咔唑化合物29.
图式13 金催化炔基吲哚酮选择性环化构建咔唑类化合物

Scheme 13 Gold-catalyzed selective synthesis of indolyl-ynones to prepare carbazoles

2017年, Guinchard课题组[19]报道了金(I)催化N-炔丙基色胺30的环化反应, 以中等到良好的产率合成螺环吲哚类化合物31和吲哚并环化合物32 (Scheme 14, a). 使用手性金催化剂能够实现螺环吲哚化合物31a的不对称合成(Scheme 14, b), 其对映体比例为84/16. 通过吉布斯自由能的计算发现, 胺上取代基性质不同反应机理也不相同. 尽管产物的对映体比例不高, 但该方法是过渡金属催化N-炔丙基色胺不对称螺环化.
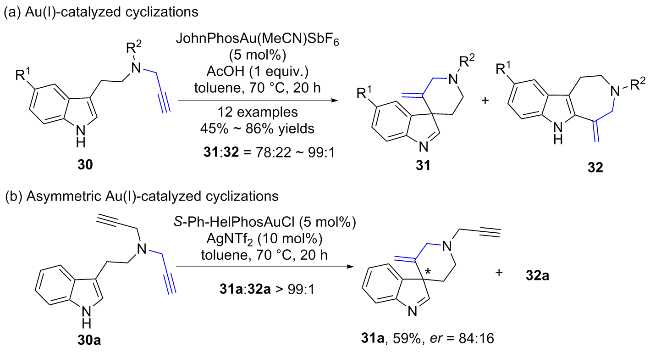
图式14 金催化N-炔丙基色胺衍生物区域选择性环化合成螺吲哚啉

Scheme 14 Gold(I)-catalyzed regioselective cyclizations of N-propargyl tryptamines to synthesize spiroindoleni

2018年, 苏桂发课题组[20]报道了在温和条件下, 通过控制氧化/金催化炔烃的反应顺序不同选择性促进反应经历6-exo-dig或7-endo-dig的过程, 实现了吲哚与炔烃的选择性分子内环化合成吴茱萸次碱衍生物. 其中, 炔烃吲哚33在2,3-二氯-5,6-二氰基对苯醌(DDQ)作用下发生氧化脱氢, 随后经AuCl3催化发生6-exo-dig环化反应(Scheme 15, a). 然而, 炔烃吲哚33在AuCl3催化发生7-endo-dig环化过程, 随后通过DDQ氧化脱氢生成化合物37 (Scheme 15, b). 实验结果表明炔烃发生选择性关环的关键因素是由化合物33喹唑啉酮2位碳的sp3和sp2杂化方式控制. 该方法反应条件温和, 操作简单, 能以中等至优异的产率形成了2种类型的吴茱萸次碱衍生物. 生物活性研究表明所合成的大部分吴茱萸次碱衍生物相对于吲哚美辛具有较好的抗炎活性.
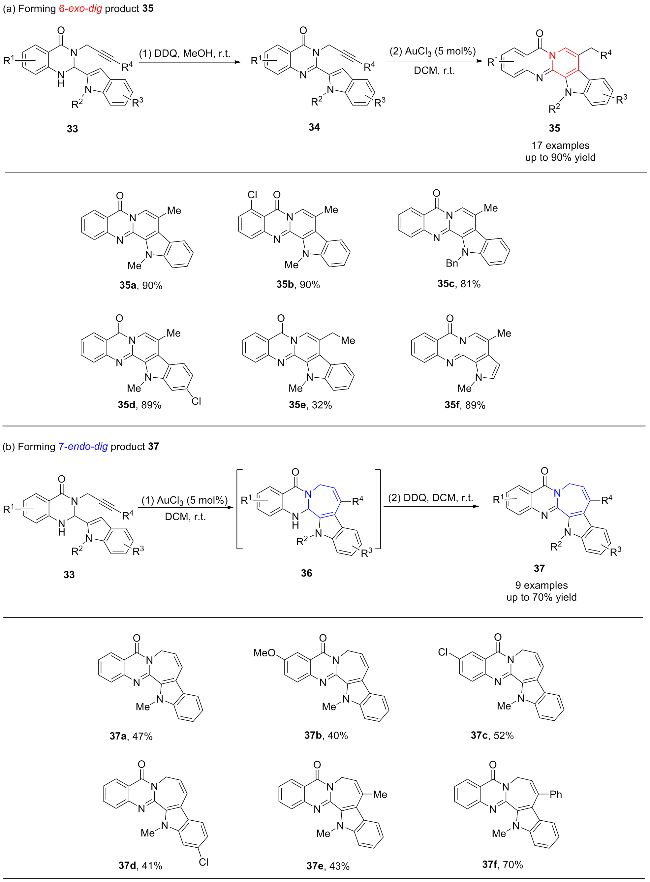
图式15 金催化炔基吲哚选择性环化构建吴茱萸次碱类似物

Scheme 15 Gold-catalyzed selective cyclization of alkynyl-tethered indoles to prepare rutaecarpine derivatives

2020年, 游书力课题组[21]报道了JohnPhosAuCl/AgOMs催化吲哚衍生物38发生去芳构化反应, 合成了一系列螺环吲哚衍生物39/40 (Scheme 16). 该方法反应具有条件温和, 原料易得, 产率良好和官能团耐受性好等优点. 作者提出了可能的反应机理, 阳离子金(I)与炔烃配位并发生6-exo-dig环化反应, 得到亚胺/烯基金中间体38b. 当R3≠H时, 烯基金中间体发生MsO—去质子化和质子去金属化过程生成螺环吲哚化合物40. 当R3=H时, 烯基金中间体38b中的亚胺被汉斯酯(HEH)还原得到螺环金中间体38d, 最后螺环中间体经原位脱金属生成螺环吲哚啉化合物39. 此外, 合成39的另一途径可能是烯基金中间体38b先发生原位脱金属过程, 然后进一步被汉斯酯还原.
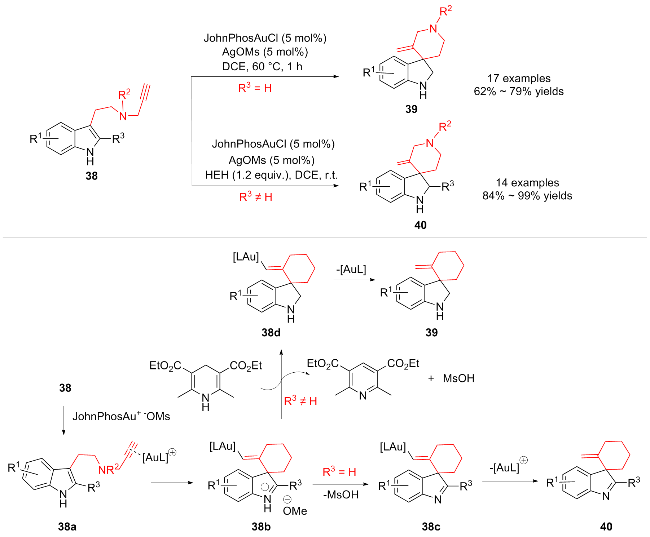
图式16 金催化吲哚分子内去芳构化反应

Scheme 16 Gold-catalyzed intramolecular dearomatization reactions of indoles

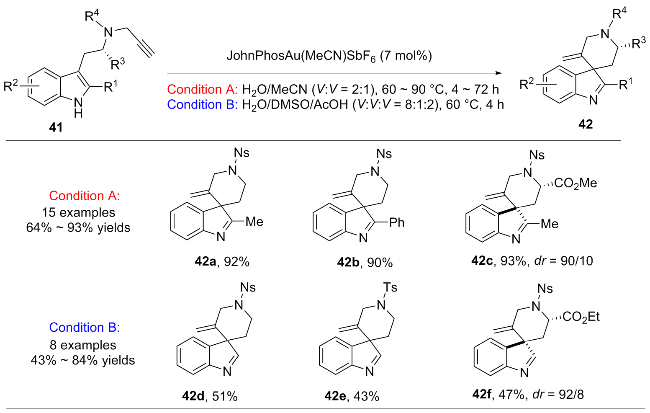
2020年, Guinchard课题组[22]发展了金催化N-炔丙基吲哚衍生物41的去芳构化/螺环化反应, 合成了一系列螺环吲哚衍生物42 (Scheme 17). 此前, 这类C2未取代的螺环吲哚衍生物并不能通过Au(I)催化途径来进行合成. 作者使用水为反应的主要溶剂, AcOH为共溶剂, 选择性地合成了C2-未取代的螺环吲哚衍生物. 该反应以中等至优异的产率合成具有高区域选择性的缺电子螺环吲哚衍生物.
图式17 金催化N-炔丙基吲哚衍生物的去芳构化螺环化反应

Scheme 17 Gold-catalyzed dearomatization spirocyclization reactions of N-propargyl tryptamines

2021年, 苏桂发课题组[23]报道了JohnPhosAuCl/AgNTf2催化2-吲哚-N-3-炔基喹唑啉酮43选择性环化制备吴茱萸次碱衍生物44 (Scheme 18). 在金催化下, 炔烃可能与吲哚C2位发生6-exo-dig环化生成吴茱萸次碱衍生物44. 同时, 吲哚的C3位也能够发生选择性5-exo-dig环化生成亚胺正中间体43a. 接着, 中间体的烯基发生1,2-迁移生成吴茱萸次碱衍生物44. 作者通过控制实验以及在吲哚C3位引入甲基进行验证, 实验结果进一步证实反应有可能经历5-exo-dig环化得到螺环产物. 另外, 作者通过相关的生物细胞活性实验表明, 制备的大多数吴茱萸次碱衍生物具有较好的抗炎活性.
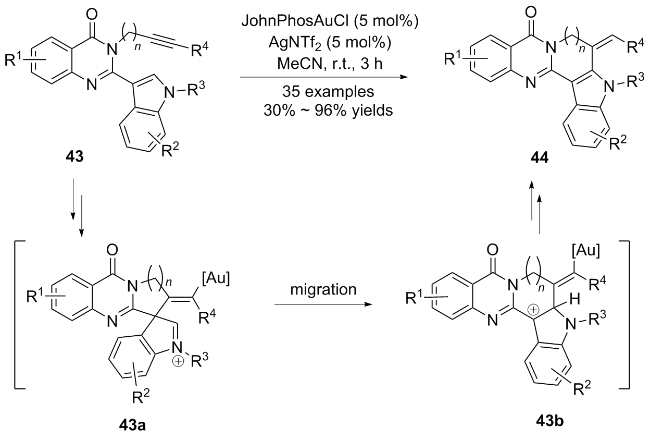
图式18 金(I)催化选择性环化制备吴茱萸次碱衍生物

Scheme 18 Gold(I)-catalyzed selective cyclization to prepare pseudorutaecarpine derivatives

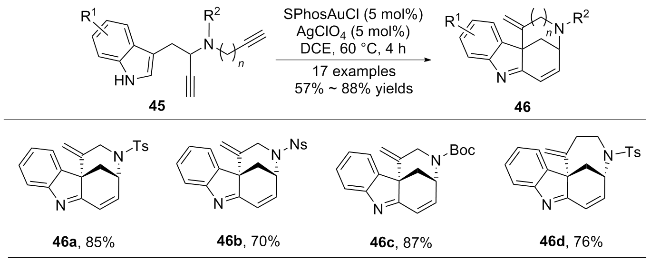
2021年, 谢卫青课题组[24]报道了Au(I)催化1,6-二炔吲哚化合物45去芳构化环化串联反应, 实现了吲哚稠合双环[3.3.1]壬烷骨架46的快速构建(Scheme 19). 作者通过密度泛函理论(DFT)计算证明反应经历去芳构化/芳构化/去芳构化等串联反应过程. 该反应条件温和, 以中等至良好的产率得到了立体构型单一的多环吲哚骨架.
图式19 金(I)催化1,6-二炔吲哚化合物的去芳构化/环化反应

Scheme 19 Gold(I)-catalyzed dearomatization/cyclization of 1,6-diyne

作者提出了可能的反应机理(Scheme 20), AgClO4与SPhosAuCl作用产生的SPhosAu活化端炔生成中间体INT-1, 中间体发生去芳构化的5-endo-dig环化生成INT-2. 独立梯度模型(IGM)分析表明, 远端炔烃和金/近端炔烃复合物之间的非共价吸引相互作用促进了这一过程. 随后螺环中间体发生1,2-迁移形成INT-3, INT-3经历重新芳构化及质子去金属化得到中间体INT-5. (SPhos)Au进一步与INT-5的末端炔烃配位发生去芳构化的6-exo-dig环化生成乙烯基Au(I)中间体INT-7, 最后通过质子去金属化生成产物46a.
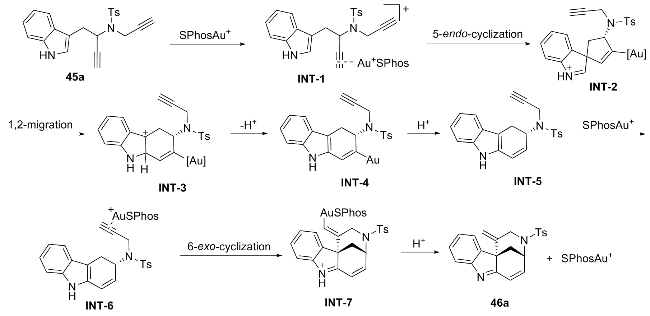
图式20 金(I)催化1,6-二炔吲哚化合物去芳构化的反应机理

Scheme 20 Possible mechanism of gold(I)-catalyzed dearomatization of 1,6-diyne compounds

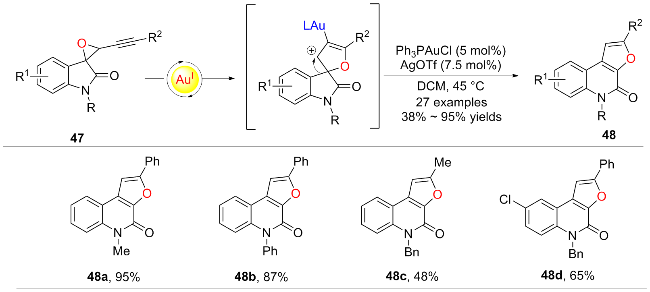
2021年, 苏炜课题组[25]以炔基螺环氧吲哚47为底物, 发展了一种金催化的环异构化/扩环串联反应, 以良好至优异的产率合成一系列呋喃[2,3-c]喹啉酮衍生物48 (Scheme 21). 作者推测该反应可能经过金催化生成螺环化合物中间体, 随后发生扩环重排得到目标化合物48. 此外, 呋喃[2,3-c]喹啉酮衍生物中的部分化合物的荧光性质表现出潜在的应用价值.
图式21 金(I)催化炔基螺环氧吲哚环异构化/扩环反应

Scheme 21 Gold-catalyzed cycloisomerization/ring expansion of alkynyl spiro-epoxyoxindoles

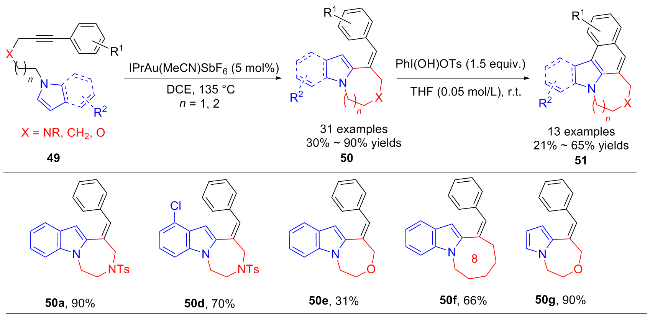
2022年, 吴滨课题组[26]报道了金(I)催化烷基炔基吲哚49的分子内氢芳基化反应, 以中等到优异的产率合成氮杂环庚并[1,2-a]吲哚50 (Scheme 22). 该反应具有良好的底物兼容性. 此外, 化合物50在PhI(OH)OTs作用下能够进一步氧化得到多环咔唑类产物51. 化合物51对应的紫外-可见吸收光谱和荧光发射光谱的研究表明这类化合物具有潜在的应用价值.
图式22 金(I)催化烷基炔基吲哚分子内氢芳基化反应

Scheme 22 Gold(I)-catalyzed intramolecular hydroarylation of alkynylindoles

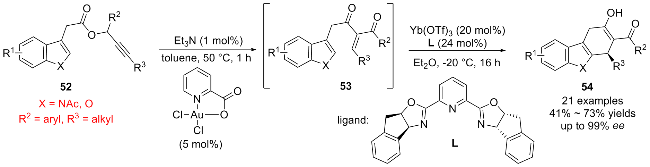
2024年, 叶龙武课题组[27]报道了金(III)/Yb(III)接力催化吲哚-炔丙基乙酸酯一锅法构建手性二氢咔唑54的新方法(Scheme 23). 吲哚-炔丙基乙酸酯52在三价金催化剂作用下通过酰基迁移生成α-亚甲基-β-二酮吲哚53, 53在镱催化下发生不对称Friedel-Crafts烷基化反应, 以中等到良好的产率和优异的对映体选择性得到各种二氢咔唑化合物.
图式23 金(I)催化一锅法构建手性二氢咔唑

Scheme 23 Gold(III)/Yb(III)-catalyzed synthesis of chiral dihydrocarbazoles in one pot reaction

1.1.3 金催化其它杂环与炔烃分子内环化反应

取代杂环是许多天然产物和具有生物活性分子的重要骨架[28]. 目前已经发展了许多高效、经济的合成方法, 其中, 过渡金属催化的杂芳烃与炔烃的杂环化反应已成为研究的热点[5d], 为合成复杂的杂环分子提供了有力的工具. 这一领域的快速发展为药物研发和生物活性物质的研究开辟了新的道路[29].
2016年, 刘元红课题组[30]报道了一种高效的金催化两种类型的呋喃-炔类化合物的环化反应, 合成了一系列多环芳香类化合物. 作者认为呋喃-炔底物55/57在金催化剂作用下丙炔羧酸酯基团进行3,3-重排形成联烯中间体, 随后中间体与呋喃的2,5-位发生分子内Diels- Alder反应, 最后氧桥环化合物开环得到目标化合物. 研究表明, 反应底物为1,5-呋喃-炔55时, 环加成中间体中氧桥的断裂伴随着R1基团的1,2-迁移, 生成带有季碳中心的苝-1(2H)-酮56 (Scheme 24, a). 而对于1,4-呋喃-炔57, 环加成中间体经历简单桥氧环开环以及芳构化过程, 得到9-氧化蒽衍生物58 (Scheme 24, b).
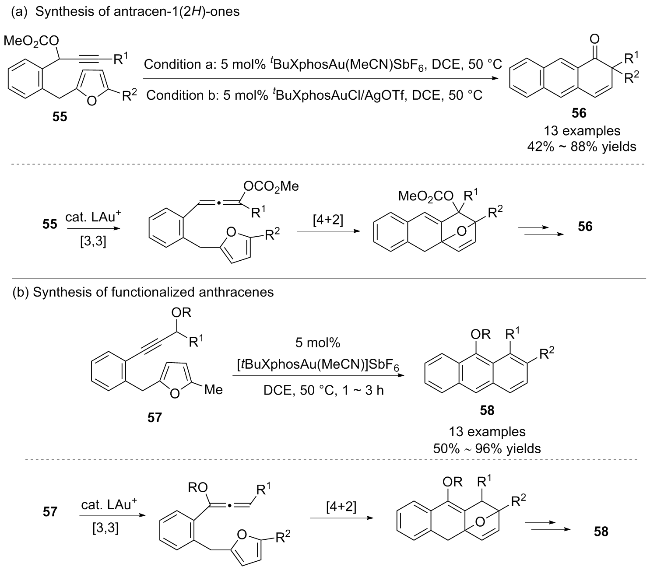
图式24 金催化呋喃炔选择性环化反应

Scheme 24 Gold-catalyzed selective cyclization of furanyl-alkynes

2018年, 苏桂发课题组[31]报道了金(Ⅲ)催化N-炔基-2-吡咯喹唑啉酮选择性环化合成稠合喹唑啉酮骨架(Scheme 25, a). 在AuCl3催化作用下, 1-炔基-2-吡咯喹唑啉酮59发生[1,3]重排形成中间体59b, 联烯中间体再发生分子内6-exo-trig环化及质子去金属化生成1,2-稠合喹唑啉酮衍生物60. 作者认为反应进行[1,3]重排的关键原因, 可能是由于喹唑啉酮中的N1原子与N3原子相比亲核性更强. 当底物为3-炔基-2-吡咯喹唑啉酮61时, 在AuCl3作用下经过6-exo-dig或7-endo-dig环化, 得到2,3-稠合喹唑啉酮衍生物62/63 (Scheme 25, b). 该方法通过对底物的控制, 实现了区域选择性合成稠合喹唑啉酮衍生物.
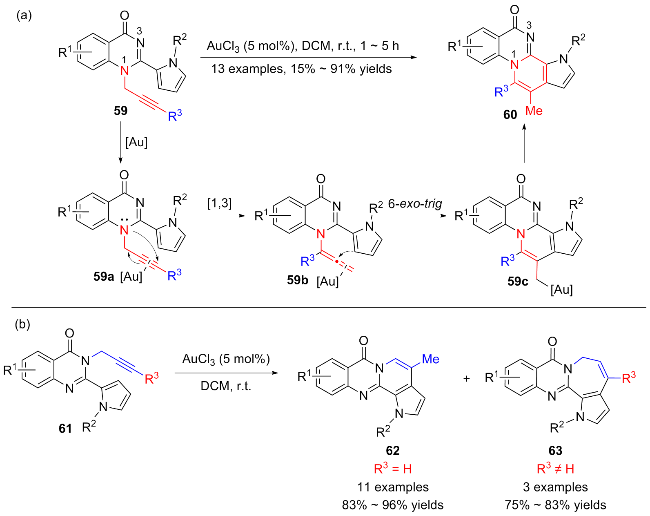
图式25 金(III)催化N-炔基-2-吡咯喹唑啉酮选择性环化反应

Scheme 25 Gold (III)-catalyzed selective cyclization of alkynyl quinazolinone-tethered pyrroles

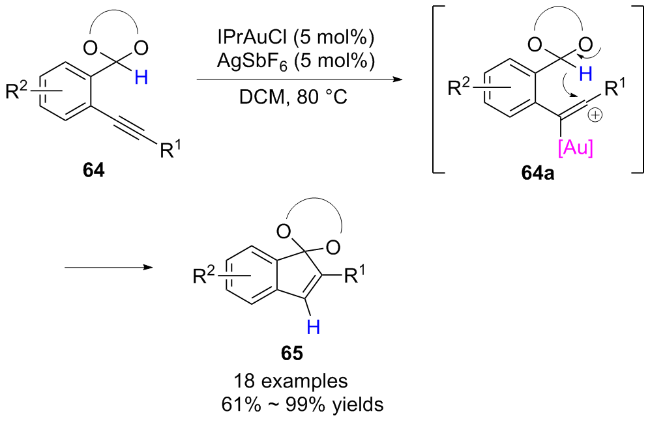
2020年, Sajiki课题组[32]在不添加氧化剂或碱的条件下, 通过金催化2-炔醛环缩醛64的环化反应, 以良好到优秀的产率合成高度官能团化的茚酮衍生物65(Scheme 26). 机理研究表明, 金催化剂活化炔键形成烯基正离子中间体64a, 最后64a通过1,5-H迁移和分子内环化得到茚酮化合物65.
图式26 金催化环化合成茚酮衍生物

Scheme 26 Gold-catalyzed cyclization to synthesize indenone derivatives

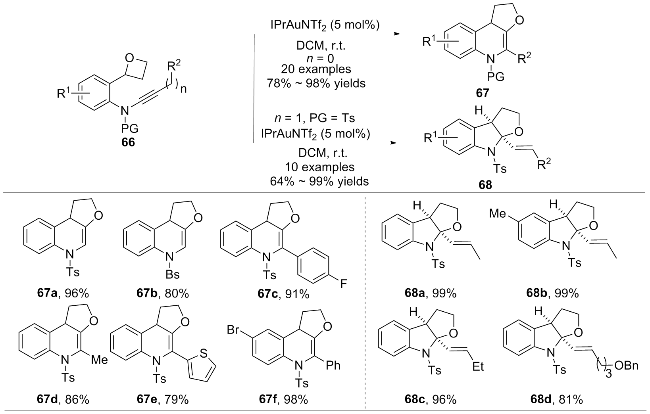
2021年, 叶龙武课题组[33]报道了一种金催化炔酰胺碳烷氧基化反应, 合成结构多样的四氢呋喃并1,4-二氢喹啉67和吲哚类化合物68 (Scheme 27). 作者通过DFT计算发现, 炔酰胺66发生环化反应生成金属卡宾中间体. 随后, 经1,2-N迁移或者1,2-H迁移得到金卡宾, 最后质子去金属化得到最终产物. 对这些化合物进行生物活性测试发现大部分化合物对JeKo-1和HepG2具有显著的细胞毒作用, 少数化合物对U2OS、HL-60和A375具有细胞毒作用, 结果表明这些三环N-杂环化合物在药物化学中具有潜在的应用前景.
图式27 金催化下炔酰胺碳烷氧基化反应

Scheme 27 Gold-catalyzed carboalkoxylation of ynamides

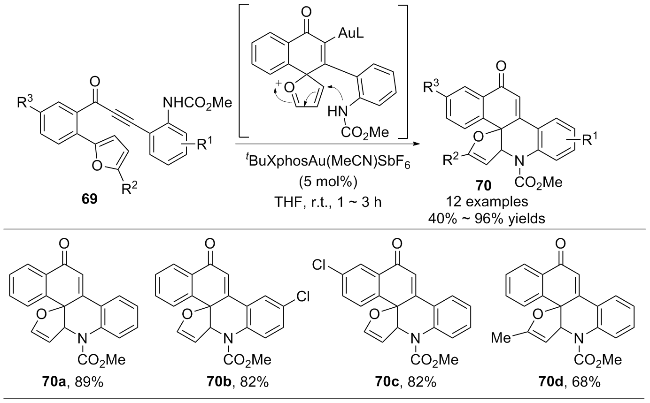
2021年, 刘元红课题组[34]发展了一种金催化呋喃-炔酮69的螺环化反应(Scheme 28). 该反应通过呋喃捕获活化炔烃后得到稳定的螺环化阳离子中间体. 然后阳离子中间体与酰胺进一步反应生成多环螺杂环骨架70. 当苯胺上的保护基为甲基/正丁基时, 化合物70能够在蓝光下进一步发生扩环重排反应.
图式28 金催化呋喃-炔酮的螺环化反应

Scheme 28 Gold-catalyzed spirocyclization of furan-ynones

1.1.4 金催化炔烃分子内氢芳化环化构建轴手性

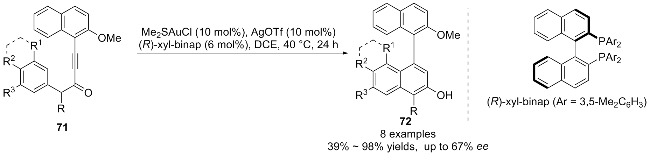
2016年, Tanaka课题组[35]发展了金催化炔酮71发生分子内环化反应合成含有轴手性的联芳基化合物72 (Scheme 29). 在金(I)/(R)-xyl-binap的催化作用下, 炔酮71受空间位阻影响发生选择性分子内氢芳基化反应, 得到对映体富集的轴手性4-芳基2-萘酚衍生物72, ee值高达67%. 同时, 在金(I)催化剂作用下, 外消旋炔酮能以97%的产率和70%的ee值得到对应的轴手性4-芳基- 2-萘酚衍生物.
图式29 金催化呋喃-炔酮的氢芳基化反应

Scheme 29 Gold-catalyzed asymmetric hydroarylation of furan-ynones

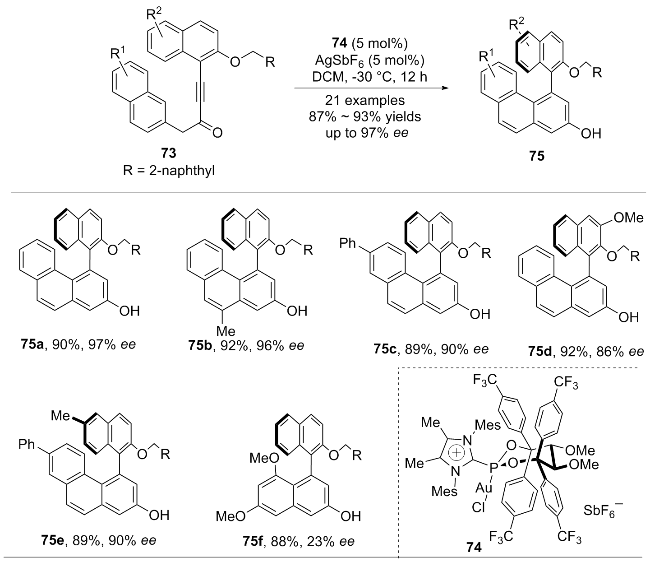
2019年, Alcarazo课题组[36]使用相似的策略, 以苄基炔酮73为反应底物, 在金催化下选择性合成1,1'-联萘-2,3'-二酚75 (Scheme 30), 对映选择性高达97% ee. 该反应实现高对映选择性的关键原因是使用TADDOL衍生的α-阳离子亚膦酸酯作为辅助配体, 与磷原子直接相连带正电荷的咪唑取代基增强了金属中心的路易斯酸性, 使得催化剂的催化活性更高, 在较低的温度下反应也能顺利发生. 所合成的联萘化合物75可以转化为轴手性的单膦配体, 产物的ee值保持不变, 这种对新型手性膦配体的成功合成为不对称金催化反应的发展提供新思路.
图式30 金(I)催化选择性合成1,1'-联萘-2,3'-二酚

Scheme 30 Gold(I)-catalyzed atroposelective synthesis of 1,1'-binaphthalene-2,3'-diols

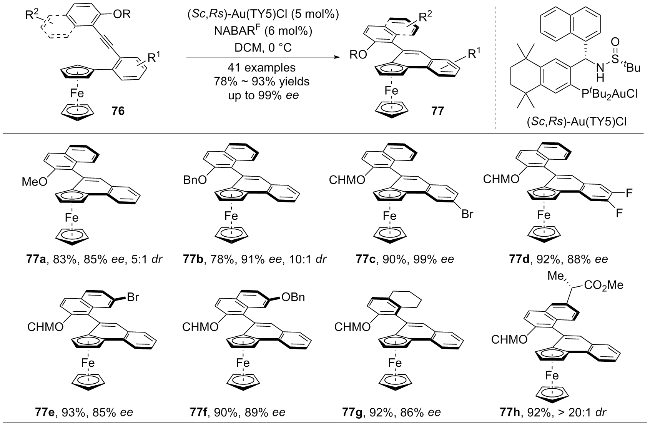
2021年, 张俊良课题组[37]报道了Au(I)/Sadphos催化邻炔芳基二茂铁衍生物76不对称氢芳基化反应, 能以高产率、高对映选择性以及高非对映选择性得到轴向和平面手性的萘稠合二茂铁衍生物77 (Scheme 31). BArF-作为反离子具有最好的对映选择性和反应性. 反应的对映体决定步骤是二茂铁进攻被[(Sc,Rs)-TY5]Au激活的炔键, 发生6-endo-dig环化反应. DFT计算解释了手性诱导模型和高对映体选择性的原因. 该催化剂体系在手性联芳基化合物的合成中显示出潜在的应用价值.
图式31 金(I)催化邻炔芳基二茂铁衍生物不对称氢芳基化反应

Scheme 31 Gold(I)-catalyzed asymmetric hydroarylation of ortho-alkynylaryl ferrocenes derivatives

1.2 金催化氮亲核试剂与炔烃分子内环化反应

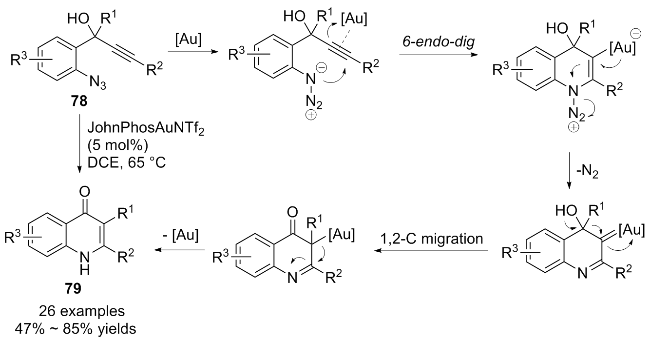
2019年, 李有桂课题组[38]报道了一种全新的金催化1-(2′-叠氮基芳基)丙炔醇的环化反应, 制备了一系列多取代的4-喹诺酮化合物79 (Scheme 32). 化合物78在金催化下发生6-endo-dig反应, 其中, 叠氮基团对活化的炔烃进行亲核进攻, 随后在金作用下释放出N2, 生成α-亚胺金卡宾中间体, 该中间体发生1,2碳迁移/质子去金属化, 最终生成2,3-二取代的4-喹诺酮化合物.
图式32 金催化1-(2′-叠氮基芳基)丙炔醇的环化反应

Scheme 32 Gold-catalyzed cyclization of 1-(2′-azidoaryl) propynols

2019年, Lee课题组[39]报道了金催化末端炔基磺酰胺80的区域选择性环化反应(Scheme 33). 当使用Ph3PAuCl为催化剂, 碱为碳酸钾时, 能以良好的区域选择性生成5-exo环化产物81 (8182>20∶1), 增加碱的量有利于5-exo环化产物的形成. 当使用碳酸银代替碳酸钾时, 反应得到的是6-endo环化产物82 (8281>20∶1). 实验结果表明银的存在会导致反应的区域选择性从5-exo-dig转变为6-endo-dig. 作者认为端炔基磺酰胺80经历了5-exo-dig过程涉及σ,π-双金乙炔化物中间体, 而6-endo-dig过程则是涉及σ-金-π-银乙炔化物中间体, 这些结果表明在金催化末端炔烃的反应中使用银盐可能会经历类似的“银效应”.
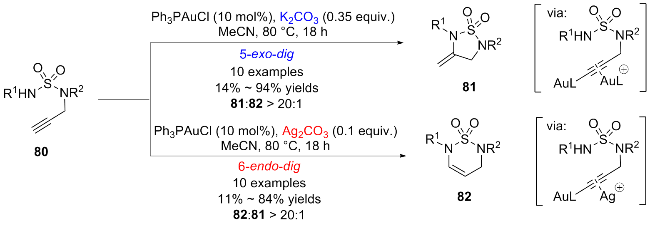
图式33 金催化的氢胺化反应

Scheme 33 Gold-catalyzed of hydroaminations

2020年, Karunakar课题组[40]报道了金催化炔基吡唑83选择性分子内环化合成吡唑并[1,4]氧氮杂䓬84 (Scheme 34). 炔基吡唑83在Et3PAuCl/AgSbF6催化下通过7-endo-dig选择性环化形成新的C—N键, 以中等至优秀的产率合成了一系列吡唑并[1,4]氧氮杂䓬衍生物. R2为直链脂肪烃时反应表现出良好的官能团兼容性, 能以良好的产率得到对应的环化产物.
图式34 金催化区域选择性合成吡唑并[1,4]噁唑啉

Scheme 34 Gold-catalyzed regioselective synthesis of pyrazolo[1,4]oxazepines

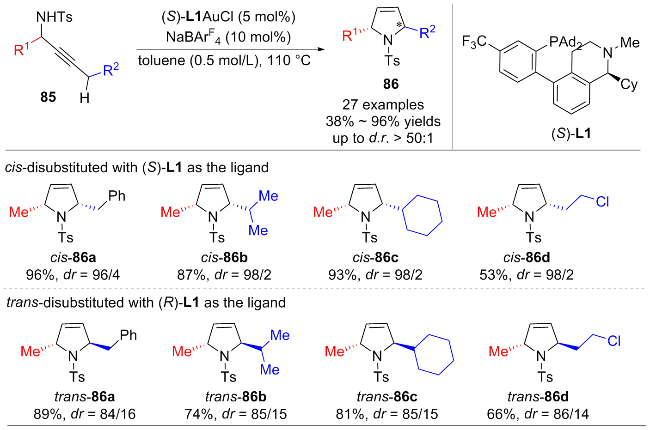
2021年, 张立明课题组[41]开发出了一种通过金催化丙炔基甲磺酰胺85的环化反应, 实现了手性3-吡咯啉86的不对称合成(Scheme 35). 作者利用含有手性的四氢异喹啉联苯单膦配体促进金属-配体之间的协同作用, 在使用S型配体时能以优秀的区域选择性合成2,5-cis-3-吡咯啉. 而使用R型配体时, 能够以大于5/1的非对映选择性得到2,5-trans-3-吡咯啉.
图式35 金催化不对称合成3-吡咯啉化合物

Scheme 35 Gold-catalyzed asymmetric to synthesize 3-pyrroline compounds

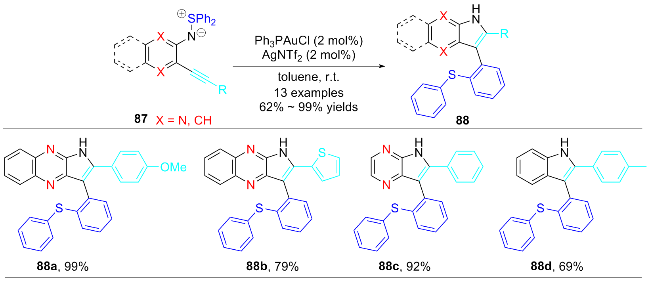
2023年, Hashmi课题组[42]以邻位炔基取代的二芳基硫肟亚胺87为原料, 在金催化反应下, 成功合成了在C7位具有二芳基硫取代的高度官能化5H-吡咯并[2,3-b]吡嗪类化合物88 (Scheme 36). 反应条件温和, 表现出底物官能团的良好耐受性. 作者通过控制实验推测该反应过程可能涉及金催化的氨基锍[3,3]-σ-重排的过程.
图式36 金催化二芳基硫肟亚胺的环化反应

Scheme 36 Gold-catalyzed cyclization of diarylthiooximines

1.3 金催化氧亲核试剂与炔烃分子内环化反应

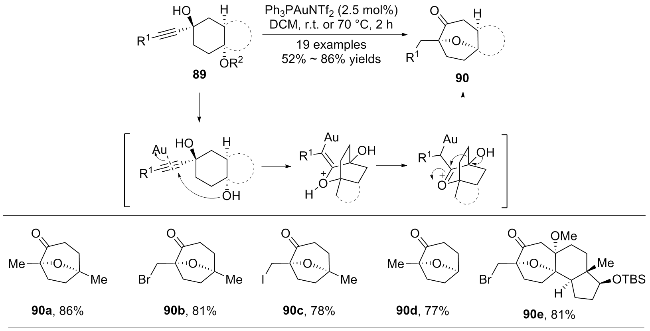
2017年, 杨震课题组[43]报道了金(I)催化炔二醇89环化/异构化串联反应构建氧杂双环骨架90 (Scheme 37). Ph3PAuNTf2作为反应的催化剂, 化合物89的羟基与炔基发生分子内亲核加成反应形成[2.2.2]双环中间体, 接着, 质子迁移导致双键异构化生成氧鎓离子中间体, 随后发生半频哪醇重排及质子转移, 最终得到氧杂双环[3.2.1]辛烷骨架.
图式37 金催化炔二醇的环化反应

Scheme 37 Gold-catalyzed cyclization of alkynediols

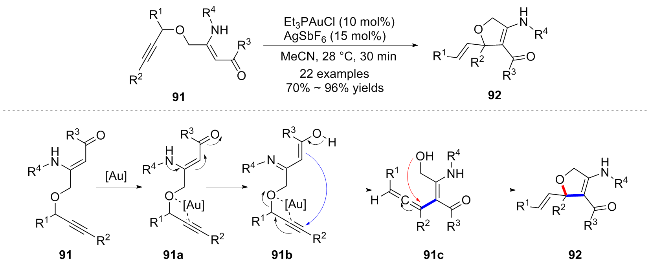
2019年, Karunakar课题组[44]报道了金催化O-炔丙基-β-烯胺酮91发生分子内重排/环化反应合成2,5-二氢呋喃92 (Scheme 38). O-炔丙基-β-烯胺酮在Et3PAuCl/AgSbF6的催化作用下, 金与底物91配位后经历分子内重排形成中间体91a, 中间体91a发生分子内亲核进攻形成新的C—C键生成中间体91b. 中间体91b的羟基发生亲核进攻得到91c, 最终经环化/重排形成多取代2,5-二氢呋喃衍生物92.
图式38 金催化重排/环化合成2,5-二氢呋喃

Scheme 38 Gold-catalyzed rearrangement/cyclization to synthesize 2,5-dihydrofurans

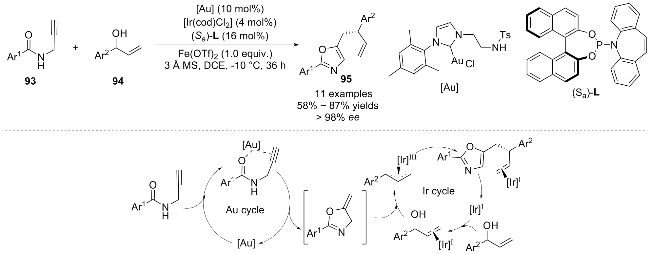
2023年, 游书力课题组[45]报道了金/铱催化炔酰胺环化/不对称烯丙基化串联反应, 合成含烯丙基片段的噁唑衍生物(Scheme 39). 作者以丙炔酰胺93为原料, 在金催化下发生环化反应, 原位生成不稳定中间体5-亚甲基二氢噁唑, 随后该中间体发生亲核进攻烯丙基铱中间体, 最终经还原消除生成含烯丙基取代的手性分子95.
图式39 金/铱催化炔酰胺环化/不对称烯丙基串联反应

Scheme 39 Gold/Iridium catalyzed alkynylamide cyclization/asymmetric allylic alkylation cascade reaction

2 金催化炔烃的分子内环化反应的应用

金催化剂活化炔烃的分子内环化反应是一种高效且简洁的策略, 它能够通过形成新的C—X键构建复杂的杂环结构. 这种方法的优势在于其高度的选择性和可控性, 使得研究人员能够精确地设计和合成所需化合物. 因此, 金催化炔烃的分子内环化反应在药物化学和天然产物化学领域具有广泛的应用. 目前, 金催化炔烃的分子内环化已经成功应用于构建天然产物或药物分子的重要中间体以及天然产物或药物分子的全合成中.
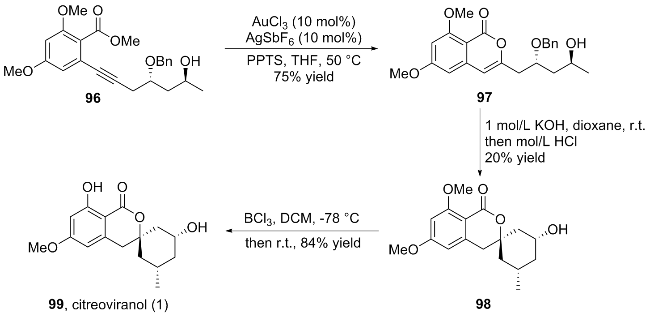
2016年, Brimble课题组[46]报道了citreoviranol (1)的全合成, 该合成涉及9个反应步骤(Scheme 40). 其中的关键步骤是金催化炔烃分子内螺环化反应. 首先, 利用3,5-二甲氧基溴苯经过7步合成炔醇酯化合物96, 再经过AuCl3催化环化得到异香豆素化合物97, 最后经碱化/酸化/去甲基化得到citreoviranol (1)化合物99.
图式40 金催化环化反应在citreoviranol (1)合成中的应用

Scheme 40 Application of gold-catalyzed cyclization in the total synthesis of citreoviranol (1)

同年, Ohno课题组[47]报道了金催化1-炔丙基-1,2,3,4-四氢-β-咔啉100分子内环化使吲哚去芳构化构建strictamine的D环前体101, 并通过进一步转化就可以实现strictamine 102的全合成(Scheme 41), 但目前该方法不能实现该生物碱的不对称全合成.
图式41 金催化环化反应在(±)-Strictamine合成中的应用

Scheme 41 Application of gold-catalyzed cyclization in the total synthesis of (±)-Strictamine

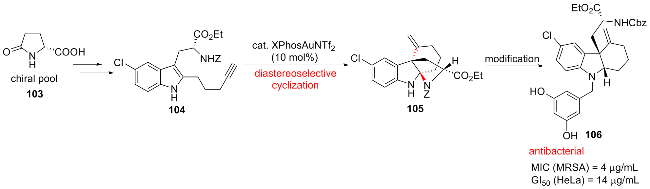
2017年, Wang课题组[48]利用廉价的市售手性起始原料焦谷氨酸103制备对映体纯的三环吲哚类化合物106 (Scheme 42). 该合成方法的特点是炔基吲哚104的高非对映选择性金催化环化, 以及最后的非对映选择性还原开环反应. 利用这种方法成功制备了三环吲哚啉探针的类似物106.
图式42 金催化反应在三环吲哚合成中的应用

Scheme 42 The application of gold-catalyzed cyclization in the synthesis of tricyclic indolines

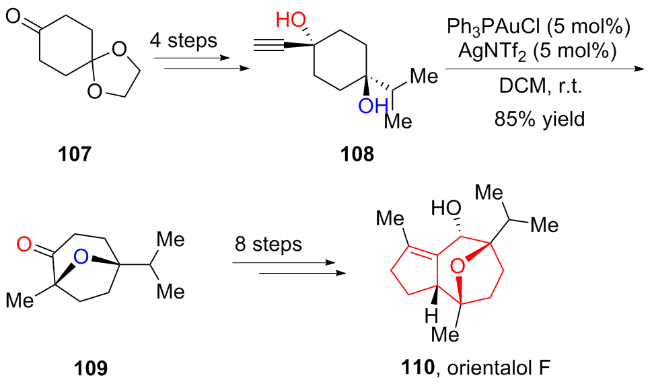
2017年, 杨震课题组[49]以1,4-二氧杂螺癸烷-8-酮107为起始原料, 经过13步就实现了orientalol F的全合成(Scheme 43). 该合成的关键步骤是金催化炔二醇108的环化异构化串联反应, 以85%的产率得到氧杂双环骨架109, 后续再经过8步得到orientalol F化合物110.
图式43 金催化环化反应在orientalol F合成中的应用

Scheme 43 Application of gold-catalyzed cyclization in the total synthesis of orientalol F

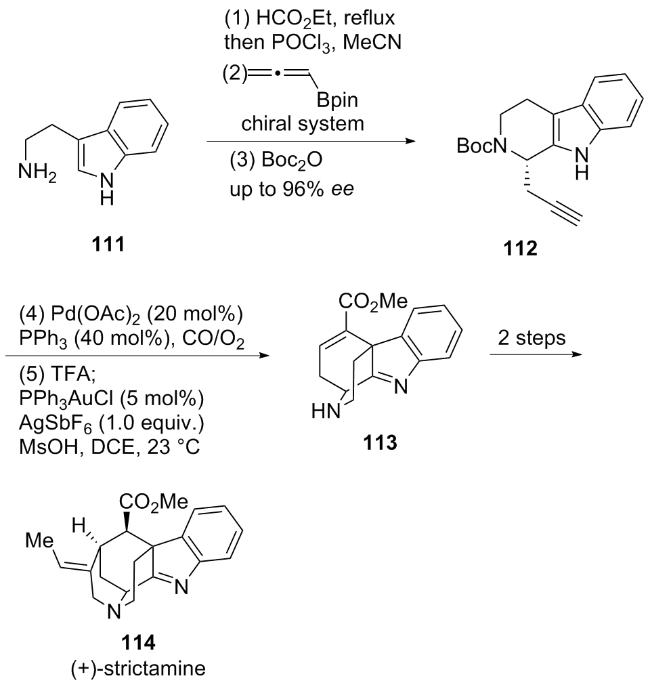
2017年, Snyder课题组[50]通过吲哚的不对称炔丙基化以及金/银催化的环化反应, 仅7步便能实现(+)-strictamine不对称全合成(Scheme 44). 作者通过金催化吲哚衍生物112的分子内炔烃与吲哚的6-endo-dig环化, 便可直接得到生物碱strictamine的核心骨架113, 再经过两步反应合成(+)-strictamine化合物114.
图式44 金催化环化反应在(+)-Strictamine合成中的应用

Scheme 44 Application of gold-catalyzed cyclization in the total synthesis of (+)-strictamine

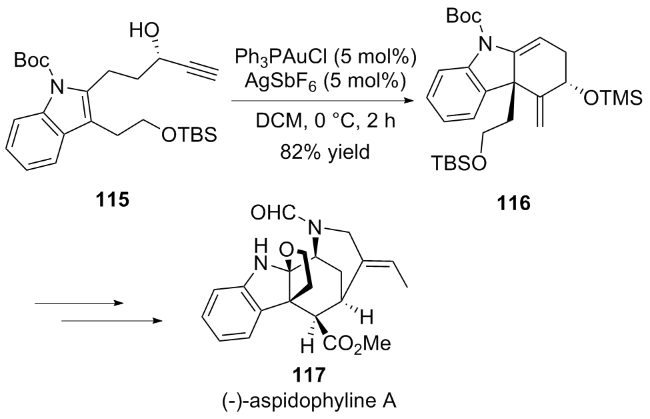
2017年, 翟宏斌课题组[51]从手性的α,β-乙炔酮取代的吲哚衍生物115出发, 通过金催化的6-exo-dig环化串联反应得到核心骨架116, 经若干步成功构建具有高立体选择性的(—)-aspidophylline A化合物117 (Scheme 45).
图式45 金催化环化反应在(—)-aspidophylline A合成中的应用

Scheme 45 Application of gold-catalyzed cyclization in the total synthesis of (—)-aspidophylline A

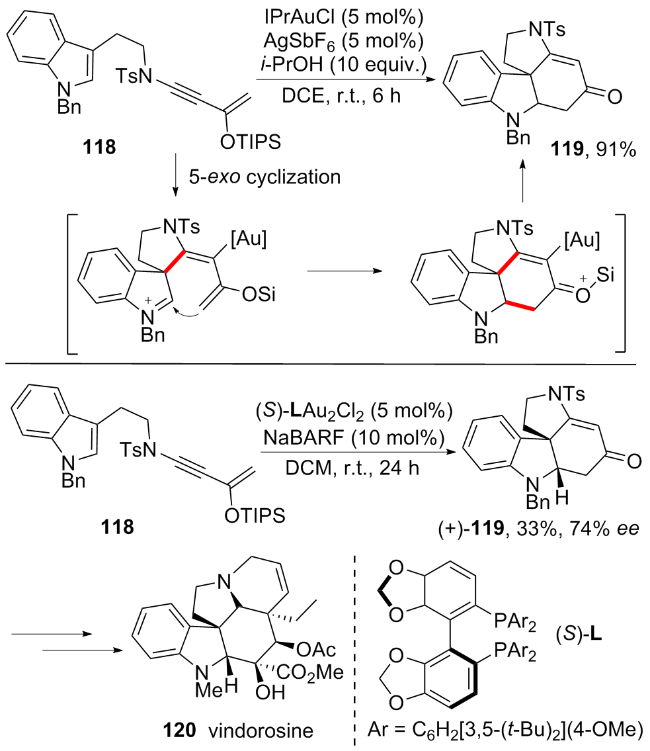
2019年, Ohno课题组[52]报道了金催化烯醇硅醚118分子内级联环化反应, 构建了吡咯[2,3-d]咔唑化合物119. 在IPrAuCl/AgSbF6催化作用下, 化合物118的3位对炔基进行亲核进攻形成亚胺中间体. 随后, 双键进攻亚胺部分得到稠合六元环中间体, 最后质子去金属化形成吡咯[2,3-d]咔唑骨架119. 当使用手性金催化剂参与反应时, 能以74% ee值得到吡咯[2,3-d]咔唑核心骨架, 再进一步转化就可以实现Vindorosine 120的不对称全合成(Scheme 46).
图式46 金催化环化反应在Vindorosine合成中的应用

Scheme 46 Application of gold-catalyzed cyclization in the total synthesis of Vindorosine

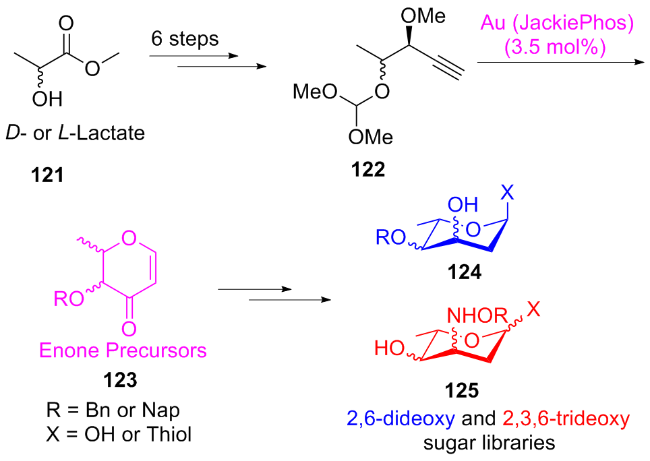
2019年, Bennett课题组[53]报道了一系列难以获得的2,6-二脱氧糖和2,3,6-三脱氧糖的制备方法. 该路线以廉价的D-或L-乳酸甲酯121为原料, 经6步就可以合成丙炔原酸酯122, 接着, 丙炔原酸酯在金催化下经分子内环化反应生成2,3-二氢-4H-吡喃-4-酮的4种非对映异构体123, 得到的吡喃酮化合物可以快速地转化为各种2,6-二脱氧124和2,3,6-三脱氧-3-氨基糖125 (Scheme 47).
图式47 金催化环化反应在脱氧糖合成中的应用

Scheme 47 Application of gold-catalyzed cyclization in the synthesis of dideoxy sugar

3 结论与展望

金催化剂已成为在均相条件下炔烃活化的最强催化剂之一, 特别是带有大位阻配体如大位阻膦、亚磷酸酯和氮杂环卡宾(NHC)的金配合物在反应中表现出优异的反应性, 从而备受关注. 在金催化炔烃的环化反应中, 主要通过形成乙烯基金或金卡宾中间体与各种反应物(如吲哚、杂环和其他炔烃)之间的环化反应. 这些环化反应可以形成多种具有复杂结构和功能的杂环化合物, 如螺环并吲哚、多环吲哚衍生物以及含吲哚、呋喃、噻吩骨架的杂环衍生物.
尽管金催化炔基环化反应的研究已经取得了不错的进展, 但该研究领域仍然存在许多未解决的问题. 当前, 不对称催化炔基环化的研究尚显薄弱, 生成化合物的对映选择性仍有待提高, 这主要源于手性金催化剂的种类稀缺. 同时, 部分金催化炔基环化反应中区域选择性不佳, 生成exo-dig与endo-dig环化的混合产物. 此外, 该反应的底物范围相对有限, 在一定程度上限制了其在实际应用中的广泛性. 特别值得注意的是, 金催化炔烃环化在形成中环和大环化合物方面仍然是一个巨大的挑战. 在深入探讨手性金催化炔烃环化的研究时, 我们不难发现这一领域蕴藏着巨大的研究潜力. 同时, 我们也清晰地认识到, 当前这一领域所面临的问题和挑战仍不容小觑, 需要我们持续不断地探索和突破.
(Lu, Y.)
[1]
(a) Hashmi, A. S. K. Chem. Rev. 2007, 107, 3180.

(b) Fürstner, A. Chem. Soc. Rev. 2009, 38, 3208.

DOI PMID

(c) Cossy, J. Pure Appl. Chem. 2010, 82, 1365.

(d) Corma, A.; Leyva-Pérez, A.; Sabater, M. J. Chem. Rev. 2011, 111, 1657.

DOI PMID

[2]
(a) Pyykkö, P. Angew. Chem., Int. Ed. 2002, 41, 3573.

(b) Schwartz, H. Angew. Chem., Int. Ed. 2003, 42, 4442.

(c) Pyykkö, P. Angew. Chem., Int. Ed. 2004, 43, 4412.

(d) Gorin, D. J.; Toste, F. D. Nature 2007, 446, 395.

(e) Jimenez-Núñez, E.; Echavarren, A. M. Chem. Rev. 2008, 108, 3326.

[3]
Rocchigiani, L.; Bochmann, M. Chem. Rev. 2021, 121, 8364.

[4]
(a) Liu, X.-Q.; Chen, Y.-J.; Zou, P.-S.; Su, J.-C.; Pan, C.-X.; Mo, D.-L.; Su, G.-F. Chem.-Eur. J. 2024, 30, e202402085.

(b) Borsini, E.; Broggini, G.; Fasana, A.; Baldassarri, C.; Manzo, A. M.; Perboni, A. D. Beilstein J. Org. Chem. 2011, 7, 1468.

DOI PMID

(c) Liu, Y.; Xu, W.; Wang, X. Org. Lett. 2010, 12, 1448.

(d) Kong, X.-F.; Guo, X.-Y.; Gu, Z.-Y.; Wei, L.-S.; Liu, L.-L.; Mo, D.-L.; Pan, C.-X.; Su, G.-F. Org. Chem. Front. 2020, 7, 2055.

(e) Modha, S. G.; Kumar, A.; Vachhani, D. D.; Sharma, S. K.; Parmar, V. S.; Van der Eycken, E. V. Chem. Commun. 2012, 48, 10916.

[5]
(a) Cheng, J.-S.; Jiang, H.-F.; Zhang, Q.-J.; Ouyang, X.-Y. Chin. J. Org. Chem. 2003, 23, 313 (in Chinese).

(程金生, 江焕峰, 张群健, 欧阳小月, 有机化学, 2003, 23, 313.)

(b) Alcaide, B.; Almendros, P.; Alonso, J. M. Org. Biomol. Chem. 2011, 9, 4405.

DOI PMID

(c) Obradors, C.; Echavarren, A. M. Acc. Chem. Res. 2014, 47, 902.

(d) Liao, Y.; Zhu, L.; Yu, Y.; Chen, G.; Huang, X. Chin. J. Org. Chem. 2017, 37, 2785 (in Chinese).

(廖云, 朱磊, 俞颖华, 陈贵, 黄学良, 有机化学, 2017, 37, 2785.)

[6]
Wu, W.-T.; Xu, R.-Q.; Zhang, L.; You, S.-L. Chem. Sci. 2016, 7, 3427.

[7]
Xu, W.; Chen, M.; Sun, N.; Liu, Y. Chem. Commun. 2016, 52, 11000.

[8]
Fang, W.; Tang, X.-Y.; Shi, M. RSC Adv. 2016, 6, 40474.

[9]
Fang, W.; Wei, Y.; Shi, M. Chem. Commun. 2017, 53, 11666.

[10]
Goutham, K.; Kadiyala, V.; Sridhar, B.; Karunakar, G. V. Org. Biomol. Chem. 2017, 15, 7813.

[11]
Wurm, T.; Bucher, J.; Rudolph, M.; Rominger, F.; Hashmi, A. S. K. Adv. Synth. Catal. 2017, 359, 1637.

[12]
Shen, W.-B.; Zhou, B.; Zhang, Z.-X.; Yuan, H.; Fang, W.; Ye, L.-W. Org. Chem. Front. 2018, 5, 2468.

[13]
Zhao, Q.; Rayo, D. F. L.; Campeau, D.; Daenen, M.; Gagosz, F. Angew. Chem., Int. Ed. 2018, 57, 13603.

[14]
Komatsu, H.; Ikeuchi, T.; Tsuno, H.; Arichi, N.; Yasui, K.; Oishi, S.; Inuki, S.; Fukazawa, A.; Ohno, H. Angew. Chem., Int. Ed. 2021, 60, 27019.

[15]
Tsuno, H.; Shen, J.; Komatsu, H.; Arichi, N.; Inuki, S.; Ohno, H. Angew. Chem., Int. Ed. 2023,62, e202307532.

[16]
He, J.; Cao, T.; Chen, K.; Zhu, S. Org. Lett. 2024, 26, 2596.

[17]
Thilmany, P.; Guarnieri-Ibánez, A.; Jacob, C.; Lacour, J.; Evano, G. ACS Org. Inorg. Au 2022, 2, 53.

DOI PMID

[18]
Liddon, J. T. R.; James, M. J.; Clarke, A. K.; O'Brien, P.; Taylor, R. J. K.; Unsworth, W. P. Chem.-Eur. J. 2016, 22, 8777.

DOI PMID

[19]
Magné, V.; Marinetti, A.; Gandon, V.; Voituriez, A.; Guinchard, X. Adv. Synth. Catal. 2017, 359, 4036.

[20]
Kong, X.-F.; Zhan, F.; He, G.-X.; Pan, C.-X.; Gu, C.-X.; Lu, K.; Mo, D.-L.; Su, G.-F. J. Org. Chem. 2018, 83, 2006.

[21]
Wu, W.-T.; Ding, L.; Zhang, L.; You, S.-L. Org. Lett. 2020, 22, 1233.

[22]
Sabat, N.; Soualmia, F.; Retailleau, P.; Benjdia, A.; Berteau, O.; Guinchard, X. Org. Lett. 2020, 22, 4344.

[23]
Wang, W.; Chen, N.-Y.; Zou, P.-S.; Pang, L.; Mo, D.-L.; Pan, C.-X.; Su, G.-F. Adv. Synth. Catal. 2022, 364, 787.

[24]
Chen, G.; Liu, P.; Zou, H.; Hu, J.; Fang, X.; Xu, D.; He, Y.; Wei, H.; Xie, W. Org. Lett. 2021, 23, 2279.

[25]
Xiao, J.-A; Peng, H.; Liang, J.-S.; Luo, X.-Y.; Cheng, X.-L.; Su, W. Asian J. Org. Chem. 2021, 10, 1436.

[26]
Yang, J.-M.; Yao, M.-L.; Li, J.-C.; Liu, J.-K.; Wu, B. Org. Lett. 2022, 24, 6505.

[27]
Wang, X.; Zhou, A.-H.; Hu, T.-Q.; Xu, Z.; Zhou, B.; Ye, L.-W. Org. Lett. 2024, 26, 2051.

[28]
Ojima, I.; Tzamarioudaki, M.; Li, Z.; Donovan, R. J. Chem. Rev. 1996, 96, 635.

PMID

[29]
Patil, N. T.; Yamamoto, Y. Chem. Rev. 2008, 108, 3395.

[30]
Sun, N.; Xie, X.; Chen, H.; Liu, Y. Chem.-Eur. J. 2016, 22, 14175.

[31]
Wei, L.-S.; He, G.-X.; Kong, X.-F.; Pan, C.-X.; Mo, D.-L.; Su, G.-F. J. Org. Chem. 2018, 83, 6719.

[32]
Yamada, T.; Park, K.; Tachikawa, T.; Fujii, A.; Rudolph, M.; Hash-mi, A. S. K.; Sajiki, H. Org. Lett. 2020, 22, 1883.

[33]
Qi, L.-J.; Shi, C.-Y.; Chen, P.-F.; Li, L.; Fang, G.; Qian, P.-C.; Deng, C.; Zhou, J.-M.; Ye, L.-W. ACS Catal. 2021, 11, 3679.

[34]
Chen, Y.; Xu, W.; Xie, X.; Pei, M.; Lu, M.; Wang, Y.; Liu, Y. Org. Lett. 2021, 23, 1090.

[35]
Satoh, M.; Shibata, Y.; Kimura, Y.; Tanaka, K. Eur. J. Org. Chem. 2016, 26, 4465.

[36]
Zhang, J.; Simon, M.; Golz, C.; Alcarazo, M. Angew. Chem., Int. Ed. 2020, 59, 5647.

[37]
Zhang, P.-C.; Li, Y.-L.; He, J.; Wu, H.-H.; Li, Z.; Zhang, J. Nat. Commun. 2021, 12, 4609.

[38]
Wu, X.; Zheng, L.-L.; Zhao, L.-P.; Zhu, C.-F.; Li, Y.-G. Chem. Commun. 2019, 55, 14769.

[39]
Veguillas, M.; Rosair, G. M.; Bebbington, M. W. P.; Lee, A.-L. ACS Catal. 2019, 9, 2552.

DOI

[40]
Thummala, Y.; Raju, C. E.; Purnachandar, D.; Sreenivasulu, G.; Doddi, V. R.; Karunakar, G. V. Eur. J. Org. Chem. 2020, 2020, 3560.

[41]
Cheng, X.; Zhang, L. Org. Lett. 2021, 23, 8194.

[42]
Mackenroth, A.V.; Antoni, P. W.; Rominger, F.; Rudolph, M.; Hashmi, A. S. K. Org. Lett. 2023, 25, 2907.

DOI PMID

[43]
Fu, J.; Gu, Y.; Yuan, H.; Luo, T.; Liu, S.; Lan, Y.; Gong, J.; Yang, Z. Nat. Commun. 2015, 6, 8617.

[44]
Sunil, K.; Thummala, Y.; Dalovai, P.; Balasubramanian, S.; Karunakar, G. V. Org. Biomol. Chem. 2019, 17, 6015.

[45]
Wang, R.-X.; Zhao, Q.-R.; Gu, Q.; You, S.-L. Acta Chim. Sinica 2023, 81, 431 (in Chinese).

(王瑞祥, 赵庆如, 顾庆, 游书力, 化学学报, 2023, 81, 431.)

[46]
Quach, R; Furkert, D. P.; Brimble, M. A. J. Org. Chem. 2016, 81, 8343.

[47]
Nishiyama, D.; Ohara, A.; Chiba, H.; Kumagai, H.; Oishi, S.; Fujii, N.; Ohno, H. Org. Lett. 2016, 18, 1670.

DOI PMID

[48]
He, W.; Griffiths, B. M.; Wang, W.; Wang, X. Org. Biomol. Chem. 2017, 15, 4241.

DOI PMID

[49]
Gu, Y.; Huang, J.; Gong, J.; Yang, Z. Org. Chem. Front. 2017, 4, 2296.

[50]
Smith, M. W.; Zhou, Z.; Gao, A. X.; Shimbayashi, T.; Snyder, S. A. Org. Lett. 2017, 19, 1004.

[51]
Wang, T.; Duan, X.; Zhao, H.; Zhai, S.; Tao, C.; Wang, H.; Li, Y.; Cheng, B.; Zhai, H. Org. Lett. 2017, 19, 1650.

[52]
Matsuoka, J.; Kumagai, H.; Inuki, S.; Oishi, S.; Ohno, H. J. Org. Chem. 2019, 84, 9358.

DOI PMID

[53]
Yalamanchili, S.; Miller, W.; Chen, X.; Bennett, C. S. Org. Lett. 2019, 21, 9646.

DOI PMID

文章导航

/