



手性醇是有价值的手性物质之一, 广泛应用于化工、制药和香料等领域[1]. 过渡金属催化的酮不对称转移氢化反应和不对称氢化反应是合成手性仲醇的重要方法[2]. 该类反应通常使用贵金属(如钌、铑和铱等)催化剂[1a,3]. 然而, 贵金属盐储量低、价格高、毒性大以及易残留等缺点使得贵金属催化剂不符合资源与环境可持续发展的需求[4]. 因此, 研究人员迫切希望找到贵金属催化剂的替代品[2d,5].
近年来, 3d金属(铁、钴、镍和锰等)储量丰富且毒性较低的特性使得3d金属催化剂受到越来越多的关注[2d,4a,4b,5b,6]. 其中, 钴是一种理想的选择. 钴是地壳中储量丰富的金属之一, 其储量是地壳中铂族金属总储量的103倍以上[7]. 钴还是人体和动物必需的微量元素之一(钴是维生素B12的中心金属[8]), 常用于生物反应和药物合成[9].
目前, 钴配合物催化酮和亚胺的不对称氢化反应已取得不错的成果[10], 但由其催化的酮不对称转移氢化反应却报道较少(图1a)[11]. 1997年, Lemaire等[11a]报道了手性二胺钴催化的酮不对称转移氢化反应. 该反应以异丙醇为氢源, 在叔丁醇钾的存在下以58%的对映体过量(ee)值将苯乙酮转化为(R)-苯乙醇. 然而, 该催化剂的转化率较低(8%~30%), 对应的转化数(TON)仅为6. 2015年, Gao等[11b]开发了一种由Co3(CO)9CH2Cl与手性P-N-N-P型双膦配体原位生成的钴配合物催化剂. 该催化剂在82 ℃下完成了一系列芳基烷基酮的不对称转移氢化, 以84%的产率和63%的ee值获得了相应的手性醇. 缺点是反应时间较长(26~122 h)且需要大量的强碱(相当于钴的50 equiv.的KOH)来活化预催化剂. 2023年, Li等[11c]报道了含有环状PxNy配体的大环钴(II)配合物催化剂. 该催化剂虽然在苯乙酮衍生物的不对称转移氢化反应中表现出中等至优异的对映体选择性(73%~93% ee)和低至优异的收率(27%~99%), 但需要使用相当于催化剂100 equiv.的KOH和75 ℃高温的苛刻条件. 2021年, Zuo等[11d]报道了一种P-NH-N-P型钴(II)配合物, 可在温和条件下催化酮的不对称转移氢化反应, 但作者考察的底物结构简单且范围较窄. 通过对实验条件的优化并未实现高对映体选择性和高反应活性, 且配体结构的影响未被进一步探究. 该催化剂在12~24 h内仅以0~78%的ee值和2%~91%的转化率完成了苯乙酮及其衍生物的转化. 2024年, Zuo等[11e]继续开发出P-NH-N-P型钴(I)和钴(III)配合物, 并用于催化酮的不对称转移氢化反应. 其中, 钴(I)配合物预催化剂以中等至优异的对映体选择性(73~93% ee)和低至优异的收率(32%~95%)获得了一系列手性苯乙醇衍生物. 虽然该催化剂对间位取代的苯乙酮衍生物表现出优异的对映体选择性(90%~95% ee)和较高的产率(80%~95%), 但对邻氨基取代的苯乙酮衍生物活性较差(35%~56%), 甚至没有活性, 更多的底物范围也未被探究. P-NH-N-P型钴(III)配合物催化剂仅尝试了苯乙酮的不对称转移氢化反应, 并未对其性能进行优化, 底物范围也未拓展. 该催化剂在5 min内以80%的ee值和32%的产率获得了(S)-苯乙醇.
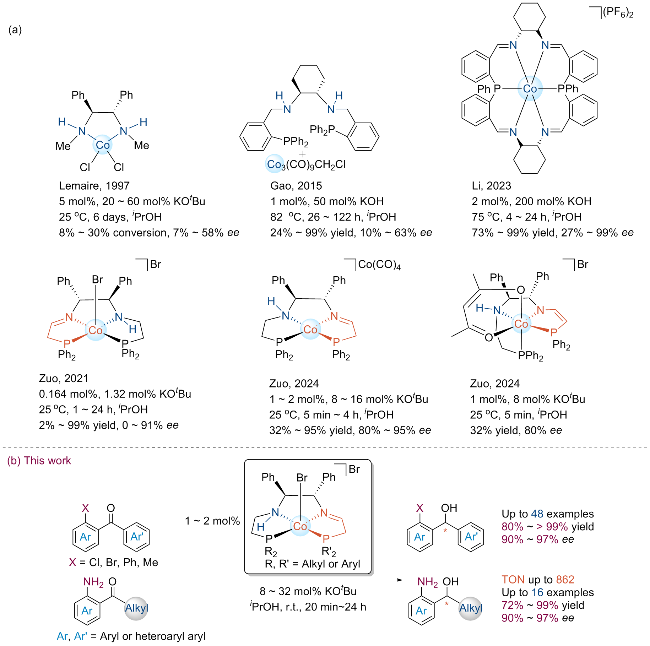
综上所述, 钴配合物催化的酮不对称转移氢化反应虽然已取得了一定进展, 但在对映体选择性、反应活性和底物范围等方面仍有较大提升空间. 本文旨在开发在更广泛底物范围的酮不对称转移氢化反应中表现出优异对映选择性和活性的钴催化剂. 为了弥补氨基(亚胺)双膦型钴(II)催化剂目前存在的不足和局限性, 对P-NH-H-P型手性配体的结构进行优化(Scheme 1a). 通过替换配体中的膦取代基调控催化剂中间体和底物之间的相互作用, 提升催化剂在催化苯乙酮类底物时的对映体选择性. 在此基础上进一步拓宽底物范围, 实现二芳基酮、杂芳基酮和2-氨基苯乙酮等大位阻、难氢化底物的高对映选择性转化. 优化后的催化剂对邻、间和对位含有裸露的氨基取代基的酮有较好的耐受性, 尤其对2'-氨基缩醛酮类底物展现出较高的反应活性和对映体选择性(图1b). 获得的一些手性醇是合成生物活性物质或药物成分的重要分子砌块, 展示了钴催化剂在不对称合成中的潜力.
1 结果与讨论
1.1 手性配体及预催化剂的合成
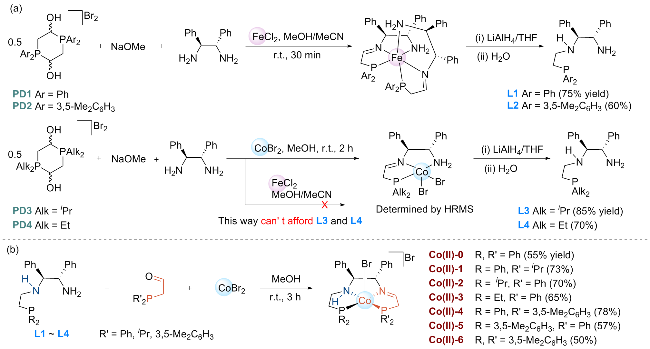
合成(S,S)-胺-烯(胺)双膦钴(II)配合物的关键步骤是合成手性三齿P-NH-NH2配体(Scheme 1a, L1~L4). 虽然芳基取代的P-NH-NH2配体(L1和L2)可以通过已报道的、以双三齿P-N-NH2铁配合物为中间体的方法合成[11d,12], 但尝试通过该方法合成烷基取代的类似物(L3和L4)却并未成功(Scheme 1a). 因此, 本工作开发了以单三齿P-N- NH2二溴化钴配合物为中间体的新方法. 具体实施方法是将芳基取代的P-NH-NH2配体(L1和L2)合成方法中的FeCl2替换为CoBr2, 分别以85%和70%的产率得到烷基取代的P-NH-NH2配体(L3和L4). 实验中发现配体L3和L4对空气敏感, 全部操作需在惰性气体保护下进行. 由于钴(II)配合物的顺磁性阻碍了核磁共振光谱(NMR)的表征, 使用高分辨质谱(HRMS)确认了中间体(三齿P-N-NH2钴二溴配合物)的结构: HRMS (ESI, MeOH) [M-Br]+的m/z计算值为492.0740, 测试值为492.0646; [M-H-2Br]+的m/z计算值为624.2228, 测试值为624.2255. 随后, 通过31P NMR、1H NMR、13C NMR、傅里叶变换红外光谱(FT-IR)和HRMS对配体L3和L4进行了表征. 其中, 31P NMR中δ -1.8 (L3)和-27.1 (L4)处的信号响应, 以及1H NMR中δ 3.7~4.1之间两处双峰的特征信号峰, 确认了配体L3和L4的结构.
预催化剂胺-烯(胺)双膦钴(II)配合物的合成依据铁(II)类似物的制备方案进行[12-13]. 首先, 使用碱(NaOMe)将膦盐二聚体(Scheme 1a, PD1~PD4)解聚为2-(磷烯基)乙醛. 随后, 将2-(磷烯基)乙醛、P-NH-NH2配体、CoBr2以物质的量比1∶1∶1反应合成了一系列芳基取代的P-NH- N-P型二溴化钴配合物[Co(II)-0、Co(II)-4~Co(II)-6]和烷基取代的二溴化钴配合物[Co(II)-1~Co(II)-3], 其中烷基取代的胺-烯(胺)双膦钴(II)配合物Co(II)-1~Co(II)-3是首次报道, 如Scheme 1b所示. 通过FT-IR、HRMS和电子顺磁共振(EPR)对这些钴(II)配合物的结构进行表征, 其中Co(II)-0、Co(II)-5和Co(II)- 6的晶体结构已在之前发表的工作中确定[11d].
1.2 钴预催化剂催化的酮不对称转移氢化反应
钴预催化剂[Co(II)-0~Co(II)-6]催化的苯乙酮不对称转移氢化反应在8 equiv.碱的存在下进行. 该反应以异丙醇为氢源, 预催化剂用量为1 mol%(表1). 首先, 使用预催化剂Co(II)-0考察了氢化反应中常见的无机碱和有机碱对苯乙酮不对称转移氢化反应的影响(表1, Entries 1~5). 实验结果表明, 25 ℃条件下, KOtBu是效果最好的无机碱(表1, Entry 1), 而有机碱DBU在该反应体系中不适用(表1, Entry 5). 反应在1 h内完成, 产率为96%, ee值为76%. 该催化活性比由(S,S)-PNNP配体和Co3(CO)9CH2Cl原位形成的钴催化剂活性高97倍[11b], 且后者(图1a, Gao, 2015)需要在苛刻条件下(82 ℃, 50 equiv. KOH)反应长达85 h才能获得与预催化剂Co(II)-0相当的TON (84). 其次, 对反应温度的优化结果表明25 ℃为最适反应温度(表1, Entries 1, 6~9). 当反应温度降低至0和-20 ℃时, 对映体选择性基本不变, 但反应活性明显下降(表1, Entries 6, 7); 尤其是当反应温度为-20 ℃时, 1 h的产率仅为4%(表1, Entry 6); 当反应温度升高至60和80 ℃时, 苯乙醇最终产率基本保持不变, 但对映体选择性明显降低(表1, Entries 8, 9). 此外, 膦取代基的类型和电子性质影响预催化剂的对映体选择性和反应活性. 双膦配体平面的任意一侧膦取代基为烷基(异丙基或乙基)的预催化剂[Co(II)-1~Co(II)-3]转化率低于配体两侧膦取代基均为苯基的预催化剂[Co(II)-0](表1, Entries 1, 10~12). 对于配体任意一侧膦上的取代基为3,5-二甲苯基的3种预催化剂[Co(II)-4~Co(II)-6], 其对映体选择性和活性均略低于全苯基取代的Co(II)-0, 证明芳基取代基上引入给电子基团对催化结果影响较小(表1, Entries 13~15). 值得关注的是, 当配体氨基一侧的膦取代基为乙基时得到的预催化剂[Co(II)-3]对映体选择性明显优于其余6种预催化剂, ee值高达92%(表1, Entry 12). 另外两种单侧膦取代基为异丙基的预催化剂[Co(II)-1和Co(II)-2]对映体选择性与Co(II)-0相当, 但反应活性较低(表1, Entries 10~11). 综上所述, Co(II)-0为反应活性最高的预催化剂, 对映体选择性最高的预催化剂为Co(II)-3. 当使用预催化剂Co(II)-0和Co(II)-3催化4种其他类型酮底物的不对称转移氢化反应时得到了相同的结论.
表1 反应条件和预催化剂结构对苯乙酮不对称转移氢化反应的影响aTable 1 Impact of the structure of precatalyst on the asymmetric transfer hydrogenation of acetophenone 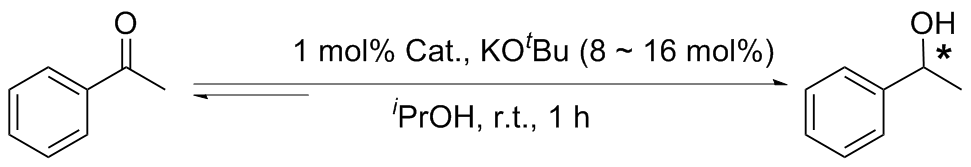 |
| Entry | Catalyst | Base | Temp./℃ | Yieldc/% | R/Sd | eed/% |
|---|---|---|---|---|---|---|
| 1 | Co(II)-0 | KOtBu | 25 | 96 | S | 76 |
| 2 | Co(II)-0 | NaOtBu | 25 | 77 | S | 75 |
| 3 | Co(II)-0 | LiOtBu | 25 | 19 | S | 76 |
| 4 | Co(II)-0 | KOSiMe3 | 25 | 81 | S | 74 |
| 5 | Co(II)-0 | DBU | 25 | — | — | — |
| 6 | Co(II)-0 | KOtBu | -20 | 4 | S | 78 |
| 7 | Co(II)-0 | KOtBu | 0 | 31 | S | 77 |
| 8 | Co(II)-0 | KOtBu | 60 | 97 | S | 57 |
| 9 | Co(II)-0 | KOtBu | 80 | 97 | S | 55 |
| 10b | Co(II)-1 | KOtBu | 25 | 25 | S | 77 |
| 11b | Co(II)-2 | KOtBu | 25 | 21 | S | 71 |
| 12b | Co(II)-3 | KOtBu | 25 | 22 | S | 92 |
| 13 | Co(II)-4 | KOtBu | 25 | 53 | S | 64 |
| 14 | Co(II)-5 | KOtBu | 25 | 90 | S | 61 |
| 15 | Co(II)-6 | KOtBu | 25 | 66 | S | 56 |
a Unless otherwise noted, the reaction was performed with acetophenone (0.29 mmol), catalyst (1 mol%), KOtBu (8 mol%), and iPrOH (4 mL) at room temperature for 1 h. In all cases, the enantioselectivity, if applicable, did not change with reaction time; b KOtBu (16 mol%) was used; c Determined by gas chromatography (GC) analysis with m-trimethylbenzene as an internal standard; d Determined by chiral HPLC by comparison with known standards. |
1.3 底物范围考察
接下来, 使用催化性能最佳的两种预催化剂[Co(II)-0和Co(II)-3]考察酮不对称转移氢化反应的底物范围. 广泛的二芳基酮、芳基-杂环酮和2'-氨基芳基烷基酮以75%~>99%的收率和优异的对映体选择性(90%~97% ee)被转化为相应的手性醇.
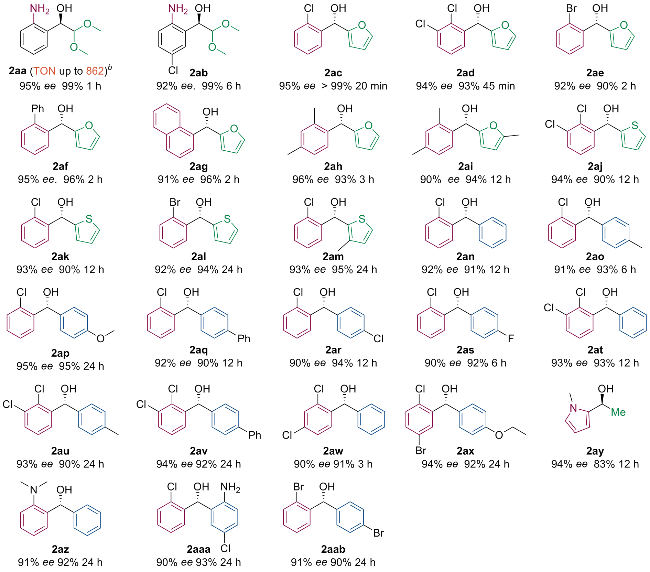
预催化剂Co(II)-0的底物范围见表2. Co(II)-0在20 min~24 h内以优异的对映体选择性(90%~96% ee)和83%~>99%的产率实现了28例酮的不对称转移氢化. 值得关注的是, 2'-氨基苯基缩醛酮(R)-2aa和(R)-2ab的合成分别在1和6 h内完成, 产率均为99%, ee值分别为95%和92%. 进一步实验发现, 即使Co(II)-0的用量降至0.1 mol%, 仍能对底物1aa表现出优异的对映选择性(95% ee)和86%的收率, 并在48 h之内获得高达862的转化数(TON), 这是迄今为止唯一一种在酮不对称转移氢化反应中兼具优异对映选择性和高活性的钴催化剂. Co(II)-0催化11种芳基-杂环芳基酮(1ac~1am)的不对称转移氢化反应在24 h内完成, ee值为90%~96%, 产率为90%~>99%. 其中, 底物1ac和1ad分别在20和45 min内以>99%、93%的产率和95%、94%的ee值转化为相应的(S)-芳基呋喃醇; 底物1aj~1am在12~24 h内以较好的对映体选择性(92%~94% ee)和产率(90%~95%)转化为相应的(S)-芳基噻吩醇; 底物N-甲基乙酰吡咯(1ay)的转化在12 h内完成, 获得较高的对映体选择性(94% ee)和产率(83%), 这些结果表明该预催化剂对呋喃环(1ac~1ai)、噻吩环(1aj~1am)以及吡咯环(1ay)具有较好耐受性. 此外, Co(II)-0催化14种二芳基酮类底物(1an~1ax、1az~1aab)的不对称转移氢化反应在3~24 h内完成, 对映体选择性和产率均>90%. 该类底物被氢化时的难度在于对结构相似的两个芳香基团的区分, 以及空间位阻大导致难以在短时间内实现高转化率[14]. 获得的(R)-2ao、(R)-2ar、(R)-2aaa等二芳基醇是构筑生物活性物质的重要砌块, 广泛应用于合成、制药等领域[10h,14].
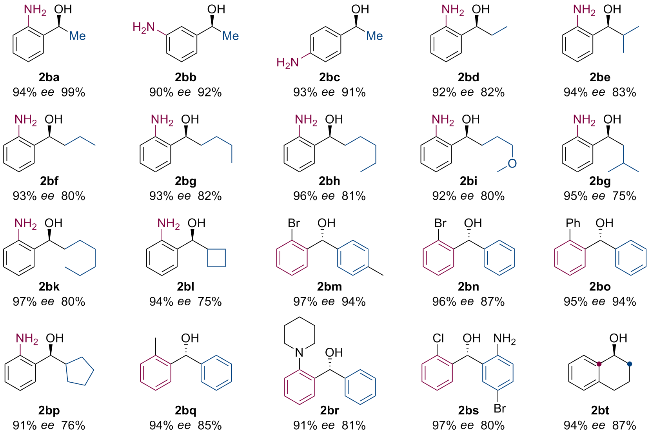
预催化剂Co(II)-3的底物范围考察结果见表3. 20例前手性酮(1ba~1bt)均在12 h内转化为相应的手性醇, 对映体选择性优异(90%~96% ee)且产率较高(75%~99%). 这些酮底物包括13种氨基取代的芳基烷基酮(1ba~1bl和1bp)、6种二芳基酮(1bm~1bo和1bq~1bs)以及四氢萘酮(1bt). 值得强调的是, 该催化剂以优异的对映体选择性(91%~97% ee)和较高的产率(80%~94%)完成了大位阻二芳基酮底物(1bm~1bo和1bq~1bs)的转化. 使用预催化剂Co(II)-0催化这些底物时效果较差(ee值<90%且产率<50%). 对底物氨基取代基位置影响的考察表明, 预催化剂Co(II)-3具有较好的邻、间、对位选择性. 该催化剂不仅对邻氨基苯乙酮(1ba)的催化效果较好(94% ee, 产率为99%), 而且以>90%的对映体选择性和>91%的产率完成间位和对位氨基苯乙酮(1bb和1bc)的转化. 由产物(S)-2ba~(S)-2bl和(S)-2bp的催化数据可知, 无论2'-氨基芳基烷基酮的烷基是直链烷基、支链烷基还是环烷基, 均能达到优异的催化效果(产率高达99%, ee值高达97%), 这是一类较难被氢化的底物, 主要是由于裸露的氨基容易与中心金属配位导致催化剂失活. 以前从未通过3d金属催化的不对称转移氢化反应获得广泛的2'-氨基芳基烷基酮对映体选择性, 获得的一系列(S)-2'-氨基芳基烷基醇(2ba, 2bd~2bl和2bp)已被证实是合成抗疟疾药物的重要原料[11e,15], 在制药领域有较好的应用前景.
1.4 催化剂结构对对映体选择性影响的原理探究
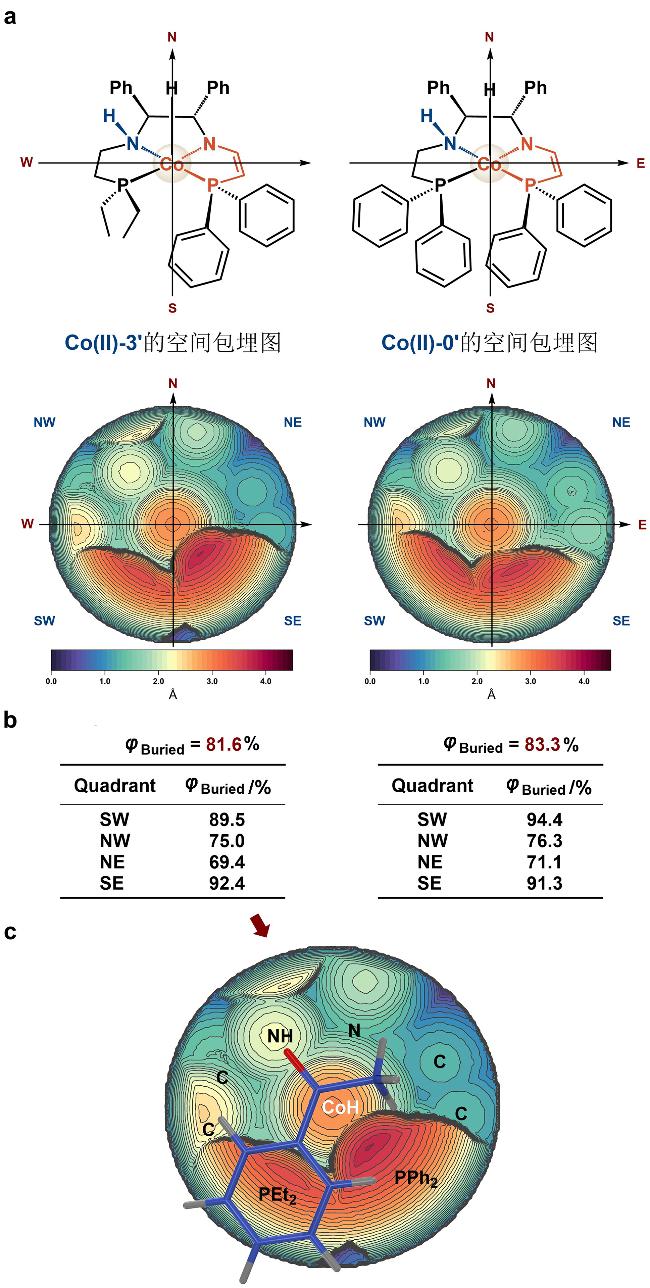
为了探究催化剂结构对对映体选择性的影响, 以预催化剂Co(II)-3和Co(II)-0催化的苯乙酮不对称转移氢化反应为例进行研究(表1, Entries 1和4). 首先, 通过密度泛函理论(DFT)计算优化了催化活性物种[Co(II)-3'和Co(II)-0']的结构(图2). 接着, 利用网页版在线工具SambVca 2.1[16]分别评估二者基于包埋体积率的配体空间参数信息. 需要强调的是, 讨论的前提是配体的(S,S)-二苯基乙二胺基团决定了氢转移步骤只能从配合物空间平面的正上方进行. 图2a展示了Co(II)-3'和Co(II)-0'的结构和空间位阻地图. 从空间位阻地图中可以明显看出二者的催化口袋形状不一样. 在Co(II)-0'的空间位阻地图中(图2a, 右), SW象限(左下角)和SE象限(右下角)几乎被体积庞大的PPh2基团所占据. 而Co(II)-3'的空间位阻地图中(图2a, 左), SW象限(左下角)由PEt2基团贡献的空间隆起明显低于PPh2基团. 将两种催化剂的空间包埋参数对比可得出相同结论(图2b). 由于SW象限的包埋体积贡献值差异导致Co(II)-3'的总包埋体积值(81.6%)低于Co(II)-0' (83.3%). 如图2c所示, 在酮底物被还原时的有利过渡态中, 二乙基取代的SW象限更有利于容纳苯乙酮分子中位阻较大的苯基, 因而可获得高对映体选择性, 生成(S)-苯乙醇. 综上所述, 两个磷原子上取代基的位阻差异变大是对映体选择性提升的主要原因.


2 结论
以单三齿P-N-NH2钴二溴配合物为中间体合成了烷基取代的P-NH-NH2三齿手性配体. 使用这些配体及芳基取代的P-NH-NH2配体制备了一系列P-NH-N-P型二溴化钴配合物. 这些钴配合物在广泛的二芳基酮、芳基-杂环酮和2'-氨基取代的芳基-烷基酮等底物的不对称转移氢化反应中表现出优异的对映体选择性(ee值高达97%)和活性(手性醇产率高达>99%). 该催化剂的转化数高达862, 是目前酮不对称转移氢化反应中性能最优的钴催化剂. 获得的手性醇是合成手性药物和生物活性分子的重要模块. DFT计算进一步揭示了催化剂结构对对映体选择性的影响规律. 本研究展示了钴催化的酮不对称转移氢化反应在合成手性醇中的潜力.
3 实验部分
3.1 仪器与试剂
实验所涉及的固体和液体试剂在使用前均按照标准程序进行干燥和脱气处理. 氘代溶剂均经过活性分子筛蒸馏和干燥处理. 涉及对空气敏感的化合物的操作和实验流程均在惰性气氛(高纯Ar或N2)中通过Schlenk技术或在充满惰性气体的手套箱内完成. 实验所用气体均由上海浩气气体有限公司供应.
1H NMR (600 MHz)、13C NMR (151 MHz)和31P NMR (242 MHz, 以85%的H₃PO₄作为化学位移参照)均通过Bruker AVANCE III HD 600 MHz全数字化核磁共振光谱仪在298 K下予以测定; 高效液相色谱(HPLC)数据利用Waters e2695分离模块收集, 配备2489 UV-Vis检测器(色谱柱信息和分离条件详见辅助材料); 气相色谱(GC)数据通过Shimadzu GC-2014采集, 配有FID检测器; 傅里叶变换红外光谱(FT-IR)数据通过Thermo Scientific Nicolet iS5采集; 高分辨率质谱(HRMS)数据利用Bruker solariX 70 FT-MS采集, 采用电喷雾离子源(ESI); 电子顺磁共振(EPR)数据利用Bruker EMX micro在100 K下收集.
3.2 实验方法
3.2.1 三齿P-NH-NH2配体L1~L4的合成与表征
配体L1和L2依据文献方法制备[12]. 配体L3的所有合成操作均在惰性气体保护下进行: 在氩气手套箱中, 将318 mg PD3[17] (0.66 mmol, 0.5 equiv.)与80 mg NaOMe (1.49 mmol, 1.1 equiv.)于5 mL甲醇(MeOH)中混合, 搅拌反应2 min. 将254 mg (1S,2S)-二苯基乙二胺(DPEN, 1.2 mmol, 0.9 equiv.)溶解在5 mL MeOH中, 将上述两种溶液混合后转移至100 mL Schlenk烧瓶中. 边搅拌边向瓶中缓慢加入354 mg CoBr2水合物(1.62 mmol, 1.3 equiv.)溶于10 mL MeOH配成的溶液, 继续搅拌至溶液颜色变成深棕色, 继续反应2~3 h(为确保完全反应, 所用溶剂甲醇总量应控制在小于20 mL). 反应结束后在真空条件下去除全部溶剂得到棕色残留物M1(中间体三齿P-N-NH2钴配合物). HRMS (ESI, MeOH) [M-Br]+的m/z的计算值为492.0740, 测试值为492.0646, [M-H-2Br]+的m/z的计算值为624.2228, 测试值为624.2255.
在氩气手套箱中, 将152 mg LiAlH4 (4 mmol, 3.0 equiv.)和20 mL四氢呋喃(THF)混合于装有M1的Schlenk烧瓶中, 剧烈搅拌5 min直至气泡完全放出, 混合物全部变为灰黑色. 将Schlenk烧瓶密封后从手套箱中取出, 连接至接有氩气和真空泵的Schlenk双排管. 通过冰浴将反应冷却至0 ℃, 立即使用注射器逐滴加入脱气的去离子水(2 mL)以淬灭过量的LiAlH4. 继续搅拌5 min后, 在真空下除去THF和水得到浅棕色残留物. 随后, 将Schlenk烧瓶重新拿回氩气手套箱, 用乙醚(20 mL)将棕色残留物提取两次, 溶液通过带有聚四氟乙烯膜(孔径0.225 μm)的注射器过滤, 在真空下除去溶剂乙醚得到棕黄色油状的液体L3, 产率为85%. 1H NMR (600 MHz, Chloroform-d) δ: 7.20~7.11 (m, 10H), 4.00 (d, J=7.4 Hz, 1H), 3.74 (d, J=7.4 Hz, 1H), 2.58~2.50 (m, 2H), 1.67~1.63 (m, 2H), 1.53~1.48 (m, 2H), 1.03~0.96 (m, 12H); 13C NMR (151 MHz, Chloroform-d) δ: 142.8, 140.6, 127.4, 127.3, 127.2, 126.4, 126.2, 69.1, 61.2, 45.8 (d, J=23.9 Hz), 22.9~22.3 (m), 22.0 (d, J=17.4 Hz), 19.5~19.1 (m), 18.3~17.7 (m); 31P NMR (243 MHz, Chloroform-d) δ: -1.8; FTIR (ATR) ν: 3060w, 3027w, 2945m, 2865m, 1602m, 1493w, 1453s, 1382w, 1364w, 1261w, 1097w, 1027m, 964w, 907m, 880w, 795w, 758m, 733w, 697s, 649m, 570w, 533w cm-1. HRMS (ESI, DCM) calcd for C22H34N2P [M+H]+ 357.2455,, found 357.2448.
配体L4的合成方法与L3相同, 只需将原料PD3替换为282 mg PD4[17] (0.66 mmol, 0.5 equiv.), 其余步骤保持不变. 中间体M2为棕色固体, HRMS (ESI, MeOH) calcd for [M-e]+: 544.9584, found 544.9578. L4为棕色油状液体, 产率为70%. 1H NMR (600 MHz, Chloroform-d) δ: 7.19~7.11 (m, 10H), 3.97 (d, J=7.3 Hz, 1H), 3.71 (d, J=7.3 Hz, 1H), 2.58~2.46 (m, 2H), 1.54~1.49 (m, 2H), 1.34~1.27 (m, 4H), 1.02~0.93 (m, 6H). 13C NMR (151 MHz, Chloroform-d) δ: 143.0, 140.8, 127.7, 127.6, 127.5, 127.4, 126.6, 126.4, 69.3, 61.3, 44.3 (d, J=16.8 Hz), 26.9 (d, J=13.8 Hz), 18.4 (dd, J=6.8, 4.8 Hz), 8.9 (dd, J=7.1, 5.1 Hz); 31P NMR (243 MHz, CDCl3) δ: -27.1; FTIR (ATR) ν: 3267w, 3060w, 3028w, 2959m, 2874m, 1601m, 1492m, 1452s, 1376w, 1261m, 1109w, 1027s, 845w, 798m, 757s, 696s, 638w, 605w, 574m, 551w, 528m, 514m cm-1. HRMS (ESI, DCM) calcd for C20H30- N2P [M+H]+ 329.2142, found 329.2132.
3.2.2 催化剂Co(II)-0~Co(II)-6的合成与表征
催化剂Co(II)-0依据文献方法制备[11d], 具体操作如下: 在氩气手套箱中, 将355 mg PD1 (0.67 mmol, 0.5 equiv.)的10 mL MeOH溶液与70 mg NaOMe (1.3mmol, 1.0 equiv.)的5 mL MeOH悬浮液混合于100 mL的Schlenk烧瓶中, 室温下搅拌2 min. 将依据Morris报道的方法[18]制备的纯度为75%的配体815 mg L1 (1.44 mmol, 1.1 equiv.)溶解在20 mL甲醇中, 边搅拌边加入到盛有混合物的烧瓶中. 最后将284 mg CoBr2水合物(1.3 mmol, 1.0 equiv.)的10 mL MeOH溶液加入瓶中, 溶液立即变为深棕色. 室温下搅拌反应3 h后, 在真空下去除溶剂得到深棕色残留物. 加入10 mL二氯甲烷(DCM)萃取产物, 溶液通过带有聚四氟乙烯膜(孔径0.225 μm)的注射器过滤, 在真空下除去溶剂得到的深棕色固体即为Co(II)-0的粗产物. 将粗产物溶解在30 mL丙酮中, 在室温下缓慢搅拌12 h, 直至瓶底出现棕色沉淀. 过滤后收集沉淀物, 用少量冷的丙酮(2 mL)洗涤两次, 在真空下干燥后得到的Co(II)-0纯品, 深棕色固体(610 mg, 产率为55%), 单晶数据CCDC 2013827[11d]. FTIR (ATR) ν: 3047w, 3008w, 2851w, 1624w, 1486w, 1453m, 1432s, 1187w, 1094s, 1073m, 1020w, 994w, 966m, 849w, 742s, 685s, 642s, 575s, 525s cm-1. EPR: g=2.21. HRMS (ESI, MeOH) calcd for C43H40BrCoN2P2 [M-Br]+ 772.1182, found 772.1266.
Co(II)-1的合成方法与Co(II)-0相同, 以323 mg PD3 (0.67 mmol)和815 mg L1 (纯度为75%, 1.44 mmol)为起始原料, 产物为深棕色固体(745 mg, 产率为73%). FTIR (ATR) ν: 3290w, 3256m, 3219m, 3125w, 3047s, 2951s, 2867s, 1633w, 1585m, 1494w, 1480w, 1454s, 1434s, 1275w, 1185w, 1154w, 1096m, 1072w, 1026m, 982m, 748s, 697s cm-1. HRMS (ESI, MeOH) calcd for C36H44BrCoN2P2 [M-Br]+ 704.1490, found 704.1508. EPR: g=2.23.
Co(II)-2的合成方法与Co(II)-0相同, 以355 mg PD1[17] (0.67 mmol)和604 mg L3 (纯度为85%, 1.44 mmol)为起始原料, 产物为深棕色固体(715 mg, 产率为70%). FTIR (ATR) ν: 3257m, 3026m, 2960s, 2867s, 1601m, 1522m, 1494m, 1454s, 1434m, 1365m, 1260s, 1182w, 1155w, 1098m, 1027m, 978w, 881w, 852w, 807w, 762s, 699s, 641w cm-1. HRMS (ESI, MeOH) calcd for C36H44BrCoN2P2 [M-Br]+ 704.1490, found 704.1507. EPR: g=2.24.
Co(II)-3的合成方法与Co(II)-0相同, 以355 mg PD1 (0.67 mmol)和676 mg L4 (纯度为70%, 1.44 mmol)为起始原料, 产物为棕色固体(640 mg, 产率为65%). FTIR (ATR) ν: 3255m, 3126m, 3061m, 2934s, 2879m, 1736w, 1601s, 1495s, 1455s, 1433m, 1411w, 1262w, 1115m, 1027m, 990m, 915w, 849w, 807w, 763s, 698s cm-1. HRMS(ESI, MeOH) calcd for C34H40BrCoN2P2 [M-Br]+ 676.1177, found 676.1207. EPR: g=2.21.
Co(II)-4的合成方法与Co(II)-0相同, 以430 mg PD2[17] (0.67 mmol)和815 mg L1 (纯度为75%, 1.44 mmol)为起始原料, 产物为深棕色固体(922 mg, 产率为78%). FTIR (ATR) ν: 3319w, 3264w, 3024s, 2913s, 2860s, 1710w, 1600s, 1480m, 1454s, 1435s, 1376m, 1275m, 1186w, 1127w, 1098m, 1072w, 1026m, 998w, 849s, 749s, 698s, 645w, 589m, 561w, 530w cm-1. HRMS (ESI, MeOH) calcd for C46H48BrCoN2P2 [M-Br]+ 828.1803, found 828.1862. EPR: g=2.23.
Co(II)-5的合成方法与Co(II)-0相同, 以355 mg PD1 (0.67 mmol)和1154 mg L2[12] (纯度为60%, 1.44 mmol)为起始原料, 产物为棕色固体(674 mg, 产率为57%). 晶体数据CSD 2155059[10h]. FTIR (ATR) ν: 3435w, 3405w, 3256w, 3021s, 2913s, 2859s, 1630m, 1600m, 1454s, 1434s, 1413w, 1375m, 1334w, 1309w, 1263m, 1201w, 1131m, 1100m, 1074w, 1025m, 974m, 844s, 807w, 765m, 744m, 725w, 690s, 645m, 624w, 583s, 563w, 549, 510m cm-1. HRMS (ESI, MeOH) calcd for C46H48Br- CoN2P2 [M-Br]+ 828.1803, found 828.1828. EPR: g=2.23.
Co(II)-6的合成方法与Co(II)-0相同, 以430 mg PD2 (0.67 mmol)和1154 mg L2 (纯度为60%, 1.44 mmol)为起始原料, 产物为棕色固体(628 mg, 产率为50%). 单晶数据CSD 2155060[10h]. FTIR (ATR) ν: 3435w, 3021s, 2996s, 2912s, 2859s, 1630m, 1599s, 1493m, 1453s, 1412s, 1376s, 1336w, 1307w, 1275s, 1263s, 1183w, 1129s, 1101w, 1073m, 1040m, 1026m, 1018m, 991m, 973m, 918w, 844s, 807w, 793w, 762s, 688s, 793w, 644m, 620w, 589s, 565m, 548m cm-1. HRMS(ESI, MeOH) calcd for C50H56BrCoN2P2 [M-Br]+ 884.2429, found 884.2467. EPR: g=2.22.
3.2.3 酮的不对称转移氢化反应
本文中涉及的酮不对称转移氢化反应中预催化剂用量是通过标准溶液法进行精确称量的. 以预催化剂Co(II)-0为例进行说明: 在氩气手套箱中, 将50 mg Co(II)-0 (0.059 mmol)溶解在9.95 g冷的DCM中, 充分搅拌2 min后使其完全溶解, 通过注射器向每个反应瓶中均分0.5 g该溶液, 每份溶液中含有2.9×10⁻³ mmol预催化剂Co(II)-0, 重复此操作直至注射器中溶液用完(若最后一份溶液少于0.5 g应舍弃). 将每份溶液在真空下去除溶剂后继续真空干燥12 h以确保DCM全部除掉, 密封保存在手套箱中备用. 类似地, KOtBu用量也是通过此法进行精确称量, 碱溶液由260 mg KOtBu (2.3 mmol)溶解在9.74 g iPrOH中配制.
酮的不对称转移氢化反应在氩气手套箱中进行. 将3.14 g iPrOH (4.0 mL)与酮底物混合在分装好的含有催化剂的反应瓶中, 搅拌5 min以确保预催化剂完全溶解. 向上述混合物中加入0.1 g KOtBu标准溶液(2.32×10⁻² mmol, 相当于催化剂的8 equiv.)以启动不对称转移氢化反应. 在预设反应时间将反应瓶从手套箱中取出, 打开瓶盖用空气猝灭反应后立即加入用于校准转化率的内标物质, 通过带有聚四氟乙烯膜(孔径0.225 μm)的注射器过滤后可用于HPLC和GC测试. NMR样品的制备方法是先通过旋转蒸发去除反应液中的溶剂, 用DCM提取残留物后再次通过旋转蒸发去除DCM后得到NMR样品, 充分干燥后加入合适的氘代试剂装入5 mm核磁管备测.
辅助材料(Supporting Information) 预催化剂Co(II)- 0~Co(II)-6的EPR谱图, 配体L3、L4的NMR谱图的表征图谱, 不对称催化反应产物2aa~2aab、2ba~2bt的NMR、HPLC图谱及测试条件, DFT计算原子坐标等. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Lu, Y.)