



乙型病毒性肝炎(viral hepatitis type B, 简称乙肝)是目前全球最具威胁的感染性疾病之一. 乙型肝炎病毒(H、)BV)是导致慢性肝炎、肝硬化及肝细胞癌(原发性肝癌)的主要原因. 尽管乙肝可以通过安全有效的疫苗进行预防, 但据世界卫生组织估计, 全球仍有超过2.54亿人患有慢性乙肝感染, 并且每年新增感染者约150万例[1]. 我国被公认为“乙肝大国”, 慢性乙型肝炎病毒感染者约有1.3亿人. 最新数据显示, 我国每年因肝病相关疾病死亡的人数接近40万[2]. 治疗慢性乙型肝炎的首要目标是清除或持久性抑制HBV在体内的复制, 从而减轻肝脏炎症、坏死及纤维化病变, 并减少或阻止肝硬化及肝细胞癌的发生[3]. 目前, 临床上治疗乙肝的主要药物可分为干扰素类和核苷类似物类两大类[2]. 干扰素类药物在治疗过程中几乎所有患者都会出现不良反应, 如白细胞和血小板减少等, 并伴随一定的耐受性问题. 相比之下, 核苷类似物类抗HBV药物种类丰富, 结构多样, 主要代表性药物包括拉米夫定、阿德福韦酯、替诺福韦和恩替卡韦等. 其中, 恩替卡韦具有较好的耐受性, 对患者无明显不良反应, 且长期服用后耐药性低[4,5], 因此被认为是目前治疗慢性乙型肝炎的最佳药物之一.
恩替卡韦是由美国百时美施贵宝公司在1997年研制开发的一种鸟嘌呤核苷酸的衍生物, 2005年3月被美国食品药品监督管理局(FDA)批准上市[6], 2005年11月经中国国家食品药品监督管理局批准在中国上市. 恩替卡韦最初用来治疗单纯疱疹病毒感染, 但临床实验表明它对疱疹病毒只有中度的抑制作用, 而对乙肝病毒的抑制作用非常强且毒性相对较低, 因此作为治疗慢性乙型肝炎的药物上市. 恩替卡韦的商品名为博路定, 化学名称为2-氨基-9-[(1S,3R,4S)-4-羟基-3-羟甲基-2-亚甲基环戊基]-1,9-氢-6-氢-嘌呤-6-酮-水合物, 其化学结构式如图1所示: 分子具有3个手性中心, 共有8个异构体, 而临床上只以(1S,3R,4S)的异构体给药.
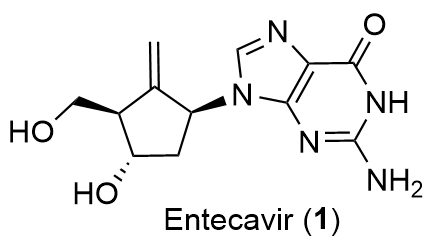
1 恩替卡韦的全合成
恩替卡韦的结构由两个片段组成, 即五元环片段和鸟嘌呤结构, 其中五元环片段是合成中的关键点和难点. 已报道的大多数立体选择性构建环戊烷骨架的合成方法均基于环戊烷分子的转化, 仅有少数方法是从无环前体出发, 再经过环化得到目标结构.
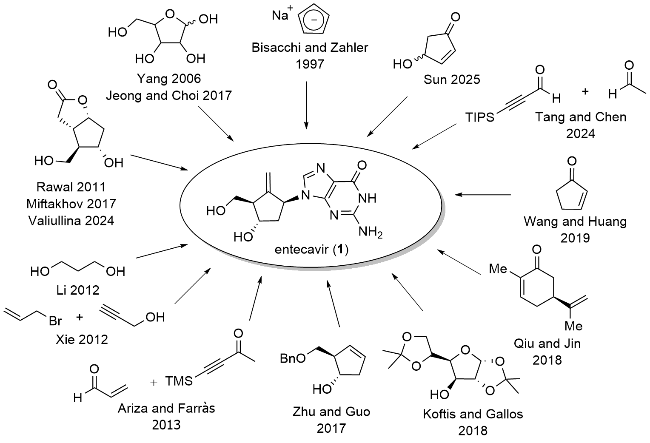
由于恩替卡韦显著的疗效和广阔的市场, 其合成路线一直备受关注. 迄今为止, 超过十个研究团队完成了恩替卡韦的全合成或形式合成的工作. 图2中列举了部分代表性研究, 接下来, 我们将具体介绍这些合成路线的特点, 并简要评述.
1.1 Bisacchi和Zahler小组的不对称全合成
1997年, Bisacchi和Zahler小组[7]报道了恩替卡韦的不对称全合成(Scheme 1). 他们以环戊二烯钠2为起始原料, 通过与苄基氯甲醚取代、手性的α-蒎烯硼烷(Ipc2BH)硼氢化及过氧化氢氧化三步反应, 以75%的收率得到化合物3, 化合物3在乙酰丙酮氧钒[VO(acac)2]催化作用下与过氧叔丁醇(t-BuOOH)发生环氧化反应, 裸露的羟基被苄基保护, 以83%的收率得到关键中间体手性环戊基环氧化物4. 在N,N-二甲基甲酰胺(DMF)溶液中, 手性环戊基环氧化物4和6-苄氧基-2-氨基嘌呤5在氢化锂作用下反应, 以60%的收率得到连有嘌呤结构的N-9加合物6. 此外, 还分离出少量相应的N-7加合物.
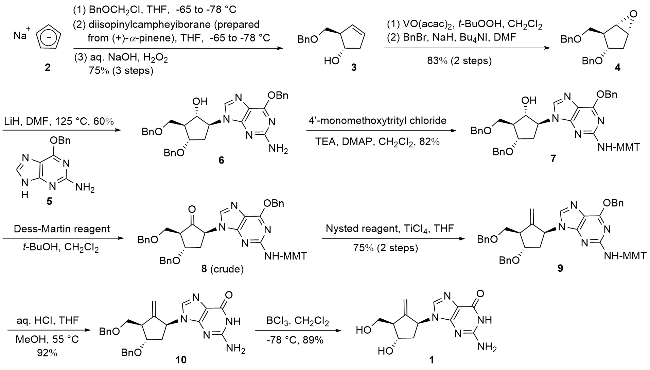
中间体化合物6的氨基经4-甲氧基三苯基氯甲烷(MMTCl)保护, 以82%的收率得到化合物7. 随后, 化合物7与Dess-Martin试剂反应得到环戊酮8. 不经分离纯化直接用Nysted试剂处理, 以75%的收率得到恩替卡韦前体化合物9, 化合物9与盐酸和三氯化硼(BCl3)反应分别脱去4-甲氧基三苯基(MMT)和苄基保护基, 得到终产物恩替卡韦. 该路线只有11步, 总收率为18.8%, 且最终产物的ee>99%.
作为原研药的合成路线, 该路径在设计上兼顾了原料易得性与反应步骤的合理性, 为后续工艺开发提供了坚实基础. 在原研专利到期后, 多家仿制药企业普遍采用该路线作为开发基础, 通过对关键反应步骤(如保护基的选择、纯化方法等)进行优化, 以提高工艺稳定性和整体经济性, 这也进一步体现了原研路线在工业应用中的指导价值和广泛适用性.
1.2 杨琍苹小组的不对称全合成
2006年, 杨琍苹小组[8]报道了一种恩替卡韦的不对称全合成新方法(Scheme 2). 该路线以市售的(1R,5S)-Corey内酯二醇11作为起始底物, 根据已知文献[9]合成中间体15, 并对反应条件进行优化. 在对Corey内酯11的双羟基进行苄基保护时, 使用相转移催化剂碘化四丁基铵(TBAI)可以将化合物12的收率从60%提高到65%, 并缩短反应时间. 化合物12与氧代钼(吡啶)-(六甲基磷三酰胺)(MoOPH)反应, 以55%的收率得到化合物13. 通过四氢铝锂(LiAH4)对α-羟基内酯13进行还原条件的摸索, 他们发现化合物13和LiAH4的最佳比例为1:3.5, 该条件下五元醇14的收率升至92%. 随后, 对五元醇14的丙二醇片段进行亚丙酮保护, 以82%的收率得到重要手性中间体15. 该步骤中使用二氯甲烷作为溶剂, 而不是文献中使用的苯, 可以降低该反应的毒性, 并提高收率.
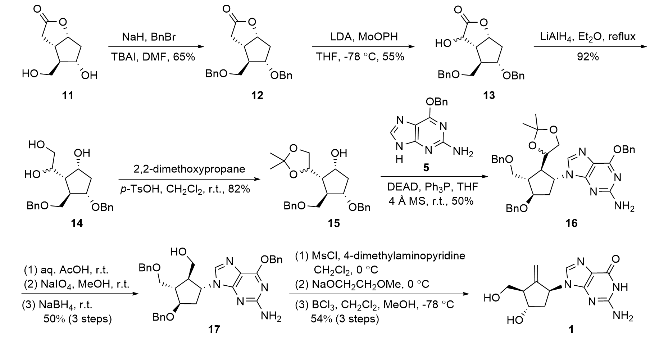
在关键中间体16的制备中, 该小组设计了一种改良的Mitsunobu反应. 在偶氮二甲酸二乙酯(DEAD)和三苯基膦(Ph3P)的存在下, 中间体15与侧链6-苄氧基-2-氨基嘌呤5发生双分子亲核取代反应, 仅以20%左右的收率得到化合物16. 经过大量试验后, 确定了反应物的最佳投料比. 此外, 该反应需夺取鸟嘌呤七号氮原子上的氢, 因此体系里不能有其它含活泼氢的物质(如水分子). 在反应体系中加入了4 Å分子筛, 最终将化合物16的收率提高至50%. 利用乙酸脱除化合物16的亚丙酮保护得到邻二醇片段, 先后经历高碘酸钠(NaIO4)氧化裂解和硼氢化钠(NaBH4)还原, 三步反应以50%的收率得到化合物17. 在接下来的过程中, 他们尝试了多种脱水试剂和方案, 最终采用甲基磺酰氯(MsCl)对羟基进行磺酰化, 再与2-甲氧基乙醇钠(NaOCH2CH2OMe)反应进行脱除的方法. 磺酸酯中的酸根部分是一个很好的离去基团, 在碱性条件下可以脱去生成双键. 最后用BCl3脱除苄基保护得到恩替卡韦(3步反应的收率为54%). 尽管该路线的起始原料Corey内酯商业可得, 但价格昂贵, 后续还需要经过线性11步转化获得目标产物, 限制了其工业应用.
1.3 Rawal小组的不对称全合成
2011年, Rawal小组[10]报道了恩替卡韦的不对称全合成(Scheme 3). 该路线以D-核糖(D-Ribose, 18)为起始原料, 根据已知文献报道[11,12]采用9步官能团转化, 以47%的总收率合成酮19. 经历Eschenmoser亚甲基化和Hofmann消除反应, 在酮19的羰基α位引入亚甲基, 以93%的收率得到化合物20. 在三氯化铈七水合物的存在下, 利用硼氢化钠还原烯酮20, 以90%的收率得到关键中间体烯丙醇21. 在氢化钠的作用下, 利用溴化苄对烯丙醇21的羟基进行苄基保护, 以92%的收率得到化合物22. 在三氟乙酸的酸性条件下, 脱除化合物22的亚丙酮和叔丁醇保护, 以86%的收率得到四元醇23.
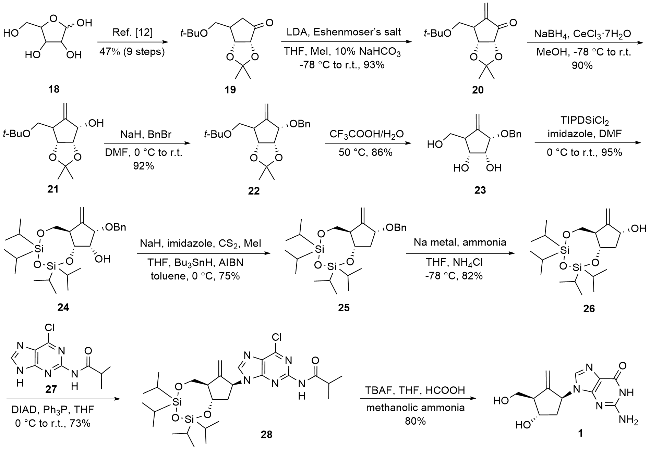
四元醇23的3、5位羟基被1,3-二氯-1,1,3,3-四异丙基二硅氧烷(TIPDSiCl2)选择性保护, 以95%的优异收率得到化合物24. 在氢化钠的作用下, 化合物24通过二硫化碳将醇转化为硫代酯衍生物, 随后使用三丁基氢化锡(Bu3SnH)和偶氮二异丁腈(AIBN)进行Barton-Mc- Combie脱羟基反应, 以75%的收率得到化合物25. 其经Birch还原进行苄基的脱保护, 以82%的收率得到醇26. 在偶氮二甲酸二异丙酯(DIAD)和Ph3P的存在下, 醇26与氯嘌呤衍生物27进行Mitsunobu偶联, 以73%的收率得到化合物28. 最后用四丁基氟化铵(TBAF)、甲酸和饱和氨甲醇溶液处理化合物28, 以80%的收率得到恩替卡韦. 该路线共计18步, 总收率为10.6%. 该方法可获得总体良好的收率, 并具有温和的反应条件, 但路线较长, 不适合工业化应用.
1.4 李援朝小组的不对称全合成
2012年, 李援朝小组[13]报道了恩替卡韦的不对称全合成, 其路线特点包括利用分子内氧化腈环加成反应(INOC)构建五元碳环, 并通过Mitsunobu反应引入鸟嘌呤片段(Scheme 4). 该路线以廉价易得的脂肪族化合物1,3-丙二醇29为起始原料, 首先使用对甲氧基苄基氯(PMBCl)对其进行选择性保护, 以91%的收率得到单保护醇30. 接着, 单保护醇30经Swern氧化得到相应的醛, 再通过Wittig烯化反应, 两步连续转化, 以90%的收率得到化合物31. 化合物31经二异丁基氢化铝(DIBAL-H)还原, 接着对生成的烯丙基醇进行Sharpless不对称环氧化反应, 以88%收率、大于98% ee值得到环氧化物32. 在碘化亚铜的存在下, 用乙烯基溴化镁对环氧化物32进行开环反应, 以84%的收率得到二醇33. 在DMF中用叔丁基二甲基氯硅烷(TBSCl)和咪唑保护羟基, 再用2,3-二氯-5,6-二氰基苯醌(DDQ)去除对甲氧基苄基(PMB)保护基, 以90%的收率得到醇34.
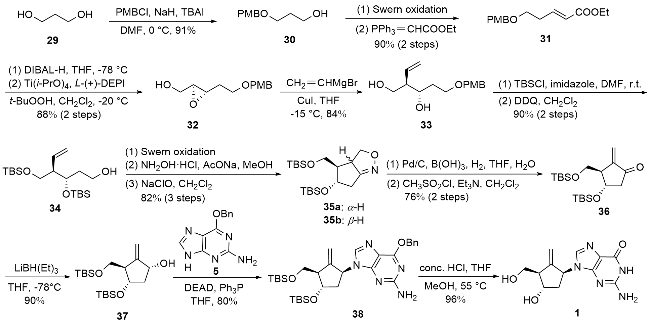
化合物34经1,3-偶极环加成, 通过三个步骤生成异噁唑啉35a和35b. 在含有B(OH)3的四氢呋喃(THF)水溶液中, 35a和35b混合物不经分离, 继续进行钯-碳还原反应得到羟基酮, 其未经纯化用甲基磺酰氯和三乙胺处理, 消除羟基生成双键, 以76%的收率得到烯酮化合物36. 为了进行计划中的Mitsunobu反应, 需要立体选择性地还原烯酮结构. 化合物36经过三乙基硼氢化锂选择性还原羰基, 以90%的收率得到恩替卡韦的重要中间体烯丙醇37. 烯丙醇37利用Mitsunobu反应使五元环状化合物结构与鸟嘌呤结构5偶联, 以80%的收率得到化合物38, 最后用浓盐酸处理, 以96%的收率得到恩替卡韦. 整条路线共有15步反应, 总收率23.4%. 此路线原料价廉易得, 反应总收率高, 为恩替卡韦合成提供了新的思路.
1.5 谢平小组的不对称全合成
2012年, 谢平小组[14]报道了恩替卡韦的高效合成, 构建五元碳环骨架的关键步骤包括闭环复分解(RCM)和二乙基铝-2,2,6,6-四甲基哌啶(DA-TMS)介导的环氧化物异构化(Scheme 5). 此外, 本文通过改进的Mit- sunobu反应引入鸟嘌呤片段也是一大亮点. 该路线以丙炔醇为起始原料, 在之前的报道[15-16]中, 环氧化物41通过铟介导的丙炔醇39与烯丙基溴40的区域选择性烯丙基化反应得到, 然后通过Katsuki-Sharpless工艺制备. 在铜盐的催化下, 环氧化物41与格氏试剂发生加成反应, 以70%的收率得到醇42. 通过选择性保护醇42的伯羟基, 以90%的收率得到相应的叔丁基二甲基硅基(TBS)保护的(3R,4S)-二烯43. 接着, 其在Grubb二代催化剂条件下发生烯烃复分解反应, 以93%的收率生成环戊醇44. 在t-BuOOH为氧化剂、VO(acac)2为催化剂的条件下, 利用44的羟基导向, 立体选择性地引入环氧基, 以94%的收率得到所需的立体异构体45. 接着对化合物45的仲羟基进行保护, 以82%的收率得到醚46, 再用DA-TMS对其进行环氧化物异构化, 以93%的收率获得所需的取代环戊烯醇37.
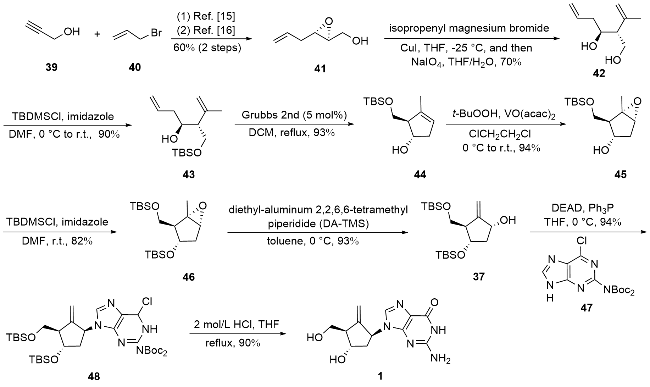
尽管环戊烯醇37和6-氯-2-氨基嘌呤(59)可直接通过Mitsunobu反应进行偶联, 但产率中等(55%~65%), 作者认为是由于6-氯-2-氨基嘌呤在溶剂四氢呋喃中溶解性低造成. 因此设计了在四氢呋喃中易溶的2-N,N-二叔丁氧羰基氨基-6-氯嘌呤(47), 经过条件筛选, 在温和的条件下(THF, Ph3P, DEAD, 0 ℃) 47与环戊烯醇37反应时, 以94%的收率生成偶联产物48. 最后, 用2 mol/L HCl将TBS和Boc基团同时脱除, 以90%的收率得到目标化合物恩替卡韦. 该路线合成步骤短(11步), 总产率为21.3%, 为高效合成恩替卡韦提供了新的方法, 使用叔丁氧羰基嘌呤用于Mitsunobu反应, 也广泛被其他小组借鉴.
1.6 Ariza和Farràs小组的不对称全合成
2013年, Ariza和Farràs小组[17]报道了新的合成恩替卡韦的方法, 该路线的主要特点包括通过立体选择性硼-羟醛缩合得到亚甲基环戊烷片段的无环碳骨架, 通过二氯二茂钛(Cp2TiCl2)介导环氧化物与炔烃发生分子内自由基环加成反应, 以及通过Mitsunobu反应与嘌呤衍生物偶联(Scheme 6). 他们以4-三甲基硅基-3-丁炔-2-酮49和丙烯醛50为起始原料, 利用(+)-B-二异松蒎基氯硼烷作为手性试剂发生羟醛缩合反应, 接着用LiBH4原位还原所得螯合物, 再经双氧水氧化, 以66%的收率得到具有手性中心的二醇51. 二醇51的羟基被TBSCl选择性保护, 以69%的收率得到单保护醇52. 化合物52炔基端的TMS保护基在碳酸钾的作用下脱除, 以95%的收率得到化合物53. 在间氯过氧苯甲酸(m-CPBA)的作用下, 对化合物53的双键进行环氧化, 以95%的收率得到化合物54.
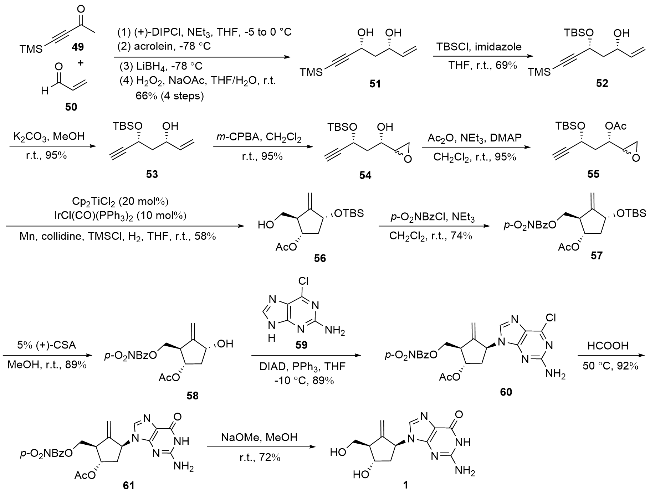
化合物54的羟基被乙酰基保护, 以95%的收率得到化合物55. 然后化合物55进行由Cp2TiCl2与锰促进的自由基反应, 以58%的收率得到五元环状化合物56. 化合物56裸露的羟基被硝基苯甲酰氯(p-O2NBzCl)保护后, 以74%的收率得到化合物57. 化合物57在樟脑磺酸的作用下脱去TBS保护基, 以89%的收率得到白色固体化合物58. 化合物58与6-氯-2-氨基嘌呤59进行Mitsunobu反应, 以61%的收率得到氯嘌呤衍生物60. 氯嘌呤衍生物60通过甲酸进行水解, 以92%的收率得到中间体61. 最后甲醇钠脱保护, 以72%的收率得到恩替卡韦.
该路线由非环状前体通过硼介导发生羟醛缩合反应, 并由Ti(III)参与的环化反应构成环戊烷骨架制备碳环结构, 五元环状结构与嘌呤片段通过Mitsunobu反应得到恩替卡韦. 该实验所需的原料价廉易得, 但实验步骤较长(14步), 总收率为8.8%.
1.7 Miftakhov小组的消旋体合成
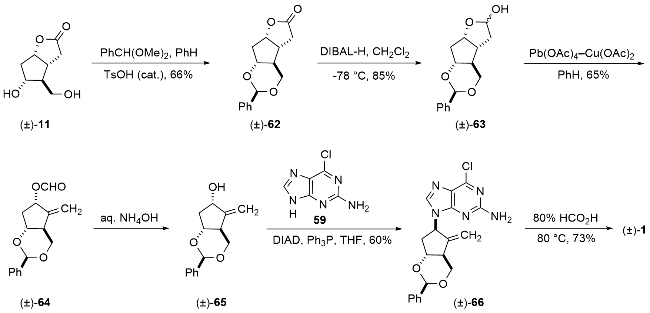
2017年, Miftakhov小组[18]报道了恩替卡韦的消旋体合成(Scheme 7). 该路线以(±)-Corey内酯二醇11作为起始原料, 通过PhCH(OMe)2对其羟基进行苄叉保护, 以66%的收率得到化合物(±)-62. 内酯(±)-62的羰基经DIBAL-H还原为醇, 以85%的收率得到半缩醛(±)- 63. 半缩醛结构经Pb(OAc)4-Cu(OAc)2氧化断键, 以65%的收率得到亚甲基环戊烷(±)-64. 在温和条件下用NH4OH水溶液处理, 可以去除化合物(±)-64的甲酸保护基团. 在偶氮二羧酸二异丙酯(DIAD)和Ph3P的条件下, 将获得的烯丙醇(±)-65与6-氯-2-氨基嘌呤59进行Mitsunobu反应, 以60%的收率得到氯嘌呤衍生物(±)- 66. 最后在80 ℃的高温条件下, 通过80% HCOOH处理化合物(±)-66, 以73%的收率得到(±)-恩替卡韦. 该路线以Corey内酯为起始物, 经6步转化得到消旋的恩替卡韦. 工业上Corey内酯成本高, 同时路线涉及重金属铅, 因此也不适合大规模生产.
1.8 Jeong和Choi小组的不对称全合成
2017年, Jeong和Choi小组[19]报道了恩替卡韦的立体选择性合成, 关键步骤包括区域选择性异亚丙基裂解、立体选择性Sharpless环氧化和Ti(III)介导的区域和立体选择性环氧化物裂解(Scheme 8). 该路线以D-核糖(D-Ribose, 18)为起始原料, 经丙酮保护邻二醇、Wittig烯化反应、伯醇保护、Swern氧化、格氏试剂加成和Grubbs环合反应, 以7步总收率55%得到中间体67[20], 中间体67的羰基被硼氢化钠还原, 以96%的收率得到醇68. 然后用三甲基铝对其进行异亚丙基的区域选择性裂解, 以73%的收率得到四元醇69. 接着用PMBCl对其选择性保护, 以72%的收率得到单保护四元醇70. 在氢化钠的作用下, 化合物70与二硫化碳、碘甲烷反应, 以87%的收率得到黄原酸酯71. 在Bu3SnH和偶氮二异丁腈(AIBN)的条件下, 化合物71发生Barton-McCombie脱氧反应, 以69%的收率得到2-脱氧衍生物72. 利用TBAF脱除化合物72的叔丁基二苯基氯硅烷(TBDPS) 保护基团, 以93%的收率得到烯丙基醇73, 它是环氧化反应的关键底物. 烯丙基醇73在使用(+)-DA-TMS、Ti(O-iPr)4、氢过氧化叔丁基(TBHP)的Sharpless环氧化条件下, 以87%的收率得到单一立体异构体环氧化物74.
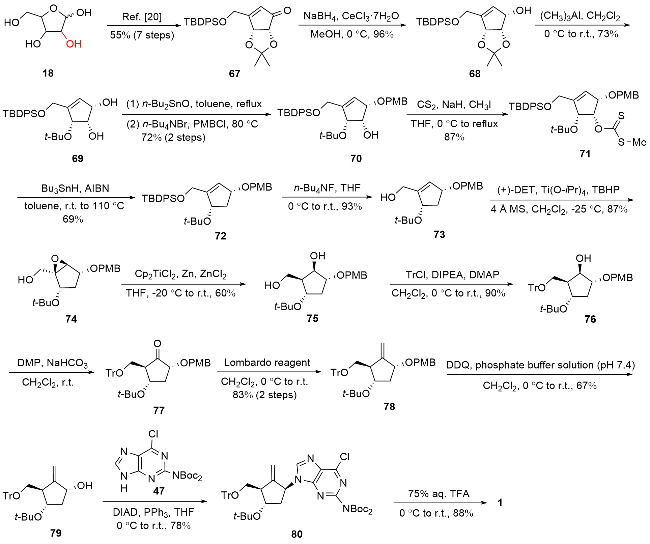
β-环氧化物74在锌粉存在的情况下, 使用Cp2TiCl2并通过Ti(III)介导的自由基作用实现环氧化物的还原, 以60%的收率生成四元醇75. 接着, 三苯基氯甲烷(TrCl)选择性保护伯醇, 以90%的收率得到化合物76. 在Dess-Martin氧化剂的作用下, 化合物76的羟基转化为酮羰基得到化合物77, 化合物77的酮羰基与Takai- Lombardo试剂发生烯烃化, 两步反应以83%的收率得到化合物78. 化合物78在2,3-二氯-5,6-二氰对苯醌(DDQ)作用下脱除对甲氧基苄基(PMB)保护基, 以67%的收率得到化合物79. 其与2-N,N-二叔丁氧羰基氨基-6-氯嘌呤(47)发生Mitsunobu反应, 以78%的收率得到N-9异构体80. 最后, 用75%的三氟乙酸处理化合物80脱除保护基, 以88%的收率得到恩替卡韦. 该合成路线合成步骤较长(22步), 反应中间体纯化难度较高, 总合成收率低(2.8%), 使用毒性较大的锡试剂, 不适合工业生产.
1.9 朱雪焱和郭亚军小组的形式合成
2017年, 朱雪焱和郭亚军小组[21]报道了恩替卡韦的形式合成, 其优点是使用廉价的试剂和温和的反应条件制备恩替卡韦(Scheme 9). 该路线以市售的(1S,2R)-2-(苄氧基甲基)-1-羟基-3-环戊烯(3)为起始原料, 在t-BuOOH为氧化剂、VO(acac)2为催化剂的条件下, 实现烯烃的环氧化, 得到环氧化物81. 在氢化钠的条件下, 利用溴化苄对环氧化物81的羟基进行保护, 得到化合物4, 这与原研路线(Scheme 1)合成策略一致. 在氢化锂的作用下, 化合物4和邻苯二甲酰亚胺82反应, 实现环氧化物的开环, 将化合物4转化为光学纯度很高的胺83, 三步反应合并收率为65%. 在Dess-Martin氧化剂的作用下, 胺83中的羟基被氧化为羰基, 以79%的收率得到三羰基化合物84. 采用纳斯特试剂实现羰基烯烃化, 将三羰基化合物84转化得到化合物85. 在乙二胺和正丁醇的条件下, 化合物85脱除邻苯二甲酸酯保护基, 两步反应以56%的收率得到化合物86. 在正丁醇和三乙胺的作用下, 化合物86和化合物87发生烷基化反应, 以82%的收率得到具有恩替卡韦基本骨架的化合物88. 化合物88的硝基经连二亚硫酸钠(Na2S2O4)还原为胺, 以73%的收率得到化合物89. 其与原甲酸三乙酯在酸性条件下发生环化反应, 以53%的收率得到化合物10. 最后, 化合物10在三氯化硼/二氯甲烷溶液中完成苄基的脱保护, 以72%的收率得到产物恩替卡韦.
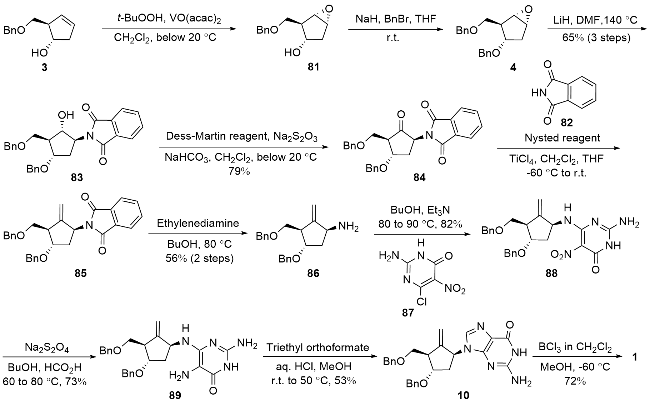
整个合成路线仅10步, 从(1S,2R)-2-(苄氧基甲基)-1-羟基-3-环戊烯出发, 最终以6.6%的总产率获得目标化合物. 化合物84和85可直接从反应体系中析出, 无需通过柱色谱分离提纯, 粗品88可以直接用于下一步, 在化合物88中检测不到难以去除的异构体杂质, 表明该合成路线具有良好的立体选择性, 此外, 这条路线提供了一种新的方法构建嘌呤片段.
1.10 Koftis和Gallos小组的不对称全合成
2018年, Koftis和Gallos小组[22]报道了恩替卡韦的全合成, 其关键步骤包括分子内氧化腈环加成反应(INOC)和Peterson烯化反应(Scheme 10). 以商业二丙酮-D-葡萄糖(Diacetone-D-glucose, 90)为起始原料, 为避免使用具有爆炸风险的AIBN, 研究团队采用了改良的Barton-McCombie反应, 通过Bu3SnH、(Bu3Sn)2O和聚甲基氢硅氧烷(PMHS)处理化合物90, 将其转化为硫代酯类中间体91, 然后自由基断裂, 两步反应以75%的收率得到醇的脱羟基产物92. 化合物92用40%的醋酸水溶液在25 ℃下水解, 脱去左侧缩醛保护基, 以81%的收率得到二醇93. 通过MsCl对二醇93中的两个羟基进行甲磺酰化, 以95%的收率得到化合物94. 在90~95 ℃下用活化Zn和NaI在乙二醇二甲醚(DME)中处理, 以85%的收率得到化合物95. 其在催化量的H2SO4和甲醇混合溶液中, 通过甲醇解作用, 以90%的收率得到醇96. 利用溴化苄对羟基进行苄基保护, 以95%的收率得到化合物97. 在60%的乙酸水溶液进一步进行缩醛水解, 以89%的收率形成半缩醛98. 随后以甲醇为溶液, 以NaHCO3为碱, 将半缩醛98与盐酸羟胺(NH2OH•HCl)反应, 以99%的收率成功制备了肟99, 该产物是INOC反应的理想底物.
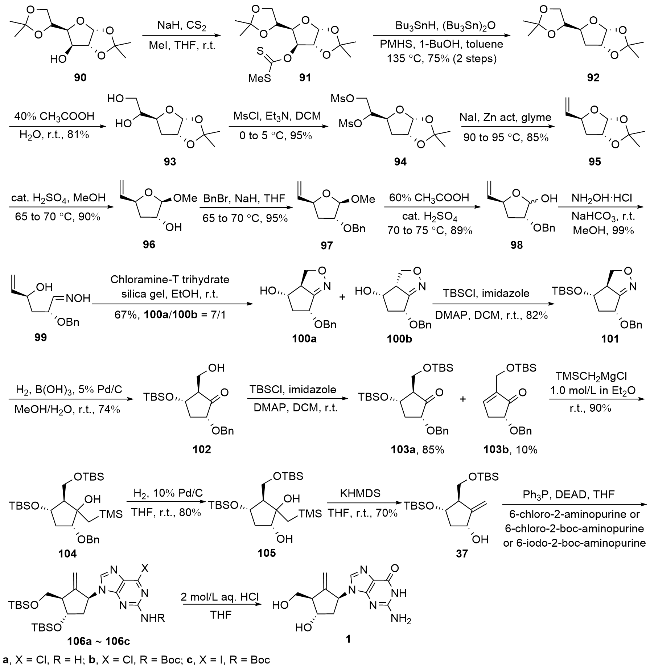
在硅胶的存在下, 以氯胺T三水合物(Chloramine-T trihydrate)为氧化剂, 肟99经分子内环加成反应, 以67%的收率得到不可分离的稠合异噁唑啉100a和非对映异构体100b的混合物(100a:100b=7:1). 为了在更有利的阶段分离非对映异构体, 将化合物100a/100b投入下一步实验过程, 通过TBSCl进行羟基保护反应, 该产物易于色谱分离, 以82%的收率得到异噁唑啉101. 随后, 在硼酸存在下对化合物101进行Pd/C催化加氢, 获得102, 但收率较低, 仅为33%. 为优化反应条件, 提高产率, 研究者考察了催化剂类型、溶剂、温度、催化剂比例及反应时间等因素. 最终, 以质量分数为5% Pd/C为催化剂, 甲醇/水的体积比为5:1, 并添加15.2 equiv.硼酸, 成功将目标产物102的分离产率提高至74%, 实现最佳效果. 即使在40 g规模下, 该优化条件下的反应仍具有良好的重复性, 且产率稳定可靠.
在获得具有恩替卡韦五元环基本骨架的102之后, 首先使用TBSCl对其伯羟基进行保护, 以85%的收率获得103a. 然而, 在碱性条件下, 还以10%的收率分离出另一种消除产物103b. 将103a与格氏试剂TMSCH2- MgCl进行亲核加成, 以90%的高收率形成醇104. 其经Pd/C催化加氢脱去苄基保护, 以80%的收率得到二醇105. 下一步是引入关键的环外双键结构, 虽然Wittig反应是实验室中引入双键最常用的方法, 但由于三苯基氧化膦副产物难以分离, 以及叶立德生成需在低温条件下进行, 因此该方法在工业合成中存在一定困难. 为克服这些问题, 本路线采用Peterson烯化反应来构建双键, 该方法可在室温下进行, 将双(三甲基硅烷基)氨基钾(KHMDS)溶液添加到二醇105的THF溶液中, 以70%的收率得到预期的唯一产物化合物37. 接下来通过经典的Mitsunobu反应引入嘌呤, 使用6-氯或6-碘-2-氨基嘌呤(有或没有氨基保护基都可以), 收率在64%~85%之间. 最后通过盐酸水溶液进行脱保护, 以80%~90%的收率得到恩替卡韦. 所有上述反应均可在克级规模下进行, 并可重复放大至100 g规模, 产物纯度达到可接受水平, 无需色谱分离即可直接用于下一步反应. 本合成路线共18步, 总收率为3.5%, 整体路线较长, 总收率不高, 不适合工业化生产, 但具有以下优势: 使用易于获得的原料、廉价的试剂, 并避免低温反应.
1.11 邱发洋和金冶华小组的不对称全合成
2018年, 邱发洋和金冶华小组[23]报道了一种恩替卡韦的全合成路线, 该路线由一系列高效反应组成, 包括Favorskii重排-消除-差向异构化序列以建立环戊烯骨架、Baeyer-Villiger氧化/重排以提供仲醇的正确构型, 以及定向高烯丙基环氧化, 通过环氧化物开环引入适合Mitsunobu反应的羟基(Scheme 11). 本条合成路线以3 kg, 92% ee的(S)-(+)-香芹酮(107)为起始原料, 首先在碱性条件下, 利用过氧化氢实现烯烃的立体选择性环氧化, 随后在三氟乙酸、氯化锂的作用下, 对新生成的环氧化物发生亲核反应实现开环, 通过两步转化制备成单一非对映异构体氯醇108. 通过TsCl对氯醇108的仲羟基进行对甲苯磺酰基化, 从MeOH中重结晶得到4.25 kg化合物109 (3步反应的收率为60%), ee值达到100%. 中间体109与m-CPBA反应, 使末端烯烃环氧化, 生成环氧化物110. 利用稀硫酸水溶液处理, 环氧化物110开环转化为二元醇111. 通过亚丙酮对二元醇111进行保护, 得到3.4 kg的中间体112 (3步反应的收率为67%). 中间体112用甲醇钠处理, 最初得到顺式取代的Favor- skii重排产物113a, 异构化后得到热力学上更稳定的环戊烷羧酸酯113. 然而, 即使在室温下搅拌24 h (50 g规模), 差向异构化仍未完全. 幸运的是, 研究者发现, 使用MTBE/MeOH作为溶剂, 能够显著提高反应转化率, 使反应在50 g规模下不到17 h内完成, 成功解决了这一问题.
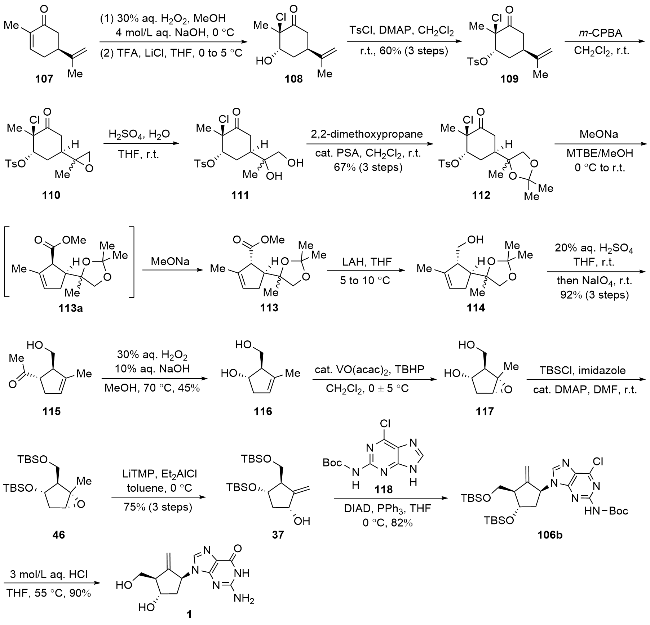
使用氢化铝锂(LAH)还原环戊烷羧酸酯113的酯基为醇114, 随后在酸性条件下水解成异亚丙基, 再用高碘酸钠氧化裂解新形成的二元醇, 将醇114转化为酮115 (3步反应的收率为92%). 针对酮115的Baeyer- Villiger氧化极具挑战性, 尽管CF3CO3H、m-CPBA、CH3CO3H是常用的过氧酸试剂, 但使用这些试剂时均发生了烯烃环氧化反应, 而非理想的Baeyer-Villiger氧化. 为了避免烯烃环氧化, 研究者采用了亲核氧化条件, 最终发现过氧化氢在碱性条件下是最佳氧化剂, 在千克级反应中, 经柱色谱分离纯化后, 以45%的收率得到二元醇116. 以TBHP作为氧化剂, VO(acac)2作为催化剂, 二元醇116中的烯烃发生立体选择性环氧化反应, 得到目标β-环氧化物117. 环氧化反应的立体选择性主要受仲醇影响. 通过TBSCl对β-环氧化物117中的两个羟基进行保护, 经柱色谱纯化后得到TBS醚46. 在2,2,6,6-四甲基哌啶锂(LiTMP)/氯化二乙基铝(Et2AlCl)的条件下, 实现TBS醚46中环氧化物的开环得到0.91 kg的中间体37 (3步反应的收率为75%). 其与氯嘌呤衍生物118通过Mitsunobu反应缩合, 以82%的收率得到单一非对映异构体106b. 最后, 用盐酸水溶液将其水解, 以90%收率、100% ee得到终产物恩替卡韦. 整条路线经历15个步骤, 以9.2%的总收率得到0.53 kg对映体纯的恩替卡韦.
邱发洋和金冶华小组完成了高纯度恩替卡韦的千克级全合成, 成为恩替卡韦中试生产的实用合成路线, 满足了原料药的要求. 起始原料(S)-(+)-香芹酮价格低廉, 可从市场上大量购得. 反应条件较为温和(大多在0~25 ℃的温度下进行反应; 只有两个反应需要分别加热到55和70 ℃), 且合成中使用的大多数试剂都是价廉易得的原料.
1.12 王晓季和黄双平小组的形式合成
2019年, 王晓季和黄双平小组[24]报道了恩替卡韦的形式合成路线, 该路线的关键反应包括Morita- Baylis-Hillman反应、Sharpless不对称环氧化、α,β-环氧酮的环氧化物开环和Riley氧化(Scheme 12). 首先, 以市售的环戊-2-烯-1-酮(119)为起始原料进行Morita-Baylis-Hillman反应, 在三丁基膦条件下以97%的收率得到化合物120. 接着, 采用Sharpless不对称环氧化反应引入手性中心. 在研究中, 筛选了不同4 Å分子筛的投料量、温度、配体的用量和路易斯酸的条件后. 最终, 发现使用L-(+)-酒石酸二丙酯[L-(+)-DIPT, 1.5 equiv.]、Ti(OiPr)4 (1.5 equiv.)和TBHP (3.0 equiv.), 在CH2Cl2中加入4 Å MS (0.4 g/mol)并在-25 ℃下反应90 h, 以87%的收率得到环氧化物121, er值为8:1. 为了避免环氧化物121的游离羟基对反应造成干扰, 对其进行TBS保护, 几乎定量生成中间体122. 随后, 作者着手研究环氧化开环反应, 发现在甲醇水溶液中用二苯基二硒醚和N-乙酰半胱氨酸(3.0 equiv.)处理, 可以使环氧化物122开环. 在不含氢氧化钠的甲醇/硼砂缓冲水溶液中处理, 分别以16%和44%的收率得到环氧化物开环产物123和消除产物124. 进一步优化反应条件后, 在较低的温度(15 ℃)下, 使用pH=4.5的磷酸盐缓冲液和硼砂, 加入5% H3PO4, 将体系pH调整至6.0时, 环氧化物开环的产物123收率增加至56%, 而消除产物124的收率下降至20%.
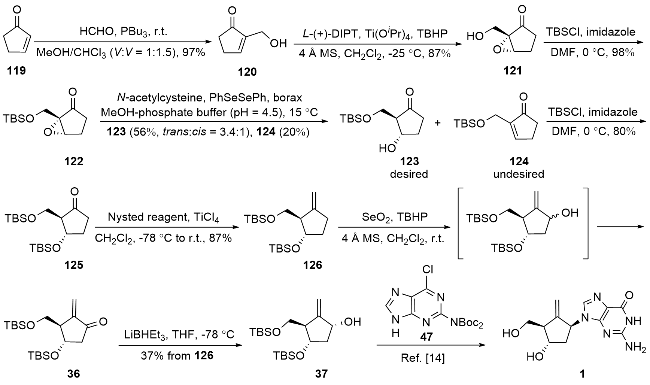
由于123顺反异构体无法分离, 在下一步中使用顺式和反式123的混合物. 首先, 采用与之前相同的条件对其游离羟基进行TBS保护, 以80%的收率得到反式化合物125. 使用Nysted试剂处理酮125, 以87%的收率生成环外烯烃126. 在4 Å MS的存在下, 用过量的SeO2和TBHP处理化合物126得到烯酮36. 通过三乙基硼氢化锂(LiBHEt3)对其进行还原, 两步反应以37%的收率得到已知的关键的中间体37. 最后, 参考谢平小组的报道, 形式上完成恩替卡韦的合成[14].
王晓季和黄双平小组[24]完成了恩替卡韦的形式合成, 他们对苯硒酸酯诱导α,β-环氧酮的环氧化开环生成β-羟基酮的过程进行深入研究, 并在混合缓冲溶剂中以中等产率得到环氧化物开环产物. 本策略为合成类似化合物提供了另一种方法. 该路线共10步, 总收率为10.1%, 但使用毒性较大的二氧化硒, 不适合工业生产.
1.13 Valiullina小组的消旋体合成
2024年, Valiullina小组[25]报道了恩替卡韦的消旋体合成(Scheme 13). 该路线同样以(±)-Corey内酯二醇为起始原料, 在4-甲基苯磺酸吡啶鎓(PPTS)的存在下, 利用乙烯基乙醚对二元醇(±)-11进行保护, 得到双乙氧基乙醚(±)-127. 在碱性条件下加热, 内酯开环得到钠盐(±)-128. 随后, 通过TBSCl对羟基和羧酸钠盐进行保护, 得到双TBS保护的化合物(±)-129. 接下来, 通过水解选择性脱除TBS保护基, 得到酸(±)-130. 从Corey (±)-内酯二醇11转化至(±)-130经历四步反应, 仅需一次柱色谱纯化, 总收率为70%. 值得注意的是, 采用廉价的乙烯基乙醚作为二醇(±)-11的保护基, 简化了后续羟基的保护和脱保护过程. 此外, 该方法得到的双乙氧基乙醚(±)-127在内酯开环条件下保持稳定. 在Cu(OAc)2的催化下, 通过Pb(OAc)4对酸(±)-130进行氧化脱羧形成环外双键, 以60%的收率得到烯烃(±)-131.
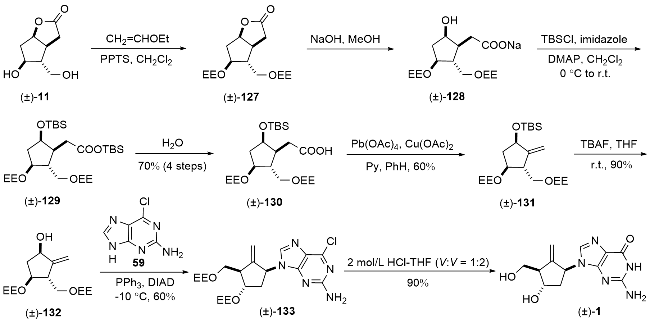
随后用TBAF水解硅烷保护基得到(±)-132. 在DIAD和Ph3P的条件下得到醇(±)-132, 其与6-氯-2-氨基嘌呤59进行反应, 以60%的收率生成化合物(±)-133. 最终, 在2 mol/L HCl-THF (V:V=1:2)的混合溶液中进行加热水解, 得到目标产物恩替卡韦(±)-1. 总之, Valiullina小组开发了一种以(±)-内酯二醇为起始原料合成亚甲基环戊烷结构单元(±)-132, 并将其转化为(±)-恩替卡韦的实用工艺, 共计8步, 总收率为20.4%, 本合成不足之处在于Corey内酯价格昂贵.
1.14 唐培和陈芬儿小组的不对称全合成
2024年, 唐培和陈芬儿小组[26]报道了恩替卡韦的不对称全合成, 他们开发了一种Pd催化的烯炔硼化环化反应, 成功构建具有立体选择性的高度取代环戊烯骨架(Scheme 14). 研究人员以三氟甲基取代的二芳基脯氨醇136作为有机催化剂, 探索了市售丙炔醛134和乙醛135的催化对映选择性羟醛反应, 随后不经柱色谱纯化, 直接将羟醛产物137与乙基(三苯基膦)乙酸酯进行Wittig烯化, 得到烯酸酯138 (10 g 规模), 该工艺表现出可重复的中等收率(60%)和良好的对映选择性(95% ee). 通过DIBAL-H选择性还原酯138, 以91%的收率顺利生成1,5-二醇139. 接着, 研究人员尝试通过烯丙醇的立体选择性迁移来合成1,3-二醇. 最初, 他们以氧化铼为催化剂, 利用Me₂C(OMe)2进行1,3-二醇的保护, 成功得到化合物140. 遗憾的是, 1,6-烯炔化合物140与联硼酸频哪醇酯(B2pin2)反应时, 未能得到预期的环化产物. 即使脱去化合物140的TIPS保护基, 所得化合物141仍未能与B2pin2发生成功反应. 因此, 研究人员选择在酸性条件下脱除亚丙酮保护基, 以98%的收率获得二元醇142. 接着用TBSCl选择性保护醇羟基, 以55%的收率得到单保护醇143. 通过MOMCl进一步保护另一羟基, 以95%的收率得到化合物144. 考虑到后续合成的需求, 研究人员分别使用不同类型的保护基对两个羟基进行保护, 并优化了Pd催化的烯炔硼化环化反应条件. 当以5 mol%的Pd(OAc)2作为催化剂, 4-硝基苯甲酸作为质子源, 甲苯作为溶剂, 在50 ℃反应时, 以89%的收率成功获得目标环化产物145.
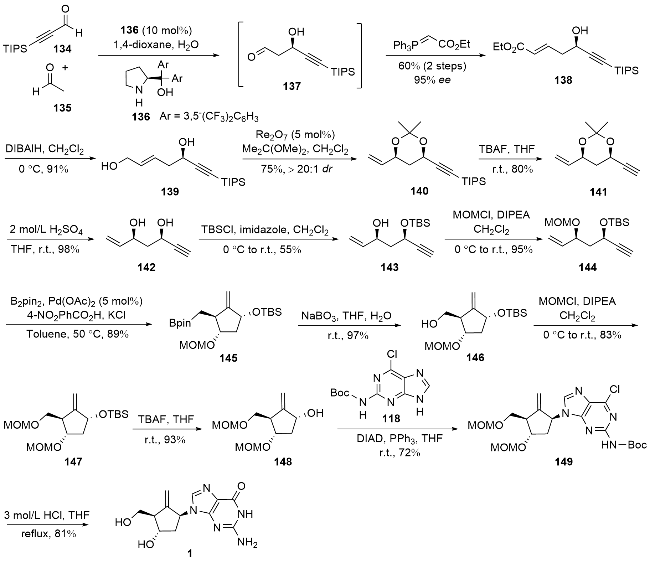
在成功构建了具有多个立体中心和一个环外双键的关键官能化五元碳环核之后, 作者将工作重点转向恩替卡韦的全合成. 在THF/H2O (V:V=1:1)的混合溶液中, 硼酸酯145被过硼酸钠氧化, 以97%的收率生成醇146. 通过甲氧基甲基醚(MOM)基团对其醇羟基进行保护, 以83%的收率得到化合物147. 再用TBAF脱除TBS基团, 以93%的收率得到环戊醇148. 之后, 将其与氯嘌呤衍生物118进行Mitsunobu反应, 以72%的收率得到偶联产物149. 最后, 在酸性条件下对化合物149进行整体脱保护, 以81%的收率成功合成了恩替卡韦1.
唐培和陈芬儿小组[26]成功开发了一种新型催化不对称全合成恩替卡韦的方法, 从市售的3-(三异丙硅基)丙炔醛134开始, 经14步, 总收率6.5%. 值得注意的是, 所有的反应条件都是温和而方便的, 因此, 突显了这种策略在合成恩替卡韦和相关核苷类药物中的实用性.
1.15 我们小组的合成策略
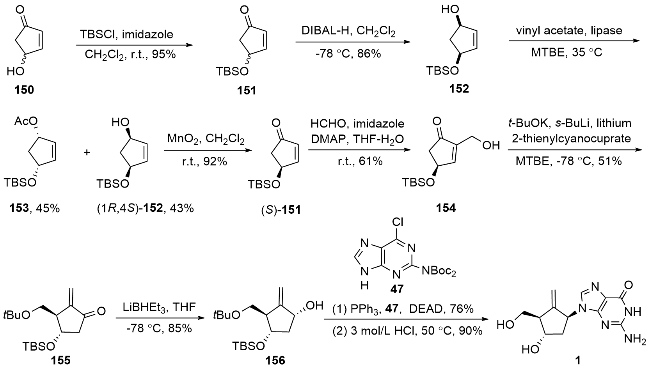
最近, 我们课题组[27]完成了恩替卡韦的不对称合成工作. 如Scheme 15所示, 以消旋的4-羟基环戊烯-2-酮(150)为起始原料, 首先通过TBSCl进行羟基保护, 以95%的收率得到中间体151. 随后在DIBAL-H的作用下进行还原, 以超过200:1的dr值选择性地获得syn构型的中间体152. 在脂肪酶的催化条件下对其进行拆分, 得到不对称中间体153(收率45%)和不对称的中间体(1R,4S)-152(收率43%). 该中间体经MnO2氧化得到光学纯的中间体(S)-151(收率92%, ee>99%), 接着通过Morita-Baylis-Hillman反应进一步转化为中间体154. 以甲基叔丁基醚作为C1合成子, 通过共轭加成反应在154上引入羟甲基结构, 以51%的收率得到中间体155. 中间体155在LiBHEt3条件下还原, 以85%的收率生成中间体156. 将其与氯嘌呤衍生物47在Mitsunobu反应条件下偶联, 最后在酸性条件下通过“一锅法”水解, 同时脱除TBS保护基和叔丁基保护基, 最终以90%的收率得到光学纯的恩替卡韦1, ee值高达99%. 至此, 我们从消旋的4-羟基环戊烯-2-酮出发, 经脂肪酶介导的高对映体纯度的(S)-4-羟基环戊烯-2-酮的合成和高立体选择性的铜催化共轭加成反应为关键反应, 经9步成功合成了光学纯的恩替卡韦, 总收率为6.7%; 从手性(S)-4-羟基环戊烯-2-酮出发, 仅需5步骤, 总收率达20%, 是迄今为止步骤最少的恩替卡韦全合成路线. 初始原料4-羟基环戊烯-2-酮可通过2-甲基呋喃经氧化获得, 原料来源广泛、价格低廉. 整体合成路线操作简便, 为恩替卡韦的高效合成提供了新的思路与实现路径.


2 总结与展望
恩替卡韦作为高效治疗慢性乙型肝炎的一线药物, 自20世纪90年代初开发以来, 凭借其优异的抗病毒活性和良好的安全性, 其合成方法一直是有机合成与药物化学领域的研究热点. 本文总结了迄今为止文献报道的恩替卡韦全合成及形式合成策略, 涵盖从早期经典路线到近年来高选择性、高效率的不对称合成方法, 重点评述了各类方法在关键中间体构建、手性控制及工艺优化方面的特色与挑战. 同时, 介绍了我们课题组在脂肪酶高对映选择性拆分及铜催化共轭加成为关键反应实现恩替卡韦不对称合成取得的最新进展表1.
表1 各小组工作汇总Table 1 Summary of the work by each group on the synthesis of entecavir |
| 编号 | 课题组名称 | 反应步数 | 反应总收率/% | 是否手性合成 | 合成特点 |
|---|---|---|---|---|---|
| 1 | Bisacchi和Zahler小组 | 11 | 18.8 | 是 | 原研路线, 工业路线 |
| 2 | 杨琍苹小组 | 11 | 3.8 | 是 | Corey内酯二醇为原料 |
| 3 | Rawal小组 | 18 | 10.6 | 是 | D-核糖为原料, 路线长 |
| 4 | 李援朝小组 | 15 | 23.4 | 是 | 总收率高 |
| 5 | 谢平小组 | 11 | 21.3 | 是 | 优化了Mitsunobu反应, 总收率高 |
| 6 | Ariza和Farràs小组 | 14 | 8.8 | 是 | Ti(III)介导的环化反应构建环戊烷骨架 |
| 7 | Miftakhov小组 | 6 | 16 | 否 | Corey内酯二醇为原料 |
| 8 | Jeong和Choi小组 | 22 | 2.8 | 是 | D-核糖为原料, 路线长 |
| 9 | 朱雪焱和郭亚军小组 | 10 | 6.6 | 是 | 提供了一种新的构建嘌呤片段的方法 |
| 10 | Koftis和Gallos小组 | 18 | 3.5 | 是 | 路线长, 总收率不高, 可以稳定100克规模合成 |
| 11 | 邱发洋和金冶华小组 | 15 | 9.2 | 是 | 公斤级合成 |
| 12 | 王晓季和黄双平小组 | 10 | 10.1 | 是 | 路线短, 但使用了剧毒的二氧化硒试剂 |
| 13 | Valiullina小组 | 8 | 20.4 | 否 | Corey内酯二醇为原料 |
| 14 | 唐培和陈芬儿小组 | 14 | 6.5 | 是 | 催化不对称合成 |
| 15 | 孙炳峰小组 | 9 | 6.7 | 是 | 酶拆分策略构建手性片段, 路线短 |
综上所述, 恩替卡韦的合成研究不仅推动了其工业生产的优化, 也为结构类似的核苷类药物开发提供了重要的参考价值. 未来, 随着绿色化学、手性催化及新型合成技术的不断发展, 恩替卡韦的合成仍有望在原料价廉、步骤简化及环境友好性等方面实现进一步突破.
(Lu, Y.)