



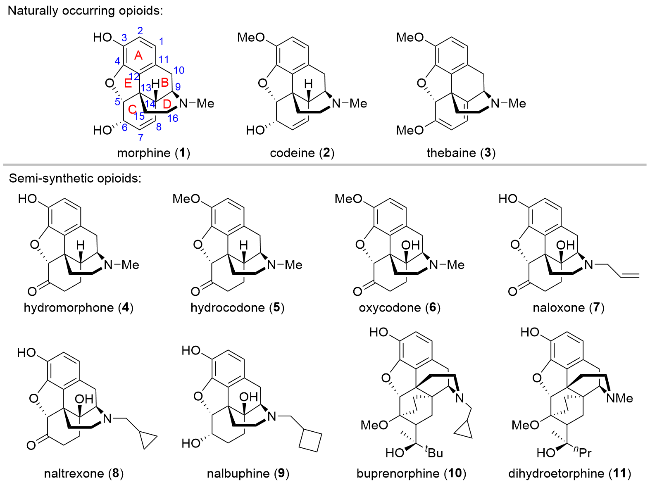
吗啡及其相关生物碱, 因具有相似的结构和药理作用, 统称为吗啡类生物碱, 也称阿片类生物碱[1]. 该类化合物主要存在于罂粟科罂粟属植物中, 具有显著的麻醉和镇痛作用. 如图1所示, 天然存在的吗啡类生物碱主要包括吗啡(morphine, 1)、可待因(codeine, 2)和蒂巴因(thebaine, 3). 随着人类对吗啡类生物碱的不断深入研究, 多种人工半合成衍生物作为药物被开发上市, 代表性化合物包括氢吗啡酮(hydromorphone, 4)、氢可酮(hydrocodone, 5)、羟考酮(oxycodone, 6)、纳洛酮(naloxone, 7)、纳曲酮(naltrexone, 8)、纳布啡(nalbuphine, 9)、丁丙诺啡(buprenorphine, 10)和二氢埃托啡(dihydro- etorphine, 11)等. 吗啡类生物碱因其复杂独特的化学结构和重要的药用价值, 吸引了全世界化学家们的广泛关注. 自1952年Gates等[2]首次实现吗啡的合成以来, 过去70多年间全球30余个课题组完成了系列吗啡类生物碱的全合成. 此前, 多篇综述总结了关于此类生物碱的全合成研究工作[1,3-7]. 值得特别指出的是, 张洪彬课题组[7]系统梳理了1952~2016年间报道的吗啡类生物碱全合成, 具有重要的参考价值. 近年来, 多个研究组采用新颖独特的合成方法与策略实现了吗啡类生物碱的全合成. 因此, 本文将对2017~2024年期间报道的吗啡类生物碱全合成的新进展进行分类综述.
1 吗啡类生物碱的全合成
1.1 Chen研究组关于(±)-羟考酮的全合成及(+)-羟考酮的形式全合成
2018年, Chen研究组[8]报道了基于去对称化和自由基环化反应策略的羟考酮全合成研究. 如Scheme 1所示, 该合成工作以鏻盐12和醛13为起始原料, 在氢化钠的碱性条件下经Wittig反应发生片段连接, 进一步通过催化氢化条件(Pd/C, H2)还原所生成的双键, 同时脱除苄基保护, 以两步约60%的总收率制备得产物14. 苯酚14在二乙酰氧基碘苯的存在下, 发生氧化生成羟基二烯酮15; 后者经选择性氢硅化和脱硅反应, 以去对称化策略将二烯酮转化为单烯酮16. 溴代物16发生分子内Heck反应生成A/B/C三环中间体17. 化合物17在N-碘代丁二酰亚胺(NIS)和乙烯基乙醚存在下转化为18; 后者经三乙基硼引发的自由基环化反应构建C(13)季碳中心(产物19). 进一步, 19中半缩醛被氧化为内酯, 同时脱除甲氧甲基(MOM)保护得到产物20(收率75%). 在PyH•Br3作用下, 20的C(6)羰基α位被溴代, 随即在加热条件下发生分子内亲核取代反应环合E环[9], 可实现化合物21的合成. 中间体21经四步官能团转化得到引入氮原子和Δ9,10双键的产物22; 后者在锂/液氨的条件下发生Ts基团脱除基及分子内氢胺化环化, 得到目标生物碱的基本骨架. 最后经酸水解脱除缩酮保护, 完成羟考酮(6)消旋体的全合成.
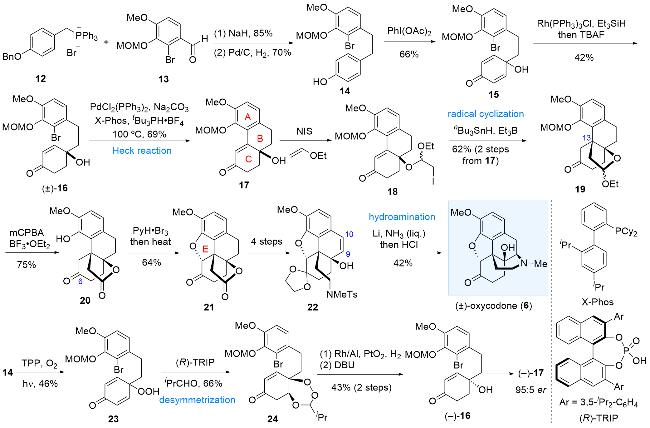
此外, Chen及合作者在该报道中还展示了(+)-羟考酮形式全合成的策略(Scheme 1). 苯酚化合物14在氧气环境和光照条件下, 发生氧化去芳构化反应, 以46%的收率生成过氧对苯醌化合物23. 接下来, 化合物23在联萘酚衍生的手性磷酸催化剂(R)-TRIP的作用下与异丁醛发生去对称化反应[10], 以66%的收率合成手性过氧缩醛化合物24; 24随即发生1,4-还原反应氢化烯酮双键并同时切断过氧键, 所得中间体经E1cb机理发生共轭消除得烯酮化合物(-)-16 (95:5 er). (-)-16经分子内Heck反应转化为手性三环中间体(-)-17. 参考上述羟考酮消旋体的合成方法, 由(-)-17可进一步实现(+)-羟考酮的不对称合成.
1.2 Opatz研究组关于(-)-蒂巴因和(-)-羟考酮的全合成
2018年, Opatz研究组[11]开发了电化学促进的区域选择性芳基-芳基偶联反应, 并将其成功应用于(-)-蒂巴因的仿生全合成(Scheme 2). 该研究工作以二甲氧基苯乙胺和没食子酸甲酯为起始原料, 经简单官能团转化分别制得合成砌块氰基取代的四氢异喹啉25和溴代物26, 25和26在双(三甲基硅基)氨基钾(KHMDS)的强碱作用下发生烷基化反应, 随即失去氢氰酸生成二氢异喹啉型亚胺化合物, 进一步在Noyori不对称氢化反应条件下还原亚胺, 以两步60%的收率和94%的ee值制备得到手性四氢异喹啉型化合物27. 化合物27经氮甲基化、三异丙基硅基(TIPS)脱除和乙酰化三步反应生成关键中间体化合物28. 通过系统的条件筛选工作, 作者发现化合物28在铂电极阳极氧化反应的条件下, 可以59%的收率实现芳基-芳基仿生偶联, 生成化合物29. 值得指出的是, 作者在C(2)位预制苄氧取代基团, 使该仿生偶联反应以所期望的区域选择性进行, 获得目标产物29. 进一步通过两步反应将C(2)位苄氧基转化为三氟甲磺酰氧基(OTf, 产物30), 随后30在Pd(PPh3)4/HCO2H条件下脱去OTf, 碱性条件下将乙酸酯基水解得到苯酚产物31. 还原化合物31的酮羰基后, 所得烯丙醇产物32与N,N-二甲基甲酰胺二新戊基乙缩醛(33)的二氧六环溶液在加热条件下, 经历分子内烯丙基取代反应完成E环环合, 合成得到(-)-蒂巴因(3).
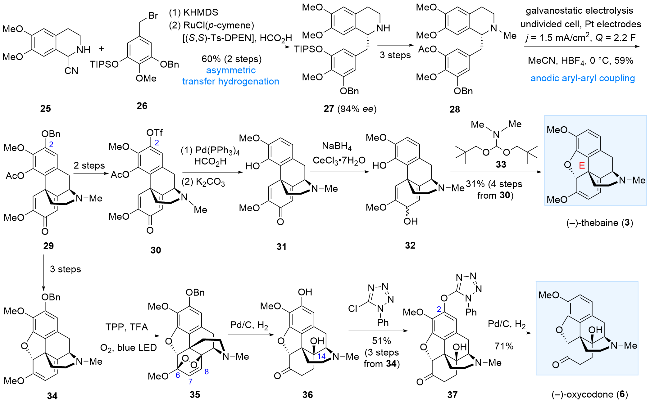
2019年, 该小组[12]利用相似的策略完成了(-)-羟考酮(6)的全合成. 从结构上来看, 与蒂巴因相比, 羟考酮具有独特的C(14)位叔醇羟基结构. 如Scheme 2所示, 共同中间体29经三步反应转化为蒂巴因类似物34. 后者在四苯基卟啉/氧气条件下, 经蓝色LED光照射, 发生氧化环加成反应生成过氧桥环中间体35. 随后, 化合物35在钯碳催化氢化的条件下发生过氧键还原裂解建立C(14)位叔醇羟基结构单元; 与此同时, C(6)位半缩酮水解成酮, Δ7,8双键被氢气还原生成化合物36. 最后, 通过引入四氮唑取代(产物37)的方式脱除C(2)位含氧取代基团, 成功实现(-)-羟考酮的仿生全合成.
1.3 Hudlicky研究组关于(+)-羟考酮的四代全合成
Hudlicky研究组[6]长期致力于吗啡类生物碱的合成研究工作. 2019年, 他们相继报道了(+)-羟考酮的四代全合成研究[13-14]. 第一代合成路线如Scheme 3A所示, 以乙酸苯乙醇酯(38)为起始原料, 利用酶催化芳烃不对称双羟基化方法[15]引入手性制备得前体物39, 其与苯酚化合物40通过Mitsunobu反应偶联, 再经分子内Heck反应合成得到三环化合物41. 烯烃41经四氧化锇催化的不对称双羟基化于C(8)和C(14)位形成邻二醇(产物42, 81%收率), 再以甲磺酰基(Ms)选择性保护空间位阻较小的C(8)位羟基, 随后在碱性条件下发生消除, 所得烯醇中间体经互变异构后转化为C(14)位酮产物43. 接下来, 用三氟乙酸(TFA)水解缩醛后, 在SmI2介导下醛与酮发生还原性偶联构建B环, 同时完成C(14)羟基的引入得到化合物44(两步收率65%). 后者经多步官能修饰转化为含有N原子的中间体45. 在锂/液氨的自由基还原条件下, 45中氮上Ts基团被脱除, 随即发生自由基环化反应, 完成D环环合; 脱除叔丁基二甲硅基(TBS)和氧化羟基后, 成功实现了(+)-羟考酮的第一代全合成[13].
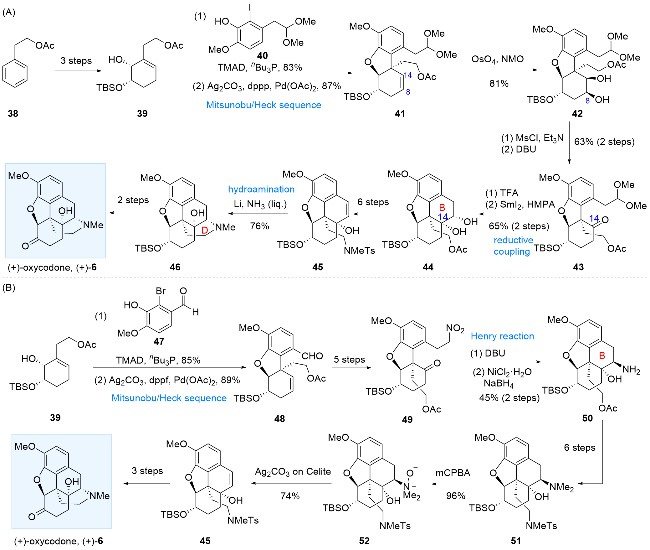
在上述第一代合成中, Hudlicky小组[14]通过SmI2介导的醛/酮自由基环化完成B环的构建, 第二代合成则依赖于分子内Henry反应来完成该项任务. 如Scheme 3B所示, 手性醇39与苯酚47发生Mitsunobu反应后, 再经Heck反应合成得到三环化合物48. 后者通过多步官能团转化, 包括与硝基甲烷发生Henry反应, 延长醛基碳链生成硝基烯, 进一步转化为中间体49. 化合物49在1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)的碱性条件下再次发生分子内Henry反应, 环合B环的同时成功引入C(14)羟基; 进一步以氯化镍/硼氢化钠立体选择性还原硝基, 得到化合物50(两步收率45%). 接下来, 通过6步简单官能团修饰将伯胺转化二甲基胺, 将乙酰氧基转化为Ts保护的甲基胺, 得到化合物51. 二甲胺51经mCPBA氧化成氮氧化物52, 再在碳酸银作用下, 经Cope消除得到与第一代合成相同的中间体45, 由此完成(+)-羟考酮的第二代全合成.
第三代合成路线[14]从第二代合成中间体50出发, 首先通过N-甲基化、脱乙酰基保护及mCPBA氧化三步反应, 将C(9)位伯胺转化为氮氧化物53 (Scheme 4A). 氮氧化物经Cope消除成双键, 伯醇羟基被氧化后与C(14)羟基反应形成内酯54. 接下来, 在叠氮化钠和硝酸铈铵条件下, 54中Δ9,10双键发生区域选择性官能化, 生成叠氮产物55; 后者的甲醇溶液经钯碳催化氢化反应, C(9)位叠氮被还原为伯胺, 进而与内酯发生胺酯交换得到产物56(两步反应81%总收率). 上述过程有效构建了羟考酮的D环并游离出所需的C(14)羟基, 为完成全合成奠定了重要基础. 酰胺56在硼烷作用下被还原, 然后与甲醛发生还原胺化实现N-甲基化, 再利用Birch还原条件脱除苄位甲氧基取代, 以三步48%的总收率得到化合物57. 最后, 57经脱硅、羟基氧化两步得到(+)-羟考酮(6).
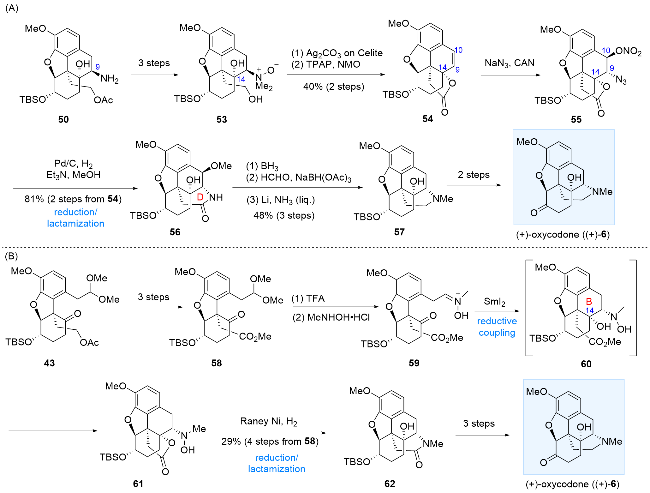
为了使C(9)位氨基官能团的引入更为直接, 提高合成效率, Hudlicky研究组[14]以SmI2介导的酮-硝酮偶联为关键反应完成了羟考酮的第四代合成. 具体合成路线如Scheme 4B所示, 从第一代合成路线的共同中间体43出发, 经去乙酰化、伯醇氧化及甲基化反应得到化合物58. 以三氟乙酸脱除缩醛保护后, 所得醛与N-甲基羟胺反应生成化合物59. 硝酮59在二碘化钐的作用下发生自由基环化反应, 实现B环的构建(中间体60), 所得C(14)位羟基随即与甲酯环合为内酯61. 化合物61中N-甲基羟胺片段在雷尼镍/氢气的条件下被还原为甲胺, 继而与内酯自动发生胺酯交换反应, 制得内酰胺62. 最后, 化合物62经酰胺还原、脱硅保护及羟基氧化三步反应, 顺利实现(+)-羟考酮的第四代全合成.
1.4 涂永强/张辅民研究组关于(-)-可待因和(-)-吗啡的全合成
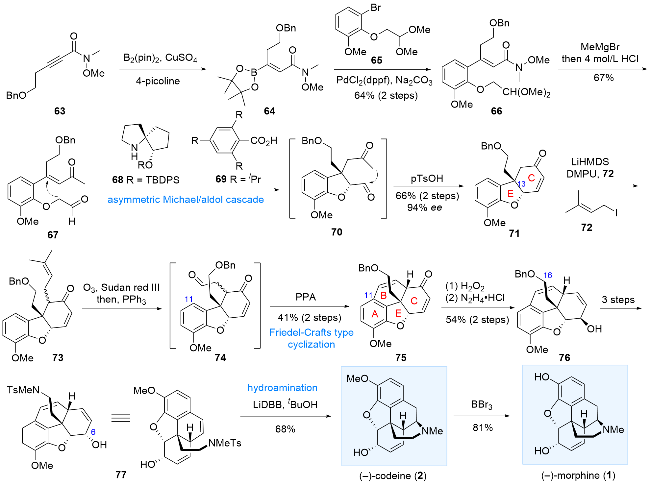
2019年, 涂永强/张辅民研究组[16]报道了基于分子内不对称Michael加成串联aldol环化反应策略的(-)-可待因和(-)-吗啡的全合成研究(Scheme 5). 该合成工作首先对易制备的简单炔基Weinreb酰胺化合物63进行硼酸酯化, 得到化合物64; 后者随即与芳基溴片段65发生钯催化Suzuki偶联反应, 以两步64%的收率合成中间体66. Weinreb酰胺66被甲基溴化镁进攻生成甲基烯酮, 进一步在盐酸条件下脱除缩醛保护, 以67%的收率生成关键中间体67. 醛67在四氢吡咯衍生的手性螺环催化剂68[17]和芳基羧酸添加剂69的共同作用下发生分子内不对称Michael加成反应, 生成中间体70; 继续向该反应体系中加入对甲苯磺酸, 促使中间体70发生分子内aldol缩合反应建立C环, 以两步66%的收率和94%的ee值生成三环产物71. 上述不对称Robinson型环合反应高效构建了C和E环以及C(13)位季碳手性中心, 为吗啡类生物碱的全合成奠定了重要基础. 在化合物71的羰基α位引入烯丙基侧链后得到化合物73, 进一步在臭氧条件下氧化切断双键, 得到醛中间体74. 化合物74在多聚磷酸的催化下与芳环C(11)位发生傅克反应构筑B环, 以两步41%的收率得到A/B/C/E四环体系化合物75. 接下来, 烯酮双键被过氧化氢选择性氧化成环氧后, 与盐酸肼反应, 所得环氧腙中间体随即发生Wharton重排反应, 以两步54%的收率得到化合物76. 进一步经三步官能团修饰将C(16)位苄氧基转化为对甲苯磺酰基(Ts)保护的甲胺, 并翻转C(6)位羟基立体化学, 所得化合物77在二-叔丁基联苯锂(LiDBB)作用下发生区域选择性分子内双键还原胺化反应, 生成(-)-可待因(2); 最后用三溴化硼脱除甲基, 顺利完成(-)-吗啡(1)的全合成.
1.5 Ellman研究组关于(-)-纳曲酮的全合成
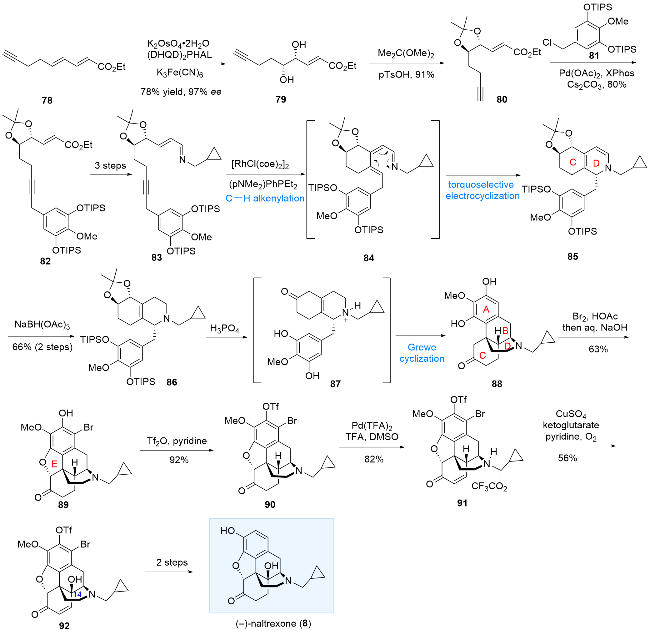
2019年, Ellman研究组[18]基于分子内电环化反应和烯丙位碳氢键氧化策略实现了吗啡类生物碱药物(-)-纳曲酮的不对称全合成. 如Scheme 6所示, 该合成工作以简单链状烯炔化合物78为起始原料, 经区域选择性不对称双羟基化反应, 高效制备得到二醇化合物79 (78%收率, 97% ee). 以丙缩酮保护邻二醇后, 所得化合物80与苄基氯代物片段81经钯催化偶联反应, 以80%收率合成得到化合物82. 随后, 烯酯82经三步简单官能基修饰得到亚胺中间体83. 化合物83在[RhCl(coe)2]2的催化作用下, 首先发生双键碳氢键活化, 经炔基插入反应形成中间体84; 该中间体进一步发生分子内电环化反应, 立体选择性地生成二烯化合物85. 上述铑催化C—H官能化/6π电环化串联反应[19-20], 在一锅中高效构建了吗啡类生物碱的C/D环系. 接下来, 在三乙酰氧基硼氢化钠条件下, 85中的烯胺片段被选择性还原, 以两步66%的收率合成得到三环中间体86. 化合物86在磷酸中加热, 经历脱除硅保护和丙缩酮保护生成邻二醇中间体, 随即发生烯丙醇质子化、脱水及氢迁移历程生成中间体87; 进一步在酸性条件下发生Grewe环化反应生成A/B/C/D四环骨架化合物88(收率66%). 酮88在Br2/HOAc作用下发生α-溴代, 进一步用碱(NaOH水溶液)处理, 相应中间体经分子内亲核取代反应顺利构建E环, 生成具有吗啡类生物碱完整骨架的产物89. 最后的任务是引入C(14)位羟基和脱除苯环上多余的取代基团. 89的酚羟基经三氟甲磺酰基保护后, 所得产物90先经三氟乙酸处理转化为相应盐形式, 对三级胺进行钝化后, 在Pd(TFA)2和二甲基亚砜(DMSO)条件下发生脱氢过程, 以82%的收率生成烯酮91. 在硫酸铜催化下, 91发生烯丙位碳氢键氧化反应, 直接引入C(14)位羟基, 以56%的收率得到化合物92. 最后, 作者通过两步反应脱除苯环上OTf和溴取代、还原烯酮双键和脱除O-甲基, 顺利实现(-)-纳曲酮(8)的全合成.
1.6 Metz研究组关于(±)-蒂巴因酮A的全合成
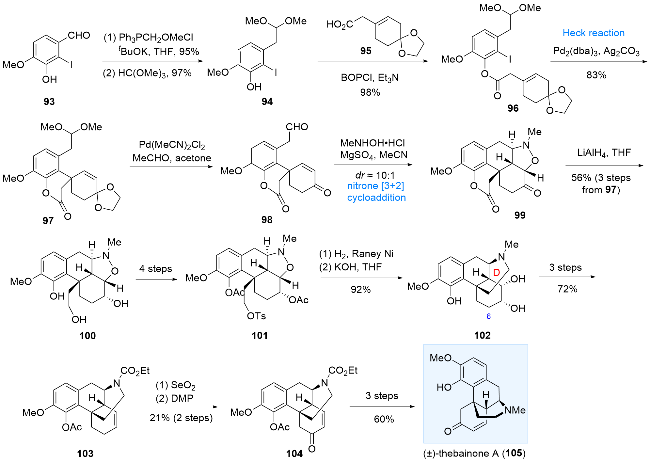
2020年, Metz研究组[21]利用市售的异香草醛为原料, 以分子内硝酮[3+2]环加成为关键反应实现了蒂巴因酮A (thebainone A)消旋体的全合成. 如Scheme 7, 异香草醛碘代物93与膦叶立德发生Wittig反应生成烯醇甲醚中间体, 其进一步与原甲酸三甲酯作用, 以97%的收率转化为缩醛产物94. 苯酚94与羧酸95发生酯化反应, 以高收率生成产物96. 到此阶段, 作者通过钯催化的分子内Heck环化反应将碘代物96转化为三环内酯产物97(收率83%). 接下来, 利用温和的路易斯酸催化,化合物97中两个缩醛保护基团被脱除, 得到醛酮中间体98. 后者与N-甲基羟胺在硫酸镁条件下发生缩合得到硝酮中间体, 随即发生分子内[3+2]环加成反应, 以高立体选择性(dr值约为10:1)生成产物99; 因该中间体不稳定, 其迅速在四氢铝锂作用下被还原为二醇产物100. 从97开始的三步关键转化总产率为56%, 产物100的立体构型经单晶X射线衍射分析得以确认. 在经历后续四步官能团修饰后(100→101), 化合物101在雷尼镍/氢气的还原条件下发生N—O键还原裂解, 并串联分子内N-烷基化环合构筑关键的哌啶环系(D环), 并进一步在碱性条件下皂化, 得到邻二醇产物102. 为了活化C(6)位以引入羰基, 102通过三步反应转化为烯烃化合物103; 后者先后经二氧化硒、戴斯-马丁试剂(DMP)氧化将烯烃成功氧化为烯酮104, 两步总收率21%. 最后, 104通过缩酮保护、还原和脱保护三步官能团转化得到蒂巴因酮A (105), 由此实现了其消旋体全合成.
1.7 Dong研究组关于(-)-蒂巴因酮A的全合成
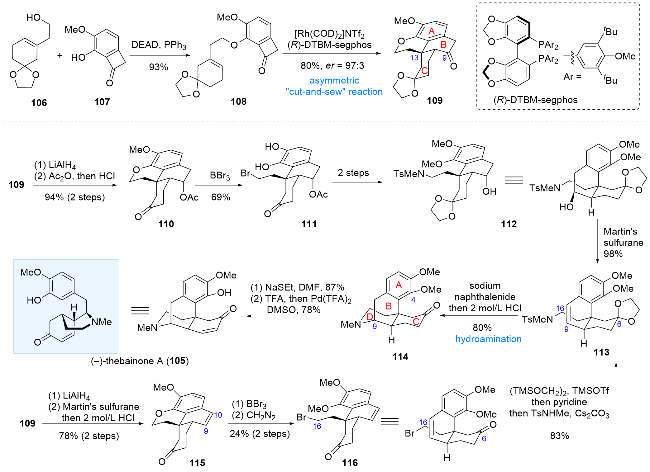
2021年, Dong研究组[22]报道了关于蒂巴因酮A的不对称全合成工作(Scheme 8). 该合成的关键是通过铑催化的对映选择性碳-碳键活化策略构建吗啡类生物碱的A/B/C三环骨架. 具体合成路线以易制得的高烯丙醇106和苯并环丁酮107为起始底物. 两者在Mitsunobu反应条件下进行连接, 以93%的高收率制得醚产物108. 在此阶段, 作者系统研究了通过“切割-缝合”碳-碳键活化[23]构筑四环骨架109的反应条件. 结果显示, 108中的三取代烯烃和苯并环丁酮结构单元在以[Rh(COD)2]- NTf2为催化剂, (R)-DTBM-segphos为手性配体的条件下, 以80%的收率和97:3的er值高效合成得到产物109. 109具有吗啡类生物碱的A/B/C三环骨架及C(13)位全碳季碳手性中心, 此外, C(13)位的“二碳”侧链为氮环的引入奠定了重要基础. 化合物109在LiAlH4作用下其C(9)位羰基被还原, 随后用乙酸酐处理将所得羟基保护为乙酸酯, 向反应体系中加入盐酸脱除缩酮保护, 得到产物110, 两步反应总收率94%. 在三溴化硼的作用下, 110的甲氧基被脱除, 同时苯并二氢吡喃通过C—O键裂解发生开环生成溴代物111. 后者进一步经过两步官能团转化, 包括引入氮原子、两个酚羟基被转化为甲氧基、酮羰基被保护为缩酮及乙酸酯基被脱除, 得到磺酰胺112. 进一步经脱水反应, 112以98%的产率转化为烯烃113. 化合物113在钠萘作用下脱除Ts保护后, 产生的氮自由基随即进攻双键C(9)位完成自由基环化, 进一步在酸性条件下水解缩酮得到114, 该化合物已具备吗啡类生物碱的A/B/C/D四环骨架. 最后, 114经选择性脱除C(4)位O-甲基和钯催化脱氢两步反应, 顺利得到吗啡类生物碱(-)-蒂巴因酮A (105). 为了避免上述路线中乙酸酯保护基团的使用, 作者进一步改进了合成步骤. 具体而言, 共同中间体109酮羰基被还原后, 直接经历脱水生成Δ9,10双键(产物115). 在BBr3作用下115发生C—O键裂解, 于C(16)位引入溴原子取代, 随即用重氮甲烷对两个酚羟基再次甲基化得到中间体116. C(6)位羰基经缩酮保护后, 利用亲核取代引入C(16)位氨基官能团将化合物116转化为113, 再依据上述路线相同的步骤, 可完成(-)-蒂巴因酮A的不对称合成.
1.8 秦勇/钟武研究组关于系列吗啡类生物碱的不对称全合成
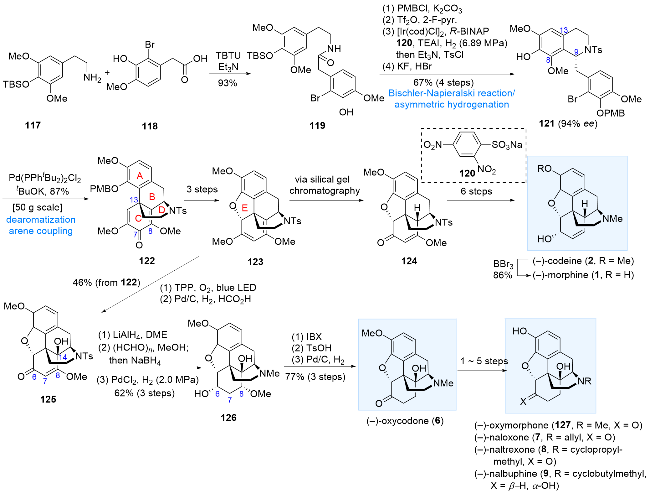
秦勇/钟武研究组[24-26]受生物合成途径启发, 先后发展了两代吗啡类生物碱的不对称全合成路线. 第一代合成路线如Scheme 9所示[24]. 首先, 伯胺117和羧酸118发生缩合反应, 以93%的收率得到酰胺119. 化合物119中的酚羟基用对甲氧基苄基(PMB)保护后, 经Tf2O和2-氟吡啶促进的Bischler-Napieralski环化成亚胺, 进一步利用铱催化不对称氢化反应还原亚胺构建C(9)手性中心[27], 生成的二级胺随即用Ts保护, 再脱除酚羟基上的叔丁基二甲基硅基(TBS)保护, 以4步67%的总收率和高对映选择性(94% ee)得到手性苄基四氢异喹啉化合物121. 在高效制得前体物121后, 下一阶段的合成重点在于探索关键的仿生去芳构化芳烃偶联反应. 经过大量的条件筛选, 作者发现苯酚121可在Pd(PPhtBu2)2- Cl2的催化条件下发生所期望的去芳构化偶联, 该反应在50 g规模下, 能以87%的优异收率生成产物122, 成功实现吗啡类生物碱A/B/C/D四环骨架的高效构建. 值得指出的是, 作者在底物121中酚羟基邻位[C(8)位]预置了甲氧基进行占位, 使偶联反应发生在酚羟基的对位[C(13)位], 从而避免了偶联发生在C(8)位的副产物. 接下来, 化合物122经历PMB保护基脱除、C(7)位羰基还原及分子内亲核取代三步反应, 顺利构建E环, 得到关键中间体123. 从化合物123出发可合成得到不同结构的吗啡类生物碱. 一方面, 二烯醚化合物123在硅胶上不稳定, 经硅胶柱层析后转化为烯酮124, 后者经6步官能团转化可实现(-)-可待因(2)的全合成, 其用三溴化硼处理脱除O-甲基可生成(‒)-吗啡(1). 另一方面, 二烯123粗品在光照和氧气存在下发生[4+2]环加成反应, 所得产物在还原条件下(Pd/C, HCO2H, H2)发生氧‒氧键裂解, 得到含有C(14)位羟基的产物125. 烯酮125在LiAlH4作用下还原C(6)位酮羰基和脱除N-Ts后, 经还原胺化实现N-甲基化, 进一步氢化还原Δ7,8双键得到化合物126 (三步反应总收率62%). 最后, 在邻碘酰基苯甲酸(IBX)条件下, 126的C(6)位仲醇被氧化为酮羰基, 再经酸性条件脱除C(8)位甲氧基, 所形成的Δ7,8双键经催化氢化还原, 顺利完成(-)-羟考酮(6)的合成. 以羟考酮为共同中间体, 经1~5步反应分别完成了羟吗啡酮(127)、纳洛酮(7)、纳曲酮(8)及纳布啡(9)的不对称全合成.
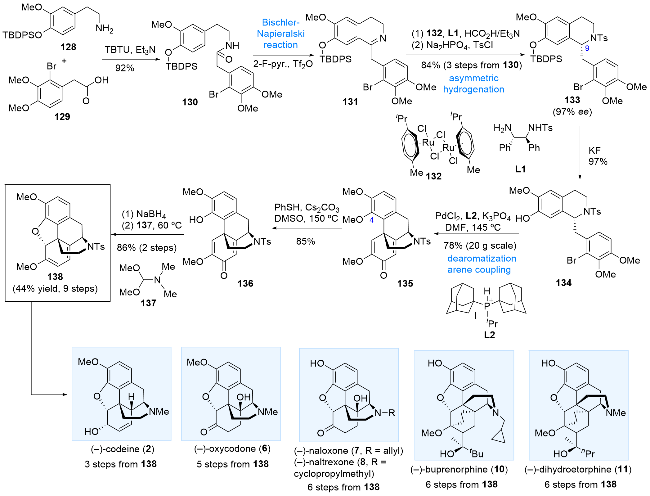
在上述第一代合成路线中, 为了避免偶联发生在C(8)位的副产物生成, 作者在该位置预安装了甲氧基作为占位基团. 然而, 占位基团需要额外的引入和脱除步骤, 导致总体效率不尽理想. 因此, 秦勇/钟武小组进一步发展了不使用占位基团的第二代全合成路线(Scheme 10)[25-26]. 苯乙胺128与苯乙酸129通过缩合将两片段连接, 高效制得酰胺130 (92%收率). 130在Tf2O和2-氟吡啶作用下, 发生Bischler-Napieralski环化生成亚胺131. 在钌络合物132和手性配体L1的催化条件下, 亚胺131发生高对映选择性不对称转移氢化(97% ee)[27], 所得二级胺经Ts保护后转化得到133(三步总收率84%). 在脱除133中硅保护后, 所得苯酚134可作为底物被用于关键的去芳构化偶联反应. 经过系统的研究, 在以PdCl2为催化剂, 二(1-金刚烷基)异丙基碘化膦(L2)为配体的反应条件下, C(8)位不含占位基团的苯酚134发生区域选择性去芳构化偶联反应, 以78%的收率(20 g规模)生成四环产物135. 随后, 化合物135中C(4)位的甲氧基在苯硫酚和碳酸铯存在下被选择性脱除, 转化为苯酚136(收率85%). 后者经还原羰基和分子内环化过程生成产物138. 至此, 作者通过9步反应和44%的总收率合成得到具有吗啡类生物碱完整五环骨架的中间体138. 与第一代合成中的类似中间体123 (Scheme 9)相比, 138在C(8)位不含占位的甲氧基, 因此后续转化到系列吗啡类生物碱的步骤更简洁高效. 从共同中间体138出发, 分别经过3~6步可实现(-)-可待因(2)、(-)-羟考酮(6)、(-)-纳洛酮(7)、(-)-纳曲酮(8)、(-)-丁丙诺啡(10)及(-)-二氢埃托啡(11)等生物碱的不对称全合成.
1.9 Banwell/蓝平研究组关于(-)-可待因的全合成
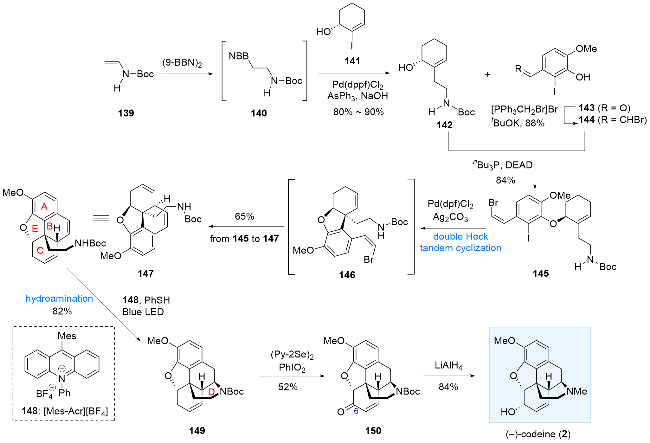
2022年, Banwell/蓝平研究组[28]报道了可待因的简洁不对称全合成新路线. 如Scheme 11所示, 乙烯基氨基甲酸叔丁酯(139)在(9-BBN)2条件下转化为有机硼试剂140, 其与手性烯基碘化物141发生钯催化Suzuki- Miyaura偶联反应, 以80%~90%的收率生成产物142. 另一方面, 多取代苯甲醛143经Wittig烯基化反应转化为烯基溴片段144. 苯酚144在nBu3P, 偶氮二甲酸二乙酯(DEAD)条件下与手性烯丙醇化合物142发生Mit- sunobu反应, 以84%的收率制备得到醚中间体145. 下一阶段是通过关键的双Heck反应构建吗啡类生物碱的四环骨架[29]. 研究结果显示, 用Pd(dpf)Cl2和碳酸银处理碘化物145, 首先促使其发生第一次Heck环合得到中间体146; 146中烯基溴片段进一步发生第二次Heck反应转化为产物147. 上述策略在一锅中高效构建了目标生物碱的A/B/C/E四环体系(145→147, 收率65%). 在[Mes-Acr][BF4] (148)、苯硫酚及蓝色LED光照条件 下[30], 147经分子内氢胺化反应实现哌啶D环组装, 以82%的收率得到具有完整五环骨架的产物149. 为引入所需的C(6)含氧取代, 烯烃149用2,2'-二吡啶基二硒醚(Py-2Se)2和PhIO2处理, 以52%收率生成烯酮150. 最后, 在LiAlH4的作用下, 150中烯酮羰基被还原为羟基, 同时N-Boc基团被还原为N-Me基, 转化得到(-)-可待因(2).
1.10 Smith研究组关于(±)-蒂巴因的全合成及(-)-蒂巴因的形式全合成
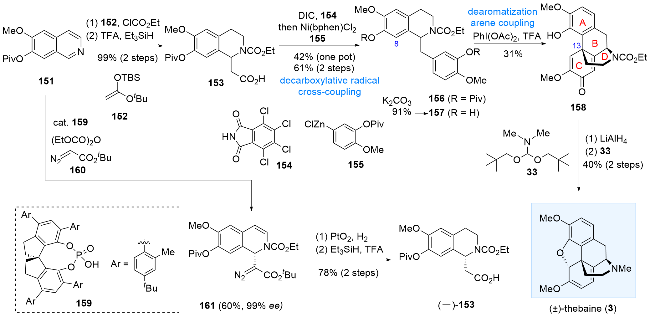
2023年, Smith研究组[31]报道了蒂巴因消旋体的全合成及光学纯(-)-蒂巴因的形式全合成. 如Scheme 12, 以易得的取代异喹啉151为起始原料, 其用氯甲酸乙酯和烯基硅醚152处理得到相应二氢异喹啉中间体, 该中间体用TFA和三乙基硅烷(Et₃SiH)进行还原, 以几乎定量的产率得到羧酸153. 随后, 羧酸153与酰亚胺154反应转化为活性酯中间体, 其与苯基氯化锌化合物155在Ni(bphen)Cl2催化条件下发生脱羧交叉偶联反应. 上述步骤可在一锅反应中进行, 生成苄基四氢异喹啉产物156 (42%收率); 若分步进行则收率有较大幅度的提升(两步61%收率). 化合物156中的特戊酸酯在碱溶液中水解成苯酚(156→157). 到此阶段, 作者对仿生酚氧化偶联反应进行了研究. 结果显示, 二苯酚157用二乙酰氧基碘苯和TFA处理, 以31%的收率制备得到含有吗啡类生物碱A/B/C/D四环骨架的产物158. 该反应的区域选择性不佳, 同时生成了偶联发生在C(8)位的阿朴啡类生物碱副产物(结构未展示, 29%收率). 最后, 158依次经过四氢铝锂还原和N,N-二甲基甲酰胺二新戊基乙缩醛(33)处理构建呋喃环, 成功完成蒂巴因(3)消旋体的全合成. 在上述工作基础上, 作者发展了中间体(-)-153的不对称合成路线. 起始原料151在新型手性磷酸催化剂159存在下, 与重氮乙酸酯160发生对映选择性异喹啉去芳构化反应[32-33], 以60%收率生成中间体161 (99% ee). 161再通过两步官能团修饰转化得到共同中间体(-)-153, 由此实现(-)-蒂巴因的形式全合成.
1.11 Bisai研究组关于(-)-可待因的全合成
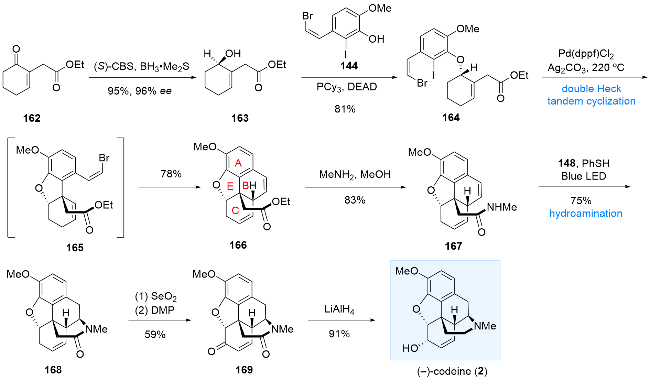
2024年, Bisai研究组[34]报道了(-)-可待因的不对称全合成. 该合成路线与Banwell/蓝平团队先前报道的策略相似[28], 均采用分子内串联双Heck环化反应为关键步骤. 如Scheme 13所示, 以带有酯基侧链的烯酮化合物162为起始原料, 作者首先对其羰基进行不对称还原: 在(S)-CBS和硼烷二甲硫醚络合物存在下, 烯酮162被高效转化为手性烯丙醇163 (95%收率, 96% ee). 163与苯酚144在PCy3, DEAD的作用下发生Mitsunobu反应, 以81%的收率合成得醚产物164. 接下来的研究聚焦通过双Heck反应建立吗啡类生物碱的A/B/C/E四环骨架. 经过条件筛选, 作者发现, 在Pd(dppf)Cl2和碳酸银存在下, 微波加热(220 ℃)反应25 min, 碘代物164进行分子内双Heck环化串联反应, 以单一非对映异构体得到四环产物166. 酯166随后与甲胺反应, 以83%收率转化为酰胺化合物167. 后者在吖啶盐148作催化剂的条件下, 通过可见光促进的烯烃氢胺化反应[30], 合成得到五环骨架产物168. 进一步经两步氧化将烯烃168转化为烯酮169. 最后, 169中酮羰基和酰胺在四氢铝锂作用下被还原, 实现(-)-可待因(2)的不对称全合成.
1.12 Nakamura研究组关于(±)-吗啡的形式全合成
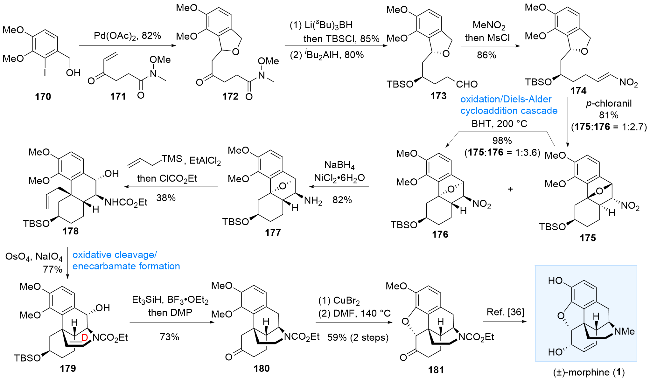
2024年, Nakamura研究组[35]报道了(±)-吗啡的形式全合成. 如Scheme 14, 以碘化物170和烯酮171为起始原料, 两者在乙酸钯催化条件下发生Heck/氧杂Michael加成串联反应, 以82%收率得到二氢异苯并呋喃172. 该中间体经历酮羰基选择性还原和TBS保护, 所得Weinreb酰胺在iBu2AlH条件下还原为醛, 高效生成产物173. 硝基甲烷与醛173在碱性条件下发生加成, 随即在一锅中用甲磺酰氯(MsCl)和三乙胺处理, 生成硝基烯烃174. 接下来, 174在四氯对苯醌的作用下氧化原位产生异苯并呋喃中间体, 再与硝基烯烃进行分子内Diels-Alder环加成反应, 以81%的收率得到两个加成产物175和176(比例为1:2.7). 二者互为非对映异构体, 175可在2,6-二叔丁基-4-甲基苯酚(BHT)存在下加热到200 ℃, 以几乎定量的收率和1:3.6的比例转化为所需异构体176. 经NaBH4/NiCl2还原, 176中硝基转化为氨基, 生成产物177. 后者与烯丙基硅烷发生开环烯丙基化反应, 进一步再在氯甲酸乙酯条件下对氮原子进行官能团化, 以38%的收率得到带有末端烯烃的化合物178. 该烯丙基化产物中的双键经四氧化锇/高碘酸钠氧化裂解并伴随D环环化, 以77%的收率转化为四环产物179. 随后, 在三氟化硼乙醚与Et3SiH存在下, 中间体179发生苄位羟基和烯胺双键的还原, 进一步脱除TBS保护基, 再经DMP氧化生成仲醇羟基, 在一锅反应中生成酮产物180 (产率73%). 化合物180与CuBr2反应发生酮羰基α-位溴代, 并进一步在140 ℃加热条件下实现分子内醚化, 生成五环化合物181; 后者参考文献方 法[36]可转化为(±)-吗啡, 由此实现其形式全合成.


2 结论与展望
近年来, 吗啡类生物碱的全合成研究取得了显著进展, 其复杂多环骨架和手性中心的精准构筑成为合成化学领域的重要挑战. 本文系统综述了2017~2024年间代表性研究组在吗啡类生物碱(如吗啡、可待因、蒂巴因、羟考酮、纳洛酮等)全合成中的创新研究成果.
吗啡类生物碱全合成的关键在于其五环核心骨架和多个手性中心的精准构建. 随着有机合成方法学的不断发展, 更多简洁、高效的合成策略被应用于该类生物碱的全合成中. 本文介绍的合成工作中代表性的构环策略包括自由基环化、电化学仿生偶联、不对称串联反应、仿生去芳构化偶联、铑催化碳-碳键活化及双Heck串联环化等. 这些策略的发展与应用充分体现了有机合成的高效性、艺术性及工业化潜力, 同时也为有机化学的发展做出了重要贡献.
综上, 吗啡类生物碱的全合成研究正朝着高效性及实用性方向发展. 该领域的突破不仅为吗啡类药物的工业化生产和新药研发提供有力支撑, 也为复杂天然产物的合成化学树立新的典范.
(Zhao, C.)