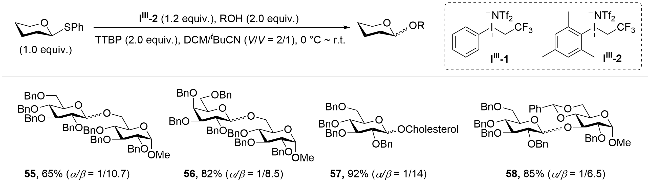综述与进展

三价碘试剂促进的糖苷化反应研究进展★

  • 谭玉林 a ,
  • 梁志华 a ,
  • 陈薇 b ,
  • 孟令奎 , a, * ,
  • 曾静 , a, * ,
  • 万谦 , a, *
展开
  • a 华中科技大学同济医学院药学院 武汉 430030
  • b 华中科技大学同济医学院附属协和医院药学部 武汉 430022

收稿日期: 2025-07-23

  修回日期: 2025-08-28

  网络出版日期: 2025-09-12

基金资助

国家自然科学基金(22177034)

国家自然科学基金(22025102)

国家自然科学基金(22301089)

Advances in Glycosylation Reactions Promoted by Trivalent Iodine Reagents★

  • Yulin Tan a ,
  • Zhihua Liang a ,
  • Wei Chen b ,
  • Lingkui Meng , a, * ,
  • Jing Zeng , a, * ,
  • Qian Wan , a, *
Expand
  • a School of Pharmacy, Tongji Medical College, Huazhong University of Science and Technology, Wuhan 430030
  • b Department of Pharmacy, Union Hospital, Tongji Medical College, Huazhong University of Science and Technology, Wuhan 430022
* E-mail: ;

★ Academic Papers of the 27th Annual Meeting of the China Association for Science and Technology.

Received date: 2025-07-23

  Revised date: 2025-08-28

  Online published: 2025-09-12

Supported by

National Natural Science Foundation of China(22177034)

National Natural Science Foundation of China(22025102)

National Natural Science Foundation of China(22301089)

摘要

三价碘化合物凭借其独特的三中心四电子键结构, 展现出与Hg(II)、Tl(III)、Pb(IV)等重金属相似的化学特性, 同时兼具环境友好、低毒性的优势, 符合绿色化学的发展理念, 因而在有机合成领域引起了广泛的研究兴趣. 近三十余年来, 三价碘试剂的应用在糖化学研究领域取得了显著进展, 为糖苷键的高效构建提供了创新性的解决方案. 系统综述了三价碘试剂促进的糖苷化反应的研究进展, 根据糖基给体类型的不同, 分别阐述了其对硫苷、硒苷、锡苷以及烯糖等的活化作用及其糖苷化反应. 重点讨论了三价碘试剂活化糖基给体的作用机制、糖苷化反应的底物适用范围, 并对该领域未来的发展方向和应用前景进行了展望.

本文引用格式

谭玉林 , 梁志华 , 陈薇 , 孟令奎 , 曾静 , 万谦 . 三价碘试剂促进的糖苷化反应研究进展★[J]. 有机化学, 2025 , 45(9) : 3148 -3162 . DOI: 10.6023/cjoc202507032

Abstract

Trivalent iodine compounds have attracted extensive research interest in organic synthesis due to their chemical properties resembling those of heavy metals, such as Hg(II), Tl(III), and Pb(IV), while being free from the toxicity associated with such metals. Over the past three decades, chemists have been exploring the application of trivalent iodine reagents to address the construction of glycosidic bonds. This review summarizes the progress in trivalent iodine-promoted glycosylation reactions, categorized by the activation of different glycosyl donors, including thioglycosides, selenoglycosides, stannyl glycosides, and glycal donors. The activation mechanism of glycosyl donors with trivalent iodine reagents and the scope of glycosylation substrates are discussed. Additionally, current challenges are addressed, and an outlook for future research is provided.

1886年, 德国化学家Willgerodt成功制备了首个高价碘试剂二氯亚碘酰苯[1], 由此开启了有机高价碘化学的研究. 三价碘试剂结构中存在特殊的高度极化三中心四电子键, 这种键相较于常规共价键具有更长的键长和更弱的键能, 从而赋予了三价碘试剂独特的反应活性. 值得注意的是, 三价碘试剂展现出与汞、铊、铅等过渡金属相似的反应活性, 同时又避免了重金属试剂固有的毒性与环境风险, 兼具环境友好性和经济性, 高度契合绿色化学理念, 广受学界的关注. 在有机合成领域, 这类试剂不仅可以作为高效绿色的氧化剂和亲电试剂得到广泛应用, 更可以通过配体交换、还原消除配体偶联等途径参与很多独特的化学反应. 历经百余年发展, 高价碘化学研究领域已取得显著进展, 一系列结构多样、功能各异的高价碘试剂被相继开发, 并被广泛应用于有机合成的各个领域[2-6].
三价碘试剂丰富多样的反应活性也引起了糖合成工作者的关注, 在过去几十年里三价碘试剂在糖合成领域的创新应用取得了丰富成果. 1998年, 德国化学家Kirschning[7]总结了三价碘试剂在糖类底物氧化、烯糖活化等糖合成方面的研究工作. 2018年, 日本科学家Yoshimura[8]总结了三价碘试剂介导的糖基化反应用于核苷等化合物的合成; 2024年, 美国化学家Upadhyaya与Dubbu[9]以及英国和瑞典化学家Galan与Wallentin[10]等也分别系统综述了三价碘试剂在糖苷化反应、糖类物质修饰、糖类底物氧化等方面的研究工作. 近年来, 本课题组[10-18]在硫苷温和活化糖苷化研究领域开展了系列研究工作, 同时也探索了三价碘试剂在糖、肽等合成中的应用[19-20]. 本文将从三价碘试剂促进的硫苷等常见糖基给体活化方面进行综述, 系统总结三价碘试剂活化硫苷、硒苷、锡苷、烯糖等糖基, 构建氧糖苷键、氮糖苷键、2-脱氧糖等研究工作.

1 三价碘试剂促进的硫苷活化

硫苷供体是糖化学中最为经典的糖基给体之一, 在硫苷的糖苷化方法发展的早期, 通常需要使用有毒重金属活化剂, 如HgSO4, HgCl2, PhHgOTf, Hg(OBz)2和Hg(NO3)2等[21-24], 极大地限制了硫苷供体的应用. 为了解决这一难题, 使用毒性弱或无毒的铜、银等金属盐, 如Cu(OTf)2, CuBr2和Bu4NBr/AgOTf等作为硫苷活化剂的方法被相继报道[25-26]. 1990年, Boom等[28]报道了一种非金属试剂活化硫苷的方法, 通过一价碘试剂NIS在TfOH的促进下实现了硫苷的高效活化[27], 有效避免了金属试剂的毒性问题. 随后, 在该方法基础上相继发展了NIS或NBS与不同种类的路易斯酸[TMSOTf, TrB- (C6F5)4等]组合活化硫苷的系列方法[29]. 三价碘试剂随后也被引入硫苷活化研究领域, 糖化学家们利用这类试剂开展了系统的研究工作, 并在硫苷的高效活化方面取得了重要进展.

1.1 亚碘酰苯与酸促进的硫苷活化

1992年, Kusumoto等[30]报道了三价碘试剂促进的硫苷活化方法(Scheme 1), 该方法通过PhIO与Tf2O反应生成活性三价碘化合物7, 化合物7进一步活化硫苷. 该糖苷化反应通常在5 min内即可高效完成, 并且产生的副产物不干扰糖苷化反应. 该硫苷活化系统可很好地区分高活性硫苷与低活性硫苷或烯丙基氧苷, 实现高活性硫苷供体与低活性硫苷或烯丙基氧苷受体间的糖苷化反应, 为二糖硫苷或二糖烯丙基氧苷的制备提供了简便的合成途径. 然而, 在该反应中往往需要预先将PhIO与Tf2O等比例混合, 再加入反应体系, 增加了实验操作的复杂性, 同时也使体系酸性增加, 因而导致易发生酰基迁移副反应. 为了解决这一问题, 1996年Kusumoto 等[31]进一步开发了一种原位活化的方案, 即在硫苷给体、受体和PhIO混合体系中加入催化量的酸[如TMSOTf, Sn(OTf)2, Yb(OTf)3, Lu(OTf)2, Sc(OTf)3, TfOH等], 与PhIO原位反应生成活性物种7, 7再与硫苷反应生成糖基氧鎓离子中间体, 并继续与受体反应生成糖苷化产物, 最后糖苷键构建后释放出酸, 继续促进PhIO活化硫苷, 完成酸催化的循环.
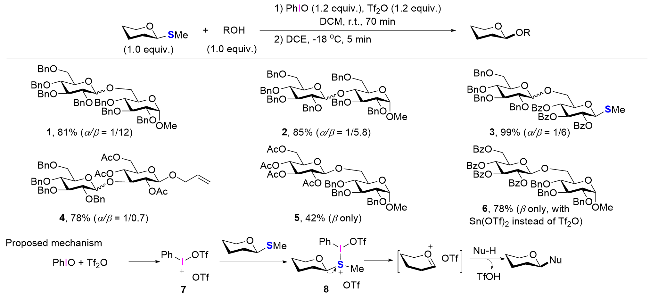
图式1 亚碘酰苯与酸介导的硫苷供体活化

Scheme 1 PhIO/acid-mediated activation of thioglycosides

1.2 羧酸碘苯与酸促进的硫苷活化

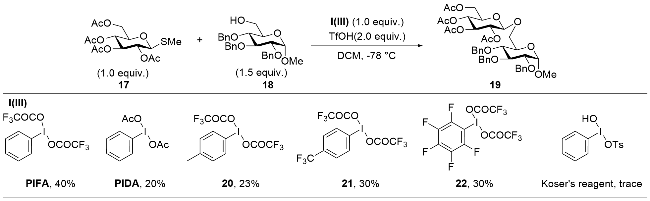
除了亚碘酰苯外, 三氟乙酸碘苯(PIFA)、醋酸碘苯(PIDA)等试剂也被发现, 可在酸催下对硫苷供体进行有效活化. 2015年, Kita等报道了PIFA试剂在TfOH促进下高效活化2-位邻苯二甲酰氨基取代的硫苷供体的研究(Scheme 2)[32]. 他们发现这一活化体系对2-邻苯二甲酰氨基-2-脱氧葡萄糖的烷基及芳基硫苷均可高效活化, 并实现与金刚烷醇等大位阻醇受体的高效糖苷化, 同时使用小位阻一级醇受体时, 也未发生明显的酰基迁移等常见副反应. 但是, 这一活化体系同样也有明显的局限性, 他们发现当以全乙酰基葡萄糖硫苷为底物时, 在同等条件下仅能得到40%的糖苷化产物, 以PIDA替代PIFA, 收率会进一步降低到20%. 对PIFA试剂进行结构修饰, 如在苯环上增加甲基、三氟甲基或使用全氟取代芳环, 也均没能提高相应的糖苷化效果, 而使用Koser试剂替代PIFA, 则完全无糖苷化产物生成(Scheme 3).
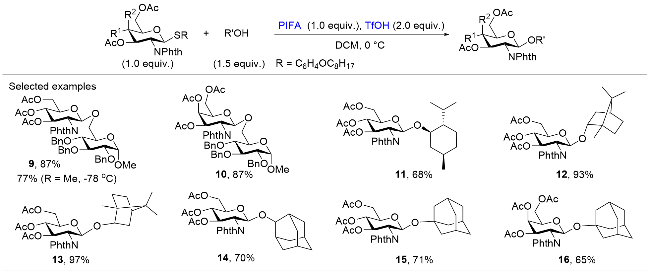
图式2 PIFA与酸介导的2-氨基糖硫苷供体活化

Scheme 2 PIFA/acid mediated glycosylation of 2-aminothioglycoside

图式3 不同三价碘试剂与酸介导的葡萄糖硫苷供体活化

Scheme 3 Trivalent iodines/acid mediated activation of thioglucoside

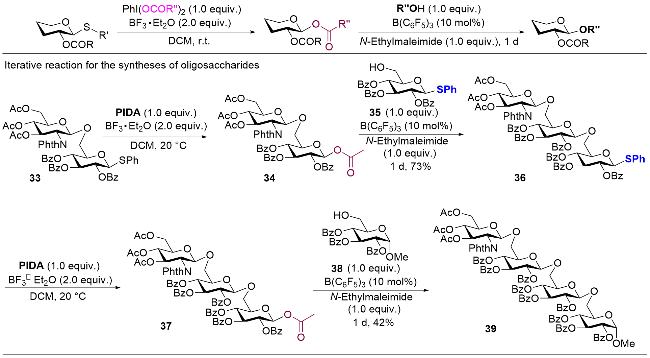
2022年, Kita等[33]报道了一种高效的硫苷活化酯化策略, 使用全酰基保护的葡萄糖硫苷供体在羧酸碘苯和三氟化硼乙醚的活化条件下, 高效构建多种酯类糖苷产物(Scheme 4). 该活化体系展现出优异的底物普适性, 成功地实现了包括2-氨基葡萄糖、半乳糖、l-岩藻糖在内的多种硫苷底物向相应酯糖苷化合物的高效转化. 这一硫苷活化方法可能遵循以下反应历程: 首先三氟化硼乙醚作为路易斯酸与羧酸碘苯的羰基氧配位, 从而增强碘试剂的亲电性; 随后, 活化的三价碘中心受到硫苷中硫原子的亲核进攻, 形成关键的三价碘锍盐中间体30. 该中间体经历C—S键的断裂, 生成高活性的氧鎓离子31, 由于邻位基团的参与作用, 反应过程中游离的酸根阴离子从β面进攻氧鎓离子中间体, 从而立体选择性地生成β-构型的糖基羧酸酯产物. 此外, 他们还发现通过此方法产生的酯苷类化合物可不经分离, 直接作为糖基供体在五氟苯硼酸的促进下进一步被活化, 并与醇受体反应高效构建二糖、三糖、四糖等(Scheme 5). 通过羧酸碘苯促进硫苷活化形成酯糖苷, 再原位经五氟苯硼酸进一步活化与醇受体反应, 解决了以往三价碘试剂促进硫苷与醇受体直接糖苷化的底物适用窄, 不能有效促进常见硫苷给体与醇受体进行直接高效糖苷化的问题. 同时, 因第一步反应不产生高活性亲电试剂副产物以及第二步糖苷化不涉及硫苷的活化, 因此也适用于硫苷作受体的糖苷化反应. 通过三氟化硼乙醚与羧酸碘苯活化硫苷形成酯糖苷, 再进一步通过五氟苯硼酸活化酯糖苷与醇受体进行糖苷化的一锅两步接力糖苷化策略, 为复杂寡糖的高效合成提供了一条新方案.
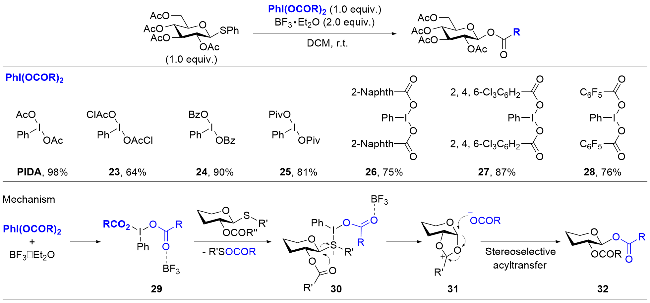
图式4 不同三价碘试剂与BF3•Et2O介导的葡萄糖硫苷供体酯糖苷化

Scheme 4 Trivalent iodines/BF3•Et2O mediated activation of thioglucoside

图式5 基于三价碘试剂促进的硫苷活化的复杂寡糖一锅合成

Scheme 5 One-pot synthesis of complex oligosaccharides via trivalent iodines mediated thioglucoside activation

在以硫苷作为糖基给体的糖苷化反应中, 氮苷的高效构建仍然是一项具有挑战性的工作. 近些年糖化学工作者们也开展了通过三价碘促进硫苷活化进行氮苷构建的研究. 2021年, Kajimoto课题组发现PIFA在酸促进下活化硫苷的体系可用于糖基三氮唑的合成(Scheme 6)[34]. 糖基三氮唑对糖苷酶和糖基转移酶具有很好的抑制活性, 因此糖基三氮唑的合成受到了许多关注. 目前所报道的糖基三氮唑的合成大多数都是通过铜催化的Huisgen环加成反应途径实现的, 但通过铜催化环加成反应制备糖基三氮唑后还面临着如何有效清除铜金属残留物的难题[35-36]. Kajimoto等以全乙酰基葡萄糖(或半乳糖)硫苷为给体, 在PIFA和TMSOTf活化下与苯并三氮唑或三氮唑进行糖苷化, 在80 ℃的温度下最高可得到75%的糖基三氮唑产物, 此方法很好地避免以往合成策略中金属残留的问题.
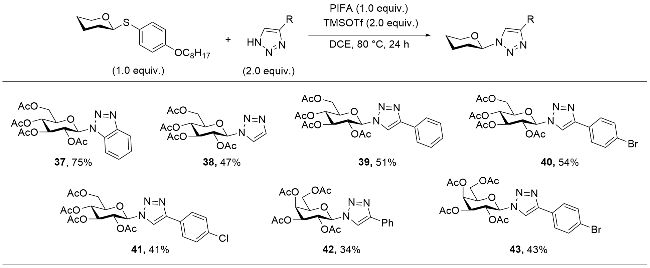
图式6 PIFA与酸介导的氮糖基化

Scheme 6 N-Glycosylation mediated by PIFA/acid

1.3 三价碘盐促进的硫苷活化

除了上述亚碘酰苯及羧酸碘苯类三价碘可在酸促进下活化硫苷外, Bennett课题组[37]在2014年发现苯基三氟乙基碘盐也能够高效活化硫苷(Scheme 7). 苯基三氟乙基碘盐不易吸潮, 将其应用于硫苷活化可大大提高反应的操作便利性. 但他们也发现在苯基三氟乙基碘盐促进的糖苷化反应中会生成等物质的量的Tf2NH, 当糖苷化反应所需反应时间较长时, 反应会因为蓄积的Tf2NH引发副反应, 降低反应收率. 为避免副产物的生成, 通常需要在反应中加入有机碱2,4,6-三叔丁基嘧啶去中和反应过程中产生的Tf2NH. 以苯基三氟乙基碘盐为活化剂, 可实现高活性的供体(全苄基保护的硫苷供体和脱氧糖供体)的高效糖苷化产物; 而当使用低活性的供体时(酰基保护的供体), 反应进行较为缓慢, 并且伴随着副产物的产生, 但通过调节供受体的比例仍可以优异的收率得到糖苷化产物.
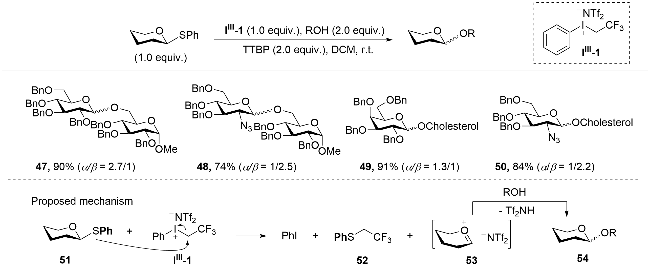
图式7 三价碘盐促进的硫苷活化

Scheme 7 Thioglycoside activation promoted by trivalent iodonium salts

在上述反应中因所使用的高活性供体缺乏邻位基团的参与效应, 所得产物通常是混合构型产物(Scheme 7). 为了解决这一问题, 2015年Bennett等[38]利用溶剂效应来增强反应的β选择性. 目前已知有诸多文献报道腈类溶剂可以促进β构型的产物产生, 他们发现当使用DCM/tBuCN (V/V=2/1)的混合溶剂条件下, 能达到最佳的反应效果(Scheme 8). 同样的底物使用NIS/TfOH, BSP/Tf2O活化方法则不能取得良好的选择性. 同时, 在这一研究中为了使反应能够更好地进行, 他们采用了溶解性更好的碘盐IIII-2作为活化剂.
图式8 三价碘盐促进的硫苷活化选择性糖苷化

Scheme 8 Thioglycoside activation selective glycosylation promoted by trivalent iodonium salts

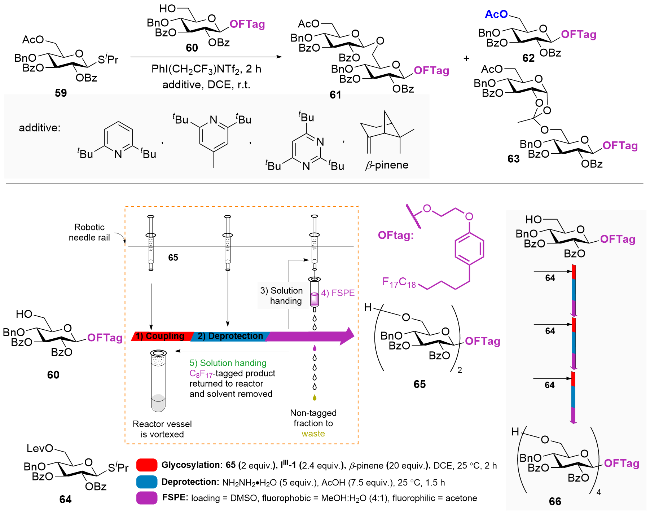
2018年, Bennett与Pohl等[39]进一步发现酯基保护的硫苷也可通过上述两种三价碘盐活化, 但使用有机碱作为酸猝灭剂时会有大量正酯型副产物产生, 而不加碱时几乎仅产生供受体间的酰基迁移反应(Scheme 9). 最后他们筛选出一种烯烃(β-pinene)作为固酸剂, 并结合低反应浓度实现了高选择性、高收率的糖苷化反应. 以此为基础, 他们还引入氟标签辅助的分离方法, 发展了一种液相自动合成策略, 通过循环重复偶联、脱保护、萃取分离三个步骤完成从两个单糖到复杂寡糖的合成, 对发展寡糖的自动化合成具有很好的推动作用.
图式9 三价碘盐促进的寡糖液相自动化合成

Scheme 9 Automated solution-phase oligosaccharide synthesis promoted by trivalent iodonium salts

2 三价碘试剂促进的硒/锡苷活化

2.1 亚碘酰苯促进的硒苷活化

硒苷供体不仅具有与硫苷类似的性质, 且反应活性更高, 在糖苷化领域中的应用也较为广泛. 2024年, 李中军课题组[40]发展了PhIO在酸的催化作用下活化硒苷的糖苷化反应(Scheme 10). 他们通过使用半化学剂量的PhIO和催化剂量的酸, 成功实现了当量硒苷的活化. 该糖苷化反应条件温和且具备广泛的底物适用性, 对一级醇受体、二级醇受体均具有良好的兼容性. 此外, 该反应体系可以与硫苷进行正交反应, 由于硒苷的反应活性高于硫苷, 活化过程中硒苷可优先被活化, 进而与硫苷受体发生糖苷化反应形成二糖硫苷产物. 基于这一特征, 李中军课题组进一步实现了寡糖的一锅法合成, 即通过硒苷供体70与PhIO在酸的催化作用下与硫苷受体71进行正交反应, 随后在NIS/TMSOTf的活化下与体系中受体38进行第二步糖苷化反应, 以51%的收率实现三糖72的一锅法合成. 此外, 该体系还可与三氯乙酰亚胺酯供体及邻炔基苯甲酸酯供体实现正交反应, 供体73、76分别与硒苷受体反应后, 可经PhIO与TMSOTf共同活化所形成的硒苷中间体, 进行三糖75的制备.
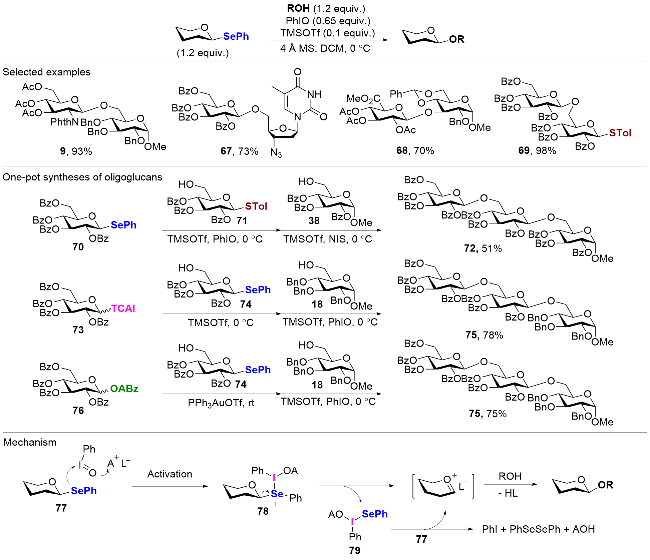
图式10 亚碘酰苯促进的硒苷活化

Scheme 10 PhIO promoted glycosylation with selenoglycosides

基于反应体系中分离得到的二苯基二硒化副产物, 作者提出了可能的反应过程: 一分子PhIO被酸激活后与一分子硒苷发生反应生成中间体78, 随之C—Se键发生断裂生成一分子的氧鎓离子和高活性碘化物79, 79再与一分子硒苷发生反应生成氧鎓离子和二硒醚, 因此实现了一分子PhIO活化了两分子硒苷. 产生的糖基氧鎓离子中间体被亲核试剂进攻得到糖苷化产物, 同时释放TfOH, 该酸进一步活化PhIO, 实现催化剂的循环.

2.2 三价碘试剂促进的锡苷活化
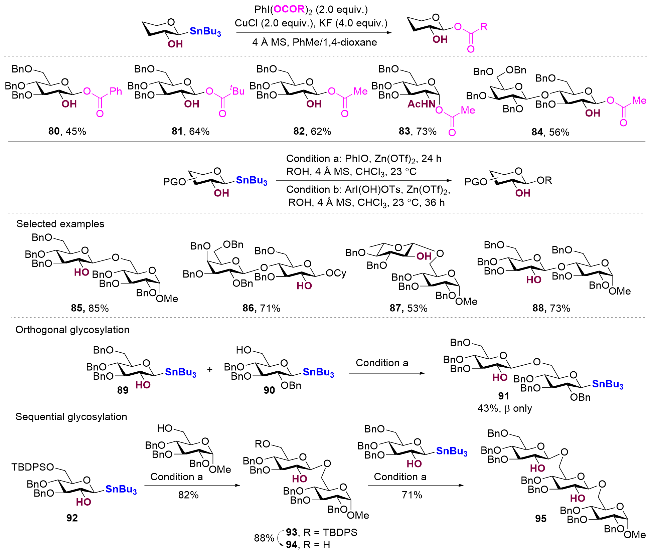
采用部分保护或少保护的糖基供体进行糖苷化反应是糖苷键构建中的一个巨大挑战, 此类供体由于游离羟基的影响, 常导致反应选择性差, 反应产率低[41-42]. Walczak课题组[43]开展了少保护或无保护的锡苷供体的C-糖苷化反应研究, 并在此基础上拓展了部分保护的锡苷供体在O-糖苷化反应中的应用(Scheme 11). 他们在研究中发现, 在CuCl的作用下以KF作为添加剂, 可实现2-羟基锡苷供体与PIDA的酰基转移反应, 高选择性地构建单一1,2-反式糖基乙酸酯产物. 通过更换三价碘试剂上的酰基配体, 能够得到相应结构的1,2-反式型的糖基酯化产物.
图式11 PhIO/PhI(OH)OTs介导的锡苷糖苷化反应

Scheme 11 PhIO/PhI(OH)OTs mediated glycosylation of stannyl glycosides

基于上述实验结果, Walczak等进一步研究了2-羟基锡苷给体与醇受体的糖苷化反应. 他们发现这一糖苷化反应在原有体系中难以进行, 即使使用MeOH、PrOH或者环己醇作为反应溶剂, 也仅能观测到糖基乙酸酯产物的生成, 观测不到任何O-糖苷化产物的生成. 通过进一步反应条件筛选, 他们发现当以PhIO与Zn(OTf)₂作为活化剂时, 2-羟基锡苷给体可与醇受体高效反应生成2-羟基-1,2-反式型糖苷化产物, 收率高达86%. 在以PhIO与Zn(OTf)₂作为活化剂的反应条件下, 位阻小的醇类受体如6位羟基的糖类受体、环己醇均能以单一选择性得到1,2-反式糖苷化产物, 但位阻较大的醇类受体则需要活性更高的三价碘试剂PhI(OH)OTs (Koser’s reagent)才能活化锡苷供体, 以较好收率得到糖苷化产物, 这可能是由于含羟基的三价碘试剂更易被活化的缘故.
此外, 作者发现2位游离羟基是锡苷活化的必要条件, 当2位的羟基被保护时, 供体无法被有效活化. 这一特性使得通过调控2位保护基实现锡苷的正交反应成为可能. 如2位游离羟基的锡苷作为活性供体可被活化, 而2位苄基保护的锡苷则对活化体系呈惰性, 但可作为受体与2-羟基锡苷进行反应, 制备二糖锡苷产物. 除此之外, 该方法也可用于寡糖的连续合成, 如硅基保护的锡苷供体35与受体发生反应生成二糖, 再通过硅基的脱除形成二糖受体, 进一步与锡苷供体35偶联反应得到三糖产物38.

3 三价碘试剂促进的硫/硒代核糖合成

核苷类化合物是构成RNA和DNA的基本单元, 对核苷类化合物的结构修饰是开发抗癌和抗病毒药物的一个重要途径. 将呋喃糖环中的氧通过生物电子等排原理用硫或硒原子取代得到4'-硫/硒代核苷, 是对核苷进行结构改造的一种重要方式. 4'-硫/硒代核苷具有更稳定的糖苷键, 其对细胞酶代谢的稳定性得到了提升; 另外在糖环中引入硫原子也使其生物活性得到增强, 这些特点使得4'-硫/硒代核苷具有良好的生物学特性及成药性. 4'-硫/硒代核苷的合成较为困难, 通常需要先将4'-硫/硒代核苷氧化成亚砜结构, 然后通过Pummerer反应实现核苷C—N键的构建[44-45]. 2003年, Nishizono与Machida等[46-47]报道了一种新型的4'-硫代核苷制备方法, 他们通过三价碘试剂在酸促进下直接对硫代糖进行活化, 并与核碱基反应生成所需4'-硫代嘧啶核苷(Scheme 12). 2008年, 他们[48]又通过同样的策略实现了4'-硫代嘌呤核苷的合成. 随后, Minakawa等[49-50]也利用三价碘试剂开展了4'-硒代糖的直接活化糖苷化研究, 实现了4'-硒代嘧啶核苷与4'-硒代嘌呤核苷的合成. 这些合成报道中虽然反应收率仅有中等, 但是合成步骤相对简单, 为4'-硫/硒代核苷的合成提供了一条新的途径, 对开发抗癌和抗病毒药物具有一定意义.
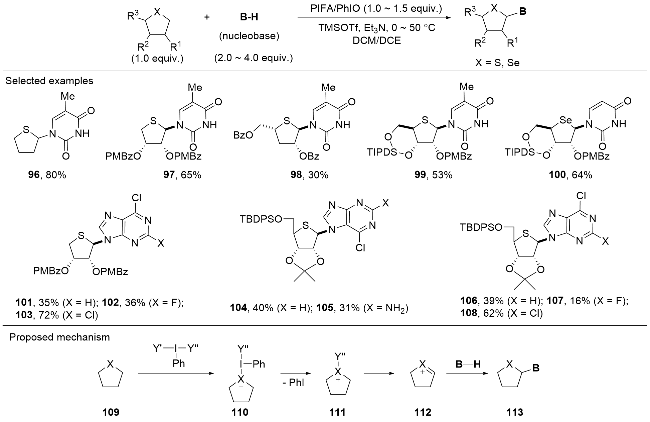
图式12 PIFA/PhIO促进的硫/硒代糖活化

Scheme 12 PIFA/PhIO promoted glycosylation with selenoglycosides

4 三价碘试剂促进的烯苷供体活化

在过去二十多年里三价碘试剂也被应用于烯糖双键的活化研究. 2001年, Gin课题组[51]报道了在BF3•Et2O的促进下, 烯糖供体与酰基碘苯类试剂反应生成1,2-反式糖基羧酸酯的方法, 该方法可进一步拓展至二糖和三糖的合成(Scheme 13). 具体而言, 酰基碘苯类试剂在BF3•Et2O活化下, 与烯糖供体在-45 ℃至-25 ℃的低温下发生碳碳双键的插入及C—I键的取代反应, 生成了1,2-反式糖基羧酸酯; 随后再降温至-45 ℃, 使原位产生的糖基羧酸酯与羟基受体在TfOH促进下进一步反应, 生成1,2-反式的O-糖苷化产物119~122. 该方法对葡萄糖烯糖和半乳糖烯糖均具有良好的适用性, 为1,2-cis-酯糖苷及氧糖苷的合成提供了一种新途径.
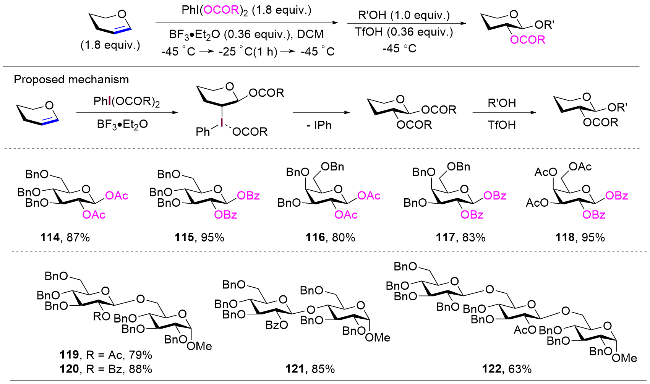
图式13 PIDA/BF3•Et2O介导的烯糖糖苷化

Scheme 13 PIDA/BF3•Et2O mediated glycosylation of glycals

2017年, Vankar等[52]报道了使用烯苷供体合成1,2-双叠氮糖苷、2-乙酰基糖基叠氮和2-叠氮糖基乙酸酯的方法(Scheme 14). 研究发现, 当使用PIFA和TMSN3组合为活化试剂, TMSOTf为催化剂时, 烯苷能够转化为1,2-叠氮糖苷, 这些邻位叠氮产物可进一步转化为2-氨基-N-糖肽用于后续研究. 而当使用PIDA和TMSN3组合为活化试剂, TMSOTf为催化剂时, 烯苷能够转化为2-乙酰基糖基叠氮和2-叠氮糖基乙酸酯. 其中, 2-叠氮- 1-乙酸酯糖苷的羧酸基团可以水解并转化为三氯乙酰亚胺基团, 用于后续的糖苷化反应. 除此之外, 叠氮基团也可与炔烃通过点击反应实现进一步转化. 值得注意的是, 提高TMSOTf的用量至1 equiv., 则会产生2-OH取代的叠氮苷. 作者提出了可能的反应机理: 在PIFA参与的体系中, 由于PIFA中三氟醋酸根离去能力较强, 会与TMSN3发生反应生成PhI(N3)2, 而由于受到糖环β面位阻的影响, PhI(N3)2在酸催化下进攻 C-2 位形成中间体130, 此时体系中的叠氮离子进攻端基碳, 同时 C-2 位碘基团发生还原消除反应离去PhI基团, 最终生成1,2-叠氮糖苷127. 而对于PIDA参与的体系, 由于PIDA上的酰基无法完全与TMSN3发生配体交换, 仅产生PhI(OAc)N3. 随后通过与上述类似的反应过程, 在酸的催化作用下进攻C-2位, 离去一分子TMSOAc, TMS- OAc再进攻端基碳原子, 随后C-2位上的三价碘发生配体消除反应, 最终产生2-叠氮糖基乙酸酯126. 当反应体系中酸较多时会发生分子内的取代反应, 乙酰基羰基氧取代C-2位三价碘, 再通过水解在C-2位形成直立羟基. 如果PIDA不与TMSN3反应直接活化烯糖的碳碳双键, 经过类似的反应机理, TMSN3进攻端基碳原子, 则会生成C-2位乙酰基的糖基叠氮产物125.
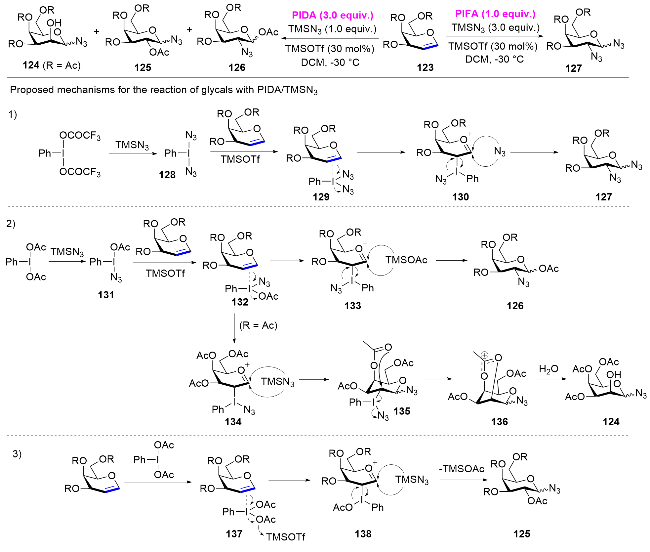
图式14 PIFA或PIDA介导的叠氮糖苷的合成

Scheme 14 PIFA or PIDA-mediated synthesis of azidoglycosides

2014年, Hotha等[53]在三价碘试剂促进的烯糖活化体系中引入碘盐, 实现了2-碘代-2-脱氧糖的合成(Scheme 15). 通过使用不同结构的酰基碘苯试剂和碘化钾, 在十六烷基三甲基溴化铵(CTAB)表面活性剂作用下, 成功构建了一系列不同的2-碘代-2-脱氧-α-酯基糖苷, 反应收率优异. 其中, 氨基酸酯苷产物144在酸催化下可进一步发生分子内糖苷化反应生成β-构型的糖苷化产物, 再经脱碘反应得到单一β-构型的2-脱氧氨基酸糖苷, 具有良好的实用价值. 2015年, Kashyap等[54]以Me3SI为添加剂, 发展了一种类似的由烯糖苷制备2-碘代-2-脱氧酯糖苷的合成方法(Scheme 15). 作者推测, 反应中羧酸碘苯首先氧化Me3SI生成Me3SI(OCOR)2, 后者原位活化烯糖进而构建一系列2-碘代-2-脱氧酯糖苷产物. 若在反应体系中继续加入TMSN3、NaN3或甲醇, 则可得到相应的2-碘代-2-脱氧叠氮苷或甲苷产物.
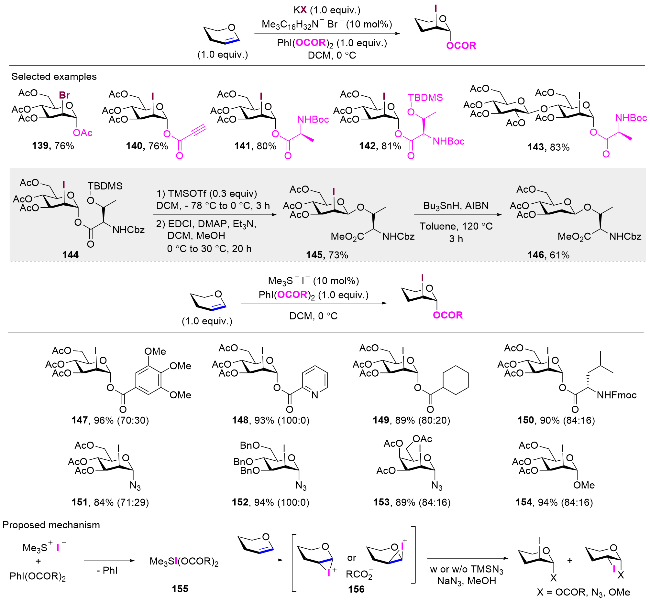
图式15 三价碘试剂介导的2-碘代-2脱氧糖苷的合成

Scheme 15 Synthesis of 2-iodo-2-deoxyglycosides mediated by trivalent iodine reagents

2020年, 李中军老师课题组[55]报道了一种通过三价碘试剂活化烯糖供体, 高效立体选择性合成2-苯基硒基-2-脱氧糖的烯糖活化糖苷化策略(Scheme 16). 在该反应中, 糖环取代基对该糖苷化反应的选择性具有关键影响. 当使用全苄基保护的烯糖供体时, 反应未表现出良好的选择性; 而当3,4-位为叉酮保护的半乳糖烯糖供体、6-位为大位阻硅基保护(TBDPS)时, 则可在糖苷化反应中实现单一β选择性. 作者推测PIFA与二苯硒醚生成的PhSeOCOCF3在进攻烯糖的碳碳双键时, 受到供体6位位阻影响, PhSeOCOCF3更倾向于从α面进攻形成中间体162, 随后受体从β面进攻中间体163, 最终生成β构型产物. 通过这一烯糖活化策略构建了一系列2-苯硒基-2-脱氧-β-半乳糖糖苷. 值得注意的是, 高活性的一级醇受体在反应中表现优异, 而低活性受体的收率相对较低, 这可能是由于低活性受体无法有效进攻中间体162, 导致大部分中间体发生分解反应. 除此之外, 他们还发现在同样的反应条件下, 以2,3-O-碳酸酯-2-羟基葡萄糖烯作为反应底物是可选择性构建2-硒基甘露糖苷化产物, 反应对多种类型的糖烯4, 6-位保护基均具有更好的耐受性, 且一级醇、二级醇和三级醇受体均能高效顺利地参与糖苷化反应.
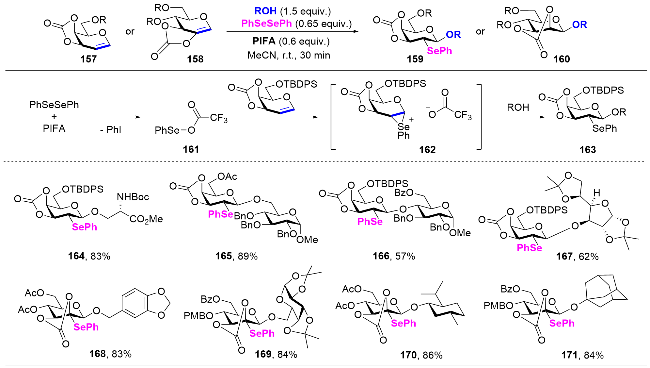
图式16 PIFA介导的苯硒基糖苷化反应

Scheme 16 Phenylselenoglycosylation mediated by PIFA

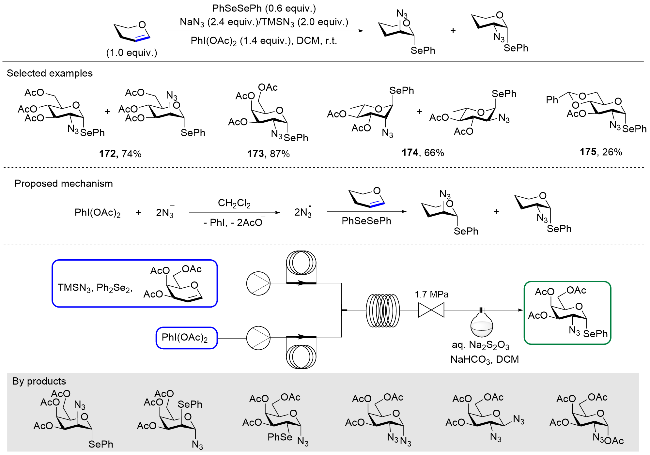
1991年, Tingoli等通过醋酸碘苯氧化叠氮化钠产生叠氮自由基, 然后与烯烃及二苯基硒醚反应, 发展了一种三价碘试剂促进的烯烃叠氮化和硒基化的双官能团化反应[56]. 1993年, Santyo-González等[57]基于三价碘促进的烯烃叠氮化硒化反应, 发展了通过烯糖苷制备2-叠氮-2-脱氧硒苷的合成方法, 成功通过葡萄糖烯糖、半乳糖烯糖及鼠李糖烯糖制备出10种不同的2-叠氮-2-脱氧硒苷化合物. 该合成策略随后被Czemecki, Nifantiev, Seeberger等课题组[58-61]用于2-氨基-2-脱氧硒糖苷的制备. 其中, Seeberger课题组深入研究了此反应, 发现这一反应比以前认为的更复杂(Scheme 17). 反应可形成6种不同副产物, 从而显著降低了目标产物的收率. 同时因目标产物的形成是可逆的, 反应的猝灭不彻底, 使得反应收率更加不易控制. Seeberger课题组发现在流动条件下进行反应可以安全地使TMSN3和PIDA在室温下反应, 同时缩小副产物数量和显著减少反应时间. 进一步通过硫代硫酸钠淬灭反应, 实现反应选择性的可重复性. 流动设备使得合成规模扩大成为可能, 并实现了克级规模的合成.
图式17 叠氮苯硒基糖苷的连续流动相合成

Scheme 17 Continuous flow synthesis of azidophenylselenoglycosides

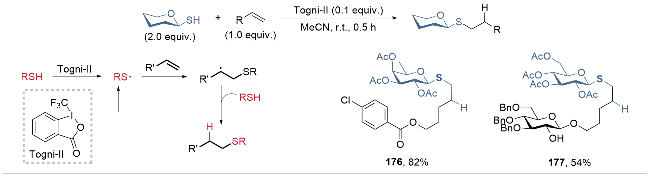
2006年, Togni等[62]报道了Togni-I与Togni-II两种三价碘结构的三氟甲基化试剂, 并发现其中的Togni-II试剂可对硫醇、硫酚进行单电子氧化产生硫自由基及三氟甲基自由基, 然后这两种自由基可偶联形成硫三氟甲基化合物. 本课题组近期通过利用Togni试剂氧化硫醇产生硫自由基的性质, 设计了Togni-II试剂为自由基引发剂的thiol-ene反应以及脱硫反应[19-20]. 在自由基thiol- ene反应中, 发现以1-巯基硫糖为原料与烯烃进行反应, 可实现硫苷化合物的制备(Scheme 18). 这一硫糖苷制备方法是以0.1 equiv. Togni-II试剂为自由基引发剂, 通过1-巯基硫糖与烯烃的自由基thiol-ene反应实现转化, 为硫苷的制备提供了一条独特的合成策略.
图式18 Togni-II介导的S-糖苷的合成

Scheme 18 Togni-II-mediated by thioglycosides synthesis

5 总结和展望

综上所述, 三价碘试剂为硫苷、硒苷以及烯糖等糖基给体的活化提供了新的策略和反应模式, 对多种类型糖苷键高效构建起到重要推动作用. 特别是一些特殊糖苷的构建, 如在糖基三氮唑、2-碘代-2-脱氧糖苷、2-叠氮-2-脱氧硒苷的选择性构建中三价碘试剂本身独特的性质及多样的反应性起到了非常关键的作用, 使得三价碘试剂在糖合成中的广泛应用充满希望. 尽管三价碘试剂对硫苷、烯糖等供体的活化已取得了显著的成果, 但是依然存在需要进一步推动解决的方面: (1)三价碘试剂促进的硫苷活化底物适用性较差, 目前仅能实现少量特殊硫苷底物与醇受体的直接高效糖苷化; (2)绝大多数高价碘试剂的高价碘中心因被配体稳定而无活性, 需要通过与强酸反应转化成高活性的高价碘试剂或高价碘盐才能释放出高价碘中心的活性, 实现对各种糖苷化底物的活化, 导致这些糖苷化体系酸性较强, 常常需要加固酸剂才能保证糖苷化产物不被酸破坏; (3)本综述中描述的大部分糖苷化反应受体基本为较简单醇受体, 含双键等官能团的复杂受体的糖苷化仍面临巨大挑战; (4)部分反应为达到较好反应效果, 需要进行繁复的操作, 增加了广泛应用的难度. 针对上述问题, 仍然有必要进一步开发三价碘试剂促进的温和糖苷方法, 以实现对复杂天然寡糖、糖缀合物、糖药物等的高效合成, 推动糖生物学、糖药学领域的发展.
(Li, L.)
[1]
Willgerodt, C. J. Prakt. Chem. 1886, 33, 154.

[2]
Wirth, T. Top. Curr. Chem. 2003, 224.

[3]
Zhdankin, V. V. Hypervalent Iodine Chemistry: Preparation, Structure and Synthetic Application of Polyvalent Iodine Compounds, John Wiley & Sons Ltd, Chichester, UK, 2014

[4]
Kaiho, T. Iodine Chemistry and Applications, John Wiley & Sons, Inc., Chichester, UK, 2015.

[5]
Wirth, T. Top. Curr. Chem. 2016, 373.

[6]
Olofsson, B.; Marek, I.; Rappoport, Z. Patai’s Chemistry of Functional Groups: The Chemistry of Hypervalent Halogen Compounds, Wiley, Chichester, UK, 2019.

[7]
Kirschning, A. Eur. J. Org. Chem. 1998, 2267.

[8]
Yoshimura, Y.; Wakamatsu, H.; Natori, Y.; Saito, Y.; Minakawa, N. Beilstein. J. Org. Chem. 2018, 14, 1595.

DOI PMID

[9]
Upadhyaya, K.; Dubbu, S. Carbohydr. Res. 2024, 542, 109175.

[10]
Mahanti, M.; Pal, K. B.; Wallentin, C. J.; Galan, M. C. Chem.-Eur. J. 2024, No. e202400087.

[11]
Xiao, X.; Zhao, Y.; Shu, P.; Zhao, X.; Liu, Y.; Sun, J.; Zhang, Q.; Zeng, J.; Wan, Q. J. Am. Chem. Soc. 2016, 138, 13402.

[12]
Meng, L.; Wu, P.; Fang, J.; Xiao, Y.; Xiao, X.; Tu, G.; Ma, X.; Teng, S.; Zeng, J.; Wan, Q. J. Am. Chem. Soc. 2019, 141, 11775.

[13]
Xiao, X.; Zeng, J.; Fang, J.; Sun, J.; Li, T.; Song, Z.; Cai, L.; Wan, Q. J. Am. Chem. Soc. 2020, 142, 5498.

[14]
Sun, J.; Fang, J.; Xiao, X.; Cai, L.; Zhao, X.; Zeng, J.; Wan, Q. Org. Biomol. Chem. 2020, 18, 3818.

[15]
Zhao, Y.; Zeng, J.; Liu, Y.; Xiao, X.; Sun, G.; Sun, J.; Shu, P.; Fu, D.; Meng, L.; Wan, Q. J. Carbohydr. Chem. 2018, 37, 471.

[16]
Chen, W.; Zeng, J.; Liao, Z.; Teng, S.; Xiao, X.; Meng, L.; Wan, Q. J. Carbohydr. Chem. 2018, 37, 498.

[17]
Xu, Y.; Zhang, Q.; Xiao, Y.; Wu, P.; Chen, W.; Song, Z.; Xiao, X.; Meng, L.; Zeng, J.; Wan, Q. Tetrahedron Lett, 2017, 58, 2381.

[18]
Cai, L.; Zeng, J.; Li, T.; Xiao, Y.; Ma, X.; Xiao, X.; Zhang, Q.; Meng, L.; Wan, Q. Chin. J. Chem. 2020, 38, 43.

[19]
Zhao, X.; Cai, L. Chin. J. Chem. 2020, 38, 220.

[20]
Teng, S.; Meng, L.; Xu, B.; Tu, G.; Wu, P.; Liao, Z.; Tan, Y.; Guo, J.; Zeng, J.; Wan, Q. Chin. J. Chem. 2021, 39, 3429.

[21]
Zhang, J.; Liu, H.; Teng, S.; Liao, Z.; Meng, L.; Wan, Q.; Dong, S. Chem. Commun. 2023, 59, 6513.

[22]
Mahanti, M.; Pal, K. B.; Wallentin, C. J.; Galan, M. C. Chem.-Eur. J. 2024, e202400087.

[23]
Tsai, T. Y. R.; Jin, H.; Wiesner, K. Can. J. Chem. 1984, 62, 1403.

[24]
Garegg, P. J.; Henrichson, C.; Norberg, T. Carbohydr. Res. 1983, 116, 162.

[25]
Van Cleve, J. W. Carbohydr. Res. 1979, 70, 161.

[26]
Dondoni, A.; Marra, A.; Massi, A. Angew. Chem., Int. Ed. 2005, 44, 1672.

[27]
Sato, S.; Mori, M.; Ito, Y.; Ogawa, T. Carbohydr. Res. 1986, 155, C6.

[28]
Veeneman, G. H.; Van Leeuwen, S. H.; Van Boom, J. H. Tetrahedron Lett. 1990, 31, 1331.

[29]
Takeuchi, K.; Tamura, T.; Mukaiyama, T. Chem. Lett. 2000, 29, 124.

[30]
Qin, Z. H.; Li, H.; Cai, M. S.; Li, Z. J. Carbohydr. Res. 2002, 337, 31.

[31]
Fukase, K.; Hasuoka, A.; Kinoshita, I.; Kusumoto, S. ; Tetrahedron Lett. 1992, 33, 7165.

[32]
Fukase, K.; Kinoshita, I.; Kanoh, T.; Nakai, Y.; Hasuoka, A.; Kusumoto, S. Tetrahedron 1996, 52, 3897.

[33]
Kajimoto, T.; Morimoto, K.; Ogawa, R.; Dohi, T.; Kita, Y. Eur. J. Org. Chem. 2015, 2138.

[34]
Morimoto, K.; Yanase, K.; Kajimoto, T.; Kita, Y. Org. Lett. 2022, 24, 9028.

DOI PMID

[35]
Kurz, T.; Morimoto, K.; Kita, Y.; Kajimoto, T. ARKIVOC 2021, 2021, 164.

[36]
Kolb, H. C.; Finn, M. G.; Sharpless, K. B. Angew. Chem., Int. Ed. 2001, 40, 2004.

[37]
Mandoli, A. Molecules 2016, 21, 1174.

[38]
Chu, A. H.; Minciunescu, A.; Montanari, V.; Kumar, K.; Bennett, C. S. Org. Lett. 2014, 16, 1780.

[39]
Chu, A. H.; Minciunescu, A.; Bennett, C. S. Org. Lett. 2015, 17, 6262.

[40]
Saliba, R. C.; Wooke, Z. J.; Nieves, G. A.; Chu, A. H. A.; Bennett, C. S.; Pohl, N. L. B. Org. Lett. 2018, 20, 800.

DOI PMID

[41]
Sun, A.; Liu, T.; Li, Z.; Meng, S.; Meng, X.; Li, Z.; Li, Z. Org. Lett. 2024, 26, 2478.

DOI PMID

[42]
Mamidyala, S. K.; Finn, M. G. J. Org. Chem. 2009, 74, 8417.

DOI PMID

[43]
Du, Y.; Gu, G.; Wei, G.; Hua, Y.; Linhardt, R. J. Org. Lett. 2003, 5, 3627.

[44]
Yang, T.; Zhu, F.; Walczak, M. A. Nat. Commun. 2018, 9, 3650.

[45]
Kita, Y.; Yasuda, H.; Tamura, O.; Itoh, F.; Tamura, Y. Tetrahedron Lett. 1984, 25, 4681.

[46]
Kita, Y.; Tamura, O.; Yasuda, H.; Itoh, F.; Tamura, Y. Chem. Pharm. Bull. 1985, 33, 4235.

[47]
Nishizono, N.; Baba, R.; Nakamura, C.; Oda, K.; Machida, M. Org. Biomol. Chem. 2003, 1, 3692.

PMID

[48]
Nishizono, N.; Akama, Y.; Agata, M.; Sugo, M.; Yamaguchi, Y.; Oda, K. Tetrahedron. 2011, 67, 358.

[49]
Nishizono, N.; Soma, K.; Baba, R.; Machida, M.; Oda, K. Heterocycles 2008, 75, 619.

[50]
Taniike, H.; Inagaki, Y.; Matsuda, A.; Minakawa, N. Tetrahedron 2011, 67, 7977.

[51]
Ishii, K.; Saito-Tarashima, N.; Ota, M.; Yamamoto, S.; Okamoto, Y.; Tanaka, Y.; Minakawa, N. Tetrahedron 2016, 72, 6589.

[52]
Shi, L.; Kim, Y. J.; Gin, D. Y. J. Am. Chem. Soc. 2001, 123, 6939.

PMID

[53]
Chennaiah, A.; Bhowmick, S.; Vankar, Y. D. RSC Adv. 2017, 7, 41755.

[54]
Islam, M.; Tirukoti, N. D.; Nandi, S.; Hotha, S. J. Org. Chem. 2014, 79, 4470.

[55]
Reddy, T. R.; Rao, D.S.; Babachary, K.; Kashyap, S. Eur. J. Org. Chem. 2016, 291.

[56]
Meng, S.; Zhong, W.; Yao, W.; Li, Z. Org. Lett. 2020, 22, 2981.

[57]
Tingoli, M.; Tiecco, M.; Chianelli, D.; Balducci, R.; Temperini, A. J. Org. Chem. 1991, 56, 6809.

[58]
Santoyo-Gonzalez, F.; Calvo-Flores, F. G.; Garcia-Mendoza, P.; Hernandez-Mateo, F.; Isac-Garcia, J.; Robles-Diaz, R. J. Org. Chem. 1993, 58, 6122.

[59]
Czernecki, S.; Ayadi, E.; Randriamandimby, D. J. Org. Chem. 1994, 59, 8256.

[60]
Mironov, Y. V.; Sherman, A. A.; Nifantiev, N. E. Tetrahedron Lett. 2004, 45, 9107.

[61]
Guberman, M.; Pieber, B.; Seeberger, P. H. Org. Process Res. Dev. 2019, 23, 2764.

DOI

[62]
Eisenberger, P.; Gischig, S.; Togni, A. Chem. Eur. J. 2006, 12, 2579.

文章导航

/

〈 〉