


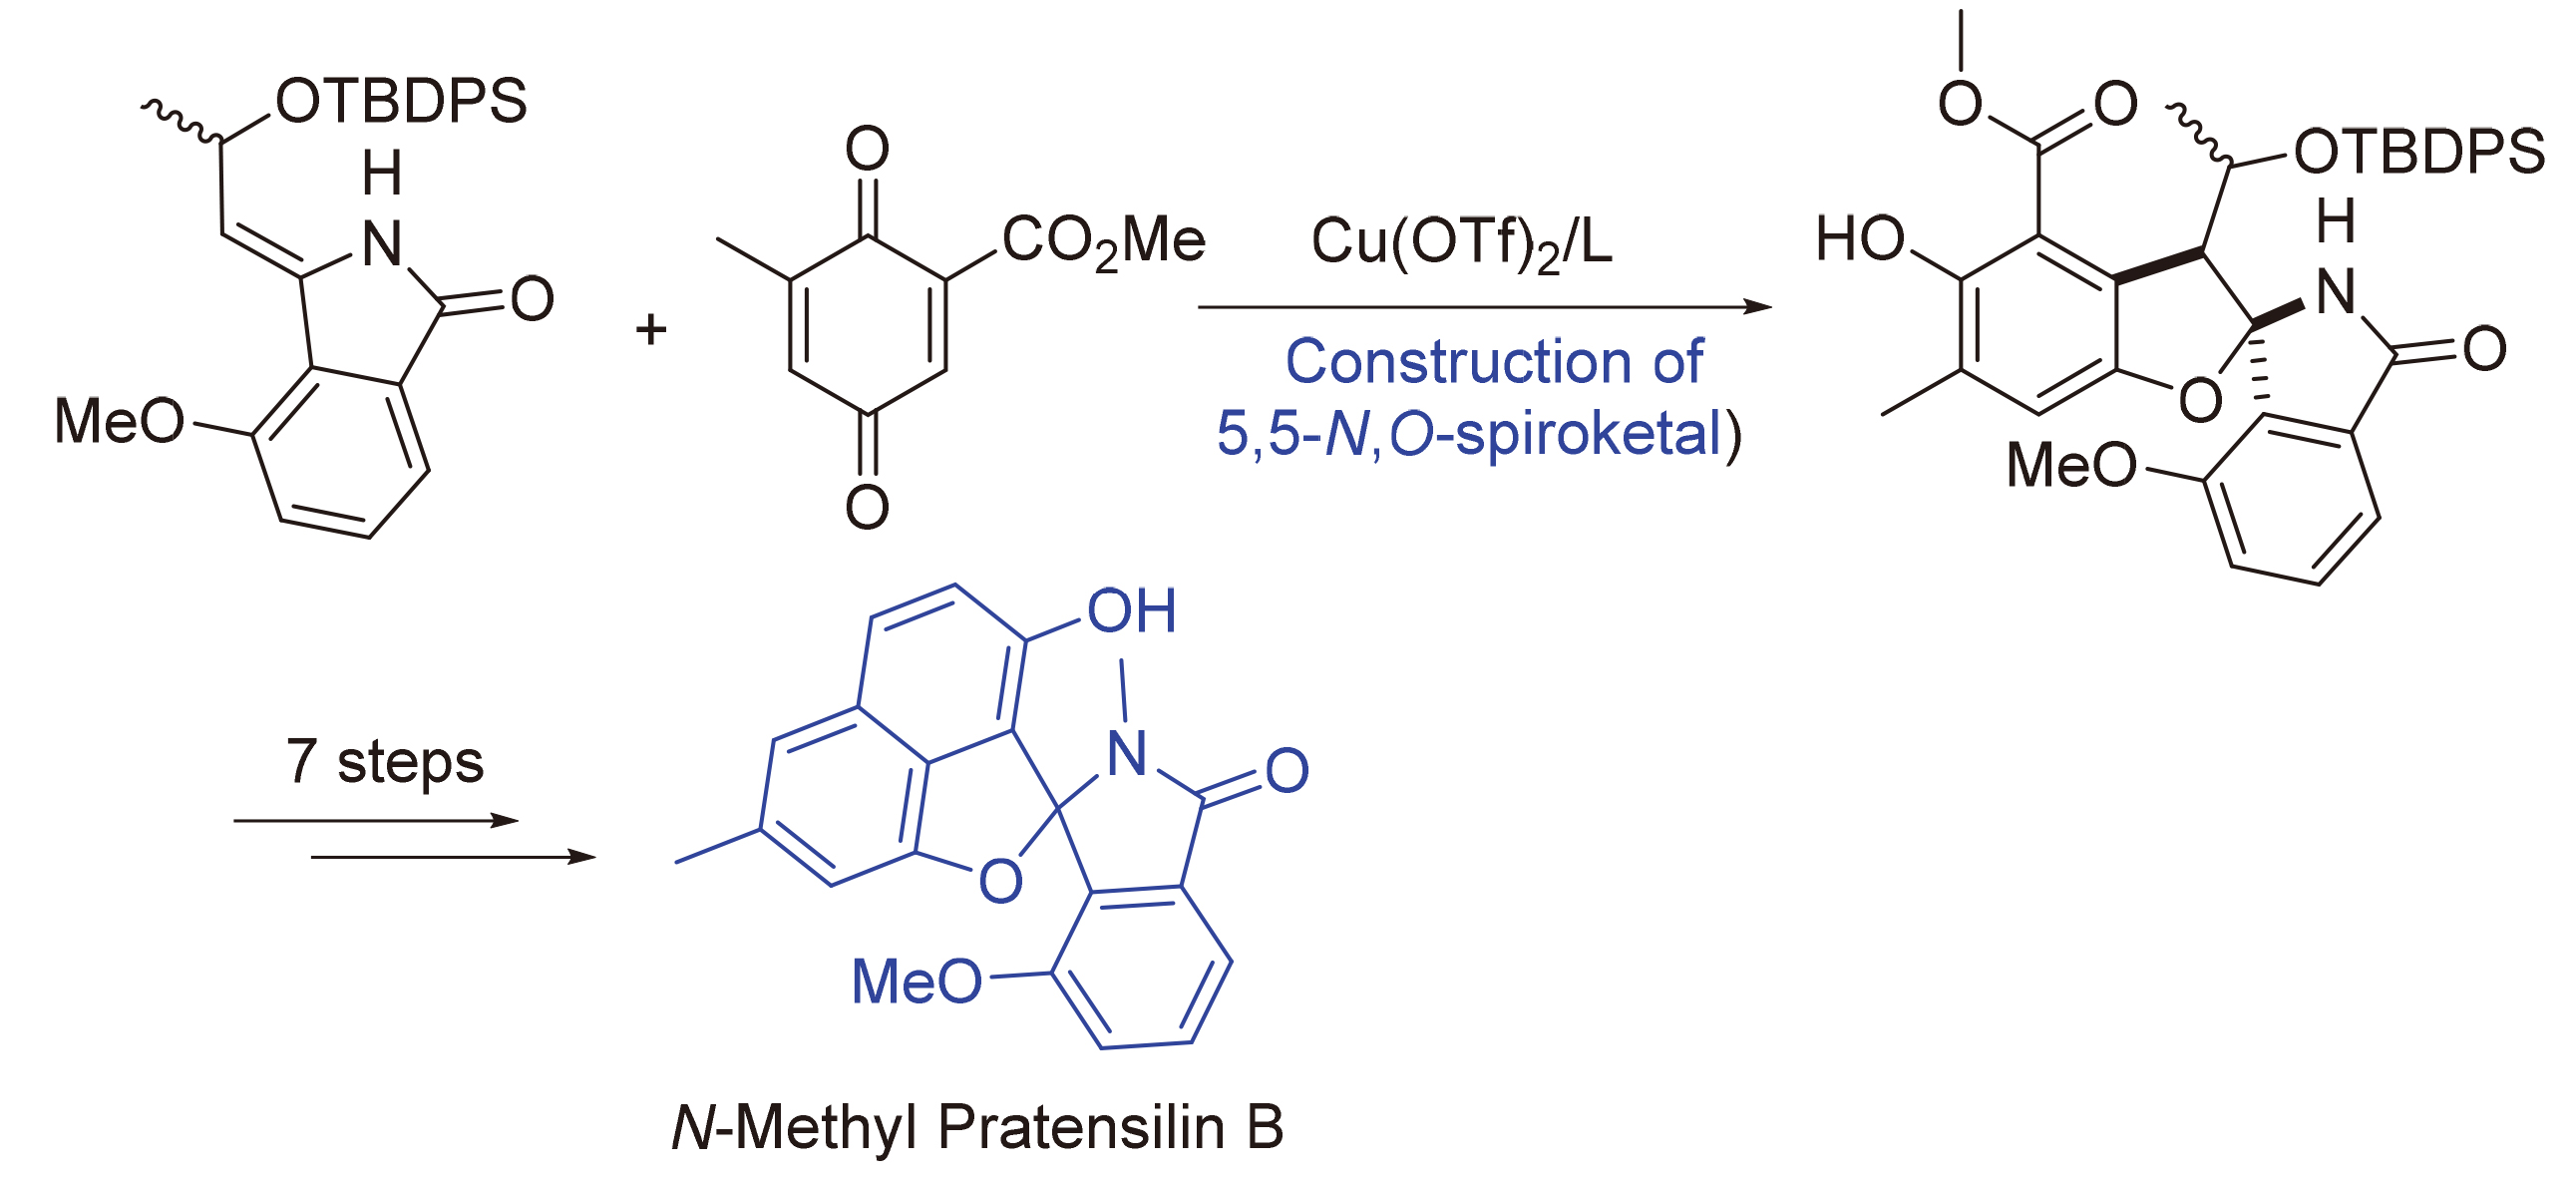
海洋天然产物因结构独特且兼具丰富生物活性, 在药物化学与农药研发领域具有重要研究价值, 长期受到学界广泛关注[1]. 2017年, 谢则平课题组[2]从中国渤海海洋沉积物中分离的海洋放线菌Streptomyces sp. KCB-132培养液中, 首次获得三种外消旋Pratensilin生物碱. 该类化合物不仅表现出显著的抗菌、抗肿瘤活性, 可有效抑制真菌及细菌生长, 更在新型抗菌药物与生物农药开发中展现出良好的应用潜力. 尽管该课题组通过微生物发酵法实现了这类分子的制备, 但天然发酵过程受限于微生物代谢路径的固有特性, 且产物结构单一, 难以满足后续结构修饰及高活性衍生物筛选的研究需求, 因此亟需通过化学合成手段获取该类分子, 进而通过底物设计与反应路径优化拓展其结构多样性, 为活性筛选提供物质基础[3].
Pratensilin家族包含Pratensilins A、B、C、D四个成员(图1)[4], 其分子骨架均由A、B、C、D、E五个环系构成, 其中C环与E环协同形成特征性(5,5)-(N,O)-螺缩酮结构. 该(5,5)-(N,O)-螺缩酮骨架因刚性较强, 导致分子整体构建难度显著, 截至目前, 尚未见该家族分子全合成的相关报道. 本课题组[5]于2024年针对螺缩酮骨架构建开展方法学研究, 成功发展了Cu(II)催化的环外烯胺/烯醚与对苯醌的[3+2]环加成反应. 该反应可简洁高效合成(N,O)/(O,O)-螺缩酮类化合物, 不仅反应收率优异, 还具备操作简便、可克量级放大的优势, 为含(N,O)-螺缩酮骨架的天然产物及药物分子合成提供了高效途径. 基于上述研究基础, 本研究拟利用课题组前期建立的(5,5)-(N,O)-螺缩酮高效构建方法, 开发Praten- silin类分子的简洁全合成.
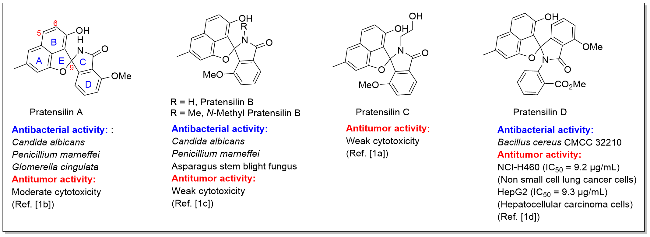
为验证该策略的可行性, 本研究以N-Methyl Pratensilin B为研究对象开展逆合成分析(Scheme 1). 逆合成推导表明: N-Methyl Pratensilin B的B环可通过中间体2的分子内Aldol缩合-芳构化反应构建; 而分子核心的(5,5)- (N,O)-螺缩酮骨架(即C环与E环)则可通过中间体4与中间体5的[3+2]环加成反应高效构建. 基于上述逆合成分析, 本研究进一步探索并建立了N-Methyl Pratensilin B的全合成路线, 最终以13步线性步骤完成该分子的首次全合成.
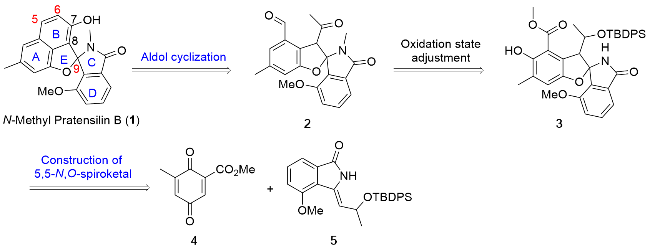
1 结果与讨论
由逆合成分析可知, N-Methyl Pratensilin B分子C9位螺环的高效构建和Aldol环化中B环的构建是实现该类天然产物全合成的关键. 由于(5,5)-(N,O)-螺缩酮结构刚性, 极具张力, 在酸性或者苛刻的反应条件下可能具有不稳定性, 因此希望在构建螺缩酮骨架前, 尽量在底物上预装一些官能团, 以减少螺缩酮的转化步骤, 这样的策略就使化合物5的理性设计与合成也十分重要. 化合物5的合成路线如Scheme 2所示, 首先由化合物6[6]在草酰氯条件下得到酰氯化合物, 随后与氨水发生氨解反应得到酰胺化合物7; 随后化合物7与8[7]发生Sono- gashira偶联反应得到化合物9.
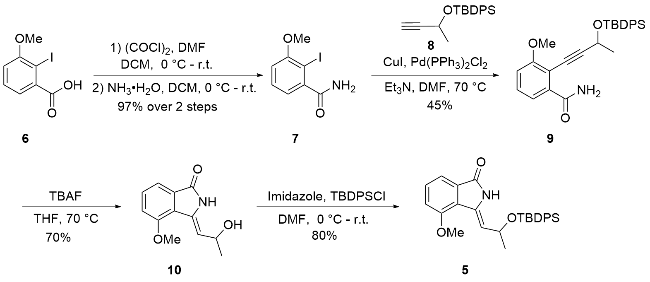
表1 化合物10的合成中碱的优化aTable 1 Optimization of the base in the synthesis of compound 10 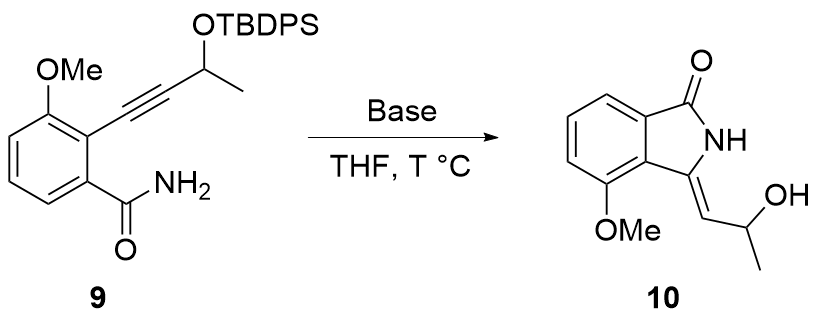 |
| Entry | Base | t/°C | Yield b /% |
|---|---|---|---|
| 1 | NaOEt (1.2 equiv.) | 70 | N.D. |
| 2 | K2CO3 (2.0 equiv.) | r.t. | N.R. |
| 3 | n-BuLi (1.2 equiv.) | -78 to r.t. | N.R. |
| 4 | LHMDS (1.2 equiv.) | -78 to r.t. | N.R. |
| 5 | TBAF (5 equiv.) | 60 | 30 |
| 6c | TBAF (3 equiv.) | 70 | 70 |
a 9 (0.1 mmol); b Isolated yield; c 9 (4.0 mmol), TBAF (3.0 equiv.), THF (16 mL). |
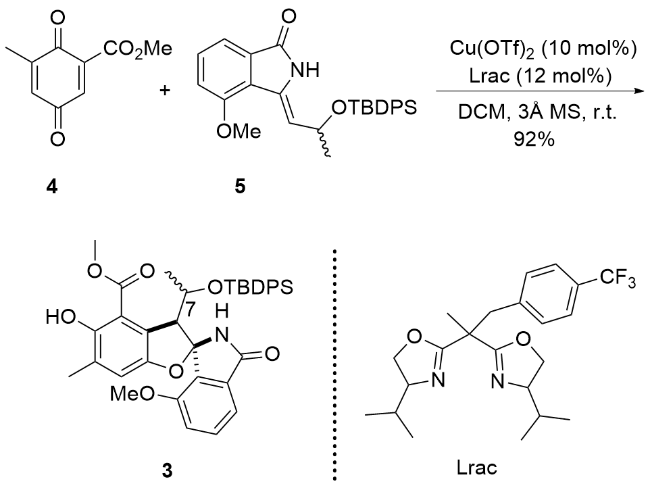
在得到化合物3后, 进行了后续的氧化态调整. 在尝试酯基还原时, 发现在DIBAL-H条件下化合物3不反应, 推测可能是受到了邻位酚羟基的影响, 于是先进行酚羟基的还原. 首先在酚羟基引入Tf基团合成中间体11, 再通过钯催化还原实现C—O键的断裂. 对合成中间体11的反应条件进行了优化(表2). 当使用Tf2O试剂时, 在DMAP为催化剂, 吡啶为碱的条件下, 仅能以29%收率得到中间体11(表2, Entry 1); 随后尝试使用PhNTf2试剂, 更换三乙胺为碱, 以46%收率得到中间体11(表2, Entry 2). 最后尝试了碳酸钾作碱[11], 以97%收率得到化合物11(表2, Entry 4).
表2 化合物11的合成条件优化aTable 2 Optimization of the synthesis conditions for compound 11 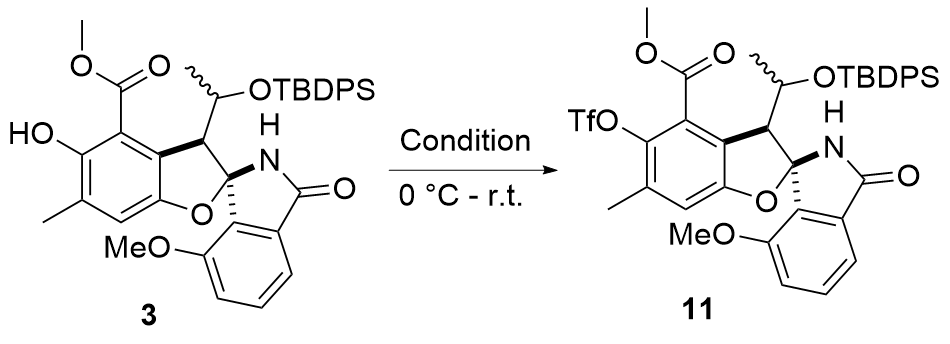 |
| Entry | Conditions | Yieldb/% |
|---|---|---|
| 1 | Tf2O, Py, DMAP, DCM, 24 h | 29 |
| 2 | Et3N, PhNTf2, DMAP, DCM, 24 h | 46 |
| 3 | K2CO3, PhNTf2, THF, 7 h | 96 |
| 4c | K2CO3, PhNTf2, THF, 7 h | 97 |
a 3 (0.1 mmol); c 3 (0.74 mmol); b Isolated yield. |
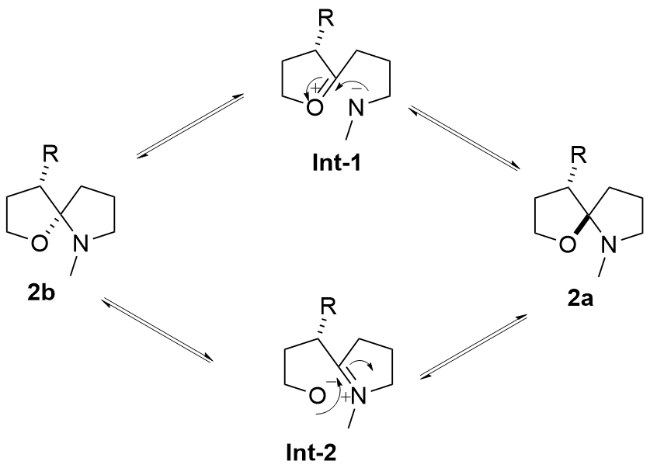
随后进行OTf基的脱除. 在Pd(OAc)2催化下加热100 ℃, 以86%收率得到化合物12 (Scheme 4)[12]. 化合物12在DIBAL-H条件下进行酯基还原, 以76%收率得到化合物13. 利用碘甲烷作甲基化试剂, 化合物13发生N-甲基取代反应, 以93%收率得到化合物14; 随后利用四丁基氟化铵(TBAF)在室温下温和脱除硅基保护基,以89%的收率得到化合物15. 化合物15经Swern同时氧化两个羟基[13], 以86%的收率得到化合物2 (2.5∶1 dr). 化合物2中螺手性中心通过动态平衡发生构型翻转, 螺环开环后又关环, 由此得到一对非对映异构体[14] (Scheme 5).
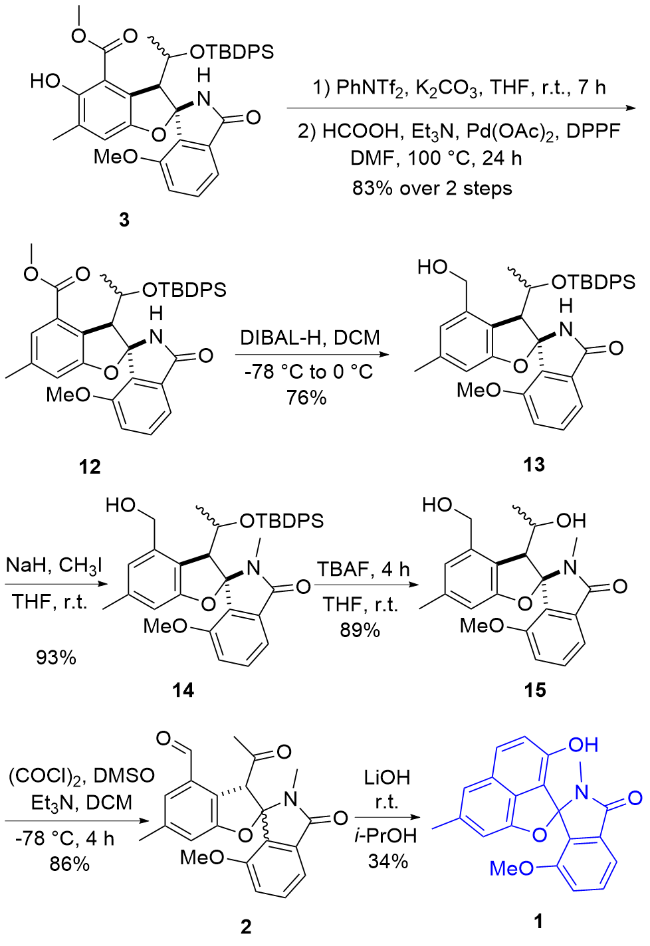


化合物2发生分子内Aldol反应, 存在动力学和热力学产物竞争的问题, C8位氢原子酸性更强, 更容易得到热力学产物, 即四元环的不稳定产物, 因此要实现区域选择性的Aldol环化反应具有挑战性[15]. 尝试了一系列的反应条件优化(表3). 当使用对甲苯磺酸时, 化合物2不发生反应(表3, Entry 1); 当L-脯氨酸和四氢吡咯时, 也不能催化该反应(表3, Entries 2~3); 当使用强碱LDA时, 反应体系杂乱(表3, Entry 4); 当使用LHMDS作碱时, 也无法检测到目标化合物(表3, Entry 5); 当碳酸钾作碱时, 反应也不发生(表3, Entry 6). 最终发现, 当使用催化量的LiOH作碱时, 能够以34%的分离收率得到Aldol环化的目标产物1(表3, Entry 7), 成功合成了N-Methyl Pratensilin B (Scheme 4).
表3 Aldol缩合环化反应条件优化Table 3 Optimization of reaction conditions for Aldol condensation cyclization 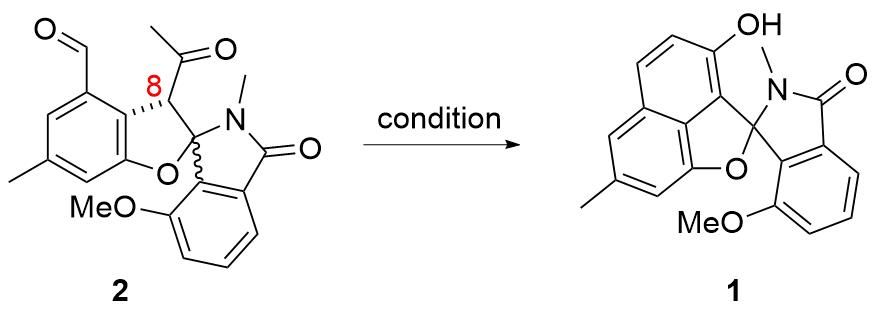 |
| Entry | Conditions | t/°C | Yielda/% |
|---|---|---|---|
| 1 | TsOH (20 mol%), DCE, 24 h | 80 | N.R. |
| 2 | L-Proline (30 mol%), CH3CN, 24 h | r.t. | N.R. |
| 3 | Pyrrolidine (30 mol%), DCM, 48 h | r.t. | N.R. |
| 4 | LDA (1.5 equiv.), THF, 48 h | -78 to r.t. | Messy |
| 5 | K2CO3 (3.0 equiv.), THF, 48 h | r.t. to 40 | N.R. |
| 6 | LHMDS (3.0 equiv.), THF, 24 h | -78 to r.t. | N.D. |
| 7 | LiOH (10 mol%), i-PrOH, 24 h | r.t. | 34 |
a Isolated yield. |
2 结论
利用课题组之前发展的[3+2]环加成反应, 高效地构建了具有生物活性的天然产物Pratensilin的核心骨架(5,5)-(N,O)-螺缩酮化合物. 经过酚羟基脱除、酯基还原、N-甲基取代、硅基脱保护、Swern氧化等官能团转化, 最后经过分子内Aldol缩合环化芳构化反应, 成功构建出B环, 以13步线性步骤完成了N-Methyl Pratensilin B的首次全合成. 目前该类天然产物的其它分子全合成、其类似物的合成以及生物活性测试仍在进行中.
3 实验部分
3.1 仪器与试剂
常用的无水溶剂(THF、DCM、DMF、CH3CN)从PS-MD-5A溶剂纯化系统(Innovative Technology)制备(含水量<5.0×10⁻⁵). 其余无水溶剂从探索公司或者安耐吉公司购买. 真空体系均通过氮气交换实现. 实验中所用的薄层层析法(TLC)硅胶板从烟台黄海公司购买. 核磁共振数据采用Bruker-400 MHz核磁共振仪测定(1H NMR: 400 MHz, 13C NMR: 100 MHz), 以CDCl3或者DMSO-d6为溶剂. 1H NMR以四甲基硅烷(TMS) (δ: 0.00)、氯仿(δ: 7.26)或氘代二甲基亚砜(DMSO-d6) (δ: 2.50)为内标; 13C NMR以氯仿(δ: 77.0)或者氘代二甲基亚砜(DMSO-d6) (δ: 39.51)为内标. 高分辨质谱采用Bruker micro TOF-II, Agilent 5975 CMSD和Agilent 6224 TOF LC/MS测定; 红外光谱采用SHIMADZU IR Tracer-100型色谱仪上测定.
3.2 实验方法
3.2.1 2-碘-3-甲氧基苯甲酰胺(7)的合成
向化合物6 (14.9 g, 53.6 mmol)加入54 mL无水二氯甲烷和催化量的DMF, 冰浴下滴加草酰氯(80.4 mmol, 1.5 equiv.), 升至室温, 反应至原料6消耗完(4 h), 浓缩后得到的酰氯粗品直接投入下一步. 向该粗品中加入54 mL无水二氯甲烷, 冰浴下滴加氨水(134 mmol, 2.5 equiv.), 升至室温反应1 h, 有大量固体析出, 过滤收集固体, 得到粗产品7, 白色固体, 两步14.3 g, 产率97%. m.p. 189.1~190.9 ℃; 1H NMR (400 MHz, DMSO-d6) δ: 7.77 (s, 1H), 7.50 (s, 1H), 7.37 (t, J=8.0 Hz, 1H), 6.99 (d, J=8.0 Hz, 1H), 6.89 (d, J=7.6 Hz, 1H), 3.84 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 171.0, 157.8, 145.6, 129.6, 119.7, 111.4, 85.2, 56.7; IR (neat) ν: 3379, 3179, 2986, 1643, 1265, 756, 687, 463, 447, 432, 417 cm-1. HRMS- ESI calcd for C8H9INO2 [M+H]+ 277.9678; found 277.9673.
3.2.2 2-[3-(叔丁基二苯基硅氧基)丁-1-炔基]-3-甲氧基苯甲酰胺(9)的合成
称取CuI (76.2 mg, 0.4 mmol)、Pd(PPh3)2Cl2 (561 mg, 0.8 mmol)、化合物7 (5.54 g, 20.0 mmol), 抽换氮气三次, 加入无水DMF 20 mL, 搅拌5 min, 加入三乙胺(80 mL, 0.25 mol/L), 加热至70 °C, 随后加入化合物8 (7.34 g, 24 mmol, 1.2 equiv.), 于70 °C反应24 h, 冷却, 加水(100 mL)淬灭, 乙酸乙酯萃取(50 mL×3), 加入饱和食盐水(100 mL)洗涤有机相, 合并有机相, 并用无水硫酸钠干燥, 浓缩后得到粗产品, 以V(石油醚)∶V(乙酸乙酯)=5∶1硅胶柱层析分离得到化合物9, 白色固体, 4.114 g, 产率45%. m.p. 129.4~130.8 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.77 (d, J=6.8 Hz, 2H), 7.71 (d, J=7.2 Hz, 2H), 7.66 (d, J=8.0 Hz, 1H), 7.46~7.33 (m, 7H), 7.26 (s, 1H), 6.99 (d, J=8.4 Hz, 1H), 5.61 (s, 1H), 4.81 (q, J=6.4 Hz, 1H), 3.84 (s, 3H), 1.52 (d, J=6.4 Hz, 3H), 1.09 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 167.8, 160.8, 136.2, 135.9, 135.8, 133.5, 133.4, 129.9, 129.8, 129.3, 127.7, 127.6, 122.2, 113.1, 109.3, 103.1, 78.3, 60.7, 56.1, 26.8, 25.0, 19.2; IR (neat) ν: 2924, 2855, 1674, 1466, 1381, 1265, 1111, 1057, 972, 756, 702, 687, 501, 455, 409 cm-1. HRMS-ESI calcd for C28H31NO3SiNa [M+Na]+ 480.1965; found 480.1968.
3.2.3 (Z)-3-(2-羟基丙叉基)-4-甲氧基异吲哚-1-酮(10)的合成
向化合物9 (1.83 g, 4.0 mmol)和TBAF (12 mL, 1 mol/L in THF, 3.0 equiv.)中加入四氢呋喃16 mL, 加热至70 °C, 原料反应完(12 h), 冷却, 加水(20 mL)淬灭, 乙酸乙酯萃取(30 mL×3), 饱和食盐水(20 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[V(二氯甲烷)∶V(甲醇)=500∶4]分离得到化合物10, 白色固体, 613.5 mg, 产率70%. m.p. 180.7~181.5 ℃; 1H NMR (400 MHz, DMSO-d6) δ: 10.34 (s, 1H), 7.47 (t, J=8.0 Hz, 1H), 7.30~7.27 (m, 2H), 5.94 (d, J=8.4 Hz, 1H), 4.96 (d, J=3.6 Hz, 1H), 4.78~4.71 (m, 1H), 3.95 (s, 3H), 1.21 (d, J=6.0 Hz, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 167.4, 155.2, 131.5, 130.6, 130.2, 123.8, 117.7, 114.7, 114.4, 62.7, 55.8, 24.3; IR (neat) ν: 2986, 2369, 2322, 1690, 1273, 1049, 756, 687, 417 cm-1. HRMS-ESI calcd for C12H13NO3Na [M+Na]+ 242.0788; found 242.0787.
3.2.4 (Z)-3-[2-(叔丁基二苯基硅氧基)丙叉基]-4-甲氧基异吲哚-1-酮(5)的合成
向化合物10 (925 mg, 4.2 mmol)、咪唑(431 mg, 6.3 mmol, 1.5 equiv.)加入无水DMF (4 mL), 搅拌30 min, 冰浴下滴加TBDPSCl (1.74 g, 6.3 mmol, 1.5 equiv.), 升至室温, 反应至原料10反应完, 冰浴下加水(20 mL)淬灭, 乙酸乙酯萃取(30 mL×3), 饱和食盐水(30 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析分离[V(石油醚)∶V(乙酸乙酯)=10∶1]得到化合物5, 白色泡沫, 1.54 g, 产率80%. 1H NMR (400 MHz, CDCl3) δ: 8.16 (s, 1H), 7.71 (d, J=7.2 Hz, 2H), 7.64 (d, J=7.2 Hz, 2H), 7.47~7.37 (m, 6H), 7.32 (t, J=7.2 Hz, 2H), 7.06 (d, J=7.6 Hz, 1H), 6.03 (d, J=6.0 Hz, 1H), 4.67~4.60 (m, 1H), 3.94 (s, 3H), 1.26 (d, J=6.0 Hz, 3H), 1.11 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 167.3, 155.4, 135.8, 135.8, 133.5, 133.0, 131.5, 131.3, 129.9, 129.83, 129.82, 127.73, 127.67, 124.5, 115.6, 114.8, 113.6, 68.6, 55.5, 27.1, 24.4, 19.1; IR (neat) ν: 1705, 1111, 1065, 702, 463, 440 cm-1. HRMS-ESI calcd for C28H31N- O3SiNa [M+Na]+ 480.1965; found 480.1968.
3.2.5 (2R,3S)-3-(1-((叔丁基二苯基硅基)氧基)乙基)-5-羟基-6-甲基-7'-甲氧基-3'-氧代-3H-螺[苯并呋喃-2,1'-异吲哚啉]-4-羧酸甲酯(3)的合成
向干燥的反应瓶中加入Cu(OTf)2 (56.8 mg, 0.16 mmol), Lrac (77.3 mg, 0.19 mmol), 抽换氮气三次, 加入无水二氯甲烷8 mL, 室温搅拌3 h, 加入3Å分子筛500 mg, 随后加入二氯甲烷(16 mL)溶解的化合物5 (717.7 mg, 1.57 mmol)、二氯甲烷(8 mL)溶解的化合物4 (425.1 mg, 2.35 mmol), TLC监测反应至原料消耗完毕(13 h), 加入2 mL三乙胺淬灭, 搅拌15 mim, 过硅胶短柱, 二氯甲烷洗涤, 浓缩后得粗产品, 硅胶柱层析[V(石油醚)∶V(乙酸乙酯)=10∶1]分离得到化合物3, 白色泡沫, 921.0 mg, 产率92%. 1H NMR (400 MHz, CDCl3) δ: 10.66 (s, 1H), 7.60 (d, J=5.7 Hz, 2H), 7.50~7.34 (m, 8H), 7.28~7.25 (m, 3H), 7.02~7.00 (m, 1H), 6.85 (s, 1H), 4.62 (s, 1H), 4.05 (s, 1H), 3.42 (s, 6H), 2.31 (s, 3H), 0.99 (s, 12H); 13C NMR (100 MHz, CDCl3) δ: 170.8, 169.0, 154.9, 154.2, 150.6, 135.5, 135.3, 134.5, 133.5, 133.2, 131.6, 131.4, 129.74, 129.66, 127.6, 127.5, 126.6, 125.1, 117.5, 115.8, 115.7, 100.2, 70.8, 55.6, 53.7, 53.4, 51.6, 26.6, 20.2, 18.8, 16.3; IR (neat) ν: 3842, 3719, 1721, 1674, 1489, 1435, 1381, 1327, 1142, 1111, 1057, 872, 818, 702, 617, 501, 463, 447 cm-1. HRMS-ESI calcd for C37- H39NO7SiNa [M+Na]+ 660.2393; found 660.2407.
3.2.6 (2R,3S)-3-(1-(叔丁基二苯基硅氧基)乙基)-6-甲基-7'-甲氧基-3'-氧代-3H-螺[苯并呋喃-2,1'-异吲哚啉]-4-羧酸甲酯(12)的合成
向化合物3 (474.1 mg, 0.74 mmol)中加入碳酸钾(1.11 mmol, 1.5 equiv.)、无水四氢呋喃(4.0 mL), 室温搅拌30 min, 随后加入PhNTf2 (1.11 mmol, 1.5 equiv.), 室温反应至原料反应完(7 h), 冰浴下加水(5 mL)淬灭, 乙酸乙酯萃取(20 mL×3), 饱和食盐水(20 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[V(石油醚)∶V(乙酸乙酯)=10∶1]分离得到中间体11. 称取中间体11 (554 mg, 0.72 mmol), 加入Pd(OAc)2 (10 mol%)、DPPF (20 mol%), 抽换氮气三次, 加入2.0 mL DMF, 随后加入三乙胺(3.6 mmol, 5.0 equiv.)、甲酸(5.4 mmol, 7.5 equiv.), 加热至100 °C反应24 h, 冷却, 加水(10 mL)淬灭, 乙酸乙酯萃取(20 mL×3), 加入饱和食盐水(20 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[V(石油醚)∶V(乙酸乙酯)=10∶1]分离得到化合物12, 白色泡沫, 379.2 mg, 两步产率83%. 1H NMR (400 MHz, CDCl3) δ: 7.62 (d, J=6.0 Hz, 2H), 7.48~7.45 (m, 2H), 7.39~7.27 (m, 9H), 7.21 (s, 1H), 6.99~6.97 (m, 1H), 6.78 (s, 1H), 4.62 (s, 1H), 4.16 (s, 1H), 3.58 (s, 3H), 3.39 (s, 3H), 2.40 (s, 3H), 0.96 (s, 9H), 0.91 (d, J=6.4 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 169.1, 159.09, 159.06, 155.0, 138.6, 135.6, 135.4, 134.5, 134.4, 133.63, 133.57, 131.6, 131.5, 129.7, 129.5, 127.7, 127.5, 122.6, 115.8, 115.7, 115.6, 113.5, 100.8, 70.8, 55.6, 52.1, 51.6, 26.7, 21.4, 20.3, 18.9; IR (neat) ν: 3842, 3719, 1721, 1612, 1512, 1489, 1427, 1381, 1335, 1304, 1134, 1111, 1049, 702, 687, 509, 432, 417 cm-1. HRMS-ESI calcd for C37- H39NO6SiNa [M+Na]+ 644.2439; found 644.2431.
3.2.7 (2R,3S)-3-(1-(叔丁基二苯基硅氧基)乙基)-4-羟甲基-6-甲基-7'-甲氧基-3H-螺[苯并呋喃-2,1'-异吲哚啉]-3'-酮(13)的合成
向干燥的反应管中加入化合物12 (245.0 mg, 0.4 mmol), 抽换氮气三次, 加入二氯甲烷1.6 mL, 转移至-78 °C搅拌10 min, 加入DIBAL-H (1.8 mL, 1 mol/L in hexanes, 4.5 equiv.), 在-78 °C反应, TLC监测, 4 h后补加DIBAL-H (0.4 mL, 1 mol/L in hexanes, 1.0 equiv.), 继续反应1 h, 升至室温, 反应过夜至原料消耗完, 冰浴下加入1 mL二氯甲烷稀释、5 mL饱和酒石酸钾钠溶液, 升至室温, 搅拌至分层, 二氯甲烷萃取(20 mL×5), 饱和食盐水(20 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[V(石油醚)∶V(乙酸乙酯)∶V(二氯甲烷)=8∶2∶1]分离得到化合物13, 黄色固体, 181.3 mg, 产率76%. m.p. 200.5~204.0 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.53~7.41 (m, 6H), 7.39~7.30 (m, 4H), 7.26 (t, J=7.2 Hz, 2H), 6.99~6.98 (m, 2H), 6.72 (s, 1H), 6.54 (s, 1H), 4.50~4.44 (m, 1H), 4.25 (dd, J=8.0, 4.0 Hz, 1H), 4.14 (dd, J=8.0, 4.0 Hz, 1H), 3.77 (d, J=3.2 Hz, 1H), 3.41 (s, 3H), 2.32 (s, 3H), 1.36 (s, 1H), 1.11 (d, J=6.4 Hz, 3H), 0.92 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 169.1, 158.4, 154.9, 138.9, 136.2, 135.8, 135.6, 134.6, 133.7, 133.5, 131.8, 131.5, 129.8, 129.7, 127.7, 127.6, 123.3, 121.0, 115.9, 115.8, 109.2, 100.3, 70.1, 63.1, 55.7, 51.5, 26.7, 21.5, 20.3, 18.9; IR (neat) ν: 3842, 3765, 3719, 3642, 2376, 2315, 1713, 1651, 1612, 1520, 1489, 1427, 1389, 687, 501, 463, 447, 432 cm-1. HRMS-ESI calcd for C36H40NO5Si [M+H]+ 594.2670; found 594.2665.
3.2.8 (2R,3S)-3-(1-(叔丁基二苯基硅氧基)乙基)-4-羟甲基-6-甲基-7'-甲氧基-2'-甲基-3H-螺[苯并呋喃-2,1'-异吲哚啉]-3'-酮(14)的合成
干燥的反应管中加入化合物13 (95.0 mg)和NaH (7.0 mg, 1.1 equiv.), 抽换氮气三次, 加入无水四氢呋喃1.5 mL, 搅拌30 min, 加入CH3I (25.0 mg, 1.1 equiv.), 室温下反应至原料消耗完, 冰浴下加水(2 mL)淬灭, 乙酸乙酯萃取(10 mL×3), 饱和食盐水(10 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[V(石油醚)∶V(乙酸乙酯)∶V(二氯甲烷)=6∶1∶0.5]分离得到化合物14, 白色泡沫, 90.1 mg, 产率93%. 1H NMR (400 MHz, CDCl3) δ: 7.51 (d, J=7.2 Hz, 2H), 7.43~7.38 (m, 6H), 7.36~7.28 (m, 4H), 7.04 (d, J=6.4 Hz, 1H), 6.72 (s, 1H), 6.68 (s, 1H), 4.91 (d, J=5.6 Hz, 1H), 4.73~4.67 (m, 1H), 4.44 (dd, J=12.8, 5.6 Hz, 1H), 4.36 (dd, J=12.8, 4.8 Hz, 1H), 3.80 (s, 3H), 2.78 (s, 3H), 2.33 (s, 3H), 1.75 (t, J=5.2 Hz, 1H), 0.95 (d, J=6.4 Hz, 3H), 0.72 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 169.2, 159.4, 154.7, 138.8, 136.9, 135.8, 135.7, 133.7, 133.5, 133.4, 132.9, 131.6, 129.70, 129.66, 127.52, 127.48, 122.1, 121.5, 115.7, 114.9, 109.7, 102.4, 67.7, 63.6, 55.7, 52.7, 28.5, 26.8, 21.4, 20.4, 18.6; IR (neat) ν: 3842, 3719, 2924, 1690, 1520, 1489, 1427, 1381, 1111, 1080, 1003, 687, 463, 432 cm-1. HRMS-ESI calcd for C37H42NO5Si [M+H]+ 608.2827; found 608.2827.
3.2.9 (2R,3S)-3-(1-羟乙基)-4-羟甲基-6-甲基-7'-甲氧基-2'-甲基-3H-螺[苯并呋喃-2,1'-异吲哚啉]-3'-酮(15)的合成
向化合物14 (90.1 mg)中加入四氢呋喃1.5 mL和TBAF (178 μL, 1 mol/L in THF, 1.2 equiv.), 室温下反应4 h, 加水(3 mL)淬灭, 乙酸乙酯萃取(10 mL×3), 饱和食盐水(10 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 浓缩后得到粗产品, 硅胶柱层析[淋洗剂先用V(石油醚)∶V(乙酸乙酯)∶V(二氯甲烷)=2∶3∶0.5, 再用V(二氯甲烷)∶V(甲醇)=20∶1]分离得到化合物15, 白色泡沫, 48.9 mg, 产率89%. 1H NMR (400 MHz, CDCl3) δ: 7.52 (t, J=8.0 Hz, 1H), 7.44 (d, J=7.6 Hz, 1H), 7.08 (d, J=8.0 Hz, 1H), 6.79 (s, 1H), 6.73 (s, 1H), 4.70~4.62 (m, 2H), 4.45 (d, J=3.6 Hz, 1H), 4.06~4.01 (m, 1H), 3.81 (s, 3H), 3.75 (s, 2H), 2.89 (s, 3H), 2.34 (s, 3H), 1.22 (d, J=6.4 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 168.1, 159.8, 154.9, 139.2, 137.2, 133.8, 132.3, 130.2, 124.8, 122.2, 115.5, 115.1, 110.3, 102.1, 64.7, 64.4, 55.9, 53.6, 27.0, 25.0, 21.2; IR (neat) ν: 1690, 1489, 1458, 1427, 1389, 1273, 1003, 756, 687, 501, 471 cm-1. HRMS-ESI calcd for C21H23NO5- Na [M+Na]+ 392.1468; found 392.1463.
3.2.10 (S)-3-乙酰基-7'-甲氧基-2',6-二甲基-3'-氧代- 3H-螺[苯并呋喃-2,1'-异吲哚啉]-4-甲醛(2)的合成
向干燥的反应管中加入草酰氯(76.2 mg, 6.0 equiv.)和二氯甲烷0.5 mL, 转移至-78 °C搅拌10 min, 加入二氯甲烷(0.5 mL)溶解的DMSO (70.3 mg, 9.0 equiv.), 低温下搅拌30 min, 二氯甲烷(1.5 mL)溶解的化合物15 (36.9 mg, 1.0 equiv.), -78 °C下反应4 h, 低温下缓慢加入三乙胺(303.6 mg, 30.0 equiv.), 继续搅拌30 min后升至室温, 加水5 mL, 二氯甲烷萃取(20 mL×3), 饱和食盐水(20 mL)洗涤有机相, 合并有机相并用无水硫酸钠干燥, 过滤浓缩后得到粗产品, 用硅胶柱层析[淋洗剂先用V(石油醚)∶V(乙酸乙酯)=4∶1, 再用V(二氯甲烷)∶V(甲醇)=20∶1]分离得到化合物2, 白色泡沫, 31.4 mg, 产率86%. 1H NMR (400 MHz, CDCl3) δ: 9.91 (s, 1H), 7.59 (t, J=8.0 Hz, 1H), 7.50 (d, J=7.2 Hz, 1H), 7.31 (s, 1H), 7.14 (d, J=8.0 Hz, 1H), 7.02 (s, 1H), 5.43 (s, 1H), 3.78 (s, 3H), 2.73 (s, 3H), 2.48 (s, 3H), 2.02 (s, 3H); 13C NMR (100 MHz, CDCl3) δ: 200.3, 191.9, 167.9, 156.0, 154.8, 140.6, 133.0, 132.8, 130.9, 127.4, 127.2, 121.3, 115.6 (2C), 115.2, 101.0, 58.5, 55.9, 31.2, 25.9, 21.5; IR (neat) ν: 3832, 2944, 2911, 2832, 1679, 1453, 1372 cm-1. HRMS-ESI calcd for C21H20NO5 [M+H]+ 366.1341; found 366.1343.
3.2.11 N-Methyl Pratensilin B (1)的合成
干燥的反应管中加入化合物2 (13.2 mg)、LiOH (10 mol%), 抽换氮气3次, 加入1 mL无水异丙醇, 室温下反应24 h, TLC监测反应完, 浓缩后得到粗品, 硅胶柱层析[V(石油醚)∶V(丙酮)=5∶1]分离得到化合物1, 白色泡沫, 4.2 mg, 产率34%. 1H NMR (400 MHz, DMSO- d6) δ: 9.80 (s, 1H), 7.64 (d, J=8.4 Hz, 1H), 7.59 (t, J=8.0 Hz, 1H), 7.38 (d, J=7.2 Hz, 1H), 7.21 (d, J=8.4 Hz, 1H), 7.09 -7.07 (m, 2H), 6.59 (s, 1H), 3.40 (s, 3H), 2.53 (s, 3H), 2.43 (s, 3H); 13C NMR (100 MHz, DMSO-d6) δ: 166.0, 156.9, 155.0, 148.7, 135.4, 132.4, 132.3, 129.0, 128.7, 127.1, 124.9, 120.7, 115.9, 115.3, 114.6, 113.1, 103.2, 102.9, 55.9, 23.8, 22.4; IR (neat) ν: 2943, 2911, 2833, 2336, 1673, 1452, 1372, 1284 cm-1. HRMS-ESI calcd for [M+H]+ C21H18NO4 348.1236; found 348.1209.
辅助材料(Supporting Information) 所合成化合物的1H NMR、13C NMR谱图、反应条件筛选. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Li, L.)