综述与进展

有机自由基材料在生物医学领域的研究进展

  • 杨建业 ,
  • 周佩 ,
  • 申起飞 ,
  • 张珮娟 ,
  • 胥艳子 ,
  • 赵炳捷 , * ,
  • 党东锋 , *
展开
  • 西安交通大学化学学院 西安 710049

收稿日期: 2025-08-21

  修回日期: 2025-10-21

  网络出版日期: 2025-11-11

基金资助

国家自然科学基金(U24A20523)

中央高校基本科研业务费(xzd012024048)

Progress of Organic Radical Materials in Biomedical Applications

  • Jianye Yang ,
  • Pei Zhou ,
  • Qifei Shen ,
  • Peijuan Zhang ,
  • Yanzi Xu ,
  • Bingjie Zhao , * ,
  • Dongfeng Dang , *
Expand
  • School of Chemistry, Xi'an Jiaotong University, Xi'an 714000

Received date: 2025-08-21

  Revised date: 2025-10-21

  Online published: 2025-11-11

Supported by

National Natural Science Foundation of China(U24A20523)

Central University Basic Research Business Fee Project(xzd012024048)

摘要

有机自由基材料因其特殊的开壳电子结构, 展现出独特的磁学、光学和氧化还原特性, 已在生物医学领域得到广泛应用. 但多数有机自由基寿命极短, 难以实现分离, 目前仅能通过立体化学等少数策略获得稳定的自由基材料. 因此, 如何开发稳定的自由基材料一直是近年来研究的重点和难点. 综述了有机自由基材料的分类、分子设计和基本特性, 论述了该材料在生物医学领域的应用, 尤其是在生物成像、光动力治疗、光热治疗以及协同治疗等方面的应用. 此外, 讨论了这些有机自由基材料目前所面临的各种挑战及未来发展机遇.

本文引用格式

杨建业 , 周佩 , 申起飞 , 张珮娟 , 胥艳子 , 赵炳捷 , 党东锋 . 有机自由基材料在生物医学领域的研究进展[J]. 有机化学, 2025 , 45(11) : 4013 -4025 . DOI: 10.6023/cjoc202508018

Abstract

Organic radical materials, due to their special open-shell electronic structure, possess unique magnetic, optical, and redox properties, and have been widely applied in the field of biomedicine. However, the lifetime of most radicals is too short to be separated, and only a few radicals can maintain their stable radical form via stereochemical strategies. Therefore, how to develop stable organic radical materials has been the focus and difficulty of research in recent years. This review summarizes the classification, molecular design, and fundamental properties of organic radical materials, and discusses their biomedical applications, particularly in bioimaging, photodynamic therapy, photothermal therapy, and synergistic therapy. Additionally, the article also discusses the various challenges and future opportunities that these organic radical materials are currently facing.

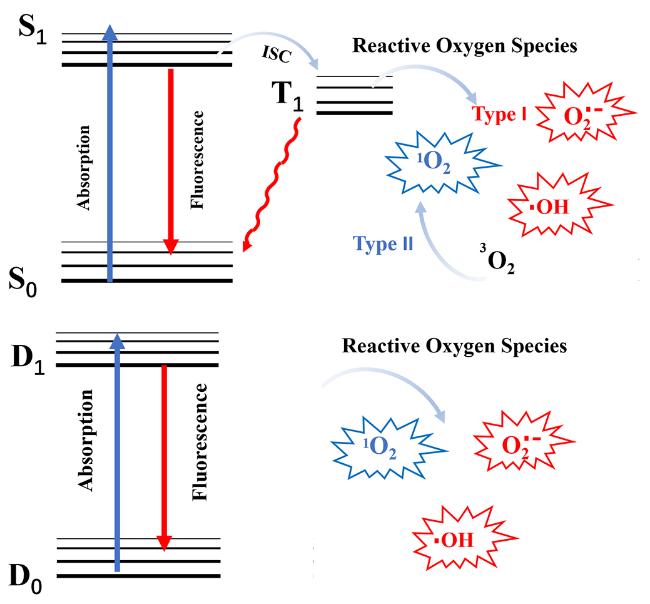
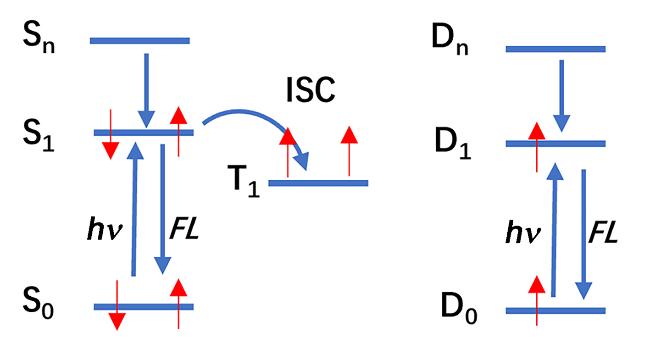
自由基是典型的开壳物种, 结构中存在一个或多个未成对电子[1]. 开壳层结构中的未成对电子赋予了自由基相较于传统闭壳层分子更优越的自旋、磁学、光学和氧化还原性能, 因此自由基材料能够展现出传统闭壳层分子所不具备的独特性质. 例如, 一些以氧为中心的羟基自由基(•OH)和超氧自由基(O2-•)参与了许多生物过程, 即使是低浓度的自由基在细胞增殖和生物体的抗病性中都发挥至关重要的作用, 同时自由基的过度积累也会导致核酸、蛋白质和脂质等生物分子的氧化损伤, 这与许多疾病密切相关[25]. 此外, 与闭壳分子通过S0→ S1激发后经系间窜越至三重态(T1→S0为自旋禁阻跃迁)的发光机制不同, 自由基的发光源于双重态间的跃迁(D0→D1), 由于该过程无需克服自旋翻转能垒[6], 理论上可避免激子非辐射损耗, 从而展现出更高的发光效率(Figure 1), 这一特性使得自由基在高效发光材料展现出了独特优势, 成为当前光电领域的重要研究方向. 然而, 自由基本身存在动力学和热力学的不稳定性, 容易发生电子转移导致聚集态发光猝灭, 这极大地限制了它们的应用. 因此, 研究人员亟需开发新策略稳定有机自由基材料的开壳结构. 1900年, Gomberg首次发现了以碳原子为中心稳定的三苯甲基自由基. 一方面, 未成对电子通过共轭效应在三个苯环上离域, 使电子云分布更加均匀; 另一方面, 三个苯环较强的空间位阻阻止了自由基之间的二聚作用, 从而进一步稳定了自由基. 该策略为开发其它稳定自由基材料奠定了坚实的基础[7-9]. 之后, 研究者意识到虽然大多数自由基是开壳的, 且具有化学活性, 但如果对其进行空间位阻保护, 则可以保持相对稳定的活性中心. 为了稳定有机自由基材料, 研究人员开发了一系列方案: (1)通过卤素原子修饰保护自由基空间自旋[10-15]; (2)在自由基中心构建空间位阻, 阻止周围的活性物质进入自由基中心, 同时阻止了自由基的歧化[16]; (3)以共价的形式引入吸电子基团, 可增强分子共轭效应并构建离域体系[17]; (4)通过主客体非共价相互作用将自由基封装, 防止自由基淬灭[18-20]. 上述方案均获得了可以持续数天甚至数月较长寿命和化学稳定的自由基, 并实现了在抗肿瘤和抗菌中的应用. 值得一提的是, 有机自由基材料作为不含金属离子的纯有机分子, 具备良好的生物相容性[21]. 尽管已有文献对有机自由基材料的合成方法、稳定性调控及其在光电、储能等领域的应用进行了总结[22], 但关于其在生物医学领域的应用报道仍然较少. 本综述旨在探讨自由基材料在生物医学领域的最新进展, 并对这些自由基材料所面临的挑战和未来前景进行讨论.
图1 (a)闭壳分子和(b)开壳分子发光示意图

Figure 1 Schematic illustration of luminescence in (a) closed- shell molecules and (b) open-shell molecules

1 有机自由基材料的分类

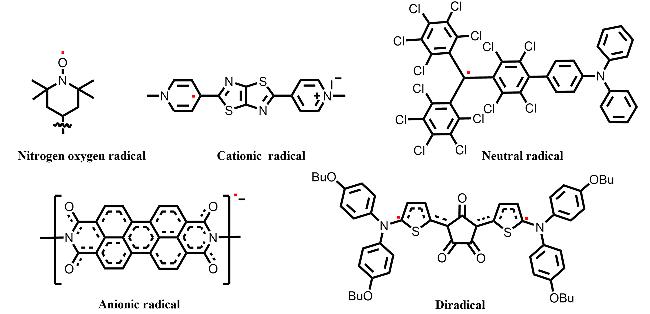
大多数已报道的有机自由基材料以碳[23-25]、氮[26-27]、氧[28-29] 、氮-氧[30-31]等原子或基团为活性中心, 不同中心原子的自由基在电子顺磁共振(EPR)波谱中展现出各自独特的光谱信号. 例如2,2,6,6-四甲基哌啶氮化物(TEMPO)是一种商用的经典氮-氧单自由基分子, 其中不成对的电子分布在氮和氧原子之间, TEMPO因其良好的水溶性、稳定性以及良好的膜渗透性在体外和体内得到广泛应用. 例如, 将TEMPO引入到纳米颗粒中, 显著增强了该体系的光热转换能力与靶向性[32]. 另外, 自1900年Gomberg首次发现稳定的中性三苯甲基自由基(Ph3C)开始, 越来越多的“持久”中性有机自由基[33], 乃至能够在室温条件下保存数年而不变质的“稳定”自由基被相继报道出来. 除了活性中心的差异外阳离子[34]和阴离子自由基[35]可以根据电荷进行区分(Figure 2), 一旦中性自由基失去或获得电子, 它们将很容易变成阳离子或阴离子自由基. 例如苝二酰亚胺(PDI)在化学或电化学还原条件下, 可以产生自由基阴离子, 相较于自由基前驱体, PDI阴离子自由基吸收发生明显红移, 在450和580 nm处形成了新的吸收峰, 且光热转换效果显著增强. 从未成对电子的数量和相互作用的角度来看, 有单自由基、双自由基[36-37]、多自由基[38-39]材料, 含有单个未成对电子的分子称为单自由基, 其自旋量子数S=1/2, 自旋多重度(2S+1)为2, 形成区别于闭壳分子单线态的双线态基态. 上述自由基材料多为单自由基, 而双自由基则具有两个未成对电子, 其行为取决于电子间作用: 完全分离的双自由基表现为两个独立双线态基态; 存在相互作用的双自由基基态在外磁场中可呈现单线态(S=0, 自旋多重度为1)或三线态(S=1, 自旋多重度为3). 例如以碳原子为活性中心的双自由基分子DRM, 它由强供体[N,N-二(4-丁氧基苯基)噻吩-2-胺]和受体克酮酸组成, 由于供体受体之间进行了有效的电荷转移, 使DRM具有双自由基分子特征, 这种特性有利于增强近红外吸收, 因此DRM具有较高的质量吸光系数220 L•g-1•cm-1和高达68%的光热转换效率. 这些不同活性中心和不同自旋状态赋予了有机自由基材料多样化的性功能, 在未来生物医学、材料科学等领域具有广阔的应用前景.
图2 有机自由基的分类

Figure 2 Classification of organic radical

2 有机自由基材料的合成及稳定

有机自由基是一类具有单电子的高反应活性物种, 其独特的电子结构赋予了其不同于闭壳层分子的光物理性质. 目前主流的自由基合成策略有氧化还原法、热解法、光化学法, 但这些方法往往依赖于低温、惰性气氛或特定溶剂等严苛条件以抑制副反应, 尽管这些方法在液相体系中能有效制备自由基, 但在固态状态下, 自由基易通过共价键重组或π-π相互作用发生二聚, 导致活性物种浓度急剧下降; 此外, 热力学因素引发的降解反应, 以及光诱导的分解途径, 也会显著缩短自由基的有效寿命, 进一步限制其在实际中的应用[40]. 因此, 如何实现自由基的稳定化已成为该领域亟待解决的关键科学问题.
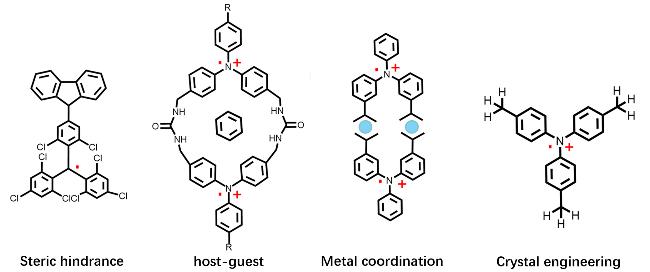
目前自由基的稳定方法主要分为共价修饰与非共价组装两类(Figure 3). 共价稳定策略通过分子内空间位阻效应与电子效应的协同作用实现自由基稳定化. 例如, 三芳甲基自由基衍生物通过三个芳香环的立体屏蔽作用有效抑制二聚化反应, 其电子离域特性进一步降低了单电子反应活性, 实现了自由基的稳定, 然而, 此类共价修饰的稳定化效应具有固有性和不可逆性, 难以实现动态调控[41]. 非共价稳定策略则通过主客体相互作用、氢键网络或超分子配位等方式实现自由基的稳定. Shimizu等[42]利用环脲修饰的三苯胺主体与苯客体构建主客体复合物, 在光照条件下可生成具有优异稳定性的自由基阳离子, 该自由基阳离子的半衰期可达1~7 d, 且在衰变过程中未发生分子降解. 值得注意的是, 该体系经再次光照能够可逆恢复至初始最大自由基浓度(85%), 展现出良好的循环稳定性. 杨海波团队[43], 通过金属配位策略构建了三苯胺超分子配位复合物, 金属离子的引入显著增强了分子刚性, 使得自组装过程中三苯胺自由基阳离子在金属环结构的限域作用下稳定性大幅提升, 实现了固态体系中1%的稳定自由基浓度, 并将自由基半衰期延长至25 min. 这些研究结论为开发高稳定性的有机自由基阳离子材料开辟了新路径. 此外, 池振国[44]等人在研究三苯胺衍生物过程中发现对位取代的三甲基三苯胺(T3TA)晶体具有明显的可逆光致自由基发光现象, 该晶体在低光强紫外光照射下其发光颜色发生显著变化, 由蓝色变为淡粉色, 在发射光谱中能明显观察到580 nm位置有新的发射峰生成, 一旦关闭紫外光源后, 晶体发光颜色迅速恢复为蓝色, 经过研究发现三苯胺衍生物在晶体中的扭曲构象可诱导分子内电荷分离, 通过空间位阻效应抑制自由基淬灭, 这也为晶体工程调控自由基稳定性提供了新思路.
图3 稳定自由基构筑策略

Figure 3 Stable radical construction strategies

3 有机自由基材料的应用

3.1 核磁共振成像

核磁共振成像(Magnetic Resonance Imaging, MRI)已被广泛应用于人体内各组织器官的造影成像, 有效检测组织坏死、局部缺血以及各种恶性病变的检查. 临床磁共振成像需要使用造影剂[45-47], 钆(III)类造影剂是临床上最成功的造影剂之一, 弛豫值为4.1 L•mmol-1•s-1具有较高的成像对比度, 然而残留的金属离子积聚在器官和组织内, 会增加患者重金属中毒的风险. 相比之下, 有机自由基材料中的未成对电子通常具有顺磁性, 使它们可以作为有效的MRI造影剂, 更重要的是大多数有机自由基材料都不含金属离子, 具有良好的生物相容性, 因此提供了一种更安全的选择.
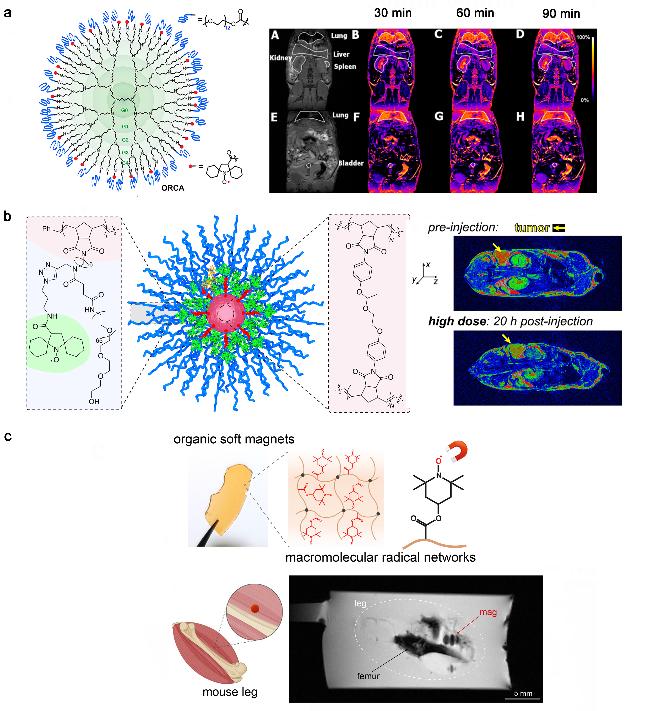
Rajca课题组[48]报道了一种氮氧化物有机造影剂(ORCA), 该造影剂通过将氮氧化物自由基和聚乙二醇(PEG)链偶联至聚丙烯胺树状大分子表面制备而成(Figure 4a), 独特的树枝状大分子设计使其具有比线形结构更高的抗还原性和弛豫性, 而PEG链的引入则是为了获得更好的水溶性. 经计算得到ORCA的弛豫值(r1)为5 L•mmol-1•s-1, 远远优于常用的3-羧基-2,2,5,5-四甲基-1-吡咯烷氧基氮氧自由基弛豫值(r1=0.14 L•mmol-1•s-1). 活体实验表明, ORCA在体内可以选择性地对小鼠肾脏进行长时间MRI信号增强成像.
图4 (a)有机自由基造影剂(ORCA)结构示意图和小鼠注射ORCA 90 min后T1加权MRI; (b) BASP-ORCAs结构示意图和注射BASP-ORCA前后的T2加权MRI; (c)氮氧自由基网络结构和小鼠腿部MRI

Figure 4 (a) Structural diagram of organic radical contrast agent (ORCA) and T1-weighted MRI of mouse 90 min after injection with ORCA; (b) Chemical structure of BASP-ORCAs and T2-weighted MRI before and after injection of BASP-ORCA; (c) Nitroxide radical network structure and MRI of mouse leg

Johnson课题组也报道了一系列氮氧化物自由基(BASP-ORCAs, Figure 4b)用作MRI造影剂[49], 可以同时实现核磁共振成像和荧光成像, BASP-ORCAs具有聚缩醛的核和丰富氮氧基团键合的PEG壳, 在系列BASP-ORCAs中, BASP-ORCA1具有良好的水溶性(50 mg/mL)和较高的横向弛豫率((r2=4.67 L•mmol-1•s-1). 活体成像实验表明, 与未注射BASP-ORCA1的对照组相比, 实验组小鼠中可以观察到明显的对比度差异(Figure 4b). 总体而言, BASP-ORCA1具有较高的横向弛豫率、体内长期稳定、良好的溶解性和较低的毒性, 这表明(BASP-ORCAs)氮氧化物自由基是金属化合物MRI造影剂的潜在替代品.
2023年Abdon课题组[50]开发了一类基于稳定有机自由基的无金属磁性聚合物, 该材料通过2,2,6,6-四甲基哌啶甲基丙烯酸酯与双官能丙烯酸酯交联剂的聚合反应构建氮氧自由基交联网络, 经氧化处理后获得兼具柔软可压缩性和良好生物相容性的有机磁体. 利用该凝胶的顺磁性与弹性特性, 在磁共振成像系统中获得高质量的核磁共振图像(Figure 4c), 这些聚合物在未来生物医学领域, 如医疗软机器人或MRI成像提供了一种可持续、无毒传统金属材料的替代品.

3.2 电子顺磁共振成像

自由基的特殊磁学性质也可以通过电子顺磁波谱 (EPR)分析[51], 在不同的化学环境中, 自由基探针可以与其非自由基形式可逆转化, 虽然自由基通常能产生很强的EPR信号, 但它们的非自由基形式却很少产生EPR信号. 乏氧、谷胱甘肽(GSH)和无机磷酸盐(Pi)浓度升高是实体瘤肿瘤微环境的特征, 当体内微环境平衡被破坏时会引起EPR探针信号的改变, 因此电子顺磁共振成像(Electron Paramagnetic Resonance Imaging, EPRI)可以作为对生物体内活性顺磁物质检测及多维成像分析的方法, 现已被广泛应用于多种组织或器官的成像检测.
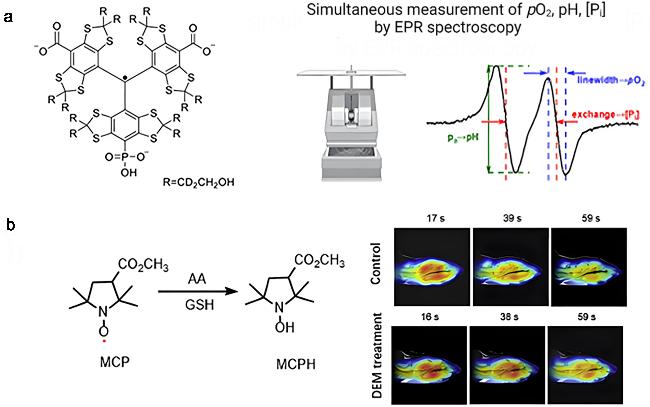
Driesschaer课题组[52]以三苯甲基为母体设计了一种单磷酸化的碳中心自由基探针HOPE71, 这种生物相容性良好的多功能EPR探针, 可用于体内氧气(O2)、酸碱度(pH)以及无机磷酸盐(Pi)的浓度的测量(Figure 5a). HOPE71的EPR波谱表现出了对电离态的超精细分裂双峰依赖性, 因此具有pH敏感性; 同时, 其线宽对氧气和(Pi)浓度也极为敏感, 从而使不同离子种类的峰得以区分. 通过X波段和L波段光谱的验证, HOPE71展现出出色的EPR灵敏度. 此外, 使用人脐静脉内皮细胞评估HOPE71的细胞毒性, 结果表明其具有良好的生物相容性. 通过静脉注射, 证明了HOPE71可以通过EPR光谱分析癌症小鼠模型中肿瘤的变化, 未来有望同时实现体内O2、pH和Pi的EPR成像.
图5 (a) HOPE71的化学结构及其刺激响应EPR谱图; (b) MCP与MCPH的相互转化结构及MCP对照组与DEM处理组的EPR成像

Figure 5 (a) Chemical structure of HOPE71 and its stimulus-responsive EPR spectrum; (b) Interconversion structures between MCP and MCPH, and EPR imaging of MCP control group versus DEM-treated group

随后Fujii课题组[53]基于TEMPO为母体合成了一种稳定氮氧自由基化合物3-甲氧基羰基-2,2,5,5-四甲基哌啶(MCP9), 利用MCP9对小鼠大脑的GSH氧化还原状态进行了时间监测(Figure 5b), MCP能产生较强的EPR信号, 当被GSH和抗坏血酸还原为羟胺形式(MCPH)后, 信号逐渐减弱. 该课题组使用马来酸二乙酯(DEM)处理小鼠, 建立了GSH消耗模型, 通过实时对小鼠大脑的EPR/MRI成像, 对小鼠大脑GSH水平进行可视化分析, 与对照组相比, 使用DEM处理的小鼠MCP水平明显降低, 根据EPR/MRI成像和药代动力学, 计算对照组和DEM处理组的MCP减少率, 根据还原率绘制了GSH分布图, 实验结果表明, 对照组GSH主要分布在小脑, 而在DEM处理的小鼠中这些区域的GSH水平明显下降.

3.3 荧光成像

荧光成像(fluorescence imaging, PI)技术因其非侵入、实时可视化、高灵敏度及操作简单等优点, 成为检测细胞微观生理变化的高效可视化工具[54-58]. 特别是近红外荧光成像, 凭借其组织吸收和散射最小以及深层组织穿透能力强的特点, 备受瞩目. 在过去的十几年里, 有机自由基荧光材料领域取得了显著进展, 并且在发光二极管、化学传感、光动力治疗等多个领域获得广泛应用, 但具备近红外发射的有机自由基材料仍较为稀缺, 关于自由基材料在生物成像中的应用报道也相对较少. 因此, 开发具有近红外发射特性的有机自由基材料, 并探索其在生物成像领域的应用, 具有重要的研究价值.
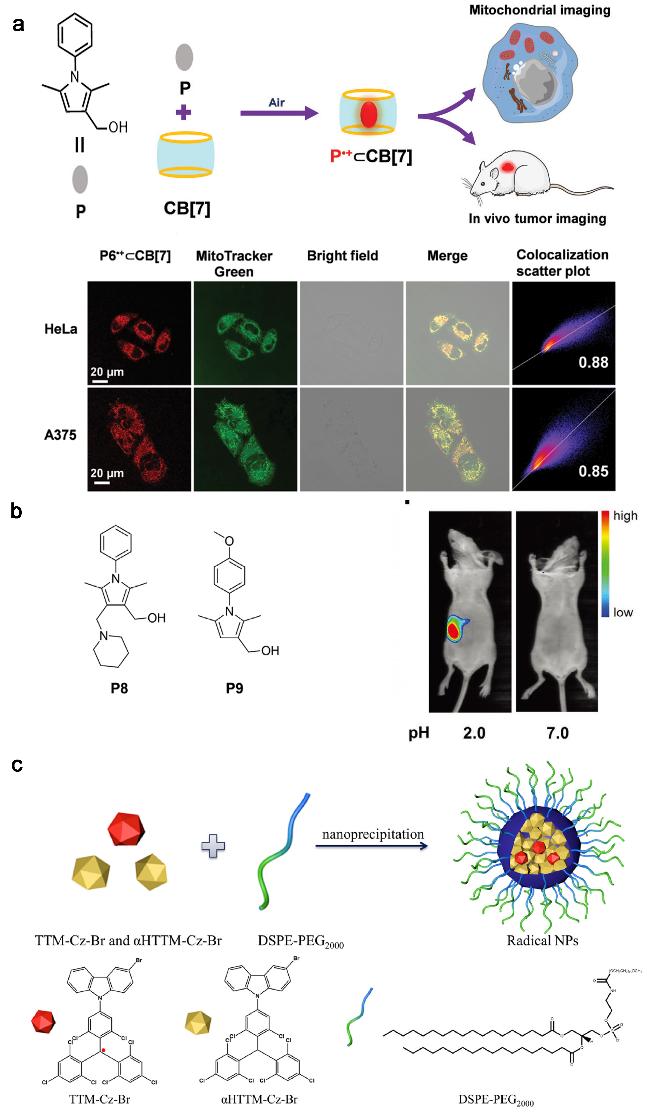
唐本忠课题组利用富电子的2,5-二甲基吡咯为母体, 通过在N原子上修饰不同的基团, 合成了一系列覆盖红光到近红外波段的自由基阳离子材料[59], 这一创新性的制备过程采用了原位“空气氧化法”, 使得这些自由基阳离子在线粒体靶向和活体荧光成像中展现出卓越的应用潜力. 在原位氧化还原反应中, 吡咯环骨架分子(P6)被葫芦脲(CB[7])有效包裹并稳定, 进而生成超分子自由基阳离子P6•+⊂CB[7] (Figure 6a). 这种超分子结构在670 nm处呈现出了高效的荧光发射, 量子产率高达11.32%, 更值得一提的是, P6⊂CB[7]在HeLa和A357细胞中的红色荧光位置与线粒体荧光探针Mito Tracker高度匹配, 充分证明了其优异的线粒体靶向能力. 此外, 在活体实验中瘤内注射P6⊂CB[7]后进行荧光成像, 其荧光强度在注射后长达24 h内仍保持良好, 进一步验证了其作为长期监测工具的光稳定性. 这一研究成果为未来的生物医学研究和临床应用提供了新的可能性.
图6 (a) P6阳离子自由基的制备和P•+⊂CB[7]在不同细胞中的线粒体共定位成像; (b) P8和P9的化学结构以及小鼠活体荧光成像; (c) TTM-Cz-Br的化学结构及其纳米粒子的制备

Figure 6 (a) Preparation process of P cation radical and mitochondrial co-localization imaging of P•+⊂CB[7] in different cells; (b) Chemical structures of P8 and P9 and in vivo fluorescence imaging of mice; (c) Chemical structure of TTM-Cz-Br and preparation of its nanoparticles

随后, 该课题组在前期吡咯阳离子自由基的研究基础上发现2,5-二甲基-3-羟亚甲基取代的吡咯衍生物在酸性水溶液中呈现出蓝色荧光[60], 将其分散于水或米糊中饲喂小鼠, 通过活体荧光成像发现小鼠的胃部在10 min内很快出现荧光信号, 在90 min内荧光强度增加了4倍, 随时间的进一步延长, 胃部的荧光强度逐渐降低, 同时在肠道区域观察到了明显的荧光信号(Figure 6b). 将饲喂3 h后的小鼠的胃取出, 发现其内部呈明显的蓝色, 通过EPR分析(g=2.0031), 验证了P8和P9在小鼠的胃部可以有效地原位生成阳离子自由基P•+. 该研究发现简单的吡咯化合物可以在胃部酸性环境下原位生成红至近红外发光的阳离子自由基, 为胃肠道成像及相关疾病的诊疗提供了一种新策略.
李峰课题组[12]利用三氯三苯基甲基(PTM)自由基与3-溴咔唑偶联得到了一种稳定的碳中心中性发光自由基TTM-Cz-Br, 采用两亲性聚合物DSPE-PEG2000将发光自由基包裹形成纳米粒子(Figure 6c), 以避免聚集引起的猝灭和在水中的溶解度差, 从而进一步实现其在细胞成像中的应用. 共聚焦显微镜成像结果表明, 得到的自由基NPs具有较强的红光发射、良好的稳定性和良好的生物相容性. 将自由基NPs与HCT116活细胞孵育, 显示出了良好的细胞摄取, 从而使体外荧光成像成为可能, 这一研究结果证实了稳定中性发光自由基在荧光成像中有广阔的应用前景.

4 有机自由基材料在光学诊疗中的应用

光学诊疗是一种利用光激活的激发态能量转化效应, 实现疾病诊断与原位治疗同步进行的新型治疗模式, 因其自身具有非侵入的独特优势, 在癌症治疗领域已经展现出巨大潜力. 光学疗法主要包括光动力治疗(Photodynamic Therapy, PDT)和光热治疗(Photothermal Therapy, PTT). 最近有研究者发现, 一些具有未配对电子的自由基光敏剂在缺氧条件下, 既能有效生成活性氧(Reactive Oxygen Species), 也能产生热信号, 为光学诊疗提供了新的材料体系. 下文将详细阐述自由基材料在光学诊疗方面的研究进展.

4.1 光动力治疗

PDT作为一种肿瘤治疗的替代方法, 近年来引起了广泛的关注[61-65], 它主要利用光敏剂(PSs)和适当波长的光来产生ROS用于杀死癌细胞. PDT优于手术、化疗和放疗等常规治疗, 因为它具有创伤小、部位特异性强、安全性高和成本低的特点. 然而, 大多数PDT过程产生的ROS是单线态氧(1O2), 这种PDT被称为II型PDT, 其功效依赖于良好的环境氧气供应, 不幸的是肿瘤微环境氧含量低, 这种缺氧往往限制了II型PDT的有效性, 而对于一小部分光敏剂而言, 在缺氧环境下依然能产生细胞毒性的自由基, 如O2• −, •OH等(Figure 7), 但这一特性并不普遍. 因此, 如何提高肿瘤环境中的氧含量或开发不依赖氧气的新型光敏剂, 是当前研究的热点和难点. 自由基光敏剂的基态为双重态(D0, 含未成对电子), 光激发后直接跃迁至激发态(D1), 绕过了缓慢且耗能的系间窜越步骤, 大幅缩短了从吸光到产生活性氧的路径, 从而有望实现更高的ROS量子产率和更快的反应动力学. 此外, 其激发态(D1)能同时通过能量转移与电子转移两种途径, 分别生成单线态氧和超氧阴离子, 兼具I型与II型光动力产生能力. 这种特性, 尤其是不依赖高氧浓度的I型反应, 使其在实体瘤等乏氧环境中仍能有效发挥作用. 因此, 双重态自由基光敏剂凭借其高效、快速及良好的环境适应性, 为光动力治疗提供了更具潜力的新工具[66].
图7 闭壳和开壳光敏剂活性氧产生机制

Figure 7 ROS production mechanisms of closed-shell and open-shell photosensitizers

2018年, 彭孝军课题组[67]报道了一种新型稳定的自由基光敏剂, 通过偶联的方式将TEMPO连接到七甲基氨基花菁(Cy7)染料分子的骨架上(Figure 8a), 开发了一种具有长寿命激发态的近红外氨基菁自由基染料(Cy-TEMPO). 该课题组也利用时间分辨瞬态吸收光谱研究了其三重态的寿命, 发现Cy-TEMPO在660和790 nm处的两个峰分别属于基态和三重激发态(τ=9.16 μs), Cy-TEMPO在乙醇中的单线态氧1O2产率(ΦΔ=20%)高于Cy (ΦΔ=0.006%). 细胞实验结果表明, 在660 nm激光照射下, Cy-TEMPO在HeLa细胞中的有效IC50值为50.4 μmol/L. 这些实验表明Cy-TEMPO染料具有优异的光动力治疗效果.
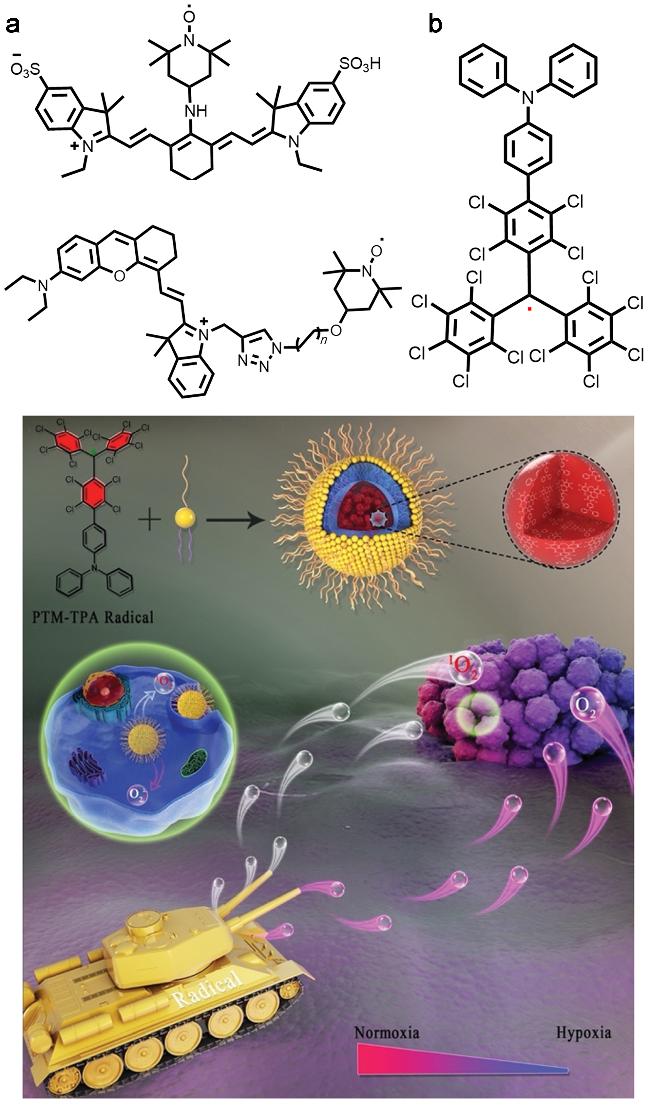
图8 (a) Cy-TEMPO和Cy-DENT的化学结构, 以及(b) PTM- TPA的化学结构和不同浓度PTM-TPA纳米粒子电子顺磁共振波谱

Figure 8 Chemical structures of Cy-TEMPO and Cy-DENT; (b) Chemical structures of PTM-TPA and electron paramagnetic resonance spectra of PTM-TPA nanoparticles at different concentrations

在之前的研究基础上, 2022年彭孝军等报道了一系列自由基光敏剂, 通过偶联的方法将2,2,6,6-四甲基哌啶-氮氧(TEMPO)自由基连接在半花菁碱上得到Cy-DENT[68], 引入TEMPO自由基后, 单线态氧量子产率比没有TEMPO自由基提高了20倍以上. 另外, 通过改变末端取代基的给电子能力, 可以很好地控制单线态氧的生成. Cy-DENT具有良好的细胞通透性能, 并且可以靶向线粒体, 使用2,7-二氯荧光素二乙酸酯(DCFH- DA)也能够监测光照射下活性氧(ROS)的产生, 在700 nm光照射下Cy-DENT产生高水平ROS, 破坏线粒体膜电位, 诱导细胞凋亡. 通过PEG-SS-PCL胶束的包载, 对4T1荷瘤小鼠进行体内光动力PDT研究, Cy-DENT可以在PDT治疗后有效抑制肿瘤生长.
同年, 李振声课题组[69]通过将过氯三苯基甲基(PTM)自由基与三苯胺(TPA)偶联, 得到了一种碳中心稳定的自由基光敏剂(PTM-TPA), 通过纳米沉淀法将PTM-TPA分子与DSPE-PEG共组装成具有良好水分散性的纳米颗粒, 纳米颗粒的EPR光谱显示碳自由基特征吸收峰(Figure 8b). 在635 nm照射下, 稳定的自由基NPs被证明在常氧和缺氧条件下都能有效地产生细胞毒性, 使用荷瘤小鼠模型进行体内实验, 纳米粒子能有效地消除肿瘤, 在体内显示出有效的PDT疗效, 具有良好的生物安全性.

4.2 光热治疗

作为PDT的替代者, PTT也是一种非侵入性的治疗方法, 主要利用染料分子的非辐射跃迁将光能转化为热能, 与PDT依靠细胞毒性ROS杀死癌细胞不同, PTT采用原位加热的方式进行癌症消除[70-71]. 迄今为止, 已开发多种近红外一区(Near-Infrared I Region NIR-I)甚至近红外二区(Near-In- frared II Region NIR-II)的PTT光热分子[72-73], 并取得了良好的治疗效果. 对于光热分子, 需具有理想的光吸收能力、有效的光热转换和优异的光稳定性. 此外, 良好的降解性和优异的生物相容性也是至关重要的. 众所周知, 与闭壳非自由基材料相比, 开壳层有机自由基材料不仅具有更窄的能隙, 还具有更高的非辐射衰减速率, 这些都有利于光吸收和热转换, 使其作为光热治疗试剂的应用潜力更为突出[74-77].
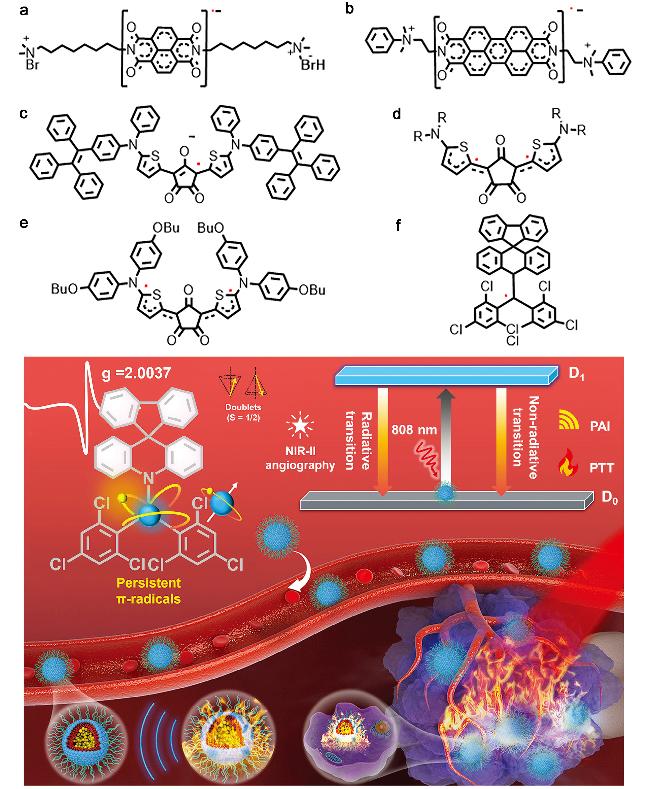
2015年, 张希课题组[78]报道了苝二酰亚胺(PDI)阴离子自由基在近红外光热治疗方面的工作. 首先, 将PDI衍生物(BPDI)还原为PDI自由基阴离子, 然后使用葫芦脲(CB[7])通过主客体相互作用将其包裹(Figure 9a), 使用CB[7]可以防止PDI基自由基在水溶液中二聚化, 避免聚集猝灭, 使用CB[7]封装后, BPDI在808 nm辐照下的光热转换效率(PCE)从16.3%提高到31.6%, 与传统的共价化学自由基合成方法相比, 他们建立的超分子化学方法更加便捷.
图9 (a) BPDI3-, (b) NDI-2CB[7].-, (c) CRbio, (d) CR-(DPA)3-T, (e) DRM的化学结构, 以及(f) SFA-BTM的化学结构及其自由基纳米粒子在光热治疗中的应用

Figure 9 Chemical structures of (a) BPDI3, (b) NDI-2CB[7].-, (c) CRbio, (d) CR-(DPA)3-T, and (e) DRM; (f) Chemical structure of SFA-BTM and its application of radical nanoparticles in photothermal therapy

为了增强深层组织的治疗效果, 2023年张希等基于萘二酰亚胺(NDI)结构, 报道了一种具有高效NIR-II (900~1700 nm)光热转化能力的超分子自由基阴离子[79]用于大肠杆菌响应性光热治疗(Figure 9b). 该自由基阴离子是由NDI衍生物与葫芦脲(CB[7])之间的主客体相互作用形成的NDI-2CB[7], 在水溶液中表现出较强的NIR-II吸收和显著的光热转换能力. NIR-II吸收是由NDI自由基阴离子在水溶液中自组装形成超分子二聚体自由基引起, 这一点得到了理论计算和光谱的验证. 此外, NDI-2CB[7]表现出优异的NIR-II光热抗菌活性, 这项工作为构建NIR-II光热剂和细菌感染的非接触治疗提供了新方法.
此外, 顾星桂等[80-82]基于双自由基特征窄化能隙作用, 发展了一类双自由基特征有机光热材料. 其中, 所设计的一种具有双自由基特征的克酮酸衍生物光热分子CRbio[83], 可以与天然HSP抑制剂藤黄酸(GA)形成协同组合(Figure 9c). 该纳米组装体在低强度激光(0.4 W/cm²)照射下展现出优异的肿瘤深层渗透能力与显著光热效果. 实验表明, CRbio-GA复合物不仅可通过光热转换实现肿瘤组织精准升温, 还能通过抑制过度表达的HSP90蛋白, 解除其对耐热性肿瘤干细胞(CSCs)的热休克保护作用, 从而增强CSCs对光热治疗的敏感性, 形成光热-化疗协同治疗效应. 此外, 基于HSP抑制与化疗药物毒性的双重增敏机制, 该体系仅需0.4 W/cm²低功率激光即可同步清除实体瘤主体细胞以及中心缺氧区的CSCs, 实现了肿瘤生长抑制率的提升, 并有效控制了肿瘤转移风险.
2024年, 顾星桂团队[84]在此基础上又合成了三种具有D-π-A-π-D构型及双自由基特性的新型有机光热树枝状大分子(Figure 9d). 由于分子内供体-受体(D-A)效应与分子内运动协同作用, 显著增强了材料在近红外二区(NIR-II, 1000~1700 nm)的光捕获能力与光热转换效率(60.4%). 随着二苯胺(DPA)单元数量的增加, CR- (DPA)3-T纳米粒子展现出梯度增强的光热性能, 成功实现了以下功能: (1)体外/体内精准的NIR-II光声成像(PAI)引导光热治疗(PTT); (2)通过PTT诱导的免疫原性细胞死亡(ICD)触发肿瘤相关抗原释放, 激活CD8+T细胞特异性免疫应答, 实验表明该光热免疫协同疗法可同步抑制原位瘤生长(抑制率87%), 并抑制远端转移瘤生长. 此项研究为设计兼具NIR-II响应、双自由基特性及免疫调控功能的多模态诊疗剂提供了创新性分子构建策略.
李振声课题组[85]也开发了一种新的碳中心双自由基分子DRM, 它由强供体N,N-二(4-丁氧基苯基)噻吩2-胺和受体克酮酸组成(Figure 9e), 通过变温NMR和ESR证实, DRM具有双自由基分子的特征, 这是由于供体和受体之间通过相互作用进行了有效的电荷转移, 双自由基特性有利于增强近红外吸收, DRM在854 nm处具有较高的质量吸光系数(ε), 约为220 L•g−1•cm−1, 通过纳米沉淀法得到水分散纳米粒子(DRM NPs), 在组装成水分散纳米粒子(DRM NPs)后, 它们具有优异的光稳定性和高达68%的光热转换效率. 最后, 研究了DRM NPs的抗肿瘤作用. 在体内观察到明显的温度升高和良好的抗肿瘤性能.
2025年, 李峰等[86]设计并合成了一种供体-受体(D-A)型稳定自由基分子SFA-BTM (Figure 9f), 通过纳米沉淀法制备了基于SFA-BTM的纳米粒子(NPs). 实验结果显示, 这种D-A型自由基纳米粒子在近红外一区(NIR-I)具有高摩尔消光系数, 其吸收光谱的尾部可延伸至1000 nm; 同时, 该纳米粒子还展现出较强的近红外二区(NIR-II)荧光发射特性. 此外, SFA-BTM纳米粒子表现出优异的光稳定性和热稳定性, 光热转换效率(PCE)高达49%. 在活体实验中, 基于SFA-BTM的纳米粒子实现了高分辨率的全身血管成像. 在143B骨肉瘤荷瘤小鼠模型实验里, 以808 nm激光作为激发光源, SFA-BTM纳米粒子能够精准消融肿瘤组织. 生物毒性评估结果表明, 该纳米粒子具有良好的生物安全性.

4.3 光动力光热协同治疗

光动力(PDT)和光热(PTT)抗肿瘤疗法通过产生活性氧或提高温度利用光来精确地消除癌症. 目前的研究在理解PDT和PTT在细胞、血管和肿瘤微环境水平的生物学效应, 以及在临床上转化这两方面, 都已经取得巨大进展. 同时也有大量的证据显示, PTT的加热效应可以加速血液流动, 从而提高肿瘤部位的氧含量, 帮助PDT更好地发挥作用, 由此可见PDT和PTT可凭借各自不同的作用机制发挥协同效果. 此外, 近年研究人员也成功开发出同时结合光动力和光热试剂的多模式纳米诊疗平台, 在很大程度上推动了PDT-PTT (Photodynamic Therapy-Photothermal Therapy)协同治疗的发展, 然而, 有机稳定的自由基材料应用于PDT-PTT协同治疗例子很少有报道.
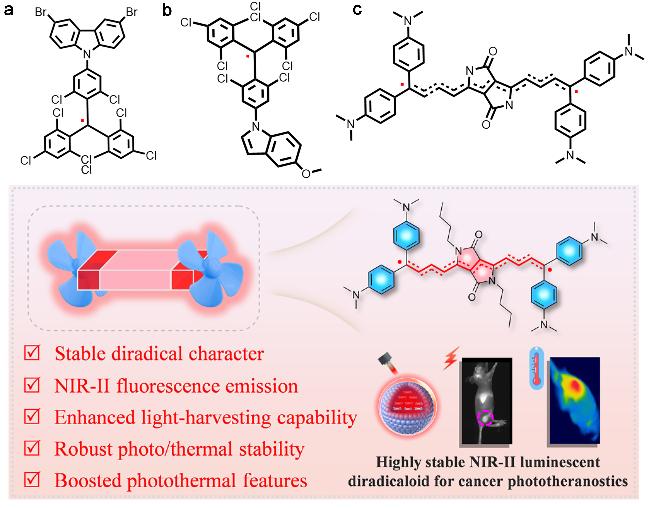
2024年, 闫立峰课题组[87]合成了一种新的碳中心稳定自由基分子, 可以同时实现高信噪比的生物成像和高效PDT-PTT协同治疗疗效. 该工作以3,6-二溴咔唑为电子给体, 三(2,4,6-三氯苯基)甲烷为电子受体, 通过Suzuki偶联反应得到自由基前驱体(HTB), 脱氢反应后得到目标自由基分子(Figure 10a). 为了减少自由基的猝灭, 作者通过前驱体掺杂来稀释自由基以减少自由基分子之间的相互作用. 随后, 使用两亲性聚合物mPEG2000-P(Asp)10包载掺杂的混合物得到稳定的纳米颗粒, 该纳米粒子具有较高的荧光量子产率、PTT和I/II型PDT协同治疗能力, 即使在复杂的肿瘤微环境中, 仍保持着良好的诊断和治疗性能, 这为近红外成像引导光疗提供了一种新的材料体系.
图10 (a) HTB, (b) TTMIndoOMe和(c) 2PhNVDPP的化学结构

Figure 10 Chemical structures of (a) HTB, (b) TTMIndoOMe, and (c) 2PhNVDPP

2024年胡海宇课题组[66]设计了一种基于稳定的有机自由基分子, 用于构建非氧依赖性光敏剂的新方法, 实验通过引入供电子基团来微调三(2,4,6-三氯苯基)甲基(TTM)自由基的特性, 发现TTMIndoOMe (Figure 10b)在乏氧环境中能产生大量的ROS, 细胞实验表明TTMIndoOMe可有效产生O2•−, 并且具有较好的生物相容性. 动物实验表明, TTMIndoOMe不仅具有良好的肿瘤抑制效果, 而且能够进一步激发抗肿瘤免疫反应, 并表现出优于单纯PDT的治疗效果.
同年, 王建国课题组[88]通过受体平面化共轭扩展和供体旋转策略, 成功制备了稳定的近红外发光双自由基2PhNVDPP. 2PhNVDPP (Figure 10c)被封装成水分散纳米颗粒(NPs)后, 2PhNVDPP NPs具有近红外发光特性, 光热转换效率高达53%. 细胞实验表明, 2PhNVDPP能产生ROS, 并且具有优异的生物相容性. 活体实验表明, PhNVDPP能够清晰地显示血管和肿瘤, 并且可以实现在近红外成像引导下的肿瘤光热光动力协同消融.

5 总结与展望

本文总结了有机自由基材料在生物医学领域的应用以及最新进展, 揭示了其相较于传统闭壳层分子更优越的磁学、光学、氧化还原性能. 此外, 作为一种不含金属离子的纯有机分子, 有机自由基材料具有出色的生物相容性, 这使其在生物医学领域展现出了巨大的应用潜力.
鉴于自由基材料的发展及其生物应用仍处于早期发展阶段, 对有机自由基材料面临的挑战与未来前景进行了总结: (1)在核磁共振成像中(MRI), 具有高弛稳定有机自由基材料仍然很少, 严重阻碍了实际应用. 与含金属造影剂(如Gd3+含7个未成对电子、Mn2+含5个未成对电子)相比, 氮氧化物自由基固有的未成对电子数量较少, 这往往导致其弛豫率偏低. 因此开发高自旋多自由基(≥2个不成对电子)材料备受期待. (2)自由基材料已被证明是生物系统中传感/成像和治疗的有效分子工具, 然而大多数报道的自由基材料的发射/吸收主要位于紫外或可见光区域, 自由基材料组织穿透能力差. 因此开发具有NIR-I/II发射/吸收的自由基材料仍具有挑战. (3)已报道的大多数自由基材料治疗模式单一, 对病变组织的实时检测、灵敏度、治疗效果等仍需进一步提高. 研究表明PTT的加热效应可以帮助PDT更好地发挥作用, 这对深部实体肿瘤的治疗非常有利. 因此对自由基材料进行合理设计, 开发具有多功能自由基材料用于协同治疗是未来研究的重点. (4)目前, 主流的自由基稳定策略(如通过金属配位、引入空间位阻或利用主客体相互作用等)虽能有效提升其在生理环境下的寿命, 但这些方法通常合成复杂, 且所能实现的稳定性提升仍较为有限. 因此, 开发更为简便、高效的新型稳定策略是未来研究的重要方向.
(Li, L.)
[1]
Abe, M. Chem. Rev. 2013, 113, 7011.

DOI

[2]
Zhou, Z.; Song, J.; Nie, L.; Chen, X. Chem. Soc. Rev. 2016, 45, 6597.

DOI

[3]
Chen, X.; Wang, F.; Hyun, J.; Wei, T.; Ren, J.; Qiang, X.; Shin, I. Chem. Soc. Rev. 2016, 45, 2976.

DOI

[4]
Sheng, X. G.; Feng, L. Adv. Funct. Mater. 2023, 33, 2304291.

DOI

[5]
Shadel, G. Horvath, T. Cell 2015, 163, 560.

DOI

[6]
Ai, X.; Chen, Y.; Feng, Y.; Li, F. Angew. Chem. Int. Ed. 2018, 57, 2869-2873.

DOI

[7]
Gomberg, M. J. Am. Chem. Soc. 1900, 22, 757.

DOI

[8]
Gomberg, M. J. Am. Chem. Soc. 1901, 23, 496.

DOI

[9]
Gomberg, M. J. Am. Chem. Soc. 1902, 24, 597.

DOI

[10]
Lisa, C.; Mona, A.; Yonca, K.; Rémi, B.; Fedor, J.; Alexander, J. C. Adv. Opt. Mater. 2022, 10, 2102101.

DOI

[11]
Kenshiro, M.; Kazuhiro, N.; Minori, F.; Takuya, H.; Kosuke, K. A.; Ken, A. Chem. Commun. 2022, 58, 13443.

DOI

[12]
Bai, X.; Tan, W.; Abdurahman, A.; Li, X.; Li, F. Dye Pigm. 2022, 202, 110260.

DOI

[13]
Cao, W.; Brédas, J.; Coropceanu, V.; Li, F. Adv. Mater. 2023, 35, 2208190.

DOI

[14]
Ding, J.; Dong, S.; Zhang, M.; Li, F. J. Mater. Chem. C 2022, 10, 14116.

DOI

[15]
Abdurahman, A.; Hele, T.; Gu, Q.; Zhang, J.; Peng, Q.; Zhang, M.; Friend, R. H.; Li, F.; Evans, E. W. Nat. Mater. 2020, 19, 1224.

DOI

[16]
Maiju, S.; Kaisa, H.; Jani, O. M.; Marjut, T.; Jari, K.; Sami, H. Molecules 2018, 23, 1034.

DOI

[17]
Zhou, J.; Zhu, W.; Miao, Z.; Yang, Q.; Ping, L.; Lin, F.; Peng, J.; Li, Y.; Huang, F.; Cao, Y. Sci. China Chem. 2019, 62, 1656.

DOI

[18]
Chern, Y.; Zhang, S.; Ho, S.; Shao, Y.; Wang, Y.; Liou, G.-S. ACS Appl. Polym. Mater. 2024, 6, 5256.

DOI

[19]
Tang, B.; Li, W.; Zhang, X. Angew. Chem. Int. Ed. 2019, 58, 15526.

DOI

[20]
Cui, Z.; Abdurahman, A.; Ai, X.; Li, F. CCS Chem. 2020, 2, 1129.

DOI

[21]
Che, F.; Zhao, X.; Zhang, X.; Ding, Q.; Wang, X.; Li, P.; Tang, B. Acta Chim. Sinica 2023, 81, 1255 (in Chinese).

DOI

(车飞达, 赵晓茗, 张馨, 丁琪, 王昕, 李平, 唐波, 化学学报, 2023, 81, 1255.)

[22]
Ren, Y.; Li, X.; Han, Y. F. Acta Chim. Sinica 2023, 81, 735 (in Chinese).

DOI

(任妍妍, 李欣, 韩英锋, 化学学报, 2023, 81, 735.)

[23]
Zhu, Z.; Kuang, Z.; Shen, L.; Wang, S.; Ai, X.; Abdurahman, A.; Peng, Q. Angew. Chem. Int. Ed. 2024, 63, e202410552.

[24]
Ai, X.; Evans, E. W.; Dong, S.; Gillett, A. J.; Guo, H.; Chen, Y.; Hele, T. J. H.; Friend, R. H.; Li, F. Nature 2018, 563, 536.

DOI

[25]
Ji, L.; Shi, J.; Wei, J.; Yu, T.; Huang, W. Adv. Mater. 2020, 32, 1908015.

DOI

[26]
Tan, G.; Wang, X. Acc. Chem. Res. 2006, 50, 1997.

DOI

[27]
Yang, Y.; Wang, J.; Li, D.; Yang, J.; Fang, M.; Li, Z. Adv. Mater. 2021, 33, 2104002.

DOI

[28]
Martinez-DelaHoz, J.; Konstantinov, I. Macromol. Theory Simul. 2016, 25, 475.

DOI

[29]
Stanisavljev, D.; Milenkovic, M.; Mojovi, M. J. Phys. Chem. A 2011, 115, 7955.

DOI PMID

[30]
Tebben, L.; Studer, A. Angew. Chem. Int. Ed. 2011, 50, 5034.

DOI

[31]
McClain, E.; Wortman, A.; Stephenson, C. J. Chem. Sci. 2022, 13, 12158.

[32]
Zhang, H.; Xu, X.; Shou, X.; Liao, W.; Jin, C.; Chen, C.; Zhang, C.; Gao, W.; Zhang, J.; Ge, W.; Shi, L. Adv. Healthcare Mater. 2024, 13, 2401085.

DOI

[33]
Lai, R.; Lu, E.; Samson, A. J. Chem. Phys. Lett. 1997, 275, 355.

DOI

[34]
Gallagher, N.; Ye, H.; Feng, S.; Lopez, J.; Zhu, Y.; Van Voorhis, T.; Shao-Horn, Y.; Feng, S. Angew. Chem. Int. Ed. 2020, 59, 3952.

DOI PMID

[35]
Schroder, J.; Himmel, D.; Kratzert, D.; Radtke, V.; Richert, S.; Weber, S.; Bo¨ttcher, T. Chem. Commun. 2019, 55, 1322.

DOI

[36]
Liu, G.; Khlobystov, A. N.; Charalambidis, G. J. Am. Chem. Soc. 2012, 134, 1938.

DOI

[37]
Alexander, H.; Jonas, B.; Frank, B.; Axel, S. Chem. Rev. 2023, 123, 16, 10468.

[38]
Alcón, I.; Calogero, G.; Nick, A.; Song, K.; Cummings, A.; Brandbyge, M.; Roche, S. J. Am. Chem. Soc. 2022, 144, 8278.

DOI

[39]
Plasser, F.; Pasalic, H.; Lischka, H. Angew. Chem. Int. Ed. 2013, 52, 2581.

DOI PMID

[40]
Chen, Z. X.; Li, Y.; Huang, F. Chem 2022, 7, 288.

DOI

[41]
Wang, X.; Xue, P.; Zhou, C.; Zhang, Y.; Li, P.; Chen, R. J. Mater. Chem. C 2022, 10, 18343.

DOI

[42]
Sindt, A. J.; DeHaven, B. A.; Goodlett, R. L.; Hartel, J. O.; Pooja, J. J. Am. Chem. Soc. 2019, 142, 502.

DOI

[43]
Huo, G.; Shi, X.; Tu, Q.; Hu, Y.; Wu, G.; Yin, G.; Li, X.; Xu, L.; Ding, H.; Yang, H. J. Am. Chem. Soc. 2019, 141, 16014.

DOI

[44]
Mu, Y.; Liu, Y.; Tian, H.; Ou, D.; Gong, L.; Zhao, J.; Zhang, Y.; Huo, Y.; Yang, Z.; Chi, Z. Angew. Chem. Int. Ed. 2021, 60, 6367.

DOI

[45]
Amali, S.; Subasinghe, S.; Allen, M. J. Chem. Commun. 2021, 57, 1770.

DOI

[46]
Meloni, M. M.; He, T. J. Mater. Chem. B 2017, 5, 5714.

DOI PMID

[47]
Yu, L.; Zhang, K.; Zhang, Y.; Wang, X.; Dong, P.; Ge, Y.; Ni, G.; Liu, Z.; Zhang, Y. J. Mater. Chem. B 2024, 12, 2486.

[48]
Rajca, A.; Wang, Y.; Boska, M.; Paletta, J. T.; Olankitwanit, A.; Swanson, M. A.; Mitchell, D. G.; Eaton, S. S.; Eaton, G. R.; Rajca, S. J. Am. Chem. Soc. 2012, 134, 15724.

DOI

[49]
Nguyen, H.; Chen, Q.; Paletta, J.; Harvey, P.; Jiang, Y.; Zhang, H.; Boska, M. D.; Ottaviani, M. F.; Jasanoff, A.; Rajca, A.; Johnson, J. A. ACS Cent. Sci. 2017, 3, 800.

DOI

[50]
Pena-Francesch, A.; Zhang, Z.; Sitti, M. Matter 2024, 7, 1.

DOI

[51]
Roessler, M. M.; Salvadori, E. Chem. Soc. Rev. 2018, 47, 2534.

DOI PMID

[52]
Gluth, T.; Poncelet, M.; Gencheva, M.; Hoblitzell, E. H.; Khramtsov, V. V.; Eubank, T. D.; Driesschaer, B. Anal. Chem. 2023, 95, 946.

[53]
Emoto, M. C.; Sato-Akaba, H.; Matsuoka, Y.; Yamada, K. I.; Fujii, H. G. Neurosci. Lett. 2019, 960, 6.

[54]
Zhu, H.; Fan, J.; Du, J.; Peng, X. Acc. Chem. Res. 2016, 49, 2115.

DOI

[55]
Wang, S.; Ren, W. X.; Hou, J. T.; Won, M.; An, J.; Chen, X.; Shu, J.; Kim, J. S. Chem. Soc. Rev. 2021, 50, 8887.

[56]
Zhang, Z.; Fan, J.; Du, J.; Peng, X. Coord. Chem. Rev. 2021, 427, 213575.

DOI

[57]
Guo, H. Q.; Peng, Q. M.; Li, F. Nat. Mater. 2019, 18, 977.

DOI

[58]
Hudson, J. M.; Hele, T. J. H.; Evans, E. W. J. Appl. Phys. 2021, 129, 180901.

DOI

[59]
Zheng, L.; Zhu, W.; Zhou, Z.; Liu, K.; Gao, M.; Tang, B. Z. Mater. Horiz. 2021, 8, 3082.

[60]
Dai, S.; Tao, M.; Zhong, Y.; Li, Z.; Liang, J.; Chen, D.; Liu, K.; Wei, B.; Situ, B.; Gao, M.; Tang, B. Adv. Mater. 2023, 35, 2209940.

[61]
Li, J.; Yu, X.; Jiang, Y.; He, S.; Zhang, Y.; Luo, Y.; Pu, K. Adv. Mater. 2021, 33, 2003458.

DOI

[62]
Li, D.; Liu, P.; Tan, Y.; Zhang, Z.; Kang, M.; Wang, D.; Tang, B. Z. Biosensors 2022, 12, 722.

[63]
Lucky, S.; Soo, K.; Zhang, Y. Chem. Rev. 2015, 115, 1990.

DOI

[64]
Lyu, Y.; Fang, Y.; Miao, Q.; Zhen, X.; Ding, D.; Pu, K. ACS Nano 2016, 10, 4472.

DOI

[65]
Zhang, C.; Zeng, Z.; Cui, D.; He, S.; Jiang, Y.; Li, J.; Huang, J.; Pu, K. Nat. Commun. 2021, 12, 2934.

DOI PMID

[66]
Wang, X.; Shi, G.; Wei, R.; Li, M.; Zhang, T.; Chen, C. F.; Zhang, Q.; Hu, H. Y. Chem. Sci. 2024, 15, 6421.

DOI

[67]
Jiao, L.; Song, F.; Cui, J.; Peng, X. Chem. Commun. 2018, 54, 9198.

DOI

[68]
Xu, F.; Ge, H.; Xu, N.; Yang, C.; Yao, Q.; Long, S.; Sun, W.; Fan, J.; Xu, X.; Peng, X. Sci. China Chem. 2021, 64, 488.

DOI

[69]
Cui, X.; Lu, G.; Dong, S.; Li, S.; Xiao, Y.; Zhang, J.; Liu, Y.; Meng, X.; Li, F.; Lee, C. S. Mater. Horiz. 2021, 8, 571.

DOI PMID

[70]
Du, C.; Wu, X.; He, M.; Zhang, Y.; Zhang, R.; M. J. Mater. Chem. B 2021, 9, 1478.

DOI

[71]
Cao, Z. Y.; Feng, L. Z.; Zhang, G. B.; Wang, J. X.; Shen, S.; Li, D. D.; Yang, X. Z. Biomaterials 2018, 155, 103.

[72]
Huang, J.; Wang, Z.; Zhu, W.; Li, Y. Aggregate 2024, 5, e426.

[73]
Zhang, H.; Yang, Y.; Huang, J.; Chen, L.; Cui, Y.; Lu, Z.; Shen, S.; Liu, Z.; Song, H.; Kuang, Z.; Dang, Q.; Li, Y. Adv. Sci. 2025, e13587.

[74]
Liu, T.; Zhu, Z.; Wang, S.; Shen, L.; Abdurahman, A.; Liu, X.; Lu, G. Light: Sci. Appl. 2025, 14, 289.

DOI

[75]
Xu, Y.; Yin, D.; Wang, Y.; Chen, D.; Li, X.; Yan, L. Angew. Chem. Int. Ed. 2025, 64, e202509609.

[76]
Zhang, J.; Luo, H.; Ma, W.; Lv, J.; Wang, B.; Sun, F.; Chi, W.; Fang, Z.; Yang, Z. Adv. Sci. 2025, 12, 2500293.

DOI

[77]
Gao, Y.; Liu, Y.; Li, X.; Wang, H.; Yang, Y.; Luo, Y.; Wan, Y.; Lee, C.; Li, S.; Zhang, X. Nano-Micro Lett. 2024, 16, 21.

DOI

[78]
Jiao, Y.; Liu, K.; Wang, G.; Wang, Y.; Zhang, X. Chem. Sci. 2015, 6, 3975.

DOI

[79]
Hu, H.; Zhang, Y.; Ma, H.; Yang, Y.; Mei, S.; Li, J.; Xu, J. F.; Zhang, X. Angew. Chem. Int. Ed. 2023, 62, e202308513.

[80]
Chen, G.; Sun, J.; Peng, Q.; Sun, Q.; Wang, G.; Cai, Y.; Gu, X.; Shuai, Z.; Tang, B. Z. Adv. Mater. 2020, 32, 1908537.

DOI

[81]
Sun, J.; Zhao, E.; Liang, J.; Li, H.; Zhao, S.; Wang, G.; Gu, X.; Tang, B. Z. Adv. Mater. 2022, 34, 2108048.

DOI

[82]
Yang, L.; Wang, G.; Zhang, Y.; Zhou, J.; Wu, R.; Qin, C.; Chang, Q.; Zhang, C.; Duan, S.; Gu, X. Angew. Chem. Int. Ed. 2025, 64, e202508821.

[83]
Zhu, X.; Li, L.; Tang, J.; Yang, C.; Yu, H.; Liu, K.; Zheng, Z.; Gu, X.; Yu, Q.; Xu, F.-J.; Gan, Z. Biomaterials 2022, 280, 121305.

DOI

[84]
Kong, X.; Liang, J.; Lu, M.; Zhang, K.; Zhao, E.; Kang, X.; Wang, G.; Yu, Q.; Gan, Z.; Gu, X. Adv. Mater. 2024, 36, 2409041.

DOI

[85]
Li, X.; Zhang, D.; Yin, C.; Lu, G.; Wan, Y.; Huang, Z.; Tan, J.; Li, S.; Luo, J.; Lee, C. S. ACS Appl. Mater. Interfaces 2021, 13, 15983.

DOI

[86]
Zhao, Q.; Wu, C.; Gao, Y.; Long, J.; Zhang, W.; Chen, Y.; Yang, Y.; Luo, Y.; Lai, Y.; Zhang, H.; Chen, X.; Li, F.; Li, S. Adv. Sci. 2025, 12, 2411733.

DOI

[87]
Xu, Y.; Teng, C.; Dang, H.; Yin, D.; Yan, L. Talanta 2024, 266, 124948.

DOI

[88]
Feng, L.; Tuo, Y.; Wu, Z.; Zhang, W.; Li, C.; Yang, B.; Liu, L.; Gong, J.; Jiang, G.; Hu, W.; Tang, B.; Wu, L.; Wang, J. J. Am. Chem. Soc. 2024, 146, 32582.

DOI

文章导航

/