综述与进展

过渡金属催化烯烃碳硅化反应研究进展

  • 刘猛 a ,
  • 刘涛波 a ,
  • 韩梅兰 a ,
  • 王舒扬 a ,
  • 桂智排措 a ,
  • 徐光利 , a, b, c, * ,
  • 韩鸿萍 , a, b, c, *
展开
  • a 青海师范大学化学化工学院 西宁 810000
  • b 高原科学与可持续发展研究院 西宁 810000
  • c 青海省环境功能材料先进技术与应用重点实验室 西宁 810016

收稿日期: 2025-07-24

  修回日期: 2025-09-23

  网络出版日期: 2025-11-27

基金资助

青海省自然科学基金(2024-ZJ-998)

青海省自然科学基金面上(2025-ZJ-991M)

Research Progress on Transition Metal-Catalyzed Carbosilylation of Alkenes

  • Meng Liu a ,
  • Taobo Liu a ,
  • Meilan Han a ,
  • Shuyang Wang a ,
  • Zhipaicuo Gui a ,
  • Guangli Xu , a, b, c, * ,
  • Hongping Han , a, b, c, *
Expand
  • a College of Chemistry & Chemical Engineering, Qinghai Normal University, Xining 810000
  • b Academy of Plateau Science and Sustainability, Xining 810000
  • c Qinghai Key Laboratory of Advanced Technology and Application of Environmental Functional Materials, Xining 810016

Received date: 2025-07-24

  Revised date: 2025-09-23

  Online published: 2025-11-27

Supported by

Natural Science Foundation of Qinghai Province(2024-ZJ-998)

General Program of Natural Science Foundation of Qinghai Province(2025-ZJ-991M)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

有机硅化合物作为功能分子, 在有机合成、材料科学和药物研发等领域具有重要的应用. 烯烃碳硅化反应是合成结构丰富的有机硅化合物的关键反应, 在构建结构多样的有机硅化合物方面具有重要应用. 以不同亲电试剂参与的碳硅化反应为主线, 系统地综述了烯烃碳硅化反应的研究进展, 详细阐述了基本原理, 分析了各催化体系的优势及局限性, 并对烯烃碳硅化反应未来的发展方向进行了展望.

关键词: 过渡金属; 烯烃; 碳硅化

本文引用格式

刘猛 , 刘涛波 , 韩梅兰 , 王舒扬 , 桂智排措 , 徐光利 , 韩鸿萍 . 过渡金属催化烯烃碳硅化反应研究进展[J]. 有机化学, 2026 , 46(3) : 840 -858 . DOI: 10.6023/cjoc202507033

Abstract

As functional molecules, organosilicon compounds have important applications in the fields of organic synthesis, materials science and drug development. Carbosilylation of alkenes is a key reaction for synthesizing structurally rich organosilicon compounds and has important applications in constructing structurally diverse organosilicon compounds. The research progress of alkene carbosilylation with different electrophile reagents is systematically reviewed, the basic principle is described in detail, the advantages and limitations of each catalytic system are analyzed, and the future development direction of alkene siliconization reaction is prospected.

有机硅化合物在合成有机化学、生物有机化学、聚合物、高分子化学和有机光电材料等领域有广泛的应 用[1]. 此外, 由于有机硅化合物独特的物理化学性质, 使其在药物化学领域[2]有重要的应用(图1). 基于有机硅化合物的重要应用, 在过去几十年间, 有机硅化合物的合成受到越来越多的关注. 有机硅化合物传统的合成主要是通过金属有机试剂与氯硅烷发生亲核取代反应[3]或有机硅金属试剂与亲电试剂反应[4]实现, 此外, Si—H作为常规硅基化合成子, 已被广泛应用于构建C—Si键[5]. 近几十年间, 化学家不断深入探究硅氢化反应[6]、C—H硅化反应[7]和C—H/Si—H交叉脱氢偶联反应[8]等构建 C—Si键的方法, 同时也拓展了碱金属催化、过渡金属催化及自由基催化等多种反应体系用于有机硅化合物的合成[9]. 尽管此类方法在构筑C—Si键方面具有重要的应用, 但是在构建结构丰富的有机硅化合物方面还存在不足. 烯烃的碳硅烷化反应可以同时引入两个官能团, 快速实现双官能团化的有机硅化合物的合成. 因此, 科研工作者一直热衷于发展用于合成碳硅烷化过程的有效方法, 并在近十几年间取得了很大的进展. Baba课题组[10]于2012年发表了相关综述, 并总结了截至2011年用Lewis酸和Brønsted酸催化的烯烃、炔烃碳硅化反应. 2016年, 尚筱洁团队[11]发表了自由基促进C—Si键构筑的综述, 详细介绍了以硅氢作为硅基化试剂, 通过C—H键活化构筑C—Si键的研究进展. 2019年, 罗斐贤课题组[12]发表了有机硅金属试剂在碳硅交叉偶联应用方面的综述, 从有机硅硼试剂、有机硅镁试剂、有机硅锌试剂、联硅试剂、有机硅铝试剂和有机硅锂试剂等6方面, 总结各类金属试剂在碳硅键偶联的进展. 2021年, Hajra课题组[13]总结了可见光诱导烯烃、炔烃硅基化反应研究进展. 随后在2023年, 该课题组[14]以不同催化剂为主线, 综述了截止2022年近十年来烯烃、炔烃碳硅化反应研究进展. 本文以不同反应类型分类为主线, 详细综述了近十年来烯烃碳硅化反应的研究进展. 主要介绍烯烃芳硅化反应、硅烷化反应、羧基化硅化反应、硅酰化反应等, 并对今后烯烃碳硅化反应研究方向进行了展望.
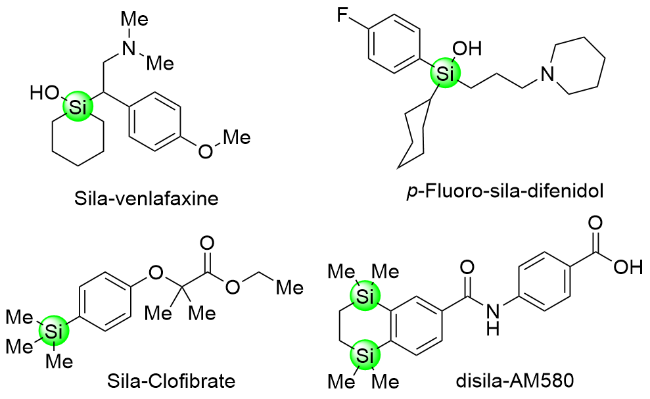
图1 含硅药物分子

Figure 1 Drug molecules containing silicon

烯烃是一类具有双键结构的碳氢化合物, 由于其特殊的分子结构, 使其容易发生加成反应, 构建新的功能分子. 因此, 通过烯烃与亲电试剂、硅化试剂的双官能团化反应构筑C—Si键, 是合成功能有机硅化合物的经典方法.

1 烯烃芳硅化反应

1.1 基于过渡金属氧化加成机制的烯烃芳硅化反应

有机硅烯烃芳基化硅基化反应是合成芳基取代有机硅化合物的经典方法. 早在1999年时, 郑建鸿团 队[15]提出Pd(0)催化联烯、碘代芳烃和硅-锡试剂的三组分碳硅化反应(Scheme 1), 合成取代的苯乙烯硅基化合物. 通过底物适用性考察发现, 芳香烃电子效应和位阻效应对产物影响不大, 能以优异的产率得到目标产物. 但是, 当联烯末端带有一个取代基时, 产物存在立体选择性. 作者通过机理研究认为, Pd(0)物种M1首先与碘代芳烃氧化加成生成钯中间体M2, 然后与联烯形成π烯丙基钯中间体M3, 而有机硅-锡试剂与π烯丙基钯中间体经过转金属化作用, 形成硅基取代π烯丙基钯中间体M4, 最后经过还原消除得到产物, 钯被还原为Pd(0), 完成循环.
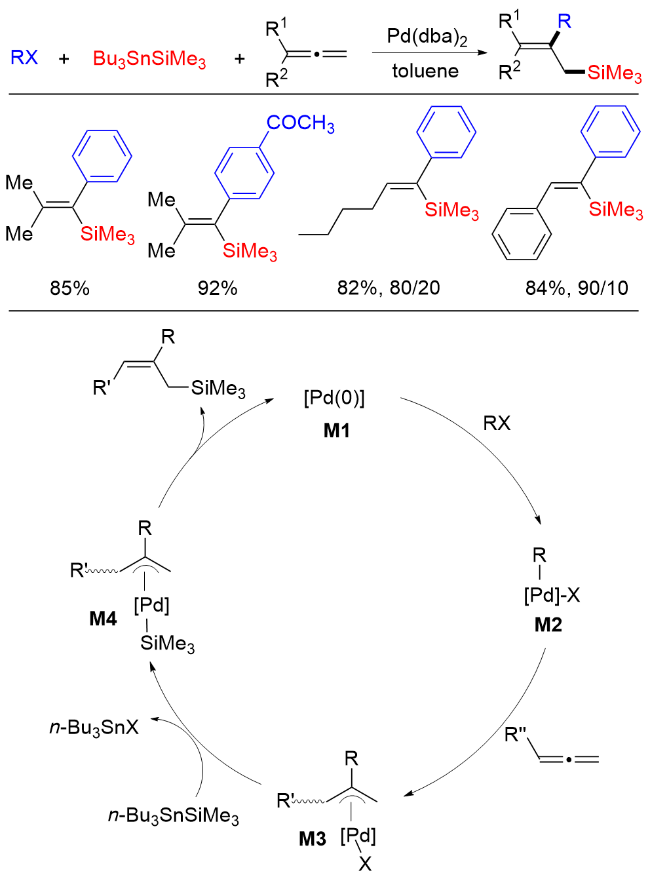
图式1 钯催化联烯芳硅化反应及机理

Scheme 1 Palladium-catalyzed aromatic silicification of diene and its mechanism

非活性烯烃在进行碳硅化反应时, 容易发生氢质子转移, 另外在反应中, 如何实现硅化试剂的定向反应是该反应存在的挑战之一. 在非活性烯烃中引入羰基, 羰基的亲核性影响亲电试剂对烯烃的加成, 阻碍反应的进行. 针对以上问题, Engle课题组[16]提出了在Pd(0)和膦配体(L1)组成的催化体系下, 烯烃上连接8-氨基喹啉作为导向基团, 实现非活性烯烃碳硅化反应区域选择性的控制, 避免烯烃氢质子转移(Scheme 2). 在该策略下, 亲电试剂定向加成到烯烃末端, 如果烯烃末端带有取代基团时, 产物存在对映选择性. 值得注意的是, 该策略在反应过程中不改变产物构型, 可以保持产物构型稳定. 该反应不受亲电试剂的电子效应影响, 也能兼容杂环亲电试剂. 作者通过研究认为, 在反应过程中Pd(0)对烯烃加成, 然后与8-氨基喹啉形成环状过渡态, 实现对选择性的控制.
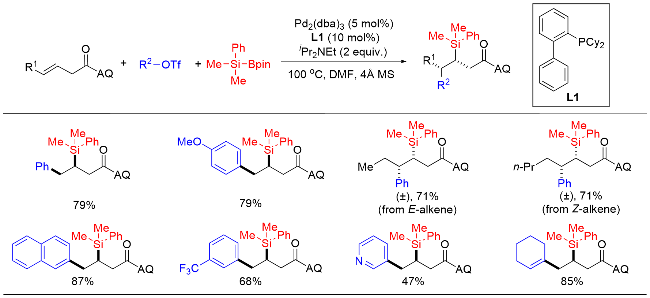
图式2 钯催化非活性烯烃芳硅化反应

Scheme 2 Palladium-catalyzed arylsilylation of inactive alkenes

双金属催化是近几年发展起来的新型催化方向, 双金属之间的协同作用使其催化性能优于单金属催化剂. 含有一种贵金属和一种廉价金属的双金属, 贵金属作为一个活性位点, 廉价金属通过电子效应或者几何效应来影响贵金属, 或者通过与反应物成键来影响反应的中间态, 或者生成界面活性位点等, 提高双金属催化剂的整体性能[17]. 双金属催化策略在烯烃碳硅化反应领域也有应用. 2021年, 阴国印课题组[18]报道了以碘化镍和碘化亚铜组成双金属催化体系, 以叔丁基取代的吡啶-噁唑为配体(L2), 甲醇锂(LiOMe)为添加剂, N,N-二甲基乙酰胺(DMA)为溶剂, 10 ℃反应48 h, 实现非活性烯烃芳基硅基化反应(Scheme 3). 该方法展现出了优秀的底物适用性和官能团兼容性, 除了非活性烯烃, 对于活性烯烃也有良好的反应. 通过机理研究, 作者认为, 铜催化剂M5首先在甲醇锂参与下生成CuOMe物种M6, M6与硅硼试剂生成Cu-Si中间体M7, 镍催化剂M8M7经过转金属化作用生成Ni-Si物种M9, 对烯烃迁移插入得到Ni中间体M10, 然后异构形成[Ni-H]中间体M11,经过氢迁移作用得到Ni中间体M12, 最后经还原消除作用得到产物, 镍被还原完成循环.
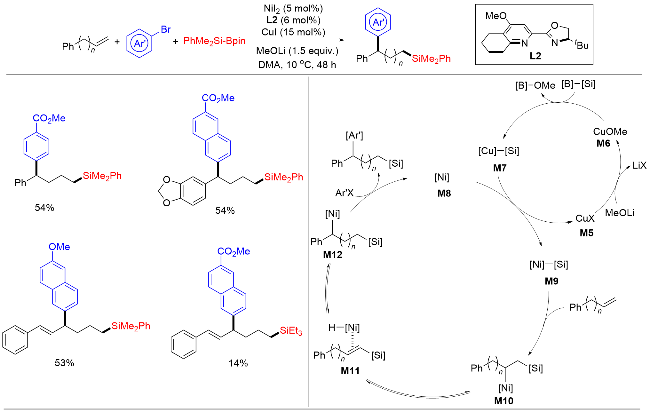
图式3 镍、铜双金属催化烯烃芳硅化反应及机理

Scheme 3 Nickel and copper bimetallic catalytic alkenes arylsilylation reaction and its mechanism

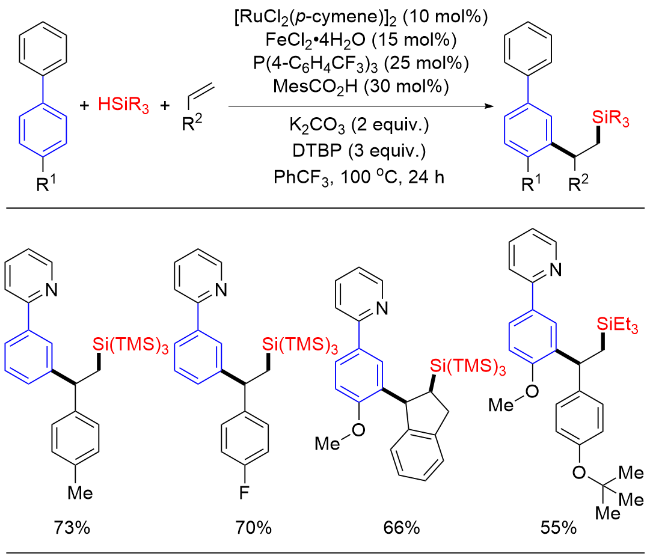
2024年, Hajra课题组[19]报道了以铁和钌组成的双金属催化策略, 实现烯烃与杂环取代的芳烃和硅烷的芳基硅化反应(Scheme 4). 经过研究表明, 铁催化硅烷形成硅基自由基, 然后与烯烃进行自由基加成. 作者通过密度泛函理论(DFT)计算证明, 杂环取代基具有定位导向作用, 使钌催化剂与杂原子、芳烃形成环状过渡态, 实现芳烃C—H键的活化, 再经过转金属化得到交叉偶联的碳硅化产物.
图式4 铁、钌双金属催化烯烃芳硅化反应

Scheme 4 Iron/ruthenium bimetallic catalyzed hydroarylsilylation of alkenes

近年来, 镍催化的亲电交叉偶联反应由于良好的底物适用性和官能团兼容性, 逐渐成为构筑碳-碳键及碳-杂键的热门方法[20]. 2023年, 舒兴中课题组[21]以镍催化的亲电交叉偶联为策略, 完成了芳基溴代物和非活性氯硅烷对1,3-共轭二烯的1,2加成芳基、硅基化反应(Scheme 5). 该课题组发展了以Ni(COD)2为催化剂, dppb和dtbpy组成的双配体调控产物选择性, 锰粉为还原剂, Na2SO4为碱性添加剂, 1,3-二甲基-2-咪唑啉酮(DMI)和正己烷为溶剂, 60 ℃反应的催化体系. 在该催化体系下, 经过双配体调控, 高选择性地实现了1,3-共轭二烯的1,2双官能团化反应, 使该反应的区域选择性超过20∶1. 作者通过机理实验证明, 在反应过程中, 零价镍M13首先对氯硅烷氧化加成, 生成Ni(II)中间体M14, M14经过锰粉还原生成Ni(I)中间体M15, M15对1,3-共轭二烯迁移插入得到镍中间体M16, M16对芳基溴代物进行加成得到Ni(III)中间体M17, 再经过还原消除得到目标产物. 同时, 生成的Ni(I)中间体M18经过锰粉还原成零价镍M13, 完成循环.
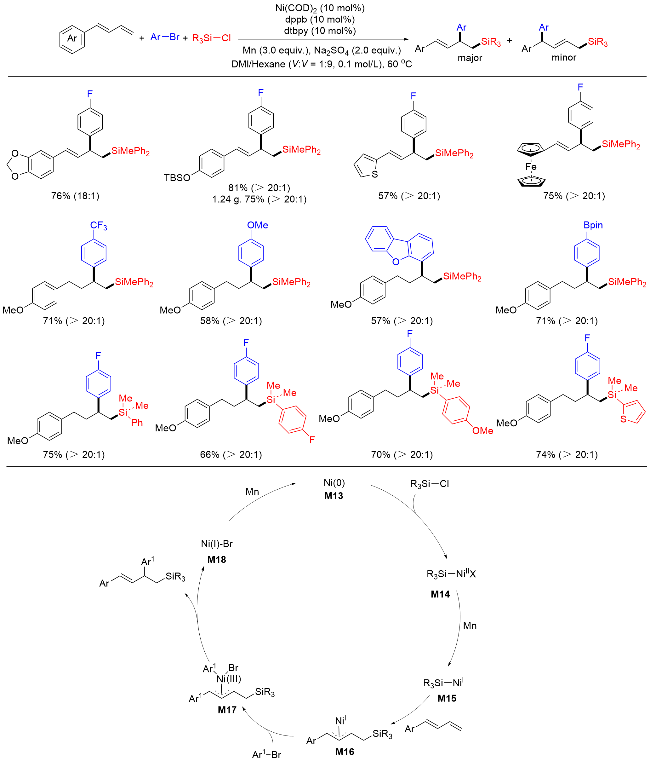
图式5 镍催化1,3-共轭二烯芳硅基反应及机理

Scheme 5 Nickel-catalyzed 1,3-conjugated diene arylsilyl reaction and its mechanism

1.2 过氧化物引发自由基参与的烯烃芳硅化反应

尽管传统的过渡金属催化双电子反应机制已成功实现烯烃碳硅化反应, 但也存在对敏感官能团兼容性差、反应条件苛刻、反应选择性控制难等问题. 与传统的过渡金属催化双电子反应机制相比, 自由基参与的单电子反应机制具有反应能垒低, 对传统活泼官能团有较高的兼容性. 反应条件温和, 对位阻、溶剂等的敏感度较低. 自由基反应以可见光等作为反应驱动力, 符合“绿色化学”和原子经济性原则. 更重要的是自由基反应可以实现极性反转, 实现产物的立体选择性控制.
2015年, 柳忠全课题组[22]报道了一种高效合成硅基化氧吲哚的方法(Scheme 6). 采用以氧化亚铜为催化剂, 过氧化二异丙苯(DCP)为自由基引发剂, 在苯为溶剂的条件下110 ℃反应22 h, 催化N-芳基丙烯酰胺与硅烷自由基级联反应. 作者认为, 铜催化剂的作用在于掘取过氧化二异丙苯酮的电子, 得到Cu(II)物种M19, 同时生成丙氧基阴离子和丙氧基自由基, 丙氧基自由基经过β-分裂成•CH3, 硅氢试剂与•CH3经过单电子转移, 生成•SiR3, 然后与N-芳基丙烯酰胺经过自由基加成及环化反应, 形成环化自由基中间体, 再被丙氧基阴离子脱质子, 形成自由基阴离子中间体, 最后失去电子得到产物.
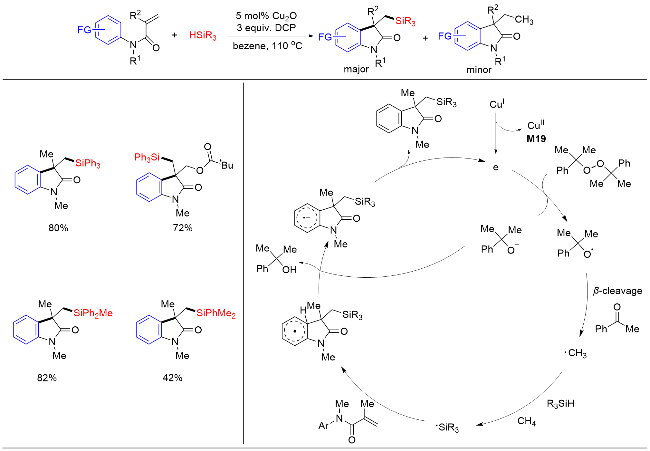
图式6 铜催化烯烃芳硅化反应及机理

Scheme 6 Copper-catalyzed alkenes arylsilylation reaction and its mechanism

2015年, 成江课题组[23]报道了采用相同的策略. 通过自由基促进二芳基烯丙醇芳基迁移芳硅化反应, 在反应中叔丁基过氧化物(DTBP)与Cu(I)反应生成叔丁基自由基和Cu(II). 叔丁基自由基从硅烷中提取一个质子生成硅基自由基, 硅基自由基对烯烃进行自由基加成, 得到新的仲烷自由基中间体. 随后, 形成芳基自由基取代的三环环中间体经过芳基迁移, 生成新的羟基取代的烷基自由基. 最后, 经过Cu(II)和自由基之间的单电子转移(SET)得到最终产物, 同时Cu(I)再生. 该反应具有良好的底物适用性, 对于富电子和吸电子取代二芳基烯丙醇具有良好的反应效果, 也适用于不同取代硅氢化合物. 然而, 当底物为单芳基烯丙醇时, 则难以反应(Scheme 7).
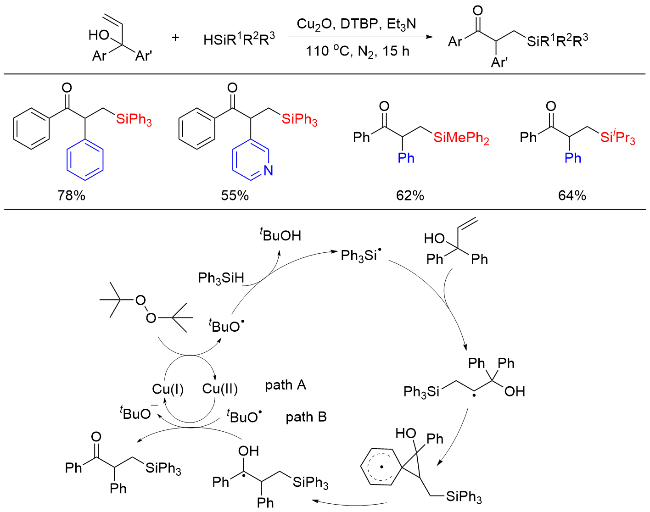
图式7 铜催化烯烃芳硅化反应及机理

Scheme 7 Copper-catalyzed alkenes arylsilylation reaction and its mechanism

1.3 有机碱引发自由基参与的烯烃芳硅化反应

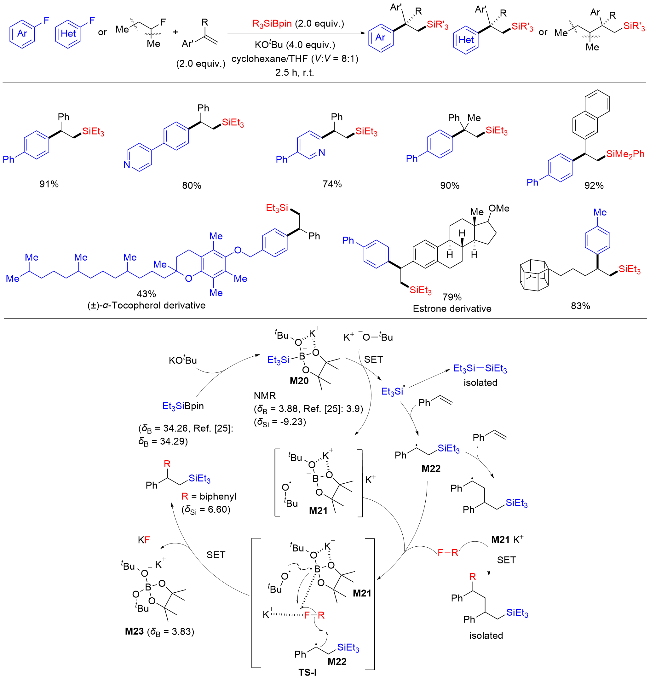
除了过氧化物引发硅氢产生硅基自由基参与反应外, 通过有机碱激发硅氢产生硅基自由基, 也可以实现烯烃碳硅化反应. 2021年, Shibata课题组[24]报道了一种新的催化体系, 实现烯烃碳硅化反应的方法(Scheme 8). 该课题组用叔丁醇钾为碱、环己烷和四氢呋喃为溶剂, 室温反应2.5 h, 成功实现了芳香烯烃、芳基氟化物和有机硅硼试剂的三组分反应. 该方法对于芳基、烷基、杂环取代的芳香烯烃和芳基氟化物都表现出良好的适用性, 甚至适用于烷基氟化物, 能与多取代的芳香烯烃反应得到含有季碳中心的产物. 相比于金属催化过程, 作者认为, 在反应过程中叔丁醇钾与硅硼试剂的硼酸酯形成环状过渡态M20, 作者经过与前人的核磁共振(NMR)硼谱对比, 证明了这一过程[25], M20再经过单电子转移生成Et3Si•, 同时生成叔丁基氧自由基, 并被硼酸酯阴离子捕获得到自由基中间体M21, Et3Si•对苯乙烯双键进行自由基加成, 生成自由基中间体M22, 随后与氟化物、自由基中间体M21形成过渡态TS-I, 在此过程中C—F键被K和硼原子活化, 再经过单电子转移得到目标产物, 同时生成自由基中间体M23.
图式8 碱催化烯烃芳硅化反应及机理

Scheme 8 Alkali-catalyzed alkenes arylsilylation reaction and its mechanism

吡啶由于独特的结构和性质, 广泛存在于多种药物、天然产物和功能材料中[26]. 由于以自由基为基础的吡啶化反应具有良好的官能团兼容性和广泛的应用范围, 受到越来越多的关注[27]. 2022 年, 黎书华团队[28]报道了一种无金属催化策略. 以甲苯为溶剂, 在0.5 equiv.的B2Pin2与三乙烯二胺(DABCO)存在下, 于120 ℃反应24 h, 利用硼硅试剂与4-氰基吡啶实现了烯烃的自由基1,2-硅基吡啶化反应(Scheme 9). 该方法为合成多种具有良好选择性和官能团耐受性的硅烷基化吡啶提供了一条实用途径. 在复杂药物相关分子的后期修饰中, 进一步展示了该方法的实用性和合成潜力. 作者通过DFT计算和实验研究表明, 在1,2-硅基吡啶化过程中, 使用的4-氰基吡啶具有两个作用: 一方面, 诱导B—Si键的均裂, 提供硅基自由基和吡啶-硼基自由基; 另一方面, 诱导B2pin2中B—B键的均裂, 形成持续的吡啶-硼基自由基, 用于后续的自由基-自由基偶联过程.
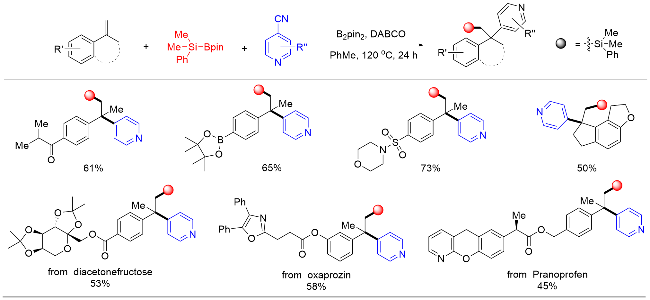
图式9 有机碱催化烯烃芳硅化反应

Scheme 9 Organic base catalyzed alkenes arylsilylation reaction

1.4 可见光引发自由基参与的烯烃芳硅化反应

过渡金属催化是烯烃碳硅化反应的经典方法. 近年来, 光化学与过渡金属协同催化体系的发展方法, 为烯烃碳硅化反应的发展提供了新的研究策略[29]. 2020年, 胡喜乐课题组[30]发展了一种镍、光协同催化烯烃碳硅化反应的策略, 建立了以Ni(COD)2为催化剂, dtbbpy为配体, [Ir(dF(Me)ppy)2(dtbbpy)]PF6为光敏催化剂, Na2CO3为碱性添加剂, 1,4-二氧六环为溶剂, 蓝光激发的催化体系, 催化丙烯酸酯与硅氢试剂、芳基亲电试剂的碳硅化反应(Scheme 10a). 该催化体系表现出优秀的底物适用性和官能团兼容性, 但在苯乙烯类和非活性烯烃方面仍然存在挑战. 作者通过研究提出, 在蓝光的激发下, 光敏剂[IrIII]转化为激发态的[*IrIII], 溴离子接受激发态[*IrIII]的电子, 生成溴自由基和[IrII], 硅氢试剂获得来自溴自由基的电子生成Si•, 然后对丙烯酸酯进行自由基加成, 得到仲烷自由基中间体. Ni(0)物种M24对芳基亲电试剂氧化加成, 得到Ni(II)中间体M25, 再接受仲烷自由基中间体, 生成Ni(III)中间体M26, 最后经过还原消除得到目标产物, Ni(III)中间体变成Ni(I)物种M27, 被光敏剂[IrII]还原成Ni(0), 完成循环. 2021年, Hajra课题组[31]采用光与过渡金属协同催化策略, 催化烯烃碳硅化反应. 该课题组采用铁和光协同催化体系, 以Eosin Y为光敏剂, 二叔丁基过氧化物(DTBP)为自由基引发剂, 1,4-二氧六环为溶剂的催化体系(Scheme 10b), 首次实现了咪唑杂环、烯烃和硅烷的高效碳硅基化反应, 得到了有机硅衍生物. 作者通过克级规模反应和硅基的衍生化反应, 证明了该反应的实用性.
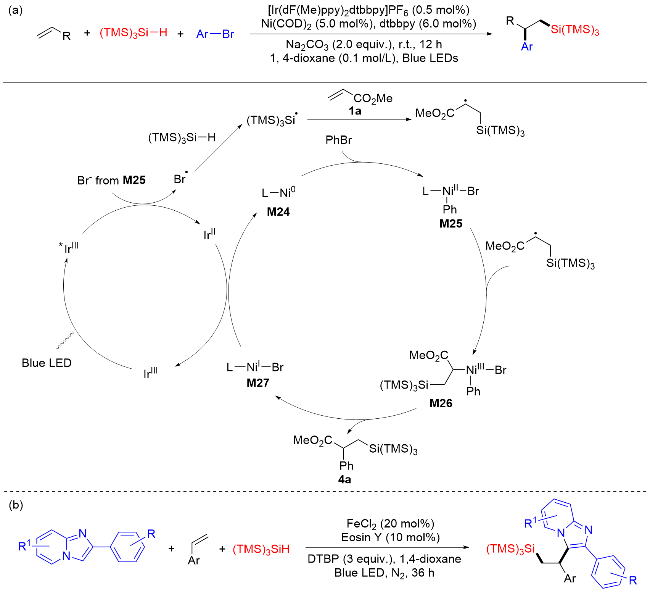
图式10 光促进镍催化烯烃芳硅化反应及机理

Scheme 10 Photo-promoted nickel-catalyzed alkenes arylsilylation reactionand its mechanism

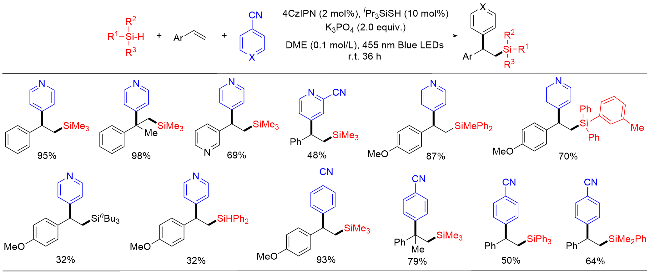
2022年, 林禄清课题组[32]采用光催化策略, 完成了活性烯烃的1,2-硅基吡啶化反应(Scheme 11). 该课题组以硅氢试剂作为硅化试剂, 4-氰基吡啶作为芳基化试剂, 合成了一系列吡啶芳基化合物. 该反应是一种通过三组分级联反应, 快速获取多种含硅杂芳烃化合物的有效方法. 反应具有良好的底物适用性和官能团兼容性, 除4-氰基吡啶外, 氰基苯也具有良好的反应效果, 也能适用于不同取代的硅氢化合物.
图式11 光催化烯烃芳硅化反应

Scheme 11 Photocatalytic alkenes arylsilylation reaction

2 烯烃硅烷化反应

烯基化合物广泛存在于活性天然产物和药物分子中[33], 由于烯烃独特的化学性质, 在有机合成中有着广泛的应用[34]. 通过烯烃烷基硅基化反应是合成有机硅化合物的重要方法. 早在1993年, Tsuji课题组[35]报道了以Pd(dba)2为催化剂, 甲苯为溶剂, 80 ℃条件下反应4 h的催化体系, 实现了酰氯和有机二硅烷对1.3-共轭二烯的双官能团化反应, 合成烯丙基硅化合物(Scheme 12). 研究表明, 在钯催化下, 酰氯和有机二硅烷对1,3-共轭二烯的加成是1,4-加成的模式. 在反应过程中, 有机二硅烷Si—Si键断裂, 一分子硅以氯硅烷的形式成为副产物, 酰氯经过脱羧后与硅实现对1,3-共轭二烯的1,4-加成. 该反应体系具有很好的底物适用性, 对于芳基、烷基和杂环取代的酰氯都有良好的反应效果, 同时不仅适用于烷基取代的有机二硅烷, 也适用于芳基、卤素取代的有机二硅烷化合物. 研究发现, 当1,3-共轭二烯上没有取代基时, 得到的是构型单一的E式产物. 然而, 当1,3-共轭二烯双键氢被取代后, 得到的产物是Z,E混合产物. 此外, 研究表明1,3-共轭烯烃双键上位阻作用对反应产率有很大的影响. 当没有取代基时, 产率能达到86%, 然而1,3-共轭烯烃双键上有一个双键氢被取代时, 产率略有下降(82%), 当两个烯烃双键上的都有取代基时, 产率降到47%.
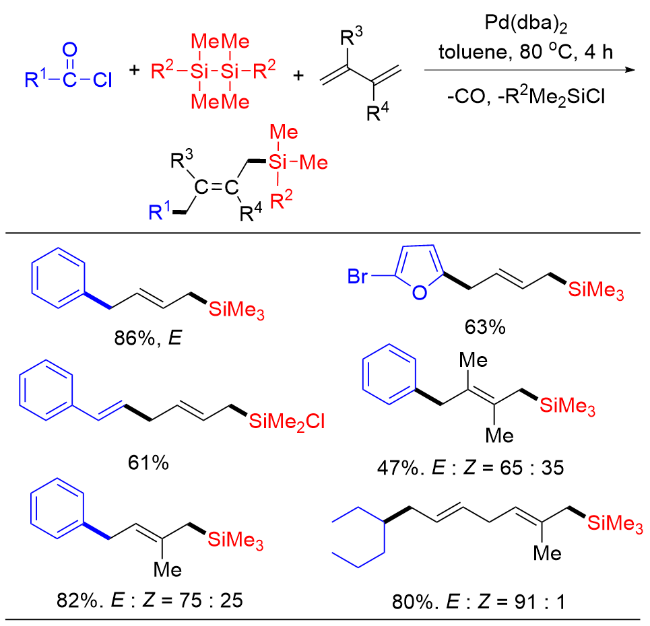
图式12 钯催化1,3-共轭二烯硅烷化反应

Scheme 12 Palladium-catalyzed 1,3-conjugated diene silanization reaction

尽管Tsuji课题组报道了1,3-共轭二烯的区域选择性烷基硅基化反应, 对于取代1,3-共轭二烯的选择性及底物酰氯的限制, 使该反应仍然存在很大的挑战. 为了解决这一问题, 2000年, Kambe课题组[36]报道了以Cp2TiCl2作为催化剂, nBuMgCl作为添加剂, 氮气氛围反应的催化体系, 催化烯烃与烷基亲电试剂、氯硅烷的双官能团化反应(Scheme 13). 该催化体系对苯乙烯和1,3-共轭二烯均有良好的反应效果. 与Tsuji研究相同, 当底物是1,3-共轭二烯, 反应以1,4加成模式进行. 另外, 当烯烃双键上有取代基时, 得到的产物是Z,E混合产物. 研究发现, nBuMgCl首先辅助Cp2TiCl2催化剂生成钛中间体M28, 然后再接受一分子nBuMgCl生成Cp2TinBu2MgCl中间体M29, 卤代烷烃在M29作用下, 通过单电子转移生成烷基自由基和钛中间体M30, M30失去两分子丁基得到钛中间体M31. 烷基自由基对烯烃迁移插入后与钛中间体M31反应生成钛中间体M32, 然后在nBuMgCl的作用下, 生成烯丙基氯化镁和钛中间体M28, 最后在氯硅烷的作用下得到目标产物. 作者通过三元环溴代物开环反应和烷基溴代物成环反应证明了该反应是自由基过程. 尽管该反应具有良好的底物适用性, 但对于1,3-共轭烯烃反应选择性较差, 另外, 有机镁试剂的参与使该反应在实际应用方面受到较大的局限性.
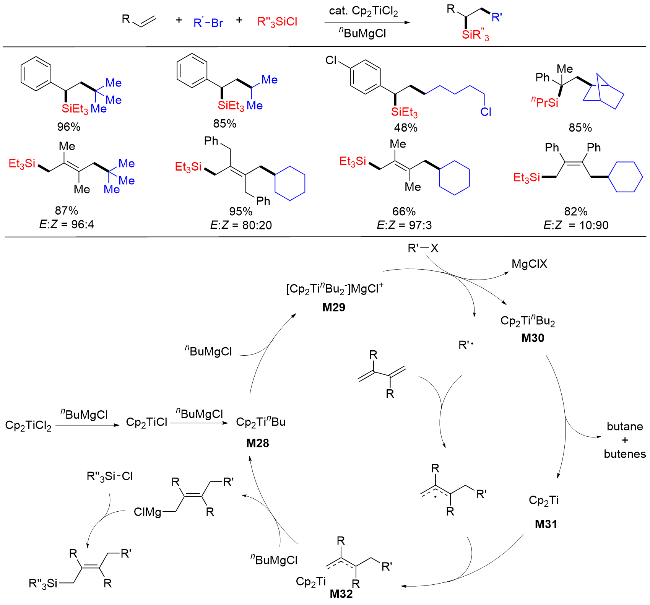
图式13 钛催化烯烃硅烷化反应

Scheme 13 Titanium-catalyzed silanization of alkenes

1,3-共轭二烯发生碳硅化反应时, 产物以1,4加成为主, 当烯烃双键带有取代基时, 往往存在着产物立体选择性控制的问题. 因此, 如何控制取代1,3-共轭二烯碳硅化产物立体选择性是该反应所面临的巨大挑战. 2025年, 肖力军团队[37]研究发现, 在镍催化下, 通过配体调控, 可以实现1,3-共轭二烯加成模式, 实现1,4加成和3,4加成的控制(Scheme 14). 该课题组通过实验证明, 当采用以Ni(COD)2作为催化剂, PEt3为配体, 四氢呋喃(THF)为溶剂室温反应12 h的催化体系催化1,3-共轭二烯、醛、硼硅试剂的碳硅化反应时, 产物以3,4加成为主, 并且在此催化体系下, 产物具有很好的底物适用性, 对于芳基、烷基、杂环取代1,3-共轭二烯都具有良好的适用性, 也能兼容多种官能团. 然而, 当配体为CyJohnPhos, 反应溶剂为乙醇时, 产物以1,4加成为主. 通过机理研究, 作者认为Ni(0)首先对醛进行氧化加成, 然后与共轭烯烃配位形成环状过渡态M33, 在不同的单齿膦配体调控下分别生成镍中间体M34M35, 从而实现并控制硅基化在π-烯丙基镍中间体上的选择性, 作者通过DFT计算证明了这一设想. 在产物应用前景方面, 作者通过克级规模反应、活性分子修饰及在有机合成中衍生化反应证明了产物的应用价值.
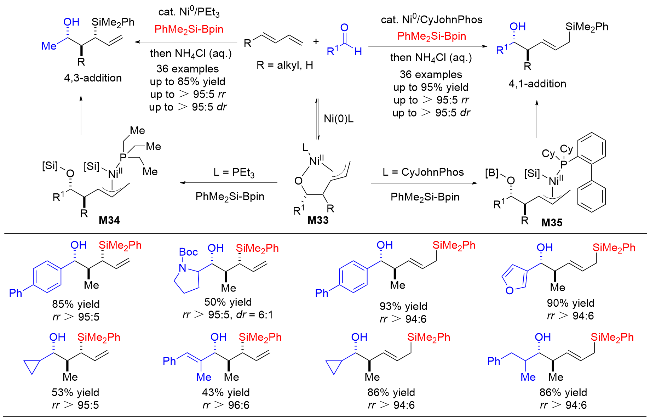
图式14 镍催化1,3-共轭二烯硅烷化反应

Scheme 14 Nickel catalyzed silanization of 1,3-conjugated diene

在烯烃碳硅化反应中, 除了传统的硅基化试剂外, 功能化的硅基试剂更具有应用前景. 另外, 硅基化试剂和亲电试剂对烯烃的双官能团化反应中, 如何控制产物区域选择性是该领域存在的挑战. 2022年, 张譞课题 组[38]报道了一种通过镍催化亲电交叉偶联反应策略, 实现丙烯腈与未活化烷基溴代物和乙烯基氯硅烷的区域选择性烷基硅化反应(Scheme 15). 该课题组发展了以Ni(PPh3)2Cl2作为催化剂, 以Py-BOx作为配体(L3), 锌粉作为还原剂, N,N-二甲基乙酰胺(DMA)作为溶剂, 35 ℃反应36 h的催化体系. 通过底物扩展表明, 该催化体系具有优异的底物适用性, 对于伯卤代烷、仲卤代烷和叔卤代烷都具有良好的反应效果, 对芳基、烷基和杂环取代的溴代物也具有良好的反应效果, 能兼容多种活性官能团, 也适用于多个活性分子的修饰. 另外, 对于不同基团取代的氯硅烷也具有良好的反应效果. 同时, 通过克级规模反应证明了该反应在工业中应用的可能性. 作者通过玻璃表面水滴接触角实验表明, 将反应产物引入到玻璃表面, 可以显著增加玻璃表面的疏水性能. 机理研究表明在零价镍催化剂M36作用下, 烷基溴代物通过单电子转移生成烷基自由基和Ni(I)中间体M37, 烷基自由基对烯烃迁移插入, 生成仲烷基自由基中间体, 然后M37接受仲烷基自由基中间体生成Ni(II)中间体M38, 在锌粉的还原作用下, M38生成相应的Ni(I)中间体M39, 然后对氯硅烷氧化加成得到Ni(III)中间体M40, 最后经过还原消除得到目标产物和镍中间体M41, M41被锌粉还原为M36继续参与循环. 相比于前人的研究, 该策略避免了贵金属和有机镁试剂的使用, 极大扩展了该反应适用性.
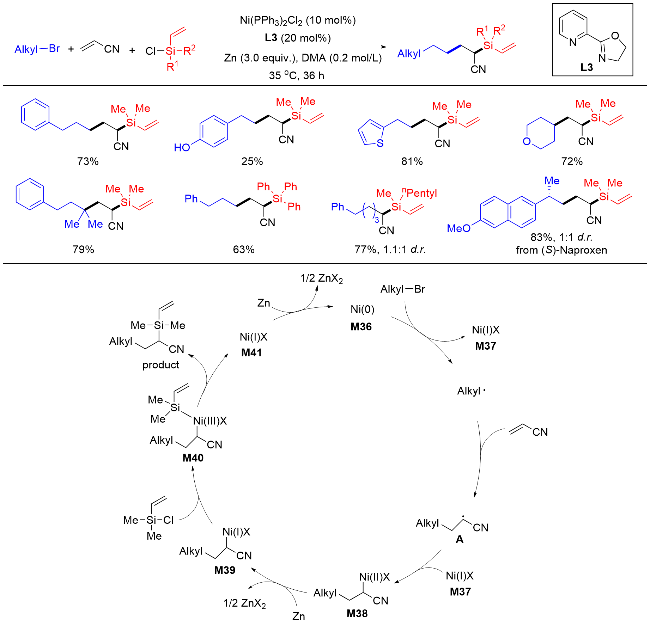
图式15 镍催化丙烯腈硅烷化反应

Scheme 15 Nickel-catalyzed silanization of acrylonitrile

在烯烃碳硅化反应中, 硅基化试剂的活性对反应的进行有重要的作用. 目前所用的硅基化试剂主要是氯硅烷和烷基硅化合物, 相比于硅基金属试剂, 活性较低. 2022年, 李杰课题组[39]发展了新型R3SiZnOPiv硅基化试剂, 并在镍催化下, 以苄基溴代物、烷基碘代物为烷基化试剂, 与喹啉取代酰胺化的非活性烯烃发生碳硅化反应(Scheme 16). R3SiZnOPiv硅基化试剂有很好的反应活性, 能兼容多种活性官能团取代的烷基碘代物和苄基溴代物. 作者通过机理研究表明, 喹啉取代的酰胺作为导向基团, 与镍催化剂配位形成五元环中间体M42, R3SiZnOPiv硅基化试剂与镍中间体发生转金属化过程, 然后对烯烃进行1,2-迁移插入, 形成双五元环镍中间产物M43, 然后接受烷基卤化物的卤原子, 成为卤素取代的双五元环镍中间体M44, 并形成烷基自由基, 镍中间体M44接受烷基自由基生成相应的镍中间体M45, 最后经过还原消除得到目标产物, 同时M45被还原为M42完成循环.
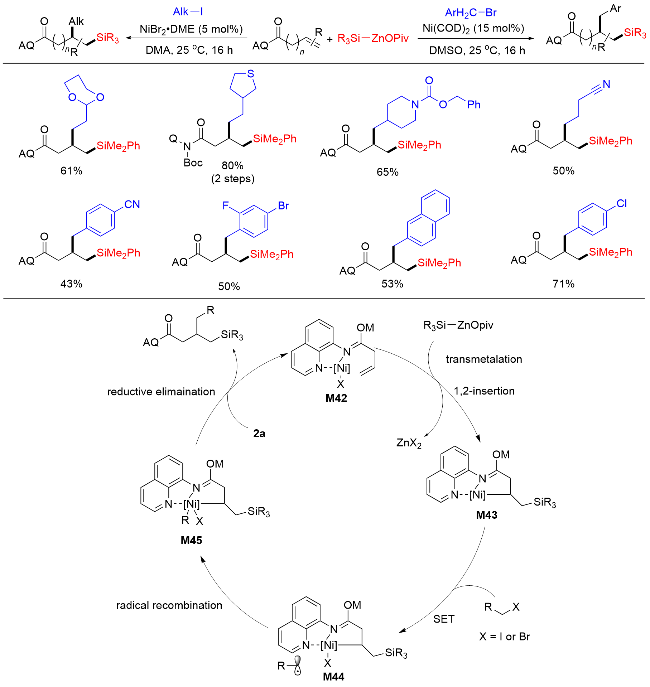
图式16 镍催化非活性烯烃硅烷化反应

Scheme 16 Nickel catalyzed silanization of inactive alkenes

3 烯烃羧基化硅化反应

过渡金属催化CO2与硅烷对烯烃的双官能团化反应是合成β-硅基羧酸化合物的经典方法. 2014年, Tsuji课题组[40]报道了一种以铜和膦配体组成的催化体系催化CO2与联烯、硼硅试剂的三组分反应, 一锅法合成β-硅基羧酸化合物的方法(Scheme 17). 作者通过研究发现, 当采用Cu(OAc)2•H2O为催化剂、手性膦配体(L4)、环己烷为溶剂, 70 ℃的催化体系时, 得到的是羧化烯基硅化产物. 当采用CuCl为催化剂、PCy3为配体, NaOAc为碱性添加剂的催化体系时, 得到的是羧基化烯丙基硅产物. 作者通过研究认为, 这是由于铜催化硼硅试剂形成的LCu-Si中间体M46对联烯加成时选择性不同导致的. 在反应过程中, 硼硅试剂经过铜催化剂作用, 形成LCu-Si中间体, 在以rac-Me-DuPhos (L4)为配体的条件A下, Cu原子加成到联烯末端碳, 生成烯丙基铜中间体M47. 然后, CO2M47γ-位置插入, 可能通过六元环过渡态生成羧酸铜物质M48. 最后, M48与PhMe2Si- B(pin)的σ键复合生成羧酸硼和M46, 完成循环. 羧酸硼经过酸化后得到目标产物. 与此形成鲜明对比的是, 在以PCy3为配体的条件下, 硅铜化的区域选择性被逆转, 硅原子加成到联烯末端, 生成乙烯基铜中间体M49. CO2插入到乙烯基铜形成羧酸铜物质M50, PhMe2Si-B(pin)与M50生成羧酸硼和M46, 完成循环. 羧酸硼经过酸化后得到目标产物. 作者认为, LCu-Si中间体在对联烯加成时出现区域选择性逆转, 可能因为配体和SiMe2Ph空间位阻的差异. 2017年, 刘涛课题组[41]通过DFT计算, 验证了这一反应机理.
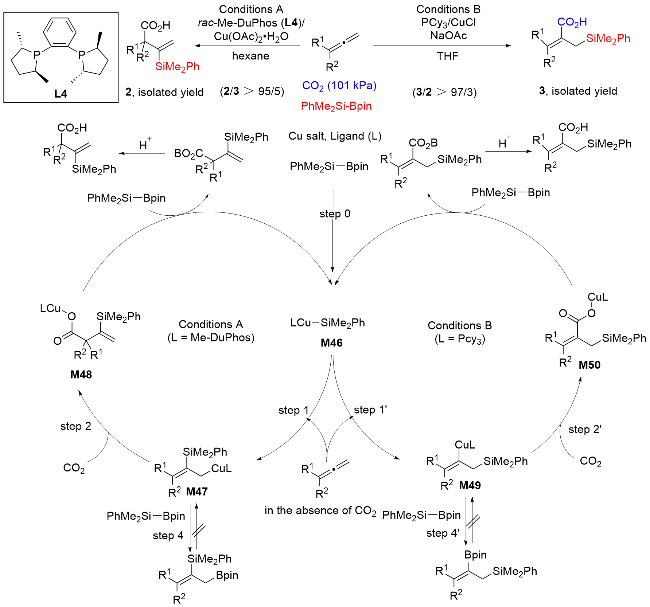
图式17 铜催化烯烃硅基化羧基化反应

Scheme 17 Copper-catalyzed silicylation and carboxylation reactions of alkenes

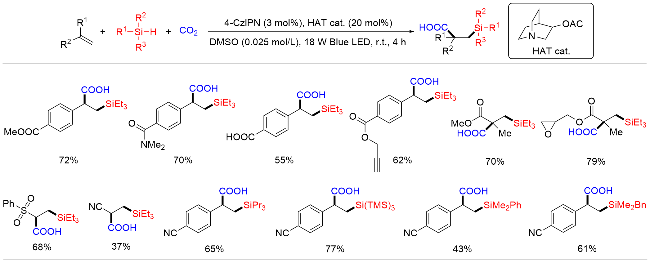
近年来, 随着光催化策略在有机合成中的应用, 可见光介导的光氧化还原催化为β-硅基羧酸化合物的合成提供了一种新的方法. 吴杰课题组[42]提出了通过光催化合成β-硅基羧酸的策略, 发展了以4-CzIPN作为光敏剂, 3-奎宁环基乙酸酯作为氢转移催化剂(HAT), DMSO作为溶剂, 18W蓝光激发的催化体系, 催化CO2与烯烃、硅氢的双官能团化反应合成β-硅基羧酸的方法(Scheme 18). 该方法适用于芳基、酯基、氰基、磺酰基取代的烯烃, 能兼容酯基、羧基、酰胺、炔烃等官能团. 同时该方法对不同取代基的硅氢试剂也有良好的反应效果.
图式18 光催化烯烃硅基化羧基化反应

Scheme 18 Photocatalytic silicylation and carboxylation reactions of alkenes

4 烯烃硅酰化反应

酰基化合物是构建复杂分子重要的官能团之一, 常用于碳-碳键、碳-杂键的构建, 在有机合成与药物化学、高分子材料科学、生物化学、能源化工领域具有重要的应用[43]. 2021年, Brown课题组[44]报道了一种镍催化烯烃、酰氯和硅基锌试剂的三组分硅酰化反应, 成功合成了β-酰基取代的有机硅化合物(Scheme 19). 作者通过研究表明, 在反应过程中, 生成Ni—SiR3是该反应的关键. 作者认为, 硅基锌试剂首先与镍催化剂M51经过配体交换, 生成Ni-SiR3物种M52, 然后加成到烯烃上形成Ni中间体M53, 最后直接与酰氯反应得到目标产物, 同时生成氯代的镍催化剂M51, 完成镍催化剂的循环. 作者通过氢化实验证明, Ni-SiR3与烯烃加成后, 容易发生β-H消除, 得到烯基硅化合物. 该反应对芳基取代的烯烃有良好的反应效果, 能兼容酯基、氰基、酰基等官能团. 尽管也能实现非活性烯烃的碳硅化反应, 但无法控制链状烯烃的区域选择性.
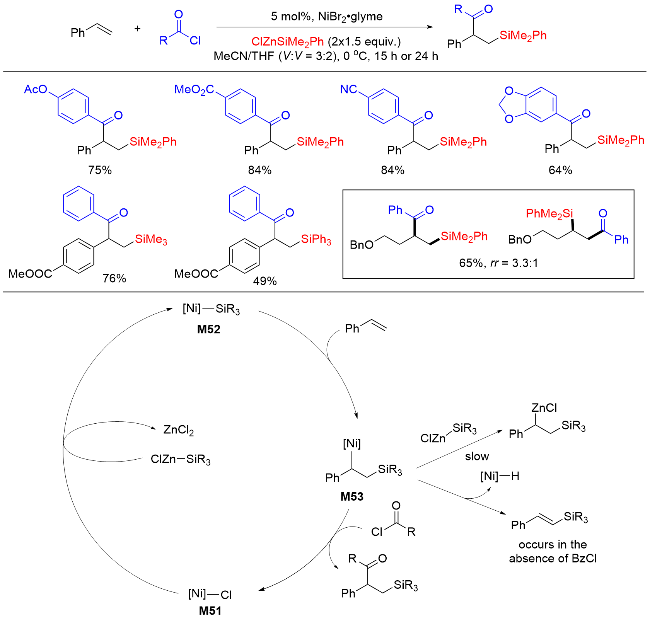
图式19 镍催化烯烃硅化酰基化反应

Scheme 19 Nickel-catalyzed silicification and acylation of alkenes

尽管硅基金属试剂参与的烯烃硅酰化反应是合成β-酰基取代的有机硅化合物的简便方法, 但金属试剂制备及储存方面的局限性限制了该类反应的进一步应用. 基于此, 2024年, 王丁意课题组[45]用廉价易得的硅氢替代硅基金属试剂, 发展了一种新型的烯烃硅酰化催化体系. 作者以铁、镍组成双金属催化体系, 实现催化剂循环, 采用过渡金属催化、光催化、电催化综合催化体系, 实现烯烃与酰氯、硅氢的碳硅化反应(Scheme 20). 作者通过研究提出了一种可行的电催化烯烃硅酰化机理. 在可见光照射下, [FeIIICl4] M54被激发生成光激发态*[FeIIICl4] M55, 通过配体到金属电荷转移(LMCT)过程, 释放氯自由基. 这种高活性自由基可以从Si-H化合物1中抽出一个氢原子, 形成以硅为中心的自由基中间体, 并且[FeIICl3] M56与氯离子进行阳极氧化再生[FeIICl4]M54. 同时, Ni(I)催化剂M57与酰基氯化物氧化加成生成Ni(III)物种M58, 在阴极上还原生成Ni(II)中间体M59. 硅基自由基中间体加成到烯烃, 生成烷基自由基物种, 该烷基自由基可被M59捕获生成烷基Ni(III)中间体M60, 最后经过还原消除得到相应的羰基化合物, M60被还原为M57, 完成催化剂循环. 该催化体系对烯烃硅酰化反应展现出良好的反应效果, 能适用于不同芳基取代的酰基化合物, 并对不同取代基的丙烯酸酯具有较好的反应效果, 除苯基取代的硅氢外, 对其他硅氢也具有较高的收率.
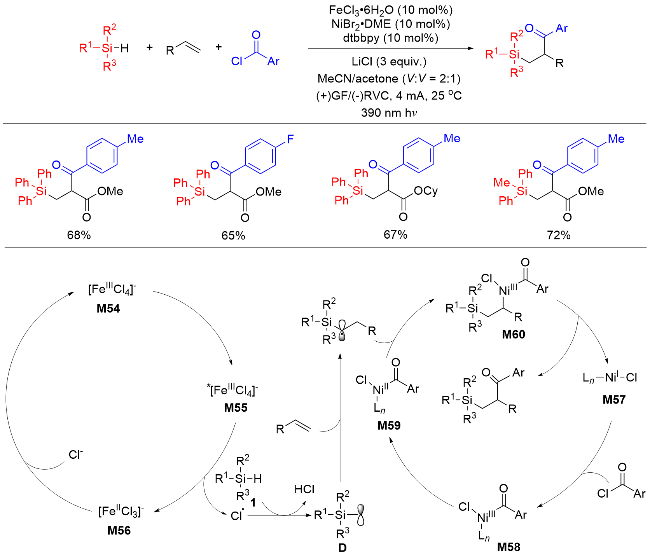
图式20 光电化学促进铁、镍共催化烯烃硅酰化反应

Scheme 20 Photoelectrochemically promoted iron/nickel co-catalyzed hydrosilylation of alkenes

2022年, Tobisu课题组[46]报道了钯催化酰基硅与联烯的碳硅化反应. 该课题组发展了以Pd2(dba)3作为催化剂、卡宾作为配体(L5)、甲苯为溶剂, 80 ℃的催化体系, 以酰基硅作为酰基化和硅基化试剂, 以高原子经济性实现了功能化烯基硅化合物的合成(Scheme 21). 该反应对烷基、芳基取代的酰基硅和联烯都具有良好的底物适用性, 另外, 酰基上的电子效应对反应无影响. 当联烯末端氢被取代后, 产物则有立体选择性, 但如果两个氢原子都被取代, 则得到构型单一的产物. 作者通过对酰基取代烯基硅的衍生化反应, 证明了产物在有机合成中的应用. 作者通过计算研究表明, 该反应是通过在Pd(0)氧化加成C—Si键进行的.
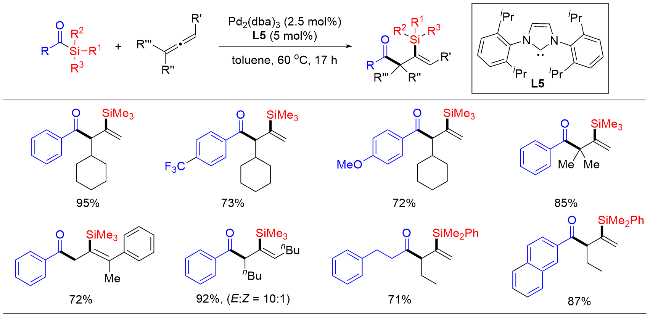
图式21 钯催化联烯硅酰化反应

Scheme 21 Palladium-catalyzed siliconization and acylation of diene

5 其他试剂参与的烯烃碳硅化反应

目前, 对于烯烃碳硅化反应, 主要是通过烯烃、亲电试剂、硅化试剂三组分一锅法实现. 2022年, Oestreichb课题组[47]报道了通过正离子引发硅基正离子, 实现炔基硅与非活性烯烃的碳硅化反应, 合成β-炔基硅化合物(Scheme 22). 在反应中, 作者使用催化量的[Me3Si- (HCB11H5Br6)]作为硅基正离子的来源, 与炔基硅生成二硅基取代的正离子联烯中间体, 然后对烯烃进行加成得到硅基取代的正离子中间体, 同时生成的炔基硅化合物捕获硅基取代的正离子中间体得到联烯正离子中间体, 该中间体经过分子内硅基正离子转移得到目标产物, 而生成的硅基正离子被炔基硅捕获完成循环. 该策略反应条件简单温和, 原子经济性高, 底物适用性和官能团兼容性好. 但是, 该反应只适用于芳基取代的炔基硅化合物, 而烷基、烯基取代的炔基硅无法实现烯烃碳硅化反应.
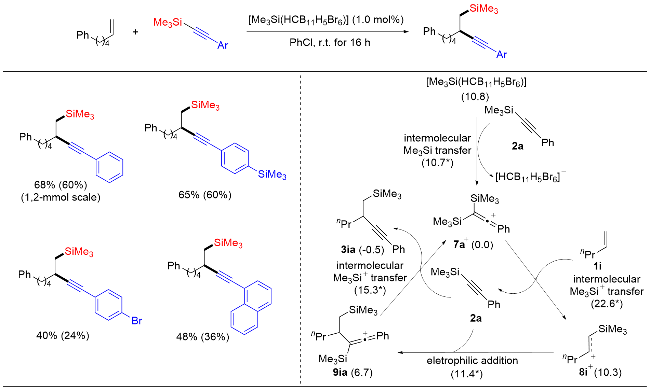
图式22 有机正离子催化烯烃炔基、硅基化反应

Scheme 22 Organic cation-catalyzed alkenyne silylation reaction

6 总结及展望

综上所述, 过渡金属催化烯烃碳硅化反应已经取得很大的进展, 本文对过渡金属催化烯烃的芳硅化反应、硅烷化反应、羧基化硅化反应、酰基化硅化反应等进行了总结. 这些反应类型兼具新型反应策略的亮点以及传统反应体系的优点, 在有机硅合成领域显示出巨大的合成潜力以及广阔的应用前景, 但是该反应仍然具有一些挑战亟待解决: 首先, 由于烯烃碳硅化反应涉及碳和硅两种不同基团的加成, 理论上会生成两种区域异构体, 尤其是在共轭烯烃碳硅化研究时, 如何控制反应选择性是该反应的核心问题. 因此, 开发电催化体系, 通过调控电压控制产物选择性, 实现烯烃碳硅化反应的精准合成. 其次, 目前针对烯烃碳硅化反应的催化体系是以钯、钌、镍、钴、铁等为基础的均相催化体系, 增加了反应成本, 且对环境影响较大. 因此, 开发新催化体系, 探索更高效、廉价、环保的催化体系, 如开发多相催化体系, 提升催化剂利用效率, 降低反应成本, 实现有机硅化合物的绿色合成. 最后, 深入对自由基参与反应的机理研究: 借助更多先进的表征技术和理论计算方法, 为反应的优化和新反应体系的开发提供理论支持, 从而更好地指导实验设计. 此外, 结合绿色化学理念, 进一步发展更加环境友好的合成方法, 如采用绿色溶剂、减少废弃物产生等, 实现烯烃碳硅化反应的可持续发展.
(Cheng, F.)
[1]
(a) Denmark, S. E.; Sweis, R. F. Acc. Chem. Res. 2002, 35, 835.

DOI

(b) Pozdnyakov, A.; Kuznetsova, N.; Ivanova, A.; Bolgova, Y.; Semenova, T.; Trofimova, O.; Prozorova, G.; Emel'yanov, A. Mater. Today Chem. 2023, 34, 101808.

(c) Wang, Z.-L.; Zhu, R. J. Am. Chem. Soc. 2024, 146, 19377.

DOI

(d) Yamashita, D.; Fang, N.; Fujii, S.; Kato, K. Y. Adv. Opt. Mater. 2025, 13, 2402531.

DOI

(e) Chen, K.; Wu, X.; Yao, J.; Liao, H.; Ran, Q. Chem. Eng. J. 2025, 518, 164613.

DOI

[2]
(a) Franz, A. K.; Wilson, S. O. J. Med. Chem. 2013, 56, 388.

DOI

(b) Ye, T. T.; Wang, Q. Y.; Shen, L. H.; Cao, D.; Wu, H. L.; Yin, X. P. J. Hangzhou Norm. Univ. (Nat. Sci.) 2013, 12, 555 (in Chinese).

(叶婷婷, 王秋岩, 沈凌宏, 曹丹, 吴慧丽, 殷晓浦, 杭州师范大学学报(自然科学版), 2013, 12, 555.)

(c) Fujii, S.; Hashimoto, Y. Future Med. Chem. 2017, 9, 485.

DOI

(d) Panayides, J.-L.; Riley, D. L.; Hasenmaile, F.; van Otterlo, W. A. L. RSC Med. Chem. 2024, 15, 3286.

DOI

[3]
(a) Matsumoto, K.; Huang, J.; Naganawa, Y.; Guo, H.; Beppu, T.; Sato, K.; Shimada, S.; Nakajima, Y. Org. Lett. 2018, 20, 2481.

DOI PMID

(b) Pang, X.; Shu, X.-Z. Chem.-Eur. J. 2023, 29, e202203362.

DOI

(c) Zhang, Y.-F.; Li, L.; Tang, Y.; Zhou, Y.-Y. Org. Lett. 2025, 27, 4032.

DOI

[4]
(a) Tobisu, M.; Kita, Y.; Ano, Y.; Chatani, N. J. Am. Chem. Soc. 2008, 130, 15982.

DOI

(b) Chu, C. K.; Liang, Y.; Fu, G. C. J. Am. Chem. Soc. 2016, 138, 6404.

DOI

(c) Xue, W.; Oestreich, M. Angew. Chem., Int. Ed. 2017, 56, 11649.

DOI

(d) Xue, W.; Shishido, R.; Oestreich, M. Angew. Chem., Int. Ed. 2018, 57, 12141.

DOI

[5]
(a) Yamamoto, E.; Ukigai, S.; Ito, H. Synlett 2017, 28, 2460.

DOI

(b) Cai, Y.; Zhao, W.; Wang, S.; Liang, Y.; Yao, Z.-J. Org. Lett. 2019, 21, 9836.

DOI

(c) Denker, L.; Wullschläger, D.; Martínez, J. P.; Świerczewski, S.; Trzaskowski, B.; Tamm, M.; Frank, R. ACS Catal. 2023, 13, 2586.

DOI

(d) Li, Z.; Liu, J.-G.; Zhang, W.-P.; Xu, M.-H. Adv. Synth. Catal. 2024, 366, 2514.

DOI

(e) Chen, S.-H.; Zhang, S.; Chen, Z.-Y.; Wu, Y.; Wang, P. J. Am. Chem. Soc. 2025, 147, 15666.

DOI

[6]
(a) Guseva, M. A.; Alentiev, D. A.; Bermesheva, E. V.; Zamilatskov, I. A.; Bermeshev, M. V. RSC Adv. 2019, 9, 33029.

DOI

(b) Hu, M.-Y.; He, P.; Qiao, T.-J.; Sun, W.; Li, W.-T.; Lian, J.; Li, J.-H.; Zhu, S.-F. J. Am. Chem. Soc. 2020, 142, 16894.

DOI

(c) Wei, D.; Buhaibeh, Y.; Canac, Y.; Sortais, J.-B. Molecules 2021, 26, 2598.

DOI

(d) Zhang, S.; Findlater, M. ACS Catal. 2023, 13, 8731.

DOI

(e) Yang, C.; Chen, J.; Li, X.; Meng, L.; Wang, K.; Sun, W.; Fan, B. Acta Chim. Sinica 2023, 81, 1 (in Chinese).

DOI

(杨春晖, 陈景超, 李新汉, 孟丽, 王凯民, 孙蔚青, 樊保敏, 化学学报, 2023, 81, 1.)

(f) Coschigano, M. G.; Gregory, S. L.; Catazaro, J.; Rossini, A. J.; Klausen, R. S. Macromolecules 2024, 57, 4095.

DOI

[7]
(a) Zhang, L.; An, K.; Wang, Y.; Wu, Y.-D.; Zhang, X.; Yu, Z.-X.; He, W. J. Am. Chem. Soc. 2021, 143, 3571.

DOI

(b) Kong, Y.; Mu, D. Chem. - Asian J. 2022, 71, e202200104.

(c) Empel, C.; Jana, S.; Langletz, T.; Koenigs, R. M. Chem.-Eur. J. 2022, 28, e202104321.

DOI

(d) Thorwart, T.; Greb, L. Chem. Sci. 2023, 14, 11237.

DOI

(e) Deng, S.; Peng, C.; Niu, Y.; Xu, Y.; Zhang, Y.; Chen, X.; Wang, H.; Liu, S.; Shen, X. Acta Chim. Sinica 2024, 82, 119 (in Chinese).

DOI

(邓沈娜, 彭常春, 牛云宏, 许云, 张云霄, 陈祥, 王红敏, 刘珊珊, 沈晓, 化学学报, 2024, 82, 119.)

[8]
(a) You, Q.; Zhang, J.; Zhou, X. Chem.-Eur. J. 2020, 34, 7702.

(b) You, L.; Yuan, W.; He, C. Eur. J. Org. Chem. 2021, 3079.

(c) Ge, Y.; Ke, J.; He, C. Acc. Chem. Res. 2025, 58, 375.

DOI

[9]
(a) Hsieh, S.-Y.; Bode, J. W. Org. Lett. 2016, 18, 2098.

DOI

(b) Yang, X.; Wang, X. Chem.-Asian. J. 2018, 13, 2307.

DOI

(c) Yepes, P.; Suárez-Sobrino, Á. L.; Rodríguez, M. A.; Ballesteros, A. Org. Lett. 2023, 25, 1020.

DOI PMID

(d) Zhang, X.; Lu, K.; Chen, X.; Su, G.; Rong, X.; Ma, M. Org. Biomol. Chem. 2024, 22, 5353.

DOI

(e) Hansjacob, P.; Schwoerer, C.; Leroux, F. R.; Donnard, M. Org. Biomol. Chem. 2024, 22, 70.

DOI

[10]
Motokura, K.; Baba, T. Green Chem. 2012, 14, 565.

DOI

[11]
Shang, X.; Liu, Z.-Q. Org. Biomol. Chem. 2016, 14, 7829.

DOI

[12]
Wang, M.; Yu, M.; Wang, W.; Lin, W.; Luo, F. Chin. J. Org. Chem. 2019, 39, 3145 (in Chinese).

DOI

(王明凤, 余茂栋, 王文蜀, 林伟立, 罗斐贤, 有机化学, 2019, 39, 3145.)

[13]
Ghosh, S.; Lai, D.; Hajra, A. Org. Biomol. Chem. 2021, 19, 2399.

DOI

[14]
Pal, P. P.; Ghosh, S.; Hajra, A. Org. Biomol. Chem. 2023, 21, 2272.

DOI

[15]
Wu, M.-Y.; Yang, F.-Y.; Cheng, C.-H. J. Org. Chem. 1999, 64, 2471.

DOI

[16]
Liu, Z.; Chen, J.; Lu, H.-X.; Li, X.; Gao, Y.; Coombs, J. R.; Goldfogel, M. J.; Engle, K. M. Angew. Chem., Int. Ed. 2019, 58, 2.

DOI

[17]
(a) Ackerman, L. K. G.; Lovell, M. M.; Weix, D. J. Nature 2015, 524, 454.

DOI

(b) Vázquez-Galiñanes, N.; Fañanás-Mastral, M. ChemCatChem 2018, 10, 4817.

DOI

(c) Olivares, A. M.; Weix, D. J. J. Am. Chem. Soc. 2018, 140, 2446.

DOI PMID

(d) Xu, W.-Y.; Li, Y.-J.; Gong, T.-J.; Fu, Y. Org. Lett. 2022, 24, 5884.

DOI

(e) Navrátil, R.; Kellovská, K.; Baszczyňski, O. Green Chem. 2023, 25, 9779.

DOI

(f) Serrano-Díez, E.; Pita-Milleiro, A.; Rangel-García, J.; Moreno, J. J.; Roselló-Merino, M.; Campos, J. J. Am. Chem. Soc. 2025, 147, 1271.

DOI PMID

[18]
Zhao, B.; Li, Y.; Li, H.; Belal, M.; Zhu, L.; Yin, G. Sci. Bull. 2021, 66, 570.

DOI

[19]
Neogi, S.; Bhunya, S.; Ghosh, A. K.; Sarkar, B.; Roy, L.; Hajra, A. ACS Catal. 2024, 14, 4510.

DOI

[20]
(a) Huang, Q.; Hu, M.-Y.; Zhu, S.-F. Org. Lett. 2019, 21, 7883.

DOI

(b) Xu, G.-L.; Liu, C.-Y.; Pang, X.; Liu, X.-Y.; Shu, X.-Z. CCS Chem. 2021, 3, 1147.

(c) Cook, A.; St. Onge, P.; Newman, S. G. Nat. Synth. 2023, 2, 663.

DOI

(d) Chen, R.; Intermaggio, N. E.; Xie, J.; Rossi-Ashton, J. A.; Gould, C. A.; Martin, R. T.; Alcázar, J.; MacMillan, D. W. C. Science 2024, 383, 1350.

DOI

(e) Qi, L.; Xu, S.; Pang, X.; Wu, Y.-K.; Wang, X.; Shu, X.-Z. Angew. Chem., Int. Ed. 2025, e202509961.

[21]
Pan, Q.-Q.; Qi, L.; Pang, X.; Shu, X.-Z. Angew. Chem., Int. Ed. 2023, 62, e202215703.

DOI

[22]
Zhang, L.; Liu, D.; Liu, Z.-Q. Org. Lett. 2015, 17, 2534.

DOI

[23]
Peng, H.; Yu, J.-T.; Jiang, Y.; Cheng, J. Org. Biomol. Chem. 2015, 13, 10299.

DOI

[24]
Zhou, J.; Jiang, B.; Fujihira, Y.; Zhao, Z.; Imai, T.; Shibata, N. Nat. Commun. 2021, 12, 3749.

DOI PMID

[25]
Cui, B.; Jia, S.; Tokunaga, E.; Shibata, N. Nat. Commun. 2018, 9, 4393.

DOI

[26]
(a) Jiao, L.; Zhou, F.-Y. Synlett 2021, 32, 159.

DOI

(b) Xu, P.; Wang, Z.; Guo, S.-M.; Studer, A. Nat. Commun. 2024, 4121.

(c) Bouchard, J. L.; Chang, S.; Krishnan, S.; Presley, C. C.; Boutaud, O.; Schley, N. D.; Engers, D. W.; Engers, J. L.; Lindsley, C. W.; Bender, A. M. J. Nat. Prod. 2025, 88, 996.

DOI PMID

(d) Hart, M. A.; Uhlenbruck, B. J. H.; Levy, J. N.; McNally, A. J. Am. Chem. Soc. 2025, 147, 18406.

DOI

[27]
(a) Hara, F. O.; Blackmond, D. G.; Baran, P. S. J. Am. Chem. Soc. 2013, 135, 12122.

DOI

(b) Cuthberson, J. D.; MacMillan, D. W. C. Nature 2015, 519, 74.

DOI

(c) Koniarczyk, J. L.; Greenwood, J. W.; Alegre-Requena, J. V.; Paton, R. S.; McNally, A. Angew. Chem., Int. Ed. 2019, 58, 14882.

DOI PMID

(d) Lee, W.; Jung, S.; Kim, M.; Hong, S. J. Am. Chem. Soc. 2021, 143, 3003.

DOI

(e) Choi, J.; Laudadio, G.; Godineau, E.; Baran, P. S. J. Am. Chem. Soc. 2021, 143, 11927.

DOI PMID

[28]
Gao, L.; Liu, X.; Li, G.; Chen, S.; Cao, J.; Wang, G.; Li, S. Org. Lett. 2022, 24, 5698.

DOI

[29]
(a) Blackwell, J. H.; Harris, G. R.; Smith, M. A.; Gaunt, M. J. J. Am. Chem. Soc. 2021, 143, 15946.

DOI PMID

(b) Zhang, H.; Chen, J.-X.; Qu, J.-P.; Kang, Y.-B. Nature 2024, 635, 610.

DOI

[30]
Zhang, Z.; Hu, X. ACS Catal. 2020, 10, 777.

DOI

[31]
Neogi, S.; Ghosh, A. K.; Mandal, S.; Ghosh, D.; Ghosh, S.; Hajra, A. Org. Lett. 2021, 23, 6510.

DOI

[32]
Zheng, W.; Xu, Y.; Luo, H.; Feng, Y.; Zhang, J.; Lin, L. Org. Lett. 2022, 24, 7145.

DOI

[33]
(a) Álvarez, R.; Vaz, B.; Gronemeyer, H.; de Lera, Á. R. Chem. Rev. 2014, 114, 1.

DOI PMID

(b) Zweig, J. E.; Kim, D. E.; Newhouse, T. R. Chem. Rev. 2017, 117, 11680.

DOI

[34]
(a) Huang, E.; Bunel, E.; Faul, M. F. Org. Lett. 2007, 9, 4343.

DOI

(b) Grigalunas, M.; Ankner, T.; Norrby, P.-O.; Wiest, O.; Helquist, P. Org. Lett. 2014, 16, 3970.

DOI PMID

[35]
Obora, Y.; Tsuji, Y.; Kawamura, T. J. Am. Chem. Soc. 1993, 115, 10414.

DOI

[36]
Nii, S.; Terao, J.; Kambe, N. J. Org. Chem. 2000, 65, 5291.

PMID

[37]
Jiang, S.; Zhang, T.; Luo, X.-Y.; Dong, S.; Ma, J.-T.; Xiao, L.-J. Angew. Chem., Int. Ed. 2025, 64, e202504494.

DOI

[38]
Sun, J.; Zhou, Y.; Gu, R.; Li, X.; Liu, A.; Zhang, X. Nat. Commun. 2022, 13, 7093.

DOI

[39]
Wang, J.; Duan, Z.; Liu, X.; Dong, S.; Chen, K.; Li, J. Angew. Chem., Int. Ed. 2022, e202202379.

[40]
Tani, Y.; Fujihara, T.; Terao, J.; Tsuji, Y. J. Am. Chem. Soc. 2014, 136, 17706.

DOI

[41]
Han, S.-M.; Wang, X.; Miao, S.; Yuab, Z.-Y.; Liu, T. RSC Adv. 2017, 7, 29035.

DOI

[42]
Hou, J.; Ee, A.; Cao, H.; Ong, H.-W.; Xu, J.-H.; Wu, J. Angew. Chem., Int. Ed. 2018, 57, 17220.

DOI

[43]
Liu, L.; Liu, W.; Cui, D.-M.; Zeng, M. Chin. J. Org. Chem. 2021, 41, 4289 (in Chinese).

DOI

(刘亮, 刘文波, 崔冬梅, 曾明, 有机化学, 2021, 41, 4289.)

[44]
Ni, D.; Brown, M. K. ACS Catal. 2021, 11, 1858.

DOI

[45]
Wang, L.; Huo, X.; He, X.; Ackermann, L.; Wang, D. Green Chem. 2024, 26, 8315.

DOI

[46]
Inagaki, T.; Sakurai, S.; Yamanaka, M.; Tobisu, M. Angew. Chem., Int. Ed. 2022, 61, e202202387.

DOI

[47]
He, T.; Qu, Z.-W.; Klare, H. F. T.; Grimme, S.; Oestreich, M. Angew. Chem., Int. Ed. 2022, 61, e202203347.

DOI

文章导航

/