综述与进展

过渡金属催化亚甲基环丙烷的硅氢化和硼化反应

  • 张晋瑜 ,
  • 卢志刚 ,
  • 刘喆 ,
  • 王聪 , *
展开
  • 中国天辰工程有限公司 天津 300400

收稿日期: 2025-09-15

  修回日期: 2025-10-17

  网络出版日期: 2025-11-27

Transition Metal-Catalyzed Hydrosilylation and Boration of Methylenecyclopropanes

  • Jinyu Zhang ,
  • Zhigang Lu ,
  • Zhe Liu ,
  • Cong Wang , *
Expand
  • China Tianchen Engineering Corporation Ltd., Tianjin 300400

Received date: 2025-09-15

  Revised date: 2025-10-17

  Online published: 2025-11-27

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

有机硅化合物和有机硼化合物是有机化学中重要的合成子, 在药物、材料及天然产物的合成中具有广泛应用. 亚甲基环丙烷作为一类重要的张力环化合物, 因其结构中具有环张力较大的环丙烷模块和碳碳双键, 在过渡金属催化下会发生选择性开环, 从而为结构多样的有机硅和有机硼化合物提供高效、精准的合成途径. 系统综述了近年来过渡金属催化亚甲基环丙烷的硅氢化和硼化反应研究进展, 重点探讨了其反应机理, 并对未来发展趋势进行了展望.

本文引用格式

张晋瑜 , 卢志刚 , 刘喆 , 王聪 . 过渡金属催化亚甲基环丙烷的硅氢化和硼化反应[J]. 有机化学, 2026 , 46(3) : 806 -816 . DOI: 10.6023/cjoc202509017

Abstract

Organosilicon and organoboron compounds constitute pivotal synthons in organic chemistry, exhibiting broad applications in the synthesis of pharmaceuticals, advanced materials, and natural products. Methylenecyclopropanes, as a significant class of strained cyclic compounds, feature both a highly strained cyclopropane moiety and a carbon-carbon double bond within their structure. Owing to the distinctive structure, they undergo selective ring-opening under transition-metal catalysis, thereby providing straightforward and efficient synthetic strategies for accessing structurally diverse organosilicon and organoboron compounds. This review comprehensively summarizes the recent advances in transition metal-catalyzed hydrosilylation and boration reactions of methylenecyclopropanes, with detailed discussions on their reaction mechanism, and offers perspectives on future research directions in this field.

亚甲基环丙烷(Methylenecyclopropanes, 简称MCPs)由一个环丙烷骨架和一个环外双键构成, 这种具有较大环张力的结构使其在过渡金属催化下极易发生开环反应, 为药物、材料及天然产物的合成提供了高效灵活的途径[1]. 目前, MCPs在过渡金属催化下发生的转化主要有以下两种[2]: (1)高价金属有机化合物与MCPs中的C=C双键发生2,1-插入或1,2-插入, 生成环丙烷结构保留的中间体, 该中间体可进一步发生β-C消除, 从而实现MCPs的开环转化(Scheme 1, Type I). 若不发生开环, 则会得到官能化的环丙烷产物. 该类反应模式研究相对广泛. (2)低价过渡金属直接对MCPs氧化加成, 断裂其三元环结构中的C(2)—C(3)键或C(3)—C(4)键, 生成相应的四元环金属中间体(Scheme 1, Type II).
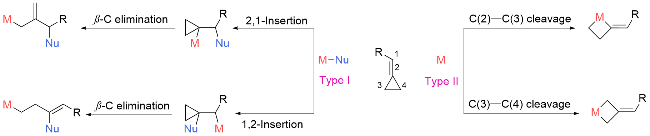
图式1 过渡金属催化MCPs的反应模式

Scheme 1 Transition metal-catalyzed reaction model of MCPs

近年来, 过渡金属催化MCPs的转化反应备受关注. MCPs具有多个反应位点, 为功能分子的合成提供了新颖的思路. 其中, 有机硅化合物[3]和有机硼化合物[4]作为关键的合成砌块, 在多个领域中展现出重要的应用价值. 通过过渡金属催化MCPs的硅氢化和硼化反应, 可以高效构建结构复杂的有机硅化合物和有机硼化合物. 本综述从反应类型出发, 对近十年来过渡金属催化MCPs的硅氢化反应和硼化反应进行总结, 按照金属催化剂的类型进行了分类, 并简要探讨了其发展趋势.

1 过渡金属催化亚甲基环丙烷的硅氢化反应

1.1 铑、铂催化

过渡金属催化MCPs的反应研究起步较早, 在1997年, Beletskaya等[5]采用铑催化体系, 实现了MCPs的开环硅氢化反应, 但产物的E/Z选择性调控不理想 (Scheme 2, a). 2002年, Osakada团队[6]开发了一种铂催化体系, 也实现了MCPs的硅氢化反应, 但条件较为苛刻(Scheme 2, b). 此后, 该领域的研究便陷入了沉寂.
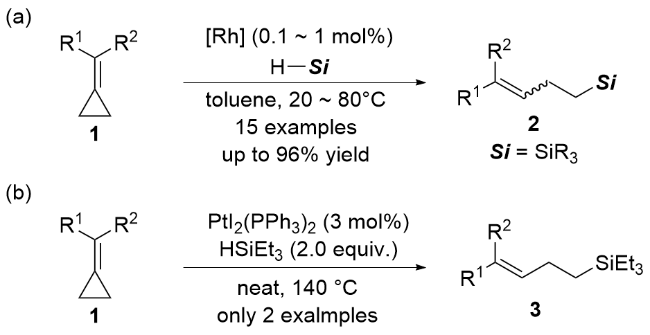
图式2 铑/铂催化MCPs的开环硅氢化反应

Scheme 2 Rh/Pt-catalyzed ring-opening hydrosilylation of MCPs

1.2 稀土金属配合物催化

2024年, 崔春明课题组[7]在该领域取得重要突破, 他们开发了一种镧催化的方法, 实现了芳基亚甲基环丙烷(Arylidenecyclopropanes, 简称ACPs)与一级硅烷的选择性硅氢化反应(Scheme 3). 该反应产物取决于ACPs中R1取代基的类型. 当R1为芳基或氢时, 反应生成硅杂环戊烷类产物5; 当R1为烷基时, 则生成(E)-高烯丙基硅烷产物4. 作者结合实验及密度泛函理论(DFT)计算研究, 提出如下的反应机理: 首先, [La]-1与硅烷反应生成阴离子型稀土氢化物La-H. 随后, La-H对ACPs的C=C键进行选择性加成, 形成中间体I, 继而经β-C消除得到中间体II. 硅烷与中间体II发生σ-键复分解生成产物4, 并再生La-H. 当R1为芳基或氢时, 产物4进一步经历分子内硅氢化过程, La-H4的C=C键进行选择性加成, 形成中间体III, 最后通过分子内的σ-键复分解历程, 得到硅杂环戊烷产物5, 并释放La-H, 完成催化循环.
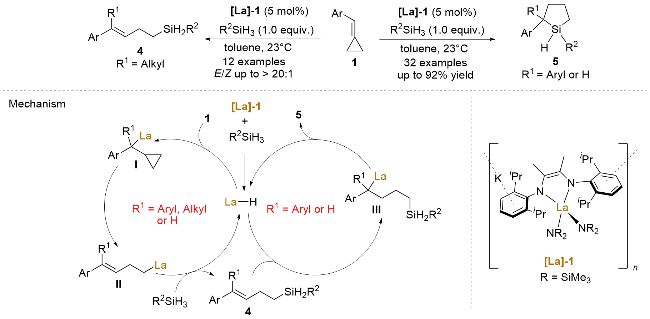
图式3 镧催化ACPs的硅氢化反应

Scheme 3 La-catalyzed hydrosilylation of ACPs

1.3 铜催化

2024年, 何川课题组[8]采用铜催化体系, 实现了ACPs的对映选择性硅氢化反应(Scheme 4, a). 该体系对一级和二级硅烷均有良好兼容性: 一级硅烷参与反应时, 在Cu(OAc)2/(R)-L1催化下, 反应以高对映选择性和非对映选择性得到具有碳、硅双手性的硅杂环戊烷 6; 二级硅烷参与反应时, 在Cu(OAc)/L2催化下, 则能高对映选择性地得到具有碳中心手性的硅杂环戊烷7. 作者通过实验与DFT计算结合的方式, 提出了可能的反应机理: 铜催化剂首先与硅烷反应生成Cu-H物种, 后者对MCPs的C=C双键发生选择性氢金属化, 生成中间体I. 之后, 中间体I发生β-C消除得到中间体II. 硅烷与中间体II发生σ-键复分解, 得到分子间硅氢化产物8. Cu-H物种再次与8的C=C双键发生选择性的氢金属化, 生成中间体III. 最后, 中间体III经历分子内的σ-键复分解, 生成最终的硅杂环戊烷产物67, 并再生Cu-H物种, 完成催化循环. 同一时期, 张前和熊涛团 队[9]也报道了类似的铜催化体系, 实现了ACPs与一级硅烷的对映选择性硅氢化反应, 同样得到了硅杂环戊烷产物6 (Scheme 4, b).
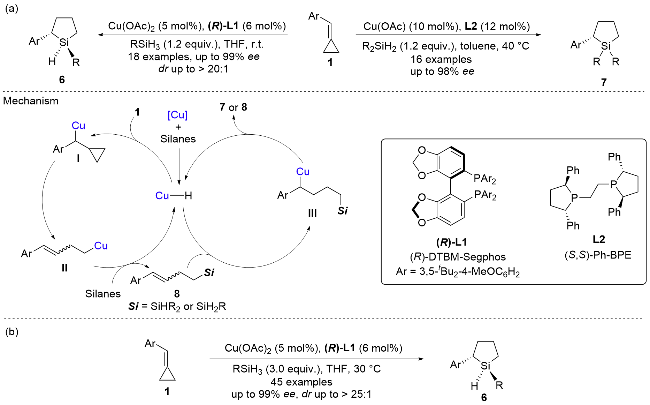
图式4 铜催化ACPs的对映选择性连续硅氢化反应

Scheme 4 Cu-catalyzed enantioselective sequential hydrosilylation of ACPs

2025年, 徐允河课题组[10]采用Cu(II)/Xantphos催化体系, 实现了ACPs与一、二级硅烷的开环硅氢化反应, 立体专一性地合成了一系列(E)-高烯丙基硅烷(Scheme 5, a). 此外, 他们采用HBpin作为硼源, 通过延长时间和升高温度, 在相同的Cu(II)/Xantphos催化体系下, 得到了(E)-高烯丙基硼酯(Scheme 5, b). 机理方面, 该课题组提出的机理与文献中[8,9]报道的首步分子间硅氢化的机制相同: 反应经历了Cu-H物种对ACPs的C=C双键的迁移插入, 随后发生β-C消除实现ACPs开环, 最终经历与硅烷或硼酯的σ-键复分解, 得到开环硅氢化/硼氢化产物.
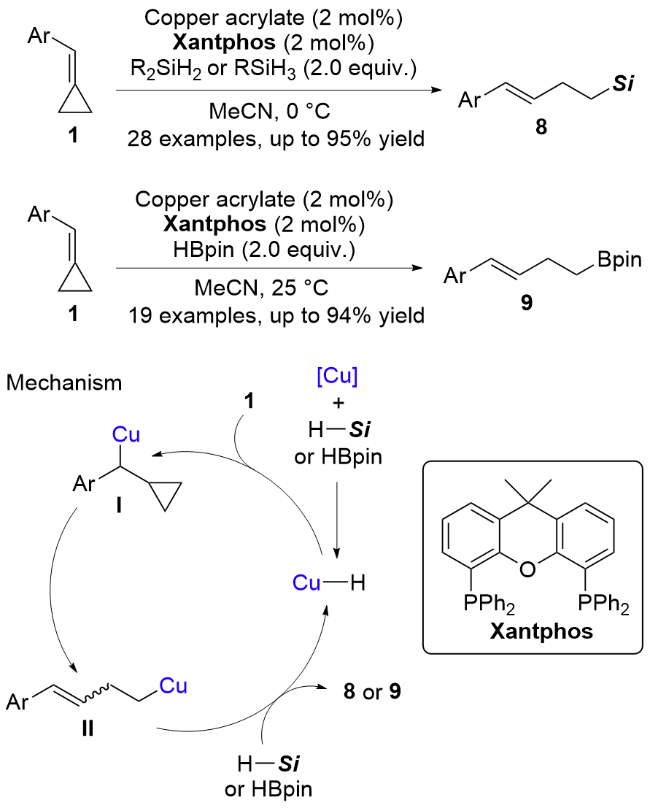
图式5 铜催化ACPs的硅氢化及硼氢化反应

Scheme 5 Cu-catalyzed hydrosilylation and hydroboration of ACPs

2025年, 于松杰课题组[11]在Cu(I)催化体系下, 通过手性双膦配体L2的调控, 实现了ACPs的对映选择性开环硅氢化反应, 合成了一系列硅手性(E)-高烯丙基硅烷(Scheme 6, a). 该反应对多种二级硅烷表现出良好的兼容性, 所得手性硅烷产物的ee值最高可达93%. 此外, 该催化体系还可拓展至芳基亚甲基环丁烷(Aryli- denecyclobutanes, 简称ACBs), 能以相近的产率和对映选择性得到预期的手性硅烷产物(Scheme 6, a). 机理实验表明, 该反应与先前报道的其他铜催化体系[10]具有相同的反应途径.
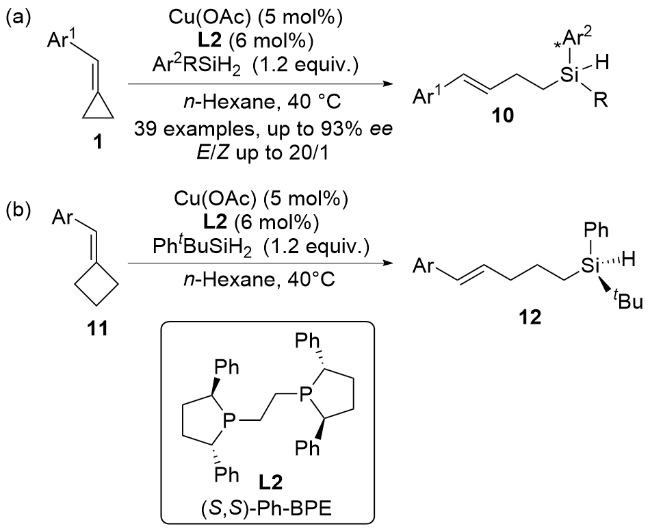
图式6 铜催化ACPs及ACBs的对映选择性硅氢化反应

Scheme 6 Cu-catalyzed enantioselective hydrosilylation of ACPs and ACBs

1.4 镍催化

2025年, 赵东兵课题组[12]开发了一种镍催化体系, 实现了MCPs的立体专一性开环硅氢化反应, 合成了一系列(E)-高烯丙基硅烷. 该体系不仅适用于ACPs, 也可兼容烷基取代的MCPs, 同时, 一级、二级、三级硅烷均可顺利参与反应, 得到预期的(E)-高烯丙基硅烷产物(Scheme 7, a). 值得一提的是, 通过在该反应体系中引入TADDOL骨架的手性亚磷酰胺配体, 反应能够实现硅手性(E)-高烯丙基硅烷的高效合成, 为手性硅烷的合成提供了新的策略(Scheme 7, b).
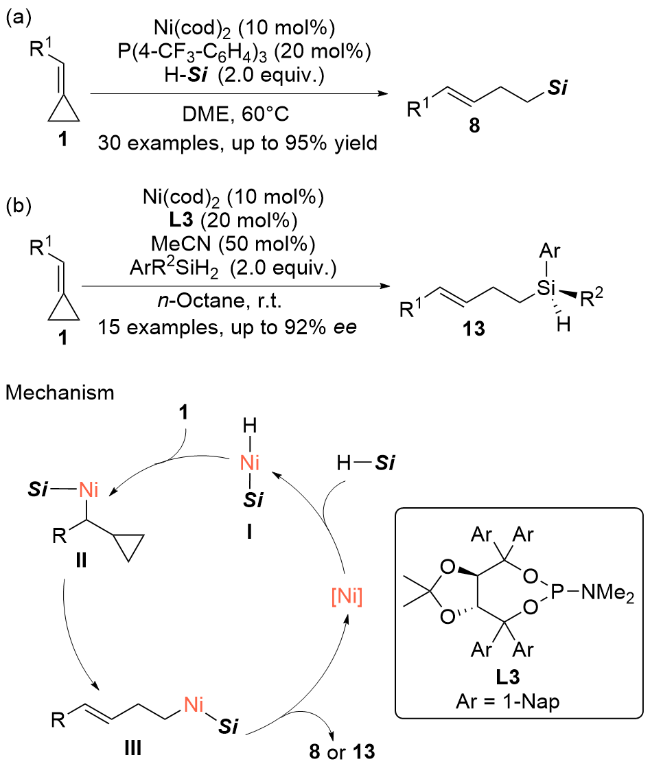
图式7 镍催化MCPs的立体专一性和对映选择性开环硅氢化反应

Scheme 7 Ni-catalyzed stereospecific and enantioselective hydrosilylation of MCPs

结合氘代实验及KIE实验的结果, 作者提出了反应机理. Ni(0)催化剂与硅烷氧化加成生成Ni-H物种. 随后, 经历Ni-H对MCPs的C=C双键选择性氢金属化及β-C消除过程, 实现MCPs的三元环开环. 最后, 通过还原消除生成开环硅氢化产物. 该镍催化体系在一定程度上克服了铜催化体系的不足, 为该类硅氢化反应提供了更有价值的补充.

2 过渡金属催化亚甲基环丙烷的硼化反应

2.1 铂、铱催化
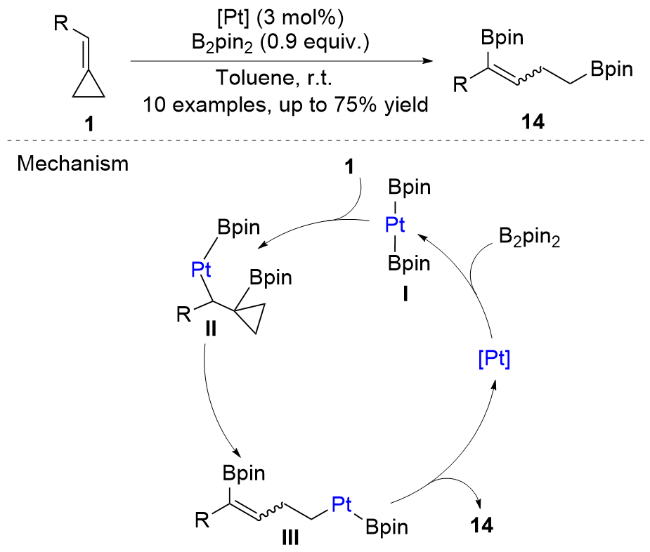
早在1999年, Miyaura等[13]便采用铂催化体系, 以联硼酸频那醇酯[Bis(pinacolato)diboron, 简称B2pin2]为硼源, 实现了MCPs的双硼化反应, 但反应选择性不佳(Scheme 8). 作者推测其反应机理为: 零价铂催化剂对B2pin2氧化加成生成中间体1. 随后中间体I插入MCPs 的C=C键生成中间体II, 并经历β-C消除及还原消除过程, 释放双硼化产物14, 完成催化循环.
图式8 铂催化MCPs的双硼化反应

Scheme 8 Pt-catalyzed diboration of MCPs

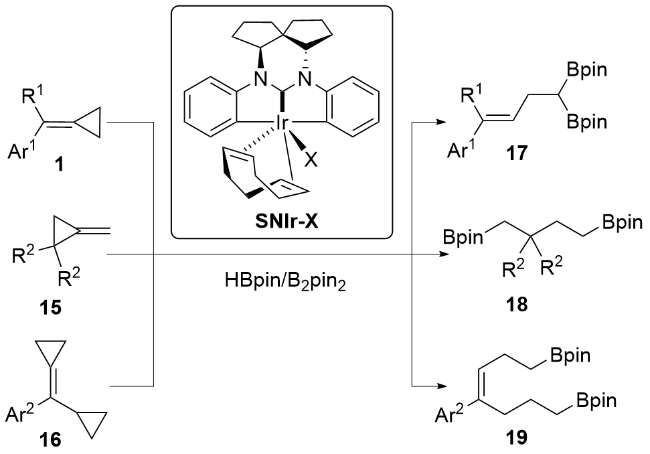
2024年, 涂永强和彭金宝等[14]开发了一类新型的螺环NHC-Ir络合物SNIr-X, 并以此为催化剂, 实现了多种MCPs的1,n-双硼化反应(Scheme 9). 在该催化体系中, 单芳基和双芳基亚甲基环丙烷都可实现开环双硼化反应, 高效地合成相应的1,1-二硼化产物; 对于环丙基上具有不同取代基的亚甲基环丙烷, 该反应能选择性地生成1,4-二硼化产物; 特别地, 当环丙基取代的亚甲基环丙烷作为底物时, 得到了两个环丙烷开环但双键保留的1,7-二硼化产物. 该催化体系展现出优异的区域选择性, 反应均能单一地生成相应的目标产物, 无副产物生成.
图式9 铱催化MCPs的区域选择性1,n-双硼化反应

Scheme 9 Ir-catalyzed regioselective 1,n-diboration of MCPs

为了深入探究反应机理, 作者结合机理实验与DFT计算, 阐明了该双硼化反应的机理. 计算结果表明, 尽管双芳基亚甲基环丙烷与单芳基亚甲基环丙烷都能生成1,1-二硼化产物, 但二者反应途径存在显著差异.
当双芳基亚甲基环丙烷作为底物时(Scheme 10), 反应以B2pin2为硼源. 络合物SNIr-Cl先经还原生成催化剂前体0, 再与B2pin2加成生成催化活性Ir(III)物种I. 中间体I上的一个Bpin基团通过还原消除转移到苯环上, 形成Ir(I), 随后与MCPs配位并打开其三元环, 形成四元环中间体II. 之后, 中间体II经历连续的还原消除和氧化加成过程, 形成稳定的烯基-Ir(III)中间体III. 中间体III脱去一分子HBpin, 同时其苯基的C—Ir键和Bpin基团的α-C—H键之间会发生σ-复分解, 形成第二个四元环金属中间体IV. 随后, 经历分子内的1,3-Ir迁移得到中间体V, 中间体V与HBpin反应生成中间体VI, 最后经历还原消除过程释放出产物17, 完成催化循环.
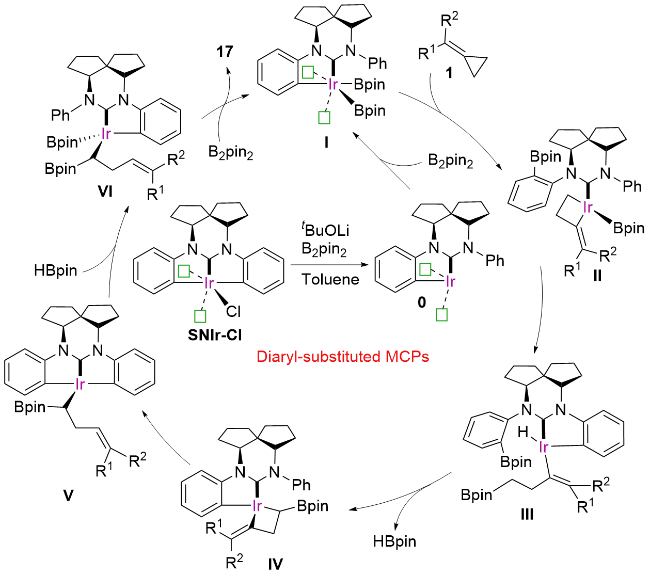
图式10 铱催化双芳基亚甲基环丙烷的双硼化反应机理

Scheme 10 Mechanism of Ir-catalyzed diboration of diaryl-substituted MCPs

当单芳基亚甲基环丙烷作为底物时, 反应通过分子内Ir迁移过程进行(Scheme 11). 生成烯基Ir中间体III'后, III'发生分子内的Ir迁移, Ir迁移到了硼基的α-位, 最终解离并再生催化剂, 完成催化循环. 值得注意的是, 中间体IV和中间体VI均通过高分辨质谱(High Resolution Mass Spectrum, HRMS)检测得到证实, 进一步证实了作者提出的反应机理.
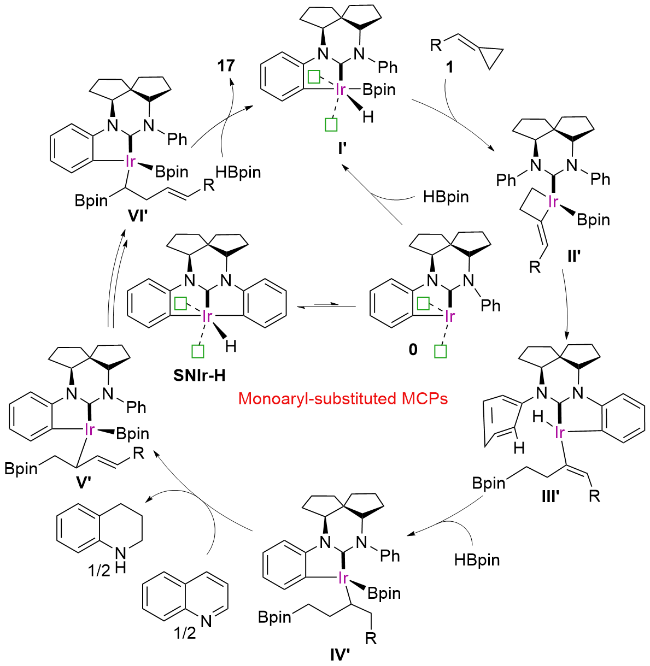
图式11 铱催化单芳基亚甲基环丙烷的-双硼化反应机理

Scheme 11 Mechanism of Ir-catalyzed 1,n-diboration of monoaryl-substituted MCPs

2.2 钴催化

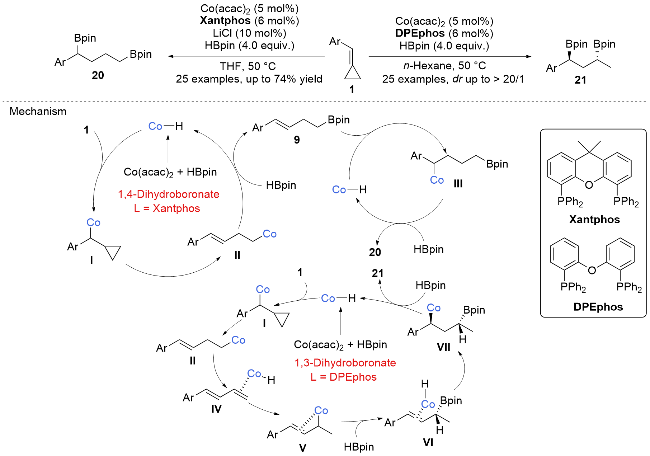
2023年, 葛少中课题组[15]报道了首例钴催化、配体调控的区域发散性的ACPs的开环双硼氢化反应, 合成了多种具有高化学和区域选择性的1,3-和1,4-二硼酸酯化合物(Scheme 12). 经过系统的条件筛选, 作者发现, 用HBpin作为硼源时, ACPs在Co(acac)2/Xantphos/LiCl催化体系下, 以四氢呋喃(THF)作为溶剂, 生成1,4-二硼化产物; 而在Co(acac)2/DPEphos催化体系下, 以正己烷作为溶剂, 反应则高效生成1,3-二硼化产物.
图式12 钴催化ACPs的区域发散性开环双硼氢化反应

Scheme 12 Co-catalyzed regiodivergent ring-opening dihydroboration of ACPs

机理研究表明, 配体对该双硼氢化反应的产物类型具有决定性影响. Co(acac)2和HBpin反应生成Co-H, Co-H插入ACPs的C=C双键生成中间体I, 继而发生β-C消除形成中间体II. 当采用大位阻的双膦配体Xantphos时, 中间体II难以发生β-H消除, 因而更加倾向于生成单硼氢化产物9. 接着, 9继续与Co-H反应, 再次发生硼氢化, 最终得到1,4-二硼酸酯化合物20. 当采用双膦配体DPEphos时, 中间体II会经历β-H消除形成中间体IV, 随后经分子内Co-H插入以及硼化反应, 得到烯丙基硼物种配位的中间体VI. 该中间体进一步发生分子内Co-H插入, 形成C—Co键与C—Bpin键呈反式优势构象的中间体VII, 该中间体最终与HBpin作用, 得到具有高非对映选择性的1,3-二硼酸酯化合物21.

2.3 铁催化
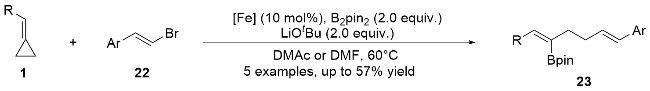
2020年, Koh等[16]在铁催化下实现了烯烃的区域选择性烯基硼化反应, 并将其成功应用于MCPs的烯基硼化反应中. 该反应具有良好的区域选择性和立体选择性, 能够得到一系列硼化的1,5-二烯产物(Scheme 13). 尽管如此, 该反应的产率普遍偏低, 仍有进一步优化的空间.
图式13 铁催化MCPs的区域选择性开环烯基硼化反应

Scheme 13 Fe-catalyzed regioselective ring-opening alkenylboration of MCPs

2.4 铜催化

铜催化在MCPs的硼化反应及相应的双官能化反应研究中最为成熟, 它不仅能实现硼化转化, 更能一步完成MCPs的双官能化, 显著拓展了MCPs的应用范围.
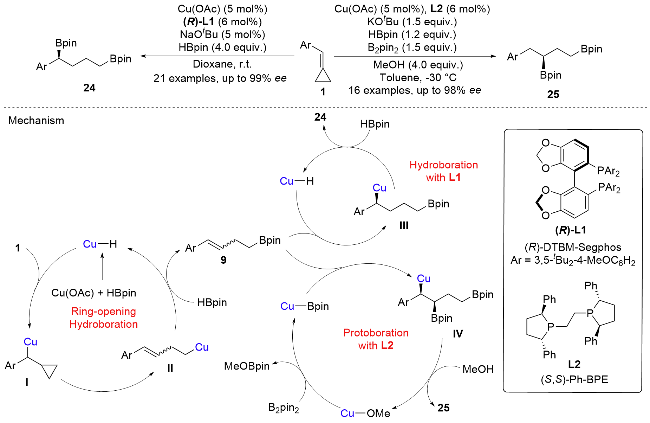
2024年, 葛少中和卢一新等[17]采用铜催化体系, 实现了ACPs的对映选择性开环双硼化反应, 合成了一系列手性1,3-和1,4-二硼酸酯化合物(Scheme 14). 在Cu(OAc)/(R)-L1催化体系下, 以HBpin作为硼源, 反应可实现ACPs的不对称双硼氢化反应, 高效合成一系列手性1,4-二硼酸酯化合物24. 而采用Cu(OAc)/L2催化体系时, 在HBpin作为硼源的基础上, 引入B2pin2, 并以甲醇作为质子源, 则可实现ACPs的不对称硼氢化/质子硼化反应, 选择性合成一系列手性1,3-二硼酸酯化合物25.
图式14 铜催化ACPs的对映选择性开环双硼化反应

Scheme 14 Cu-catalyzed enantioselective ring-opening diboration of ACPs

机理研究表明, 两种反应都先经历了一步开环硼氢化反应, 该过程与作者等先前报道的钴催化体系[15]类似. 当采用(R)-L1作为配体时, 开环硼氢化的中间产物9进一步与Cu-H物种反应, 经历第二次硼氢化反应, 生成手性1,4-二硼酸酯化合物24. 而L2作为配体时, 则发生质子硼化反应. Cu-Bpin物种捕获中间产物9, 生成中间体IV, 随后在甲醇的作用下质子化, 释放出手性1,3-二硼酸酯产物25. 产生的Cu-OMe物种与B2pin2反应, 生成Cu-Bpin物种, 完成催化循环.
2025年, 宋秋玲课题组[18]在铜催化体系下, 实现了ACPs的开环双硼化反应, 以优异的化学、区域及立体选择性合成了一系列1,3-双硼化合物26 (Scheme 15). 该反应以硼酯作为硼化试剂, 不仅适用于ACPs的双硼化反应, 还可实现ACBs的双硼化反应. 在系统性机理研究后, 作者提出了合理的反应机理. 以ACPs和B2pin2的反应为例, 反应中可能存在副产物9282930. 首先, NaBEt3H与铜催化剂反应生成活性Cu-H物种, 随后与B2pin2反应形成Cu-Bpin物种, 并产生HBpin. HBpin与ACPs发生硼氢化反应, 形成单硼化副产物9. 同时, Cu-Bpin物种插入ACPs的C=C双键, 形成关键的中间体I. 该中间体经过σ-键旋转, 能够形成中间体I的另一种构象I', 它进一步转化为副产物2829. 作者认为, 中间体I的构象更有利于后续β-C消除的进行. 在经历β-C消除形成中间体II后, 其与B2pin2发生σ-键复分解, 生成产物26, 并再生Cu-Bpin物种. 若中间体II直接质子化, 则形成副产物30.
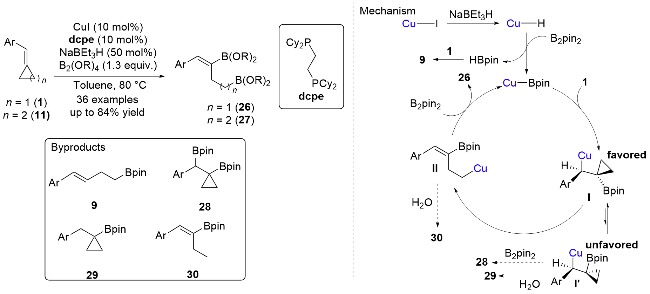
图式15 铜催化ACPs和ACBs的开环双硼化反应

Scheme 15 Cu-catalyzed ring-opening diboration of ACPs and ACBs

在铜催化条件下, 通过一步反应实现ACPs的氨基硼化反应, 是一种高效便捷的合成策略. 2016年, 施敏课题组[19]报道了铜催化的ACPs的氨基硼化反应(Scheme 16, a). 他们采用B2pin2作为硼源, 羟胺作为氨基化试剂, 合成了一系列β-氨基烷基硼酯31. 该反应中, ACPs的环丙烷结构未参与反应, 得以保留. 此外, 他们尝试采用(S)-BINAP作为手性配体, 尝试不对称转化, 但效果较为一般. 2024年, 苏波课题组[20]发展了一种串联的硼氢化和氢氨化方法, 在铜催化下实现了ACPs的对映选择性氨基硼化反应(Scheme 16, b). 该方法具有优异的化学、区域及对映选择性, 高效构建了一系列4-氨基烷基硼酯33. 2025年, 吴小锋课题组[21]同样采用了铜催化体系, 通过串联硼氢化-氢氨化反应的方式, 实现了ACPs的对映选择性氨基硼化反应(Scheme 16, c). 此外, 他们还在反应体系中引入CO, 进一步完成了ACPs的对映选择性连续硼氢化-氢酰胺化反应, 实现了δ-硼基手性酰胺35的合成(Scheme 16, c).
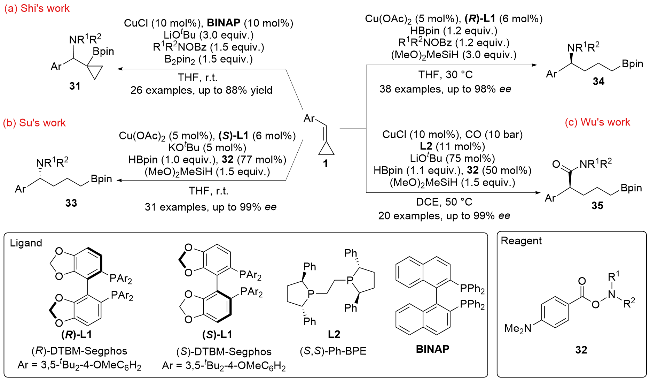
图式16 铜催化ACPs的氨基硼化反应

Scheme 16 Cu-catalyzed aminoboration of ACPs

对于ACPs的连续硼氢化/氢氨化及氢酰胺化反应, 其机理与已报道的ACPs的连续硼氢化[15,17]类似(Scheme 17). 催化循环始于Cu-H物种参与的ACPs的开环硼氢化, 在生成硼氢化产物9后, Cu-H物种再插入9的C=C双键, 形成Cu(I)中间体III. 在氢氨化反应中, 中间体III与羟胺氧化加成, 生成Cu(III)中间体V, 随后还原消除得到氢氨化产物3334. 在氢酰胺化反应中, 中间体III经历CO的插入与羟胺的氧化加成两个步骤, 产生Cu(III)中间体IV, 最终经历还原消除步骤生成氢酰胺化产物35. 反应产生的Cu-OR'物种经HBpin或氢硅烷的还原, 再生为Cu-H物种, 完成催化循环.
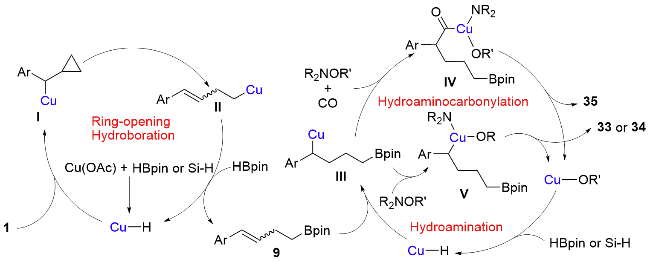
图式17 铜催化ACPs的连续硼氢化-氢氨化/氢酰胺化机理

Scheme 17 Mechanism of Cu-catalyzed sequential hydroboration-hydroamination/ hydroaminocarbonylation of ACPs

在铜催化条件下, ACPs还能够发生碳硼化反应. 2022年, 彭金宝课题组[22]发展了一种铜催化体系, 以氯甲酸酯/酰氯作为羰基化试剂, 以B2pin2作为硼源, 实现了ACPs的羰基硼化反应, 立体专一地合成了一系列Z构型的γ-硼基-γ,δ-不饱和羰基化合物(Scheme 18). 机理方面, 该反应先由IMesCuCl与LiOtBu反应, 生成Cu- OtBu物种, 它与B2pin2反应, 产生关键的催化活性物种Cu-Bpin. 随后, Cu-Bpin物种迁移插入ACPs的C=C双键, 形成中间体I. 该步骤中, 位阻效应使得σ-键的旋转受阻, 促使反应优先生成中间体I, 而不是其异构体I'. 随后β-C消除形成Cu(I)中间体II. 此时, 中间体II36发生氧化加成, 形成Cu(III)中间体III. 最后, 经历还原消除, 生成最终产物37, 并再生铜催化剂, 完成催化循环.
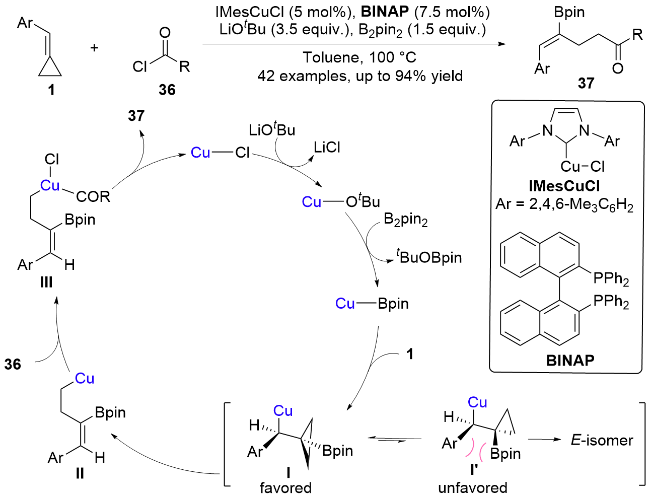
图式18 铜催化ACPs的硼羰基化反应

Scheme 18 Cu-catalyzed borocarbonylation of ACPs

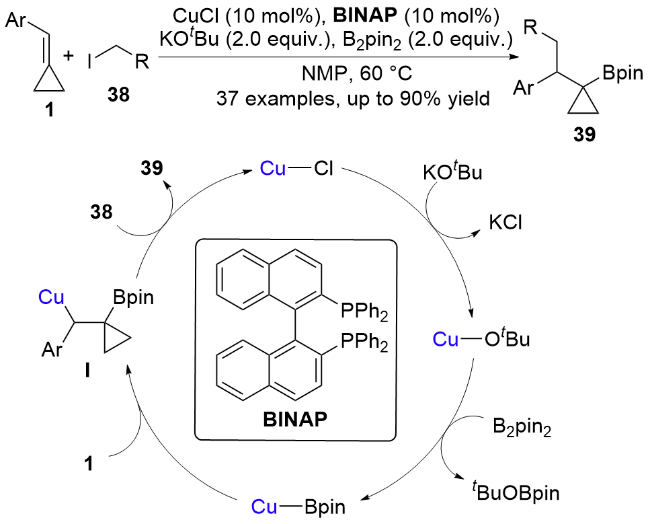
2024年, Sahoo等[23]在铜催化条件下, 实现了ACPs的1,2-烷基硼化反应(Scheme 19), 合成了一系列具有多个三级碳中心的环丙基硼酸酯39. 结合机理实验和DFT计算研究, 作者认为, 反应机理包含Cu-Bpin物种对ACPs的C=C双键的迁移插入, 形成中间体I, 随后经历了SN2类型的取代反应, 生成最终的产物39. DFT计算表明, 该取代反应途径在能量上优于自由基反应途径.
图式19 铜催化ACPs的1,2-烷基硼化反应

Scheme 19 Cu-catalyzed 1,2-alkylboration of ACPs

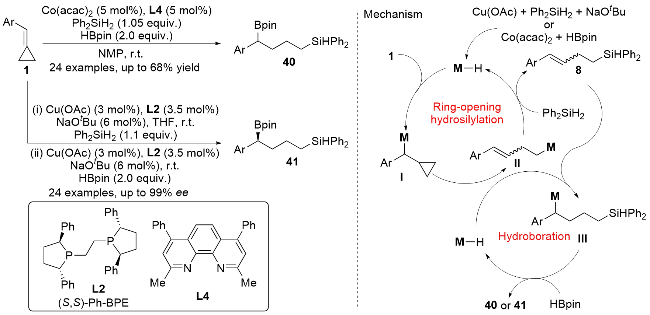
2024年, 葛少中课题组[24]采用铜催化体系, 完成了铜催化下ACPs的一锅两步硅氢化-硼氢化反应, 实现了1,4-硼硅基烷烃的不对称合成, ee值高达99%. 此外, 该团队还采用钴催化体系, 同样顺利实现了ACPs的连续硅氢化-硼氢化反应(Scheme 20), 合成出一系列消旋的1,4-硼硅基烷烃40.
图式20 钴/铜催化ACPs的一锅法硅氢化/硼氢化反应

Scheme 20 One-pot Co- or Cu-catalyzed hydrosilylation/hydroboration of ACPs

为了研究反应机理, 作者开展了一系列监测及氘代实验. 结果表明, 在钴和铜两种催化体系中, 反应均是先进行ACPs的开环硅氢化反应, 再进行硼氢化反应. 具体而言, 在铜催化下, Cu(OAc)先在NaOtBu存在下与Ph2SiH2反应, 生成Cu-H物种. 而在钴催化体系中, Co(acac)2先与HBpin反应, 生成Co-H物种. 随后, 两种金属氢物种M-H都与ACPs发生区域选择性的迁移插入, 形成中间体I, 并通过β-C消除形成高烯丙基金属中间体II. 中间体II与Ph2SiH2反应, 释放出高烯丙基硅烷8, 并实现金属氢物种M-H的再生. 接下来, 8与M-H发生迁移插入反应, 形成中间体III, 它与HBpin反应, 生成最终的1,4-硼硅基烷烃4041, 并释放出金属氢物种M-H, 完成催化循环.

3 结论

过渡金属催化亚甲基环丙烷的硅氢化与硼化反应, 为有机硅和有机硼化合物的高效合成提供了重要途径, 尤其在远端双官能化有机硼化合物及含硅杂环的精准合成方面取得了显著的突破. 本文系统综述了近年来不同类型过渡金属催化亚甲基环丙烷的硅氢化与硼化两类转化的研究进展. 在该类转化中, 亚甲基环丙烷虽存在两种可能的反应模式, 但其硅氢化与硼化过程主要经由有机金属物种对C=C双键的插入及后续β-C消除实现开环. 相比之下, 金属物种直接对亚甲基环丙烷的三元环进行氧化加成的报道较为有限.
近十年来, 该领域研究发展迅速, 取得了显著突破. 然而, 以亚甲基环丙烷作为合成子来实现有机硅化合物和有机硼化合物的高效合成, 目前研究仍局限于硅氢化和硼氢化两种反应类型, 尚存在诸多挑战亟待突破: (1)亚甲基环丙烷的合成, 目前仍依赖Wittig反应, 成本较高, 官能团兼容性有限, 限制了其实际应用; (2)大部分转化都基于铜催化体系, 产物结构类型相对单一, 亟需发展基于廉价金属的新型催化体系; (3)硅氢化反应底物多局限于芳基亚甲基环丙烷, 产物以高烯丙基硅烷和硅杂环戊烷为主, 需要发展新的策略, 以实现新型含硅杂环、烯基硅烷等有机硅化合物的高效合成; (4)硼化及双官能化反应同样面临底物适用范围窄、产物类型单一的问题, 亟待开发新体系以合成具有多样性结构的有机硼化合物; (5)当前催化体系往往需要较高的催化剂负载量, 难以满足工业化生产需求, 发展低负载、高效率的催化体系是未来重点的研究方向.
(Lu, Y.)
[1]
(a) Nakamura, I.; Yamamoto, Y. Adv. Synth. Catal. 2002, 344, 111.

DOI

(b) Brandi, A.; Cicchi, S.; Cordero, F. M.; Goti, A. Chem. Rev. 2003, 103, 1213.

DOI

(c) Pellissier, H. Tetrahedron 2014, 70, 4991.

DOI

(d) Fumagalli, G.; Stanton, S.; Bower, J. F. Chem. Rev. 2017, 117, 9404.

DOI PMID

[2]
(a) Rubin, M.; Rubina, M.; Gevorgyan, V. Chem. Rev. 2007, 107, 3117.

DOI

(b) Cohen, Y.; Cohen, A.; Marek, I. Chem. Rev. 2021, 121, 140.

DOI

[3]
(a) Franz, A. K.; Wilson, S. O. J. Med. Chem. 2013, 56, 388.

DOI

(b) Gai, L. Z.; Mackc, J.; Lua, H.; Nyokongc, T.; Li, Z. F.; Kobayashi, N.; Shen, Z. Coord. Chem. Rev. 2015, 285, 24.

DOI

(c) Su, T. A.; Li, H.; Klausen, R. S.; Kim, N. T.; Neupane, M.; Leighton, J. L.; Steigerwald, M. L. Venkataraman, L.; Nuckolls, C. Acc. Chem. Res. 2017, 50, 1088.

DOI

[4]
(a) Yang, W.; Gao, X.; Wang, B. Med. Res. Rev. 2003, 23, 346.

DOI

(b) Burkhardt, E. R.; Matos, K. Chem. Rev. 2006, 106, 2617.

DOI

[5]
Bessmertnykh, A. G.; Blinov, K. A.; Grishin, Y. K.; Donskaya, N. A.; Tveritinova, E. V.; Yur'eva, N. M.; Beletskaya, I. P. J. Org. Chem. 1997, 62, 6069.

DOI

[6]
Itazaki, M.; Nishihara, Y.; Osakada, K. J. Org. Chem. 2002, 67, 6889.

PMID

[7]
Xu, X.-M.; Gao, A.-L.; Xu, X.-F.; Li, J.-F.; Cui, C.-M. J. Am. Chem. Soc. 2024, 146, 4060.

DOI

[8]
Wu, L.; Zhang, L.; Guo, J.; Gao, J.; Ding, Y.; Ke, J.; He, C. Angew. Chem., Int. Ed. 2024, 63, e202413753.

DOI

[9]
Fu, B.; Wang, L.-H.; Chen, K.-X.; Yuan, X.-P.; Yin, J.-J.; Wang, S.-M.; Shi, D.-Z.; Zhu, B.; Guan, W.; Zhang, Q.; Xiong, T. Angew. Chem., Int. Ed. 2024, 136, e202407391.

DOI

[10]
Xiao, Z.-Y.; Wang, Z.-L.; Xu, Y.-H. Chin. J. Chem. 2025, 43, 385.

DOI

[11]
Xie, W.; Zhai, D.; Li, X.-X.; Deng, W.; Yu, S. Chem. Commun. 2025, 61, 5958.

DOI

[12]
Zhang, J.; Guo, J.; Liu, W.; Liu, M.; Zhao, D. ACS Catal. 2025, 15, 3216.

[13]
Ishiyama, T.; Momota, S.; Miyaura, N. Synlett 1999, 11, 1790.

[14]
Wang, W.-F.; Lu, K.; Liu, P.-R.; Zeng, H.-H.; Yang, L.-M.; Ma, A.-J.; Tu, Y.-Q.; Peng, J.-B. ACS Catal. 2024, 14, 5156.

DOI

[15]
Tan, B. B.; Hu, M.; Ge, S. Angew. Chem., Int. Ed. 2023, 62, e202307176.

DOI

[16]
Yu, X.; Zheng, H.; Zhao, H.; Lee, B. C.; Koh, M. J. Angew. Chem., Int. Ed. 2021, 60, 2104.

DOI

[17]
Zheng, W.; Tan, B. B.; Ge, S.; Lu, Y. J. Am. Chem. Soc. 2024, 146, 5366.

DOI

[18]
Chen, S.; Lin, J.; Song, Q. ACS Catal. 2025, 15, 13003.

DOI

[19]
Jiang, H.-C.; Tang, X.-Y.; Shi, M. Chem. Commun. 2016, 52, 5273.

DOI

[20]
Zhu, Y.-S.; Guo, Y.-L.; Zhu, Y.-Y.; Su, B. J. Am. Chem. Soc. 2024, 146, 32283.

DOI

[21]
Yuan, Y.; Ge, F.; Yang, T.; Wu, X.-F. J. Catal. 2025, 450, 116280.

DOI

[22]
Yang, L.-M.; Zeng, H.-H.; Liu, X.-L.; Ma, A.-J.; Peng, J.-B. Chem. Sci. 2022, 13, 7304.

DOI PMID

[23]
Mondal, P. P.; Nair, A. V.; Sasidaran, M.; Chungath, A. A.; Suman, S. P.; Kuniyil, R.; Sahoo, B. Org. Lett. 2024, 26, 1458.

DOI

[24]
Tan, B. B.; Ge, S. Angew. Chem., Int. Ed. 2025, 64, e202419522.

DOI

文章导航

/