综述与进展

糖羟基的选择性氧化反应研究进展

  • 杨其昌 ,
  • 张筱睿 ,
  • 吕剑 , * ,
  • 古双喜 , *
展开
  • 武汉工程大学化工与制药学院 武汉 430205

收稿日期: 2025-08-26

  修回日期: 2025-11-18

  网络出版日期: 2025-12-10

基金资助

国家自然科学基金(22377097)

Advances in Selective Oxidation of Carbohydrates

  • Qichang Yang ,
  • Xiaorui Zhang ,
  • Jian Lv , * ,
  • Shuang-Xi Gu , *
Expand
  • School of Chemical Engineering and Pharmacy, Wuhan Institute of Technology, Wuhan 430205
*E-mail: ;

Received date: 2025-08-26

  Revised date: 2025-11-18

  Online published: 2025-12-10

Supported by

National Natural Science Foundation of China(22377097)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

摘要

糖类作为自然界最丰富的生物分子之一, 在生物活性分子合成、药物开发及材料科学等领域具有重要作用. 糖羟基的选择性氧化是合成糖衍生物及实现官能团转化的关键策略之一. 然而, 糖分子固有的多羟基结构及其羟基间反应活性相近的特性, 使得其选择性修饰长期面临巨大挑战. 传统方法依赖繁琐的保护-脱保护步骤, 导致合成路线冗长、效率低下. 近年来, 无保护糖分子的直接选择性催化氧化已成为新兴研究热点. 该策略显著简化了合成路线, 提高了原子经济性, 并降低了环境影响. 综述了无保护或少保护糖分子选择性催化氧化的研究进展, 重点评述了不同催化体系, 包括金属催化、光催化和电催化等在该领域的应用.

本文引用格式

杨其昌 , 张筱睿 , 吕剑 , 古双喜 . 糖羟基的选择性氧化反应研究进展[J]. 有机化学, 2026 , 46(3) : 743 -758 . DOI: 10.6023/cjoc202508023

Abstract

Carbohydrates, among the most abundant biomolecules in nature, play crucial roles in the synthesis of bioactive molecules, drug development, and materials science. The selective oxidation of sugar hydroxyl groups represents a key strategy for synthesizing carbohydrate derivatives and achieving functional group interconversion. However, the inherent polyhydroxy structure and the similar reactivity of their hydroxyl groups present significant challenges for selective modification. Traditional methods rely on tedious protection/deprotection steps, leading to lengthy and inefficient synthetic routes. In recent years, the direct selective catalytic oxidation of unprotected sugars has emerged as a prominent research focus. This strategy significantly streamlines synthetic pathways, enhances atom economy, and reduces environmental impact. This review summarizes the progress in selective catalytic oxidation of unprotected or minimally protected sugars, providing a critical discussion of various catalytic systems employed in this field, including metal catalysis, photocatalysis, and electrocatalysis.

糖类化合物是多羟基醛或多羟基酮及其衍生物的统称, 其结构修饰和功能化通常需要针对特定位点羟基进行. 其中, 糖羟基的氧化是合成糖衍生物及实现官能团转化的关键策略之一. 然而, 由于糖分子普遍存在多个反应性相似的羟基, 传统合成方法往往依赖繁琐的保护-去保护步骤, 才能实现单一羟基的定向氧化. 为克服这些限制, 选择性氧化策略应运而生. 该策略能够将目标羟基直接氧化为具有高度反应活性的酮羰基, 不仅避免了保护基操作, 同时为后续的衍生化提供了理想的反应位点.
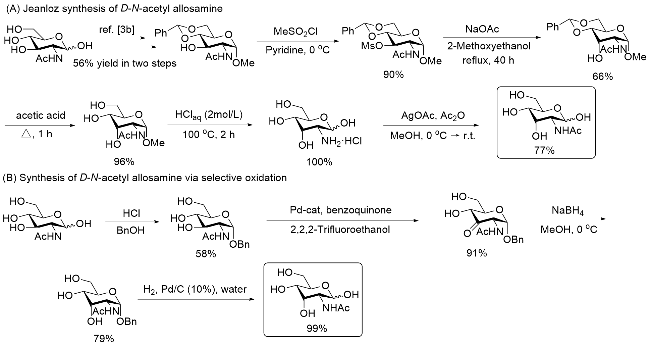
N-乙酰基-D-异洛糖胺是几丁质酶抑制剂Allosamidin的核心结构单元[1]. 针对其前体异洛糖胺的合成, Jeanloz等[2]早期开发的策略依赖于保护基操作, 首先在N-乙酰基葡萄糖的C-3位引入磺酰基保护基, 随后对该位点的手性中心进行立体化学反转. 此后再经两步水解反应, 最终对C2位氨基进行酰化, 得到目标产物N-乙酰基-D-异洛糖胺. 相比之下, 基于选择性氧化的合成路线展现出更高的效率. 该策略直接选择性氧化N-乙酰葡萄糖胺衍生物C-3位的羟基, 随后通过还原步骤实现该位点构型的立体反转(即将平伏键羟基转化为直立键羟基). 最后, 仅需一步催化氢解脱除异头位的苄基保护基, 即可高效制得目标分子异洛糖胺(Scheme 1). 相较于传统合成路径, 该选择性氧化-还原策略显著减少了保护基操作步骤, 甚至可以完全避免引入额外的保护基团, 从而显著提高合成的整体效率和原子经济性[3].
图式1 N-乙酰基-D-异洛糖胺的合成方法比较

Scheme 1 Comparison of synthetic methods for N-acetyl-D-allulosamine

糖类化合物的选择性氧化可将特定羟基转化为酮羰基官能团, 该酮羰基可作为一个新的反应位点, 从而为高效合成糖衍生物及稀有糖提供便利途径. 例如, 通过将羟基选择性氧化为酮基, 随后以酮基为靶点合成S-糖醇(Scheme 2A)[4]; 利用选择性氧化策略, 可将半纤维素衍生的丁基木糖苷和葡萄糖苷转化为具有促进植物发芽活性的丁烯内酯类生物小分子(Scheme 2B)[5]; 无保护的3-酮基葡萄糖苷可通过位点选择性氧化便捷地获得, 该中间体可用于实现酮糖向其他构型糖类的转化, 为糖衍生物的合成开辟了新思路, 并拓展了选择性氧化技术在合成新颖糖分子中的应用范围(Scheme 2C)[6].
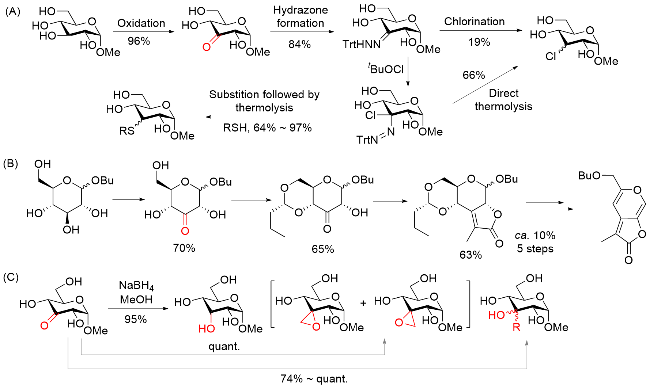
图式2 酮羰基作为官能团进行糖苷底物衍生化

Scheme 2 Derivatization of glycoside substrates via the carbonyl group

糖分子的选择性氧化在糖化学合成与官能团转化中应用广泛, 其关键在于开发高效的催化体系, 以精确控制反应位点. 在众多策略中, 金属催化、光催化和电催化已成为三类最具代表性的方法. 本文将围绕这些催化体系, 综述该领域近年来的重要研究进展.

1 金属催化选择性氧化反应

金属催化是实现糖羟基选择性氧化的核心策略之一. 其关键在于利用金属物种对羟基的精准活化与调控, 从而克服糖环多位点、多羟基反应性相似的挑战. 在众多金属催化剂中, 金属钯(Pd)凭借其丰富的氧化态在催化氧化反应中占据主导地位. 金属有机锡(Sn)试剂则通过与羟基形成特异性络合物, 实现特定位点羟基的活化, 而金属铁(Fe)与金属铑(Rh)等试剂分别以其环境友好性与独特的反应性, 为这一领域提供了重要的补充. 本部分将系统评述上述金属催化体系在糖羟基选择性氧化中的应用进展、机理特色与发展局限.

1.1 金属钯催化选择性氧化反应

金属钯试剂是一类广泛应用于氧化反应中的催化剂[7], 在糖类化合物的区域选择性氧化中也展现出重要应用价值. 该类催化剂能够高效、选择性地将糖分子C-3位的羟基氧化为酮基. 其催化机制主要源于钯物种与糖基底物中邻位二羟基单元的螯合作用, 形成稳定的金属络合物中间体, 进而通过β-H消除实现选择性氧化. 密度泛函理论计算表明, 糖环中的环氧结构在促进C-3位β-H优先消除中起到关键作用, 从而决定了反应的区域选择性. 具体反应过程如Scheme 3所示[8]: 该C-3位选择性氧化反应始于糖苷与钯试剂的螯合作用, 生成中间体; 后者经由异构化转化为物种, 继而通过一个四元环过渡态发生C-3位的β-H消除, 得到钯氢物种, 最终释放生成C-3位酮基产物. 研究结果表明, 该反应对糖苷底物的空间构型、立体化学环境及取代基模式的改变均表现出良好的耐受性, 具有优异的官能团兼容性[8,9].
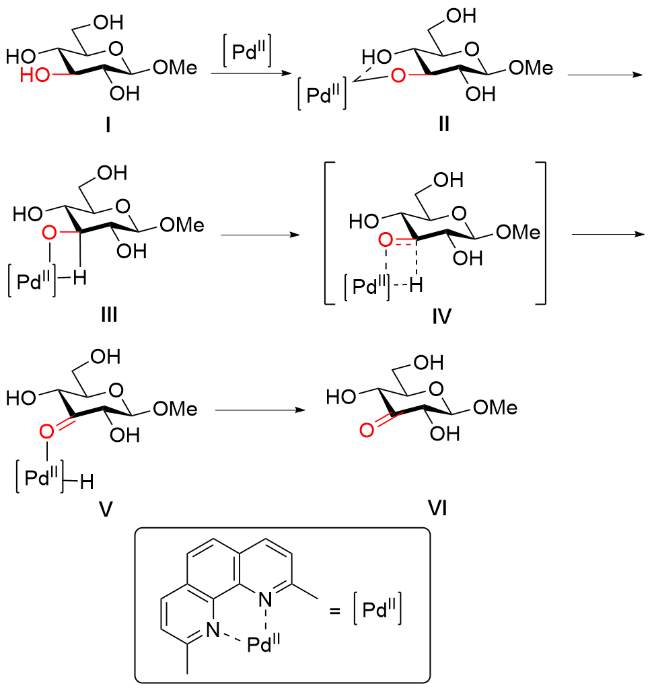
图式3 Pd催化糖苷C3-OH选择性氧化反应机理

Scheme 3 Proposed mechanism for Pd-catalyzed selective oxidation of glycoside C3-OH

2013年, 受Waymouth等[10]利用金属钯试剂催化氧化甘油合成二羟基丙酮工作的启发, Minnaard课题组[11]开发了一种新方法. 该方法使用[(neocuproine)PdOAc]2-OTf2作为催化剂, 2,5-二氯-1,4-苯醌(2,5-Dichlorobenzo-1,4-quinone, DCBQ)作为氧化剂, 在乙腈或二甲基亚砜溶剂体系中, 成功实现了对无保护多羟基糖类底物的C-3位羟基进行区域选择性氧化, 高效合成了3-酮糖产物(Scheme 4). 此催化体系可选择性地将无保护吡喃葡萄糖构型糖苷以及二糖的C3-OH氧化为酮基. 然而值得注意的是, 对于具有直立键C2-OH或直立键C4-OH取代基的底物(如甲基-α-D-吡喃甘露糖苷和甲基-α-D-吡喃半乳糖苷), 其C3-OH的氧化反应受到显著抑制.
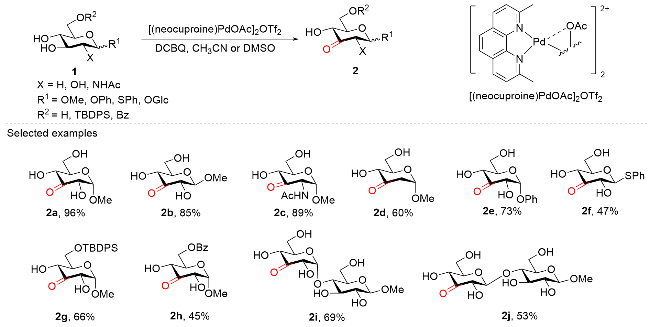
图式4 钯催化糖苷的区域选择性氧化

Scheme 4 Palladium-catalyzed regioselective oxidation of glycosides

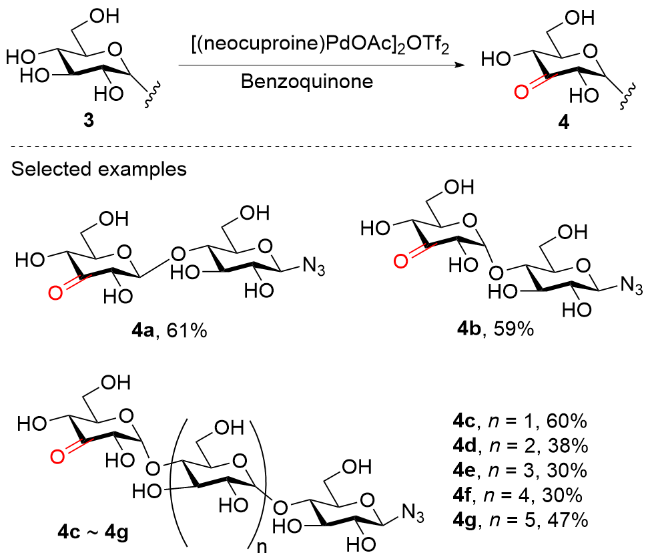
2016年, Minnaard课题组[12]基于其在钯催化单糖选择性氧化方面的研究, 成功将催化体系拓展至1,4-连接的葡聚糖的选择性氧化. 该团队继续采用[(neocupro-ine)PdOAc]2(OTf)2作为催化剂, 在无保护的寡糖(如麦芽七糖)中实现了对特定C3-OH的高选择性单氧化. 尤为关键的是, 该反应在实现目标位点氧化的同时, 成功保持了分子中其余15个仲羟基和7个伯羟基的完整性. 这一突破性进展显著拓宽了钯催化氧化在糖类化合物中的应用范围, 将其底物适用性从单糖有效延伸至寡糖领域(Scheme 5).
图式5 钯催化1,4-连接葡聚糖的选择性氧化

Scheme 5 Palladium-catalyzed selective oxidation of unprotected 1, 4-linked glucans

2022年, Minnaard和Walvoort课题组[13]在前期发展的钯催化糖类选择性氧化体系的基础上, 进一步拓展了该催化体系的底物适用范围, 成功实现了糖肽类化合物的C-3位高选择性氧化. 这一突破性进展标志着钯催化氧化策略从单糖、寡糖延伸至更复杂的糖缀合物体系, 为糖肽的定点修饰提供了新方法. 研究团队通过系统优化反应条件, 证实了[(neocuproine)PdOAc]2(OTf)2催化剂对糖肽中葡萄糖单元C3-OH的选择性氧化能力, 同时保持肽段及其他糖羟基的完整性, 展现了该体系在化学生物学应用中的独特优势.
2016年, Waymouth课题组[14]报道了一种使用钯(II)络合物催化剂[(neocuproine)PdOAc]2OTf2对无保护糖苷底物进行选择性氧化的方法. 该催化体系可在低催化剂负载量(1~2 mol% Pd)下高效运行. 以氧气或苯醌(1,4-Benzoquinone, BQ)作为氧化剂, 在乙腈或乙腈/水混合溶剂中, 该钯催化剂可高选择性地氧化各类无保护糖苷生成相应的酮糖. 尽管反应中存在生成C-4 酮糖的竞争性途径, 但主要产物为C-3酮糖. 在三氟乙醇(Trifluo-roethanol, TFE)溶剂中, 对于在C-2和C-4位具有直立键取代基的吡喃糖苷, 反应专一性地生成C-3酮糖, 但通常会伴随差向异构化形成热力学更稳定的平伏构型酮糖产物. 无保护的糖苷则发生环外二醇/三醇的选择性氧化, 生成相应的环外羟基酮产物(如6g, 6h, 6i).该方法的反应机理推测如Scheme 6所示: 钯(II)物种首先与糖底物C-3、C-4位的邻位二醇形成螯合中间体78, 经过渡态910, 继而通过β-H消除, 最终得到3-酮糖11或4-酮糖12. 与既往报道的钯催化糖类氧化方法相比, 本研究的突出优势在于, 成功实现了在C-2和C-4位具有直立键取代基的吡喃糖苷高选择性生成3-酮糖的调控, 弥补了该领域先前研究的不足.
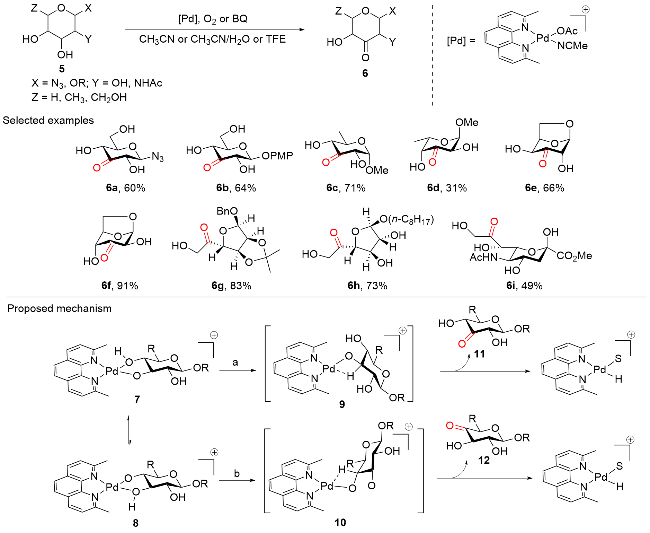
图式6 钯催化无保护糖苷底物选择性氧化

Scheme 6 Palladium catalyzes the selective oxidation of unprotected carbohydrates

2024年, Minnaard课题组[15]在金属钯催化选择性氧化领域取得重要突破. 该团队成功将该方法拓展至无保护的氨基糖苷类与磷酸盐类糖化合物的选择性修饰, 解决了长期困扰该领域的难题. 此类分子中的路易斯碱位点(如氨基和磷酸单酯基团)易与钯催化剂发生配位, 导致催化效率显著下降. 研究团队创新性地引入三氟甲磺酸作为质子化试剂. 该策略巧妙地实现了碱性官能团的瞬时质子化, 有效抑制了其与钯催化剂的非再生性配位, 从而显著提升了糖基C-3位羟基的选择性氧化效率. 该质子化策略不仅避免了传统保护基化学的繁琐步骤, 还为复杂糖类分子的选择性修饰提供了新思路. 同时, Minnaard课题组[16]采用商业可得的醋酸钯与新铜试剂(neocuproine), 在甲醇中原位生成活性催化物种. 在50 ℃条件下, 该体系实现了糖类化合物的高效选择性氧化. 相较于传统需预制备的[(neocuproine)PdOAc]2-(OTf)2催化剂, 新方法显著简化了催化剂的制备与产物的纯化流程. 该方案适用性广泛, 成功应用于多种葡萄糖构型的单糖、二糖及复杂C-糖苷的选择性氧化, 并可扩展至克级规模.

1.2 金属锡催化选择性氧化反应

金属有机锡试剂作为一类重要的金属催化剂, 在多羟基糖和醇类化合物的区域选择性官能团化反应中具有显著优势[17]. 其中, 二丁基氧化锡(Dibutyltin oxide, Bu2SnO)凭借其独特的催化性能, 能够高效选择性地将糖类化合物氧化为相应的氧代糖衍生物[18]. 该反应通过形成锡-氧螯合中间体, 实现对反应位点的精准调控, 为糖类化合物的选择性修饰提供了有力工具.
2014年, Muramatsu课题组[19]开发了一种利用有机锡试剂催化无保护糖区域选择性合成酮糖的方法. 该方法在三甲基苯基三溴化铵(Phenyltrimethylammonium tribromide, [TMPhA]Br3⁻)存在下进行, 其中有机锡催化剂二正辛基二氯化锡(Dioctyldichlorotin, Oc2SnCl2)可促进吡喃糖苷13分子中1,2-二醇结构单元内直立羟基的区域选择性氧化, 生成相应的4-酮糖14、3-酮糖15或2-酮糖16. 其反应机理如Scheme 7所示: 有机锡催化剂Oc2SnCl2优先与糖分子中的顺式1,2-二醇(或OR取代的直立键)选择性配位, 形成络合物17. 该配位作用增强了两个羟基的酸性. 在K2CO3作用下, 络合物17中的两个羟基发生去质子化, 生成锡氧中间体18. [TMPh- A]Br3⁻原位释放的溴接近糖环上位阻较小的C—H键. 溴自由基优先攫取平伏键的氢原子, 生成自由基中间体19. 中间体19经后续转化(通常涉及单电子转移或水解), 最终生成目标产物酮基糖, 同时再生有机锡催化剂.
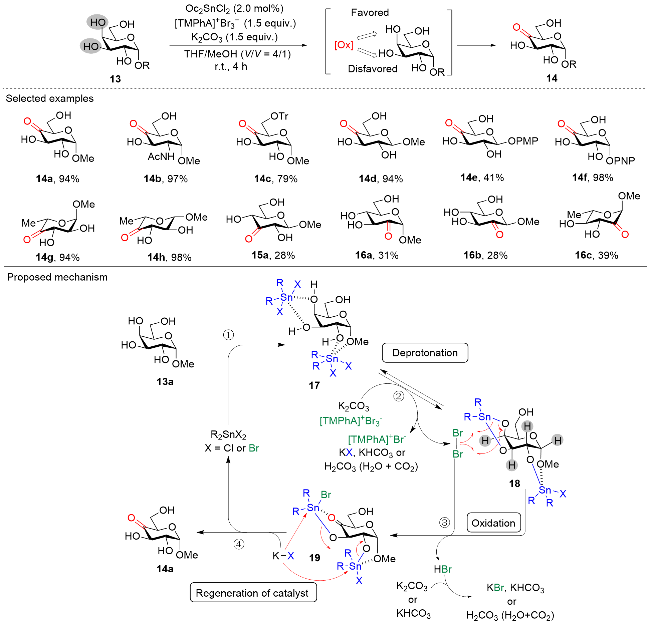
图式7 金属锡催化的糖羟基选择性氧化

Scheme 7 Tin-catalyzed selective oxidation of carbohydrates

1.3 金属铁催化选择性氧化反应

相较于贵金属钯和锡催化体系, 基于廉价金属铁催化的无保护糖类选择性氧化策略, 展现出显著的绿色化学优势. 利用铁催化剂实现糖类化合物的选择性氧化, 不仅大幅降低了催化剂成本, 同时有效规避了重金属残留风险, 在可持续性和环境友好性方面表现突出.
2022年, Benhamou团队[20]开发了一种基于铁催化剂的绿色高效转化方法. 该方法采用廉价的Knölker铁配合物作为催化剂, 在温和条件下实现了无保护单糖的化学选择性氧化. 具体而言, 该催化体系以丙酮或叔丁醇作为溶剂和氢受体, 无需添加强氧化剂或外源碱, 即可选择性地将糖类化合物的异头碳(C-1位)羟基氧化, 生成相应的糖内酯. 研究发现, 初始形成的δ-内酯会进一步异构化为热力学更稳定的γ-内酯. 该团队还成功地将该方法应用于C5/C6混合糖体系, 实现了戊糖的选择性氧化. 通过简单的树脂处理即可高效分离得到戊糖内酯(Scheme 8). 2024年, Benhamou及其同事[21]通过创新性地设计两类新型Knölker型铁配合物催化剂, 成功开发了8种结构明确的预催化剂. 其中两种催化剂在催化糖类化合物选择性氧化反应中表现出比传统Knölker催化剂更优异的性能.
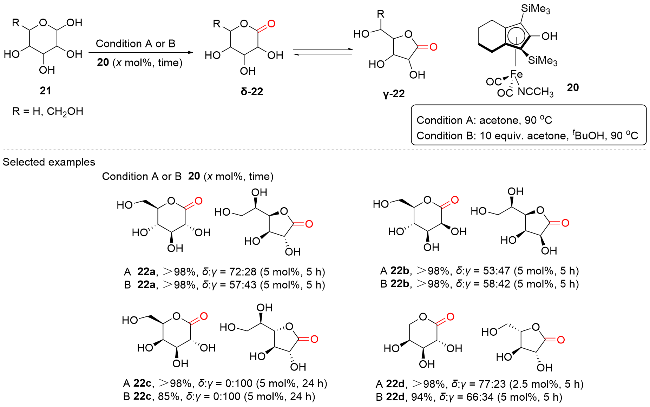
图式8 铁催化无保护糖的选择性氧化反应

Scheme 8 Iron-catalyzed selective oxidation of unprotected carbohydrates

1.4 金属铑催化选择性氧化反应

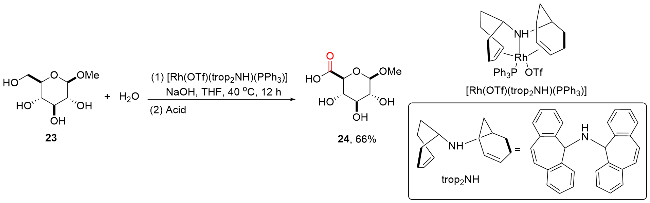
2011年, Grützmacher团队[22]开发了一种基于铑(I)配合物([Rh(OTf)(trop2NH)(PPh3)])的高效催化体系, 成功实现了无保护糖苷中伯羟基的选择性氧化(Scheme 9). 具体实验以甲基-β-D-吡喃葡萄糖苷23为底物, 以四氢呋喃和水为混合溶剂, 在NaOH作用下于40 ℃反应12 h. 反应完成后, 经酸处理, 成功实现了C-6位伯羟基向羧基的选择性转化, 得到相应的葡萄糖醛酸衍生物24.
图式9 铑催化糖C6-OH的选择性氧化反应

Scheme 9 Rhodium-catalyzed selective oxidation of sugar C6-OH

2 光催化选择性氧化反应

光氧化还原催化作为近年来有机合成领域的重要进展, 其核心机制在于利用光敏催化剂介导的单电子转移(Single-electron transfer, SET)过程, 高效生成高活性反应中间体, 从而实现对目标产物氧化还原路径的精准调控. 该策略凭借其温和的反应条件和优异的官能团兼容性, 已在醇羟基的选择性转化中获得广泛应用[23]. 随着糖化学研究的深入, 光催化氧化技术在糖类化合物的选择性氧化领域也展现出重要价值. 例如, 1997年, Lenz和Giese[24]受到核糖核苷酸还原酶催化机制的启发, 设计并合成了3-硒醇酯衍生物25作为关键前体, 在Bu3SnH存在下, 该前体通过光解反应选择性生成C-3腺苷自由基26. 该自由基中间体26经后续转化, 最终以78%的分离收率得到C-3位羟基被氧化的腺苷衍生物27 (Scheme 10).
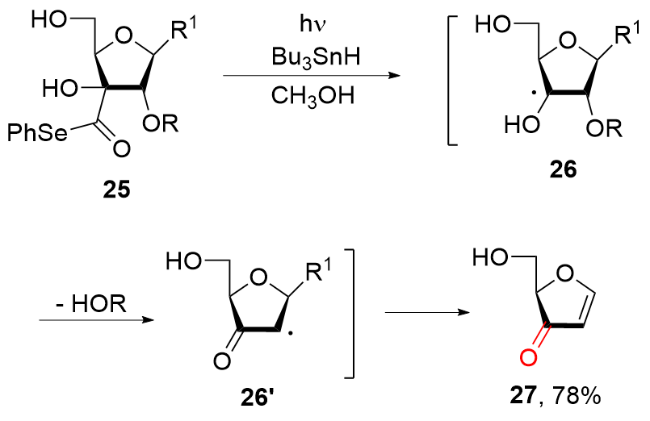
图式10 腺苷衍生物C3-OH的光催化氧化

Scheme 10 Oxidation of C3-OH in adenosine derivatives by photocatalysis

2019年, Murakami课题组[25]开发了一种水相光催化体系. 该体系利用水溶性二苯甲酮衍生物作为光敏剂, 在365 nm光照条件下, 实现了无保护醛糖的C-1氧化/C-2还原异构化反应. 以D-葡萄糖28a为例, 在NaOH存在下, 反应选择性地将异头位半缩醛氧化为羧基, 同时将C-2位羟基还原脱氧, 生成2-脱氧-D-葡糖酸钠29a. 随后, 经三(三甲基)氯硅烷[Chlorotrimethylsi-lane, (CH3)3SiCl]处理进行内酯化, 进一步得到2-脱氧糖内酯30a. 推测反应机理如Scheme 11所示: 在光照下, 二苯甲酮光催化剂(Benzophenone sodium sulfonate, BPSS)变为激发态, 随后攫取由D-葡萄糖异头羟基去质子化所形成的醇盐32的异头位质子, 生成醛糖自由基35与酮基自由基阴离子36. 前者经分子内脱水形成酮糖自由基37, 后者则通过单电子转移还原37, 生成中间体38, 并再生BPSS. 最后, 中间体38经质子化、水解开环, 得到最终产物2-脱氧-D-葡糖酸钠29a. 该方法首次实现了水相中无保护糖类的直接C-2脱氧转化, 避免了传统方法中繁琐的保护/去保护步骤.
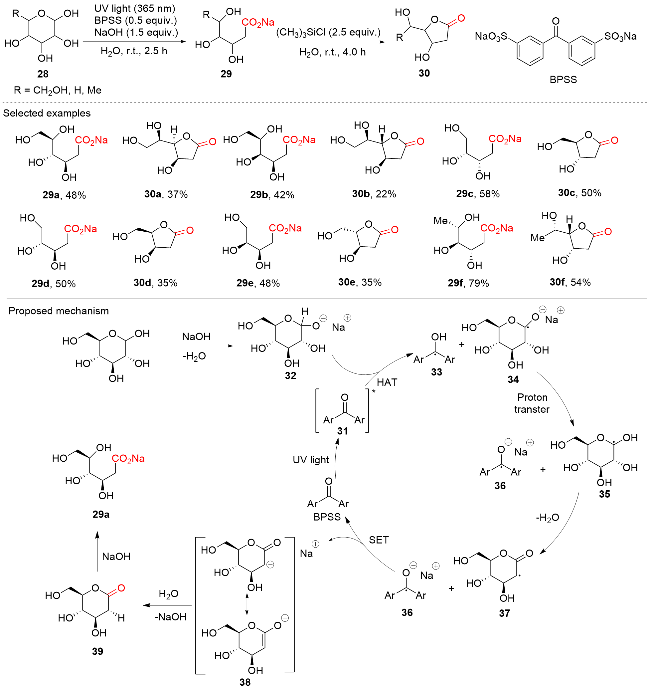
图式11 无保护糖C1-OH的光催化氧化反应

Scheme 11 Photocatalytic oxidation of C1-OH in unprotected sugars

2020年, Taylor课题组[26]报道了一种将呋喃糖苷衍生物直接转化为2-酮基-3-脱氧呋喃糖苷的新方法. 该转化在二氯甲烷溶液中进行, 采用光敏剂Ir[dF(CF3)-ppy]2(dtbbpy)PF6、氢原子转移介体奎宁环(Quinucli-dine)以及助催化剂芳基硼酸41构建光催化体系. 在室温、蓝光照射条件下反应6 h, 呋喃糖苷衍生物42可高效、区域选择性地转化为目标产物2-酮基-3-脱氧呋喃糖苷43. 以化合物42a为例, 其可能的反应机理如Scheme 12所示: 光激发光催化剂铱络合物40发生单电子转移, 生成奎宁环自由基阳离子. 该奎宁环自由基阳离子攫取奎宁环-芳基硼酸糖基酯络合物44中糖基C-2位的氢原子, 生成关键中间体45. 中间体45经历C—O键的β-断裂, 释放出α-酮基自由基46. 自由基46随后经还原加氢或HAT反应, 最终生成产物2-酮基-3-脱氧呋喃糖苷43a. 此方法显著体现了有机硼催化剂在实现糖类化合物自由基反应位点选择性方面的关键作用, 为糖类化合物的选择性氧化研究提供了重要方向.
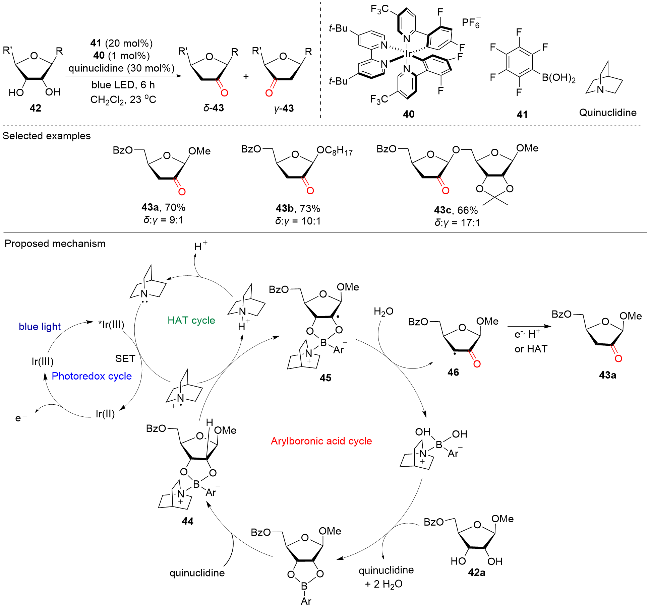
图式12 基于硼酸与光氧化还原/HAT合并催化的呋喃糖苷至2-酮-3-脱氧呋喃糖苷的转化

Scheme 12 Transformation of furanosides to 2-keto-3-deoxyfuranosides via merged boronic acid and photoredox/HAT catalysis

2021年, Taylor课题组[27]利用吖啶光催化剂4748与奎宁环氢原子转移催化剂协同作用, 实现了无保护糖类化合物的区域选择性氧化. 通过对光催化剂、氢原子转移(Hydrogen atom transfer, HAT)介体和键弱化助剂(Bond-weakening cocatalyst, BWC)进行系统调控, 该策略可拓展至多种糖类底物, 实现不同位点的选择性氧化. 采用吖啶光催化剂47与蓝光LED照射, 成功将α-吡喃葡萄糖苷49的C3-OH选择性氧化, 得到相应的酮糖产物50 (Scheme 13A). 使用吖啶光催化剂48与蓝光LED照射, 实现了鼠李糖苷51的C3-OH选择性氧化, 生成酮糖52 (Scheme 13B). 以四丁基十钨酸铵作为光催化剂, 在390 nm LED光源照射下, 可将吡喃甘露糖苷53的C2-OH选择性氧化, 生成酮糖54 (Scheme 13C).
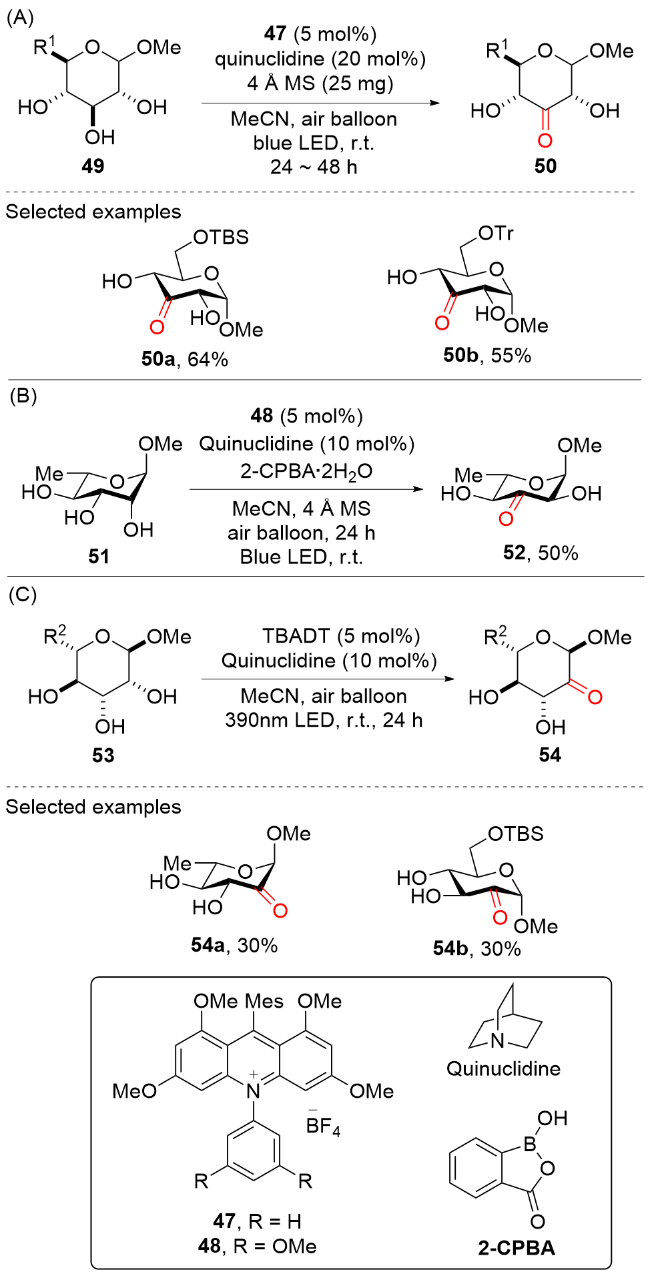
图式13 糖苷的光催化位点选择性氧化

Scheme 13 Photocatalytic site-selective oxidation of glycosides

2021年, Taylor课题组[28]报道了一种高效的光氧化还原催化与氢原子转移协同策略, 成功实现了酰化吡喃糖苷向酮脱氧糖的区域选择性转化. 该研究创新性地构建了由光氧化还原催化剂Ir[dF(CF3)ppy]2(dtbbpy)-PF6、介体奎宁环以及氢键受体助催化剂四丁基铵-4-氯苯甲酸盐组成的三元催化体系. 在碳酸氢钾存在下, 于乙腈溶剂中经蓝光照射, 该体系可高效驱动糖苷衍生物55的区域选择性脱氧反应. 其中, 底物中酰基的取代位置直接决定了脱氧位点, 从而可高选择性地制备2-脱氧-3-酮糖56或4-脱氧-3-酮糖57衍生物. 推测反应机理如Scheme 14所示: 蓝光激发光催化剂Ir(Ⅲ)络合物, 激发态Ir(Ⅲ)*络合物通过单电子转移氧化奎宁环, 生成奎宁环自由基阳离子. 奎宁环自由基阳离子攫取由羧酸盐配位活化的糖底物C-3位氢原子, 生成关键的碳自由基中间体59. 该中间体随后发生酰氧基迁移并脱羧, 经由烯醇自由基中间体61, 最终经还原与质子化, 释放出脱氧酮糖产物, 并再生羧酸盐.
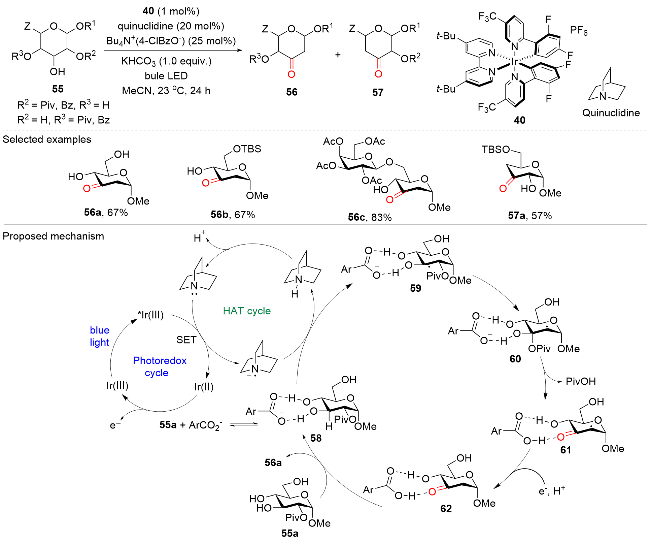
图式14 光催化酰化吡喃糖苷选择性氧化

Scheme 14 Photocatalytic selective oxidation of acylated pyranoside

2021年, Wendlandt课题组[29]发展了一种创新的糖类化合物合成策略, 利用Mn2+促进的光氧化还原异构化反应, 实现了从吡喃糖苷向脱氧酮吡喃糖苷的高效转化. 该反应在可见光诱导的光氧化还原体系中进行, 具体条件为: 2,4,5,6-四(9-咔唑基)间苯二腈[2,4,5,6-Tetra- kis(carbazol-9-yl)-1,3-dicyanobenzene, 4-CzIPN]作为光催化剂, 奎宁环、四水合醋酸锰[Mn(OAc)2•4H2O]和四丁基醋酸铵(Tetrabutylammonium acetate, Bu4NOAc)作为共催化剂, 在乙腈/二甲基亚砜混合溶剂中于蓝光照射、室温条件下进行反应. 以甲基鼠李糖苷63a为例, 推测的反应机理为: 在蓝光激发下, 光催化剂与奎宁环作用生成奎宁环自由基阳离子, 该物种进一步攫取糖苷底物63a C-3位的氢原子, 生成关键中间体65; 随后在Mn(II)催化下, 经中间体6667发生异构及还原过程, 最终生成2-脱氧-3-酮吡喃糖苷产物64a (Scheme 15). 基于该方法, 该课题组以商业化易得的L-鼠李糖为起始原料, 高效合成了多种稀有糖类化合物, 包括L-利斯托胺(L-ristosamine)、L-橄榄糖(L-olivose)、L-真菌糖(L-mycarose)及L-洋地黄毒糖(L-digitoxose), 充分展示了该策略在复杂糖分子合成中的广泛应用潜力.
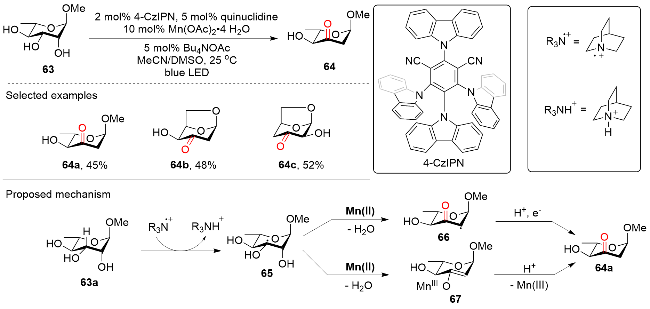
图式15 Mn2+促进糖苷的选择性氧化还原异构化反应

Scheme 15 Mn2+-promoted selective redox isomerization of monosaccharides

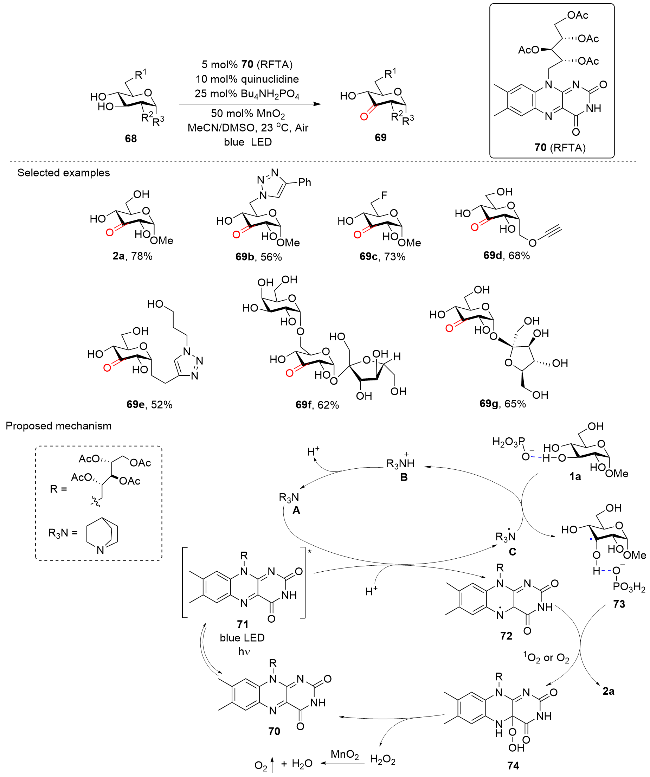
2022年, 王晓磊课题组[30]报道了一种基于可见光催化的高效区域选择性氧化策略, 成功实现了葡萄糖苷衍生物68的C-3位特异性氧化, 合成了一系列结构多样的酮基糖苷69. 该方法操作简便, 底物适用范围广泛, 涵盖多种天然及人工修饰的葡萄糖苷, 同时具备良好的规模化制备潜力, 为酮基糖苷的高效、低成本合成提供了新思路. 该反应体系以核黄素四乙酸酯70 (Riboflavin-2',3',4',5'-tetraacetate, RFTA)作为光催化剂, 奎宁环作为氢原子转移试剂, 四丁基磷酸氢铵[(Bu4N)H2PO4]作为添加剂, 二氧化锰(MnO2)作为助氧化剂, 在乙腈/二甲基亚砜混合溶剂中, 于常温、空气氛围和蓝光LED照射条件下进行反应. 以α-D-甲基葡萄糖苷1a为例, 推测的反应机理如Scheme 16所示: 在蓝光照射下, 光催化剂RFTA被激发为RFTA*, 其氧化奎宁环生成奎宁环自由基阳离子和还原态的RFTAH•. 随后, 奎宁环自由基阳离子在氢键催化剂的辅助下, 选择性地攫取α-葡萄糖C-3位的氢原子, 生成关键的α-羟基碳自由基中间体. 该碳自由基经氧气捕获, 最终转化为目标氧化产物2a, 同时RFTAH被氧化, 再生为基态RFTA, 完成催化循环.
图式16 葡萄糖苷的光催化选择性氧化

Scheme 16 Photocatalytic selective oxidation of glucosides

2025年, 王晓磊课题组[31]开发了一种基于芳香醛促进的光催化策略, 实现了无保护α-葡萄糖苷75在厌氧条件下的C-3位点选择性氧化. 该反应体系以磷酸氢二钠(Na2HPO4)作为氢键调控试剂, 与底物C-3位羟基形成氢键以增强反应活性; 光催化剂4CzIPN与氢原子转移(HAT)介体奎宁环协同作用, 并以对氰基苯甲醛作为氧化剂. 在DMSO/MeCN混合溶剂中, 蓝光照射、室温条件下反应24 h, 可高效地将α-葡萄糖苷转化为C-3位脱氢氧化产物76. 推测的反应机理如Scheme 17所示: 激发态光催化剂4CzIPN*经单电子转移过程氧化奎宁环, 生成奎宁环自由基阳离子; 后者夺取经磷酸氢二钠活化的α-葡萄糖苷77的C-3位氢原子, 生成糖基自由基中间体78, 该中间体与对氰基苯甲醛发生偶联, 形成加合物79, 随后经消除反应脱氢, 最终得到目标产物3-酮糖苷76. 该研究通过光催化与氢键调控的协同策略, 实现了对糖分子特定位点的高选择性氧化, 为复杂糖类的精准修饰提供了一条高效、环境友好的新途径.
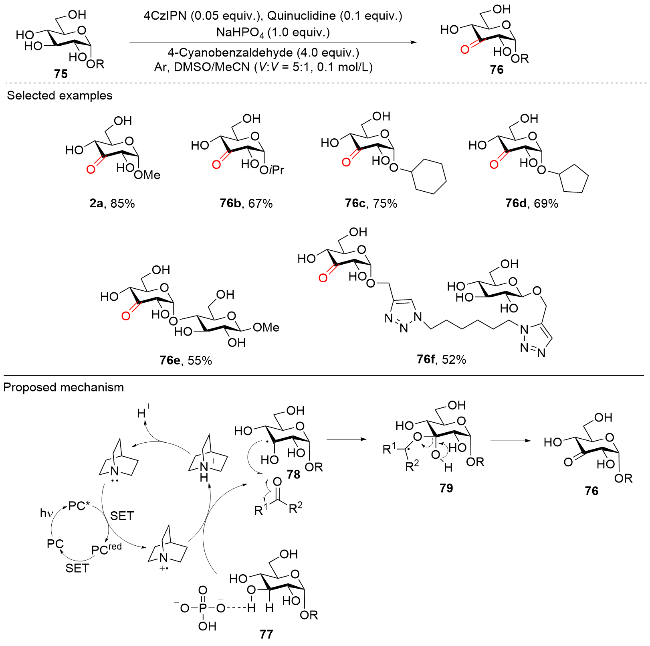
图式17 芳香醛促进的α-葡萄糖苷选择性氧化

Scheme 17 Selective oxidation of α-glucosides promoted by aromatic aldehydes

3 电催化选择性氧化反应

电化学催化在有机氧化反应中展现出显著的应用潜力[32], 尤其在糖类化合物的选择性氧化领域具有独特优势. 与传统金属试剂催化的氧化反应相比, 电催化氧化通过精准调控电极电位和反应界面, 可在温和条件下实现糖类化合物的高效转化, 同时避免使用化学计量的氧化剂或重金属催化剂, 符合绿色化学中原子经济性和环境友好性的核心理念.
1999年, Schäfer及其团队报道了一种电化学合成方法, 实现了糖苷底物在温和条件下的选择性氧化反应.该研究以2,2,6,6-四甲基哌啶氧化物(2,2,6,6-Tetra-methyl-1-piperinedinyloxy, TEMPO)为氧化还原介质, 在碱性溶液中通过阳极氧化, 将吡喃糖苷类化合物80的C-6位伯羟基高效转化为羧基, 成功合成糖醛酸衍生物81. 并且该反应具有显著的碱催化特性——当pH从7提升至11时, TEMPO的催化效率显著增强. 该方法不仅适用于α/β构型的葡萄糖苷, 还可拓展至甘露糖苷、半乳糖苷(Scheme 18)[33,34]. 2010年, Kokoh及其同事[35]对TEMPO介导的电化学氧化法在糖羟基选择性氧化中的应用进行了更深入的研究, 对非还原性糖类, 还原性糖类和多糖的氧化进行了研究说明, 拓展了TEMPO电化学氧化在糖苷底物选择性氧化中的应用范围.
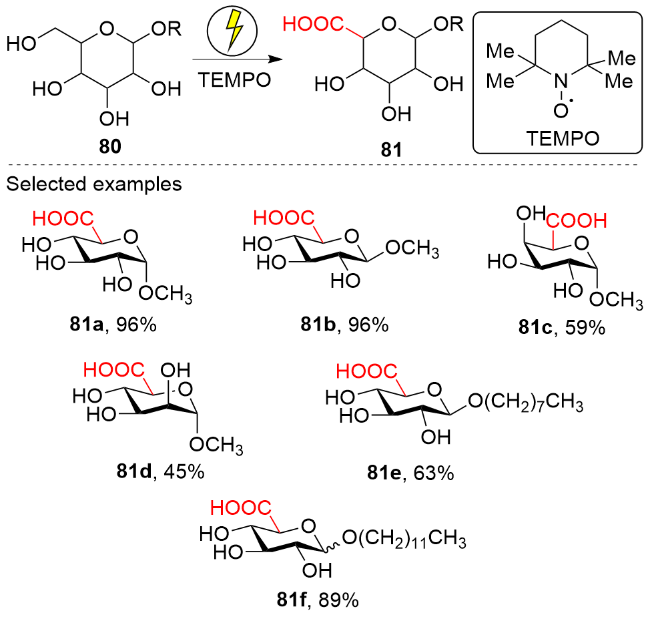
图式18 TEMPO介导的电化学催化糖苷选择性氧化

Scheme 18 TEMPO-mediated electrochemical catalytic selective oxidation of glycosides

2023年, Minnaard课题组[36]开发了一种奎宁环介导的吡喃糖苷82电化学氧化方法, 以高选择性和良好收率得到C3-酮基糖苷83. 反应需要将奎宁环(Qu)、四氟硼酸四甲基铵(Tetramethylammonium tetrafluoroborate, Me4NBF4)和六氟异丙醇(Hexafluoroisopropanol, HFIP)溶解在乙腈中, 并在5 mA的恒定电流中进行电解, 从而使底物发生氧化生成相应的氧化产物. 以α-D-甲基葡萄糖苷1a为例, 其可能的反应机理为: 在恒定电流作用下, 奎宁环在阳极形成奎宁环自由基阳离子 (Qu+•), 然后夺取糖苷1a中C3—H键的氢, 生成中间体α-羟基自由基84和质子化的奎宁环(Qu-H). 中间体84随后被Qu+•或HFIP自由基捕获, 生成中间体8586, 随即发生消除生成酮糖2a, 并产生Qu-H或HFIP (Scheme 19).
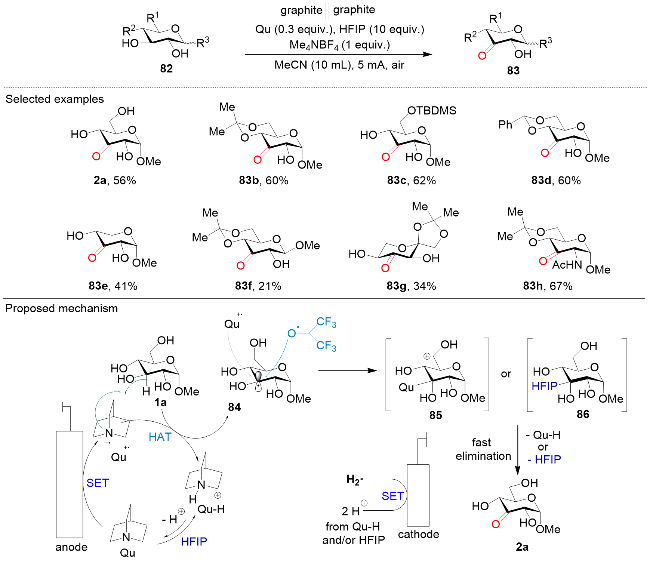
图式19 糖苷的选择性电化学氧化

Scheme 19 Site-selective electrochemical oxidation of glycosides

电化学催化氧化作为一种绿色合成策略, 在糖类化合物的选择性转化中表现出显著优势, 例如无需使用等物质的量的化学氧化剂, 反应条件温和, 环境友好等. 然而, 目前该策略主要局限于糖环C3-OH与C6-OH的氧化, 其底物适用范围与官能团兼容性仍逊于传统金属催化体系. 因此, 发展电催化方法以实现糖类化合物中C2-OH或C4-OH的选择性氧化, 已成为该领域极具价值的研究方向.

4 其他选择性氧化反应

除了金属催化、光催化和电催化等策略外, 其他催化方法在糖类化合物的选择性氧化中也显示出重要价值. 其中, 生物酶催化因其高效和优异的位点选择性而成为一种代表性策略. 例如, 吡喃糖脱氢酶(Pyranose dehydrogenase, PDH)可催化非还原性低聚糖、三糖及蔗糖的C-3位氧化, 而β,β-海藻糖甚至可在C-3和C-3'位发生双重氧化[37]. 糖分子氧化酶也是该领域常用的生物催化剂. 2021年, Fraaije等[38]对已知糖类分子氧化酶进行了系统综述, 涵盖了其结构特征、催化机制、底物适应性及酶学表征等多个方面. 这类酶催化反应不仅条件温和、选择性高, 也为早期金属催化糖类选择性氧化的机理探索与条件优化提供了理论借鉴.
此外, 仅使用稳定的氮氧自由基试剂也可实现糖类化合物的选择性氧化. 例如, 在有机溶剂中, 以2,6-二甲基吡啶为碱, 2,2,6,6-四甲基哌啶-1-氧代四氟硼酸铵(TEMPO$BF_{4}^{-}$)能够将无保护吡喃糖苷的伯羟基选择性地氧化为相应的醛糖[39]. 该方法操作简便, 官能团兼容性良好, 为糖类C-6位修饰提供了另一种有效途径.

5 结论与展望

糖类化合物及其衍生物的合成长期依赖于繁琐的保护基操作, 发展无保护糖分子中羟基的直接选择性官能团化策略已成为糖科学领域的重要研究方向. 近年来, 该领域取得了显著进展, 特别是在羟基的选择性烷基化、酰基化及磺酰化等方面[40,41]. 其中, 糖羟基的选择性氧化不仅能直接修饰糖骨架, 更可通过引入酮基或醛基等活性位点, 为后续衍生化提供关键手柄, 在寡糖及复杂糖缀合物的简洁合成中展现出巨大潜力. 研究工作者致力于开发多羟基糖类化合物的高效选择性氧化方法, 目前已发展出多种催化策略. 本文系统评述了近年来基于金属催化、光催化及电催化策略在糖羟基选择性氧化中的应用. 现有方法已能实现对吡喃糖与呋喃糖中特定羟基的区域选择性氧化. 以吡喃糖为例, 其C3-OH与C6-OH的反应活性较高, 已有多种成熟方法可实现高选择性转化; 而C2-OH与C4-OH的氧化通常需借助金属催化剂的精准空间调控; 难度较高的C1-OH选择性氧化亦见报道, 例如使用特定的铁催化剂等. 在各类催化体系中, 金属催化凭借其成熟的技术积累, 在区域选择性调控方面展现出丰富经验, 但也存在明显局限. 如钯催化剂虽在C-3位氧化中应用广泛, 却受限于贵金属的高成本; 锡催化剂虽能实现独特的C4位选择性, 但其生物毒性违背绿色化学原则; 铁催化剂在环境友好性上表现优异, 特别在C1位氧化中独具优势, 却常需高温条件且对复杂二糖的催化效率有限; 铑催化剂虽专长于C-6位氧化, 同样面临贵金属的经济性制约.
相较于传统金属催化, 光催化[42]与电催化[43]代表了更符合可持续发展理念的新兴方向. 光催化以其温和的反应条件和良好的环境相容性受到关注, 然而其发展受到底物结构依赖性的显著制约, 现有体系大多仅适用于特定构型的糖类底物, 普适性仍有待系统验证. 电催化方法通过避免使用化学氧化剂, 在原子经济性方面展现出独特优势, 被认为是最具发展潜力的策略之一, 但目前研究仍集中于C-3与C-6位点的氧化, 对C2和C4位点的选择性电催化转化尚属空白, 成为该领域亟待突破的瓶颈.
基于对各催化体系的深入分析, 未来研究应着力于三个方向的探索: 一是开发新型电催化体系, 拓展其在挑战性位点氧化的应用范围; 二是结合理论计算与原位表征技术, 深化对催化剂结构与糖构象协同调控机制的理解; 三是推动现有方法在复杂寡糖、糖肽等生物活性分子合成中的实际应用. 随着研究不断深入, 建立系统的催化体系评价标准将显得尤为重要, 将有力推动糖羟基选择性氧化研究朝着更高效率、更精准控制、更低环境负担的方向健康发展, 为糖化学的进步注入新的活力.
(Lu, Y.)
[1]
Huang, G. L.; Dai, Y. P. Synlett 2010, 2010, 1554.

DOI

[2]
Jeanloz, R. W. J. Am. Chem. Soc. 1957, 79, 2591.

DOI

[3]
(a) Zhang, J.; Eisink, N. N. H. M.; Witte, M. D.; Minnaard, A. J. J. Org. Chem. 2019, 84, 516.

DOI PMID

(b) Agarwal, J.; Peddinti, R. K. J. Org. Chem. 2011, 76, 3502.

DOI PMID

[4]
(a) Reintjens, N. R. M.; Witte, M. D.; Minnaard, A. J. Org. Biomol. Chem. 2023, 21, 5098.

DOI PMID

(b) Zhang, J.; Reintjens, N. R. M.; Dhineshkumar, J.; Witte, M. D. Org. Lett. 2022, 24, 5339.

DOI PMID

[5]
Xiao, G. Y.; Su, G.; Slawin, A. M. Z.; Westwood, N. Eur. J. Org. Chem. 2022, 2022, e202101308.

DOI

[6]
(a) Marinus, N.; Tahiri, N.; Duca, M.; Mouthaan, L. M. C. M.; Bianca, S.; van den Noort, M.; Poolman, B.; Witte, M. D.; Minnaard, A. J. Org. Lett. 2020, 22, 5622.

DOI

(b) Jumde, V. R.; Eisink, N. N. H. M.; Witte, M. D.; Minnaard, A. J. J. Org. Chem. 2016, 81, 11439.

DOI

[7]
(a) Chung, K.; Banik, S. M.; De Crisci, A. G.; Pearson, D. M.; Blake, T. R.; Olsson, J. V.; Ingram, A. J.; Zare, R. N.; Waymouth, R. M. J. Am. Chem. Soc. 2013, 135, 7593.

DOI

(b) Hu, M.; Wu, W. Q.; Jiang, H. F. ChemSusChem 2019, 12, 2911.

DOI

(c) Wang, D.; Weinstein, A. B.; White, P. B.; Stahl, S. S. Chem. Rev. 2018, 118, 2636.

DOI

[8]
Wan, I. C.; Hamlin, T. A.; Eisink, N. N. H. M.; Marinus, N.; De Boer, C.; Vis, C. A.; Codée, J. D. C.; Witte, M. D.; Minnaard, A. J.; Bickelhaupt, F. M. Eur. J. Org. Chem. 2021, 2021, 632.

DOI

[9]
Eisink, N. N. H. M.; Witte, M. D.; Minnaard, A. J. ACS Catal. 2017, 7, 1438.

DOI PMID

[10]
Painter, R. M.; Pearson, D. M.; Waymouth, R. M. Angew. Chem. Int. Ed. 2010, 49, 9456.

DOI PMID

[11]
Jäger, M.; Hartmann, M.; De Vries, J. G.; Minnaard, A. J. Angew. Chem. Int. Ed. 2013, 52, 7809.

DOI

[12]
Eisink, N. N. H. M.; Lohse, J.; Witte, M. D.; Minnaard, A. J. Org. Biomol. Chem. 2016, 14, 4859.

DOI PMID

[13]
Reintjens, N. R. M.; Yakovlieva, L.; Marinus, N.; Hekelaar, J.; Nuti, F.; Papini, A. M.; Witte, M. D.; Minnaard, A. J.; Walvoort, M. T. C. Eur. J. Org. Chem. 2022, 2022, e202200677.

DOI

[14]
Chung, K.; Waymouth, R. M. ACS Catal. 2016, 6, 4653.

DOI

[15]
Marinus, N.; Reintjens, N. R. M.; Haldimann, K.; Mouthaan, M. L. M. C.; Hobbie, S. N.; Witte, M. D.; Minnaard, A. J. Chem.-Eur. J. 2024, 30, e202400017

[16]
Reintjens, N. R. M.; Bartels, I. M. A.; Marinus, N.; Massmann, S. C.; Bunt, D. V.; Walvoort, M. T. C.; Witte, M. D.; Minnaard, A. J. Synlett 2024, 35, 1291.

[17]
(a) Martinelli, M. J.; Vaidyanathan, R.; Van Khau, V. Tetrahedron Lett. 2000, 41, 3773.

DOI

(b) Demizu, Y.; Kubo, Y.; Miyoshi, H.; Maki, T.; Matsumura, Y.; Moriyama, N.; Onomura, O. Org. Lett. 2008, 10, 5075.

DOI

(c) Muramatsu, W.; Tanigawa, S.; Takemoto, Y.; Yoshimatsu, H.; Onomura, O. Chem.-Eur. J. 2012, 18, 4850.

DOI PMID

(d) Muramatsu, W. J. Org. Chem. 2012, 77, 8083.

PMID

(e) Muramatsu, W.; Takemoto, Y. J. Org. Chem. 2013, 78, 2336.

DOI PMID

(f) Muramatsu, W.; Yoshimatsu, H. Adv. Synth. Catal. 2013, 355, 2518.

DOI

(g) William, J. M.; Kuriyama, M.; Onomura, O. RSC Adv. 2013, 3, 19247.

DOI

[18]
Tsuda, Y.; Hanajima, M.; Matsuhira, N.; Okuno, Y.; Kanemitsu, K. Chem. Pharm. Bull. 1989, 37, 2344.

DOI

[19]
Muramatsu, W. Org. Lett. 2014, 16, 4846.

DOI PMID

[20]
Branquet, D.; Boune, M. V. S.; Hucher, N.; Taillier, C.; Dalla, V.; Comesse, S.; Benhamou, L. Green Chem. 2022, 24, 7682.

DOI

[21]
Bandyopadhyay, U.; Lancien, A.; Branquet, D.; Lhoste, J.; Comesse, S.; Martel, A.; Benhamou, L. ChemCatChem 2024, 16, e202400411.

DOI

[22]
Trincado, M.; Kühlein, K.; Grützmacher, H. Chem. Eur. J. 2011, 17, 11905.

DOI

[23]
(a) Rueping, M.; Vila, C.; Szadkowska, A.; Koenigs, R. M.; Fronert, J. ACS Catal. 2012, 2, 2810.

DOI

(b) Kamijo, S.; Tao, K.; Takao, G.; Tonoda, H.; Murafuji, T. Org. Lett. 2015, 17, 3326.

DOI PMID

(c) Zelenka, J.; Svobodová, E.; Tarábek, J.; Hoskovcová, I.; Boguschová, V.; Bailly, S.; Sikorski, M.; Roithová, J.; Cibulka, R. Org. Lett. 2019, 21, 114.

DOI PMID

(d) Zhang, H; Guo, T. Y.; Wu, M. Z.; Huo, X.; Tang, S. C.; Wang, X. L.; Liu, J. Tetrahedron Lett. 2021, 67, 152878.

DOI

[24]
Lenz, R.; Giese, B. J. Am. Chem. Soc. 1997, 119, 2784.

DOI

[25]
Masuda, Y.; Tsuda, H.; Murakami, M. Angew. Chem. Int. Ed. 2020, 59, 2755.

DOI

[26]
Dimakos, V.; Gorelik, D.; Su, H. Y.; Garrett, G. E.; Hughes, G.; Shibayama, H.; Taylor, M. S. Chem. Sci. 2020, 11, 1531.

DOI

[27]
Gorelik, D. J.; Dimakos, V.; Adrianov, T.; Taylor, M. S. Chem. Commun. 2021, 57, 12135.

DOI

[28]
Turner, J. A.; Rosano, N.; Gorelik, D. J.; Taylor, M. S. ACS Catal. 2021, 11, 11171.

DOI

[29]
Carder, H. M.; Suh, C. E.; Wendlandt, A. E. J. Am. Chem. Soc. 2021, 143, 13798.

DOI

[30]
Wu, M. Z.; Jiang, Q.; Tian, Q.; Guo, T. Y.; Cai, F.; Tang, S. C.; Liu, J.; Wang, X. L. CCS Chem. 2022, 4, 3599.

DOI

[31]
Guo, T.; Xu, W.; Wang, X. Org. Lett. 2025, 27, 5794.

DOI

[32]
(a) Kwon, Y.; Birdja, Y.; Spanos, I.; Rodriguez, P.; Koper, M. T. M. ACS Catal. 2012, 2, 759.

DOI

(b) Suga, T.; Shida, N.; Atobe, M. Electrochem. Commun. 2021, 124, 106944.

DOI

(c) Laan, P. C. M.; de Zwart, F. J.; Wilson, E. M.; Troglia, A.; Lugier, O. C. M.; Geels, N. J.; Bliem, R.; Reek, J. N. H.; de Bruin, B.; Rothenberg, G.; Yan, N. ACS Catal. 2023, 13, 8467.

DOI

[33]
Kapetanovic, E.; Beil, S. B. ChemElectroChem 2023, 10, e202300411.

DOI

[34]
Schnatbaum, K.; Schäfer, H. J. Synthesis 1999, 864.

[35]
Parpot, P.; Servat, K.; Bettencourt, A. P.; Huser, H.; Kokoh, K. B. Cellulose 2010, 17, 815.

DOI

[36]
Kidonakis, M.; Villotet, A.; Witte, M. D.; Beil, S. B.; Minnaard, A. J. ACS Catal. 2023, 13, 2335.

DOI PMID

[37]
Volc, J.; Sedmera, P.; Halada, P.; Daniel, G.; Přikrylová, V., Haltrich, D. J. Mol. Catal. B: Enzym. 2002, 17, 91.

DOI

[38]
Savino, S.; Fraaije, M. W. Biotechnol. Adv. 2021, 51, 107634.

DOI

[39]
Breton, T.; Bashiardes, G.; Leger, J. M.; Kokoh, K. B. Eur. J. Org. Chem. 2007, 2007, 1567.

DOI

[40]
(a) Dimakos, V.; Taylor, M. S. Chem. Rev. 2018, 118, 11457.

DOI

(b) Blaszczyk, S. A.; Homan, T. C.; Tang, W. Carbohydr. Res. 2019, 471, 64.

DOI

(c) Shang, W.; He, B.; Niu, D. Carbohydr. Res. 2019, 474, 16.

DOI

[41]
(a) Lv, J.; Ge, J.-T.; Luo, T.; Dong, H. Green Chem. 2018, 20, 1987.

DOI

(b) Lv, J.; Yu, J.-C.; Feng, G.-J.; Luo, T.; Dong, H. Green Chem. 2020, 22, 6936.

DOI

(c) Lv, J.; Liu, Y.; Zhu, J.-J.; Zou, D.; Dong, H. Green Chem. 2020, 22, 1139.

DOI

(d) Lv, J.; Zhu, J.-J.; Liu, Y.; Dong, H. J. Org. Chem. 2020, 85, 3307.

DOI

[42]
Li, C.; Jiao, Y.; Shi, X.; Yang, Y.; Yu, S. Chin. J. Org. Chem. 2025, 45, 1423 (in Chinese).

DOI

(李晨, 焦毅, 施笑然, 杨毅强, 俞寿云, 有机化学, 2025, 45, 1423.)

DOI

[43]
Zhang, G.; Yu, R.; Chen, Y. Chin. J. Org. Chem. 2025, 45, 1548 (in Chinese).

DOI

(张艮红, 余若曦, 陈跃刚, 有机化学, 2025, 45, 1548.)

DOI

文章导航

/