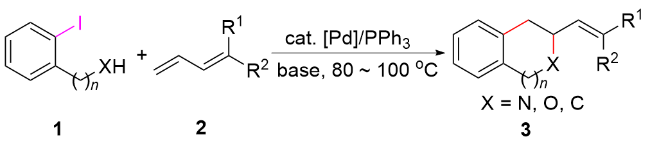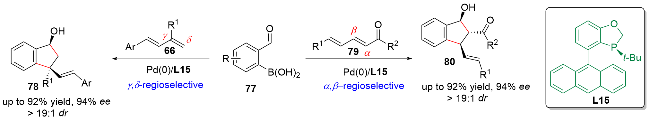
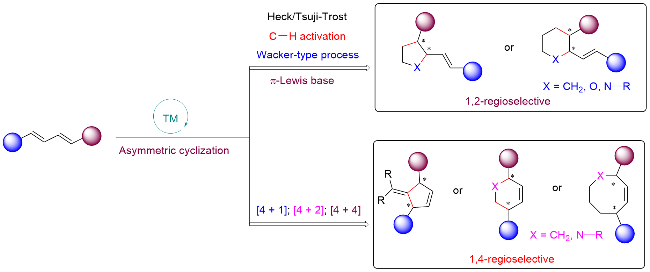
综述与进展

过渡金属催化1,3-二烯的不对称环化反应研究进展

  • 沈国礼 , a, b, c, * ,
  • 何玥 a ,
  • 景士文 a ,
  • 安子博 a, b, c ,
  • 徐丹丹 , a, *
展开
  • a 天水师范大学化学工程与技术学院 甘肃天水 741001
  • b 甘肃省先进光电功能材料重点实验室 甘肃天水 741001
  • c 甘肃省高校新型分子材料设计与功能省级重点实验室 甘肃天水 741001

收稿日期: 2025-10-10

  修回日期: 2025-11-16

  网络出版日期: 2025-12-30

基金资助

甘肃省青年科技基金(25JRRE011)

陇原青年创新创业人才(2025QNTD08)

及天水师范大学(KYQ2023-12)

及天水师范大学(GJB2024-01)

Research Progress on Transition Metal-Catalyzed Asymmetric Cyclization Reactions of 1,3-Dienes

  • Guoli Shen , a, b, c, * ,
  • Yue He a ,
  • Shiwen Jing a ,
  • Zibo An a, b, c ,
  • Dandan Xu , a, *
Expand
  • a College of Chemical Engineering and Technology, Tianshui Normal University, Tianshui, Gansu 741001
  • b Key Laboratory of Advanced Optoelectronic Functional Materials of Gansu Province, Tianshui, Gansu 741001
  • c Key Laboratory for New Molecule Materials Design and Function of Gansu Universities, Tianshui, Gansu 741001

Received date: 2025-10-10

  Revised date: 2025-11-16

  Online published: 2025-12-30

Supported by

Youth Science and Technology Foundation of Gansu Province(25JRRE011)

Longyuan Youth Innovation and Entrepreneurship Talent Project(2025QNTD08)

Tianshui Normal University(KYQ2023-12)

Tianshui Normal University(GJB2024-01)

摘要

过渡金属催化的1,3-二烯不对称环化反应是构建手性环状分子的重要策略, 在天然产物、药物分子及功能材料的合成中具有广泛应用. 系统介绍了近年来该领域的研究进展, 重点围绕1,2-位和1,4-位环化两种模式, 详细讨论了Heck反应、C—H键活化、Wacker-type氧化以及π-Lewis碱催化等多种策略介导的串联环化反应. 这些方法能够高效、高对映选择性地构建五元到八元的多种环系, 并展现出良好的官能团兼容性和底物多样性. 尽管该领域已取得显著成果, 但仍面临机理不明确、底物普适性有限和手性控制不足等挑战. 未来需通过机理深入研究、新型廉价金属催化剂开发以及底物范围拓展, 进一步推动该类反应的发展与应用.

本文引用格式

沈国礼 , 何玥 , 景士文 , 安子博 , 徐丹丹 . 过渡金属催化1,3-二烯的不对称环化反应研究进展[J]. 有机化学, 2026 , 46(5) : 1916 -1938 . DOI: 10.6023/cjoc202510004

Abstract

Transition metal-catalyzed asymmetric cyclization reactions of 1,3-dienes represent a powerful strategy for the construction of chiral cyclic compounds, with broad applications in the synthesis of natural products, pharmaceuticals, and functional materials. The recent advances in this field are systematically reviewed, focusing on two major cyclization modes: 1,2- and 1,4-cyclication. Detailed discussions are provided, including Heck reactions, C—H bond activation, Wacker-type oxidations, and π-Lewis base catalysis. These methods enable efficient and highly enantioselective construction of various ring systems ranging from five to eight membered cycles, demonstrating good functional group compatibility and substrate diversity. Despite considerable advances, several challenges still persist, including ambiguous reaction mechanisms, narrow substrate scope, and poor stereocontrol. Future developments should focus on in-depth mechanistic elucidation, the design of economical metal catalysts, and the expansion of substrate generality to enhance the utility of these transformations.

1,3-二烯, 作为一类特殊的共轭烯烃, 不仅廉价易得, 还拥有多样化的反应途径, 其不对称官能团化反应在天然产物、药物分子及新型材料的合成中展现了巨大的应用潜力[1]. 1,3-二烯的不对称双官能团化策略能够高效构建结构多样且官能团密集的分子, 展现出广阔的应用潜力, 因而被广泛认为是有机合成中一类强有力的合成方法[2].
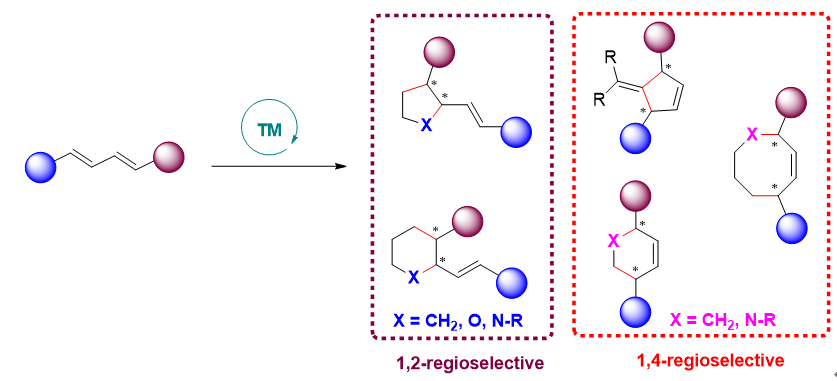
近年来, 过渡金属催化下1,3-二烯的不对称双官能团化反应取得了显著进展. 其中, 不对称环化反应因能够高效、便捷地构建多种结构复杂的环状骨架, 受到了国内外多个课题组的广泛关注和深入研究[2a,3]. 该类反应主要分为1,2-位和1,4-位环化两种模式. 1,2-位环化常用于合成含环外乙烯基的环状分子, 1,4-位环化则广泛用于构建含环内双键的环状结构. 在过渡金属催化下, 1,3-二烯可通过与金属中心不同的配位方式和迁移插入路径实现反应模式的多样化, 从而为合成结构复杂、具有高附加值的环状化合物提供了丰富策略.
尽管过渡金属催化的1,3-二烯不对称环化反应已取得显著进展, 但目前仍存在一些亟待解决的问题, 如底物适用范围有限以及区域和立体选择性控制不足等. 针对这些挑战, 龚流柱-韩志勇、张万斌以及Booker- Milburn等多个课题组[3f-3k]做出了重要贡献. 最近, 陈应春课题组[3e]提出了“π-Lewis碱”催化策略, 实现了多种具有挑战性的1,3-二烯参与的不对称环化反应, 为该领域的发展提供了新思路. 本文系统总结了近年来过渡金属催化下1,3-二烯参与的不对称环化反应研究进展, 重点围绕反应类型的拓展、底物范围的扩大以及立体选择性控制等方面的突破展开讨论. 根据1,3-二烯在环化过程中的参与方式, 内容分为1,2-位和1,4-位的不对称环化反应两大部分(Scheme 1), 以期为该领域的未来发展提供参考.
图式1 过渡金属催化1,3-二烯的不对称环化反应(本综述框架)

Scheme 1 Transition metal-catalyzed asymmetric cyclization reactions of 1,3-dienes (framework of this review)

1 过渡金属催化1,3-二烯1,2-位的不对称环化反应

在过渡金属催化体系中, 1,3-二烯可与多种亲核或亲电试剂发生高区域和立体选择性的1,2-位环化反应. 这类反应本质是以1,3-二烯作为2π合成子参与的不对称[n+2]环加成过程[2a], 其催化模式主要包括Heck反应引发的串联环化、C—H键活化驱动的环化、Wacker型氧化启动的环化以及π-Lewis碱催化下的串联环化等. 通过这些多样化的反应策略, 不仅拓展了1,3-二烯在环化反应中的应用范围, 也为构建结构多样、具有手性中心的环状分子提供了有力工具, 进一步丰富了环状化合物的合成途径.

1.1 Heck反应引发的不对称环化反应

1.1.1 Heck/Tsuji-Trost不对称环化反应

在Heck反应中产生的芳基金属物种可被1,3-二烯捕获, 进而生成关键的烯丙基金属中间体. 该中间体继而发生分子内Tsuji-Trost烯丙基化, 从而实现1,3-二烯的不对称环化反应(Scheme 2). 这一策略巧妙地将两种经典反应模式串联, 为构建环状化合物提供了有效途径.
图式2 过渡金属催化1,3-二烯的Heck/Tsuji-Trost环化反应

Scheme 2 Transition metal-catalyzed Heck/Tsuji-Trost cyclization reactions of 1,3-dienes

20世纪90年代, Dieck[4]和Larock[5]课题组在该领域做出了开创性的工作. 他们分别实现了钯催化下芳基碘化物1与1,3-二烯2的串联Heck/Tsuji-Trost环化反应, 高效构建了含杂环或全碳骨架的环状化合物3 (Scheme 3). 这一方法不仅为合成结构多样的环状分子提供了新策略, 也为后续发展1,3-二烯的不对称环化反应奠定了重要基础. 该策略也被应用于复杂天然产物吗啡的全合成关键步骤当中, 进一步凸显了其广泛的应用价值[6].
图式3 Pd催化1,3-二烯与芳基碘化物的Heck/Tsuji-Trost环化反应

Scheme 3 Pd-catalyzed Heck/Tsuji-Trost cyclization reaction of 1,3-dienes with aryl iodides

尽管Dieck和Larock开发的串联策略能够高效实现1,3-二烯环化, 但其不对称转化仍面临核心挑战: 关键在于设计一种配体, 既能有效促进初始的Heck反应, 又能在后续的Tsuji-Trost烯丙基化步骤中同时保障反应活性与立体选择性. 针对这一关键问题, 近年来研究人员相继开发了多种高效手性配体, 成功实现了分子间及分子内的不对称串联Heck/Tsuji-Trost反应, 并获得了优异的对映选择性控制[7].
2016年, 韩志勇课题组[8]报道了首例钯催化的2-碘苯胺4或2-碘苄醇5与1,3-二烯2的不对称环化反应, 为一系列具有生物活性的吲哚啉6和异色满7衍生物的合成提供了有效途径(Scheme 4, a). 研究表明, 含吸电子取代基的亚膦酰胺配体L1对提升反应活性和实现立体控制起到了关键作用. 然而, 该体系的对映选择性控制仅达到中等至良好水平, 需要进一步优化反应条件和配体, 以提高立体选择性. 2018年, 龚流柱课题组[9]在此研究基础上进行了重要拓展, 采用亲核中心杂原子被替换为活泼亚甲基的化合物8, 成功实现了其与1,3-二烯9的钯催化对映选择性碳环化反应, 从而高对映选择性地构建了茚类衍生物10 (Scheme 4, b). 但该体系仍存在底物普适性方面的局限, 脂肪族1,3-二烯未能参与反应.
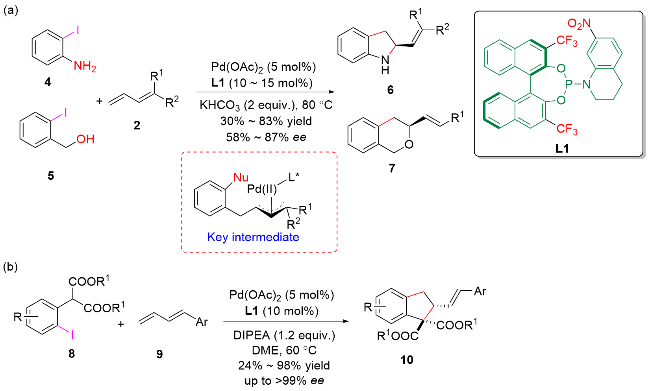
图式4 Pd催化1,3-二烯与2-芳基碘化物的不对称Heck/Tsuji-Trost环化反应

Scheme 4 Pd-catalyzed asymmetric Heck/Tsuji-Trost cyclization of 1,3-dienes with 2-iodoarenes

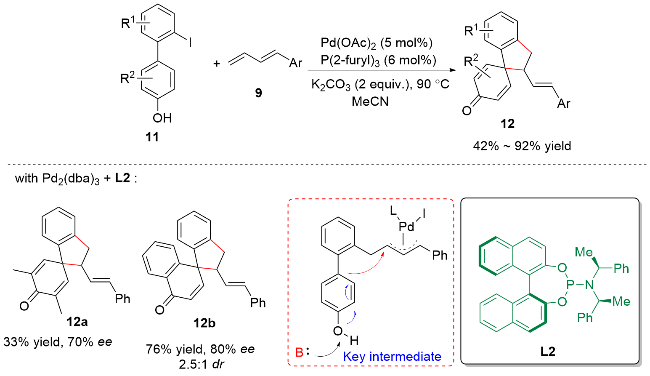
该串联环化策略的应用已进一步拓展至结构复杂的螺环分子的构建. 2016年, 栾新军课题组[10]报道了一例钯催化的碘代联芳基苯酚11与1,3-二烯9的[3+2]螺环化反应, 成功合成了一系列含叔碳或季碳中心螺环化合物12 (Scheme 5). 该反应的关键在于, 钯催化Heck迁移插入生成π-烯丙基Pd(II)中间体后, 触发分子内苯酚发生Friedel-Crafts烷基化, 进而实现苯酚的去芳构化, 最终高效构建螺环骨架. 作者亦对该反应的不对称转化进行了初步探索.
图式5 Pd催化1,3-二烯Heck/Tsuji-Trost构建螺环化合物

Scheme 5 Pd-catalyzed Heck/Tsuji-Trost cyclization of 1,3-dienes for the construction of spirocyclic compounds

新型配体的开发对突破现有反应瓶颈、拓展不对称催化新反应具有关键的推动作用. 近年来, 张俊良课题组[11]发展了一类结构新颖的亚磺酰胺膦(Sadphos)配体, 其在催化不对称合成领域得到了广泛的应用. 2023年, 该课题组[3f]利用Sadphos配体成功实现了钯催化下邻溴苯酚13与1,3-二烯14的不对称串联Heck/Tsuji-Trost环化反应, 能以优异的对映选择性获得2,3-二氢苯并呋喃衍生物15 (Scheme 6). 系统性配体筛选发现, 常见的双膦、单膦、噁唑啉及亚膦酰胺配体对该反应均无效, 而富电子、大位阻的Sadphos配体L3则展现出卓越的催化活性和立体控制能力. 该方法学的重要性还体现在其合成应用价值上, 产物可经简单转化, 高效合成出光学纯的白花龙胆(Fomannoxin Acid)类天然产物.
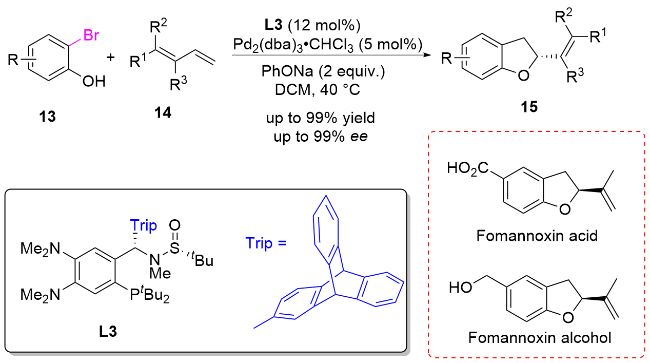
图式6 Pd/Sadphos催化2-溴苯酚和1,3-二烯的不对称Heck/Tsuji−Trost环化反应

Scheme 6 Pd/Sadphos-catalyzed asymmetric Heck/Tsuji-Trost cyclization of 2-bromophenol with 1,3-dienes

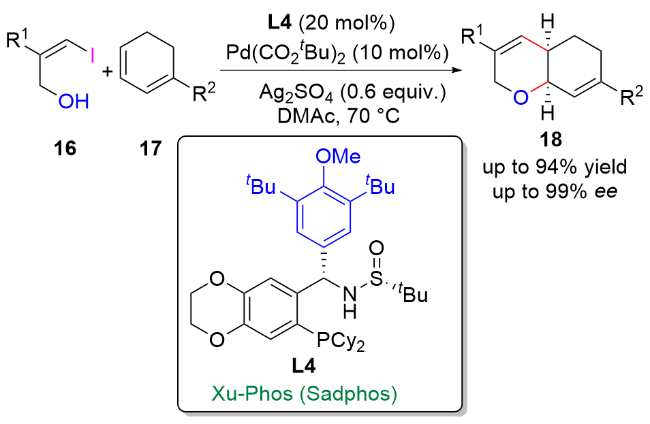
该Pd/Sadphos催化体系不仅适用于芳基卤化物, 还可进一步拓展至更具挑战性的柔性烯丙基卤化物. 2025年, 周敏与张俊良等[12]合作报道了一例Pd/Xu-phos催化的不对称Heck/Tsuji-Trost环化反应, 以卤代烯丙醇16与1,3-环己二烯17为底物, 能以优异的立体选择性构建双环二烯化合物18 (Scheme 7). 该工作成功解决了高柔性底物在不对称Heck反应中立体选择性难以控制的突出难题. 该反应同样依赖于特异性配体Xu-Phos(属于Sadphos家族), 而常规配体无效, 进一步印证了Sadphos类配体在解决特定催化难题中的卓越功效.
图式7 Pd/Xu-Phos催化碘代烯丙醇和1,3-环己二烯的不对称Heck/Tsuji-Trost环化反应

Scheme 7 Pd/Sadphos-catalyzed asymmetric Heck/Tsuji-Trost cyclization of 1,3-cyclohexadienes with iodoallylic alcohols

传统的Heck/Tsuji-Trost串联反应主要通过电中性手性配体控制立体选择性. 2021年, 韩志勇课题组[13]报道了一种突破性的手性阴离子策略, 实现了钯催化下2-碘苯胺19和1,3-二烯9的不对称串联Heck/Tsuji-Trost 反应, 以良好至优秀的对映选择性得到吲哚啉衍生物20, 其收率较传统的策略也有大幅的提升(Scheme 8). 该体系的关键在于使用手性磷酸A1为阴离子前体, 并利用碳酸银捕获卤离子, 促使Pd(II)中间体转化为手性离子对. 由此形成的手性环境在后续迁移插入产生的π-烯丙基Pd(II)中, 可有效调控分子内Tsuji-Trost步骤的对映选择性. 控制实验证实阴离子交换是一个快速的过程, 确保了催化循环的高效进行.
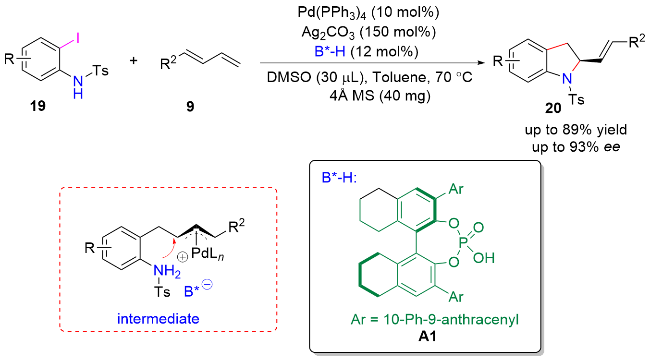
图式8 Pd/手性阴离子催化不对称Heck/Tsuji-Trost环化反应

Scheme 8 Pd/Chiral anion catalyzed asymmetric Heck/Tsuji-Trost cyclization reaction

上述工作主要局限于芳基卤代物参与的不对称Heck/Tsuji-Trost环化, 底物范围的局限性制约了该策略的进一步发展. 为突破限制, 开发新型偶联体成为必然. 2017年, 唐叶峰课题组[14]另辟蹊径, 发现苯并三氮唑21在Pd(0)催化下可发生脱氮/氧化加成, 生成邻位带有NTf基团的芳基Pd(II)物种; 该中间体随后与1,3-二烯9发生迁移插入/烯丙基胺化串联反应, 成功构建了吲哚啉衍生物22 (Scheme 9, a). 2021年, 张俊良课题组[15]在此基础上, 利用其发展Pd(0)/Sadphos催化体系, 实现了1,3-二烯23与苯并三氮唑21的不对称脱氮Heck/Tsuji- Trost环化, 高效、高选择性地合成了一系列二氢吲哚类骨架24 (Scheme 9, b). 该催化体系同样适用于环状二烯, 能以优秀的产率和立体选择性获得六氢咔唑衍生物, 进一步证明了该方法的普适性.
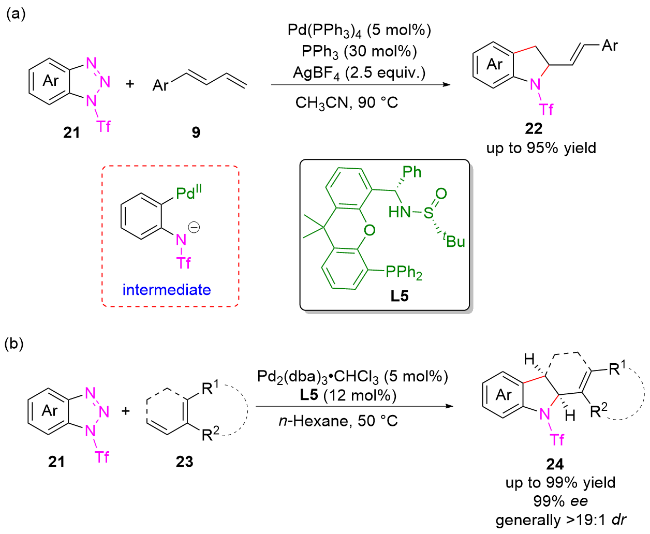
图式9 Pd催化苯并三氮唑与1,3-二烯的Heck/Tsuji-Trost环化反应

Scheme 9 Pd-catalyzed as Heck/Tsuji-Trost cyclization of 1,3-dienes with benzotriazoles

传统过渡金属催化的不对称串联Heck/Tsuji-Trost反应虽然能够高效构建碳环或杂环骨架, 但其发展仍面临两大局限: 底物范围通常局限于芳基碘或溴代物, 制约了其应用范围; 同时, 预官能团化的需求导致该策略还存原子经济性较低的固有不足. 因此, 发展新型催化模式, 以实现兼具高效、高选择性及高原子经济性的1,3-二烯参与的不对称[n+2]环化反应, 对于突破现有瓶颈, 拓展方法学的普适性具有重要研究意义, 也将为该领域注入新的活力.

1.1.2 自由基-Heck/Tsuji-Trost环化反应

传统Heck/Tsuji-Trost反应遵循经典的双电子氧化加成路径. 近年来, 随着光化学和自由基化学的迅速发展, Pd催化的自由基-Heck/烯丙基取代反应为1,3-二烯的双官能团化提供了新的机制[16]. 与传统的双电子过程不同, 该策略通过单电子转移生成关键的杂化烷基/芳基Pd(I)-自由基中间体, 进而与1,3-二烯发生自由基加成, 形成π-烯丙基Pd物种, 最终被亲核试剂捕获. 该策略突破了传统热力学限制, 在温和的条件下实现传统难以进行的转化.
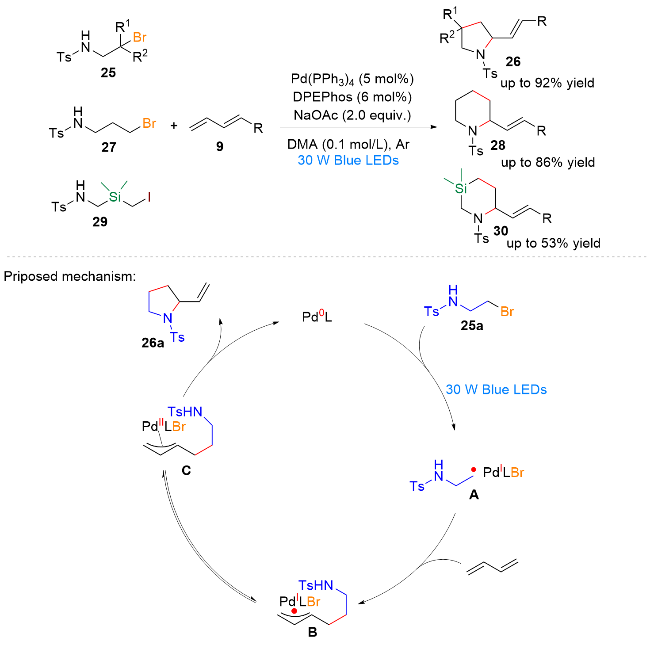
2022年, 阳华课题组[17]报道了一种可见光诱导的钯催化策略, 实现了1,3-二烯9与卤代烷基胺25的高效环化, 为构建乙烯基N-杂环提供了新途径(Scheme 10). 该方法克服了传统反应中区域选择性和底物限制的问题. 该策略不仅适用于五元氮杂环的合成, 还可拓展至六元环及含硅氮杂环的构建, 并被成功应用于复杂生物活性分子的后期修饰与多样性衍生, 为氮杂环化合物的绿色、模块化合成提供了新思路.
图式10 Pd催化卤代烷基胺与1,3-二烯的自由基-Heck/Tsuji-Trost环化反应

Scheme 10 Pd-catalyzed radical-relay Heck/Tsuji-Trost annulation of haloalkylamines with 1,3-dienes

为进一步拓展该策略的应用范围. 2025年, Rueping课题组[18]报道了一种在室温下无需光激发即可实现的Pd催化烯烃的烷基胺化反应, 通过自由基-极性交叉机制, 实现了α-溴代酰胺31与1,3-二烯32的[3+2]环化反应, 高效构建了具有生物活性的γ-内酰胺类化合物33 (Scheme 11). 该反应的关键在于通过卤原子转移过程生成烷基-Pd(I)自由基杂化中间体, 进而与双烯发生加成形成π-烯丙基Pd(I)自由基, 并经历自由基-极性交叉转化为π-烯丙基Pd(II)中间体, 最终在亲核进攻下完成酰胺化. 密度泛函理论(DFT)计算表明, 该反应优先经历外层自由基路径而非传统的内层氧化加成路径, 且在伯烷基溴底物34中, 可见光在后续还原消除步骤中通过激发三重态促进反应. 该方法条件温和且底物适用范围广, 为Pd催化中的自由基机制与可持续合成提供了新思路. 然而, 该策略目前并未实现不对称转化, 未来在手性控制方面仍有待进一步探索.
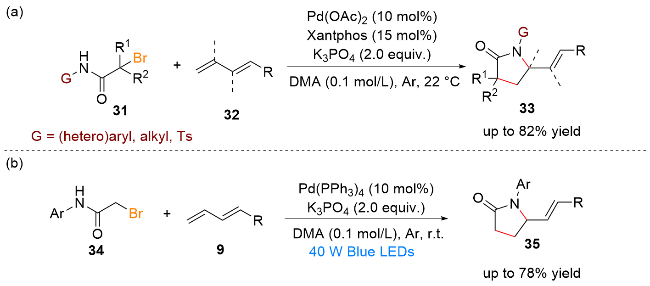
图式11 Pd催化卤代酰胺与1,3-二烯的自由基-Heck/Tsuji-Trost环化反应

Scheme 11 Pd-catalyzed radical-relay Heck/Tsuji-Trost annulation of haloamides with 1,3-dienes

与此同时, 殷勤课题组[19]实现了光诱导Pd催化的1,3-二烯的1,2-双碳官能团化反应(Scheme 12). 该工作通过巧妙的底物设计, 将串联不对称去芳构化与自由 基-Heck反应相结合, 以高非对映选择性和优异的对映选择性构建了含两个连续手性中心的手性螺环吲哚啉骨架37. 机理研究证实, 反应经由光激发产生的Pd(0)物种引发芳基自由基, 进而与1,3-二烯加成形成关键的π-烯丙基Pd(I)自由基中间体, 最后通过分子内亲核环化完成去芳构化; 其立体选择性控制主要源于手性配体口袋与底物之间丰富的非共价相互作用. 该研究是首例光诱导Pd催化1,3-二烯双官能团化不对称控制的成功范例, 为发展激发态Pd催化不对称合成提供了重要借鉴.
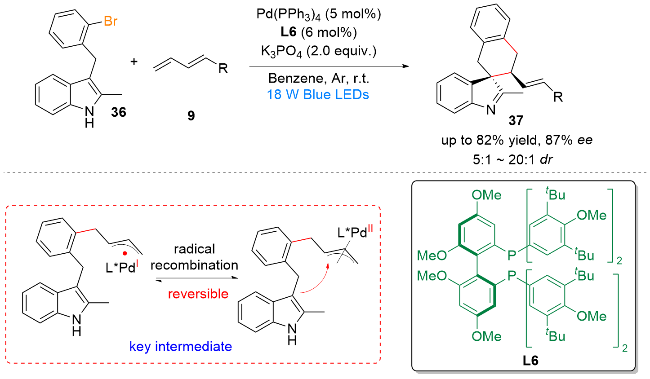
图式12 Pd催化吲哚与1,3-二烯的自由基-Heck/Tsuji-Trost环化反应

Scheme 12 Pd-catalyzed radical-relay Heck/Tsuji-Trost annulation of indoles with 1,3-dienes

综上所述, 自由基-Heck/Tsuji-Trost环化反应突破了传统双电子过程的限制, 通过单电子转移机制, 在温和条件下实现了1,3-二烯与卤代烷基胺、卤代酰胺以及吲哚等多种底物的高效环化. 该策略不仅拓展了底物范围, 解决了传统反应中的区域选择性难题, 还被成功应用于复杂分子的后期修饰, 展现出良好的合成应用潜力. 尤为重要的是, 该机制已初步实现了对映选择性控制, 为发展激发态Pd催化的不对称合成提供了新的思路与借鉴. 未来, 通过进一步优化手性配体与反应条件, 有望在自由基接力机制中实现更高效、更普适的不对称转化.

1.2 C—H活化驱动的不对称环化反应
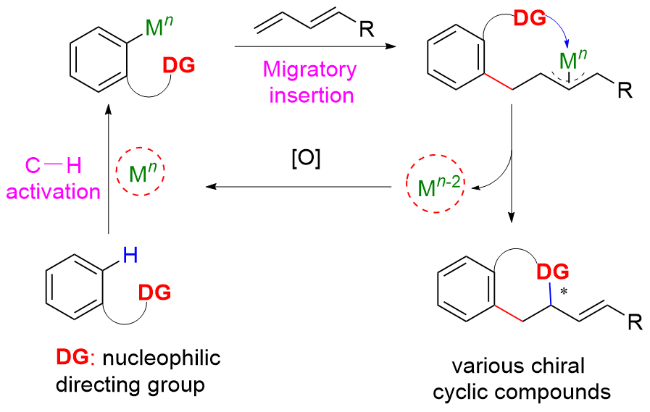
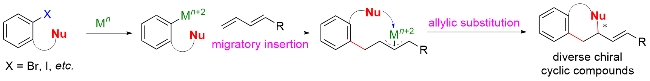
近年来, 过渡金属催化C—H键活化不对称环化反应取得了显著进展. 该策略利用含C—H键的底物, 通过一步反应过程同时构建两个新的化学键并形成一个环结构, 具有原料易得、原子经济性高和步骤简洁等优点, 为复杂环状分子的高效合成提供了新颖而有力的方法[20]. 基于此, 多种官能团化的芳烃得以通过C—H键活化实现与1,3-二烯的不对称环化反应. 其催化循环的核心步骤通常包括: 首先, 芳烃经过渡金属催化的C—H活化生成芳基金属中间体; 然后, 该中间体与1,3-二烯发生迁移插入, 形成π-烯丙基金属物种; 最后经由分子内烯丙基取代反应, 顺利实现环化, 得到目标产物(Scheme 13).
图式13 过渡金属催化1,3-二烯基于C—H键活化的环化反应

Scheme 13 Transition-metal-catalyzed annulation of 1,3-dienes via C—H activation

2008年, Booker-Milburn课题组[21]报道了一例Pd(II)催化的1,3-二烯39N-芳基脲38的1,2-碳酰胺化反应, 是早期通过C—H活化实现1,3-二烯参与环化的代表性工作之一(Scheme 14, a). 该反应以脲基羰基为导向基, 经Pd(II)催化的C—H活化、对缺电子1,3-二烯的迁移插入以及分子内烯丙基酰胺化等步骤, 高效构建了2-烯基取代的吲哚啉骨架rac-40. 然而, 该体系仅以乙腈作为配体, 即可顺利进行, 这一特性使得手性环境难以引入, 从而制约了其不对称催化版本的发展.
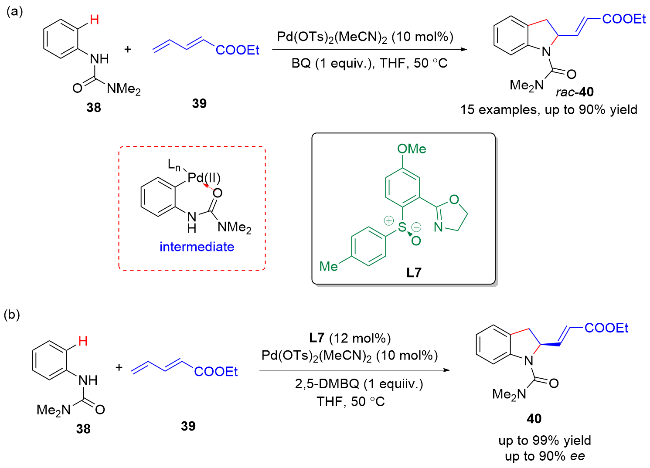
图式14 Pd(II)催化芳基脲与1,3-二烯的碳酰胺化环化反应

Scheme 14 Pd(II)-catalyzed cyclative carboamidation of arylureas with 1,3-dienes

为克服上述局限性, 韩志勇课题组[22]设计并合成了一类新型手性亚砜-噁唑啉(SOX)配体L7, 并成功将其应用于该环化反应中, 实现了手性吲哚衍生物的高对映选择性合成(Scheme 14, b). 机理研究表明, SOX配体L7在该体系中发挥了双重作用, 不仅有效诱导了Heck/ Tsuji-Trost步骤的高对映选择性控制, 还通过与金属中心的协同作用, 显著提升了C—H键活化的反应效率.
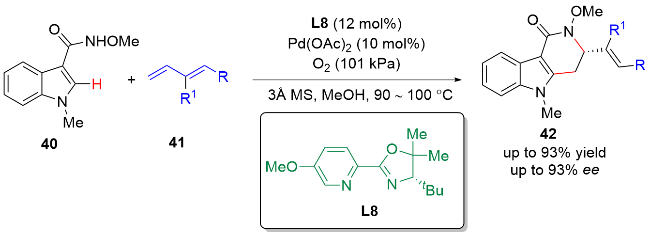
尽管上述Pd(II)催化体系能够实现1,3-二烯基于 C—H键活化的不对称环化, 但其过程依赖化学计量的苯醌作为氧化剂, 导致原子经济性较低, 且产生大量氢醌副产物. 2019年, 龚流柱和韩志勇课题[23]报道了一种改进策略: 在Pd(OAc)2与新型吡啶-噁唑啉配体L8催化下, 以绿色廉价的氧气为终端氧化剂, 实现了N-甲氧基3-吲哚酰胺40与1,3-二烯41的不对称C—H键活化/分子内烯丙基酰胺化串联反应(Scheme 15). 该反应以良好收率及高对映选择性构建了具有潜在生物活性的吲哚稠环衍生物42, 为此类结构的高效、绿色合成提供了新途径.
图式15 Pd(II)催化吲哚与1,3-二烯的不对称C—H键活化环化反应

Scheme 15 Pd(II)-catalyzed asymmetric C—H activation annulation of indoles with 1,3-dienes

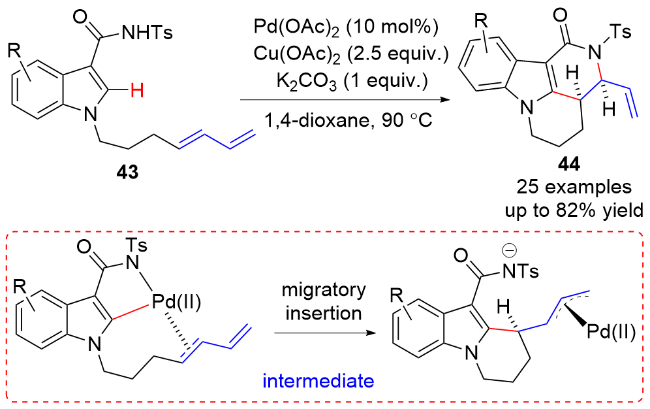
除分子间反应外, 该策略还可通过合理的底物设计拓展至分子内反应, 从而高效构建复杂的多环产物. Booker-Milburn课题组[24]以官能团化的N-二烯基取代吲哚衍生物43为底物, 在Pd(II)催化下实现C—H键活化、分子内迁移插入及烯丙基化的串联过程, 以高非对映选择性一步构建了含两个新的立体中心的多杂环吲哚衍生物44 (Scheme 16).
图式16 Pd(II)催化吲哚衍生物分子内C—H键活化的级联环化反应

Scheme 16 Pd(II)-catalyzed intramolecular cascade reaction of indole derivatives intiated by C—H activation

除钯之外, 其它多种过渡金属也可用于催化该类反应. 2021年, 易伟课题组[25]报道了一例Rh(III)催化C—H键活化/[3+2]串联环化反应, 高效构建了二氢苯并呋喃衍生物(Scheme 17). 该反应以易得的N-苯氧基乙酰胺45与1,3-二烯9为底物, 在铑催化下经由C—H键活化及后续π-烯丙基醚化或还原消除过程, 顺利实现了 [3+2]环化反应. 该方法表现出高度的区域专一性和良好的底物适用性与官能团耐受性. 此外, 作者也尝试使用手性Cp*Rh(III)催化剂开发该反应的不对称版本, 虽然仅能实现中等偏低的对映选择性控制, 但仍为该类反应的不对称转化研究提供了有价值的参考与探索方向.
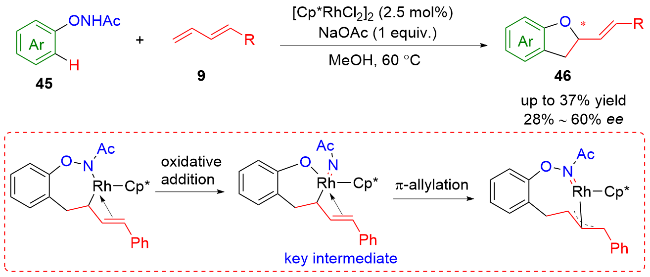
图式17 Rh(III)催化1,3-二烯基于C—H键活化的不对称环化反应

Scheme 17 Rh(III)-catalyzed enantioselective cyclization of 1,3-dienes via C—H activation

在Pd(II)与Rh(III)催化通过C—H键活化实现的1,3-二烯参与的不对称[n+2]反应中, 其产物通常仅含一个手性中心, 难以实现多手性中心产物的不对称构建. 解决该问题的关键在于发展新型催化体系, 并结合合理的底物设计. 2013年, Hayashi课题组[3i]发展的Ir(I)催化体系, 为解决这一问题提供了创新解决方案. 该策略实现了糖精亚胺47与1,3-二烯48的[3+2]螺环化反应(Scheme 18, a). 反应中, Ir(I)催化剂在底物47磺酰胺基的导向作用下, 经C—H键活化及去质子化形成芳基铱(I)中间体A, 继而与异戊二烯配位发生氧化环化, 形成关键的π-烯丙基Ir(III)中间体D, 最后经还原消除得到胺基Ir(I)物种E, 并通过质子化释放目标产物并再生催化剂. 该反应以高区域与非对映体选择性构建了结构复杂的螺环氨基茚衍生物37. 相较于Pd(II)或Rh(III)催化体系, 该策略不仅拓展了反应模式, 更展现出优异的原子经济性. 在此基础上, 他们进一步利用手性二烯配体L9, 成功实现了环状亚胺47与异戊二烯的不对称 [3+2]环化, 高效合成了具有高立体选择性的产物49 (Scheme 18, b)[3j], 标志着在多手性中心环状分子合成领域的重要进展.
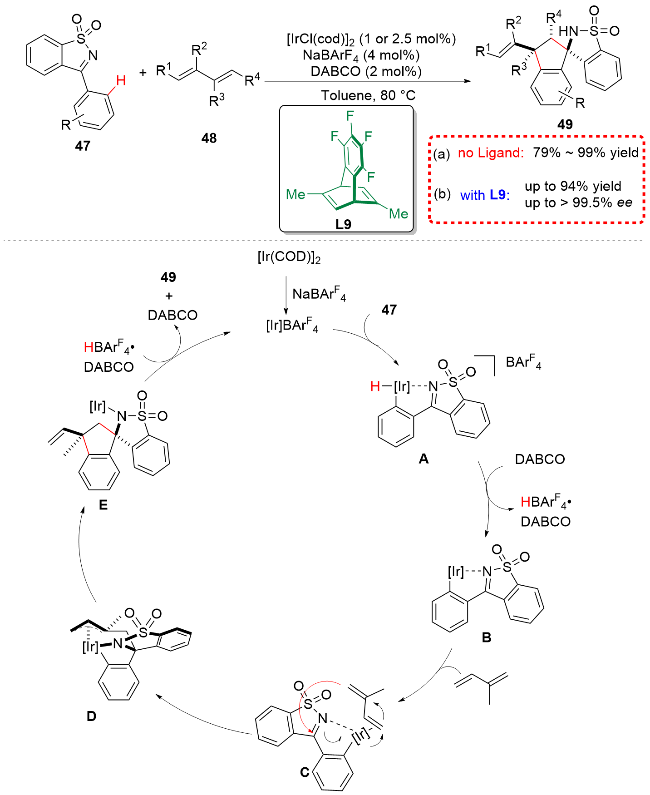
图式18 Ir(I)催化亚胺与1,3-二烯不对称C—H键活化环化反应

Scheme 18 Ir(I)-catalyzed asymmetric C—H activation/annulation of imines with 1,3-dienes

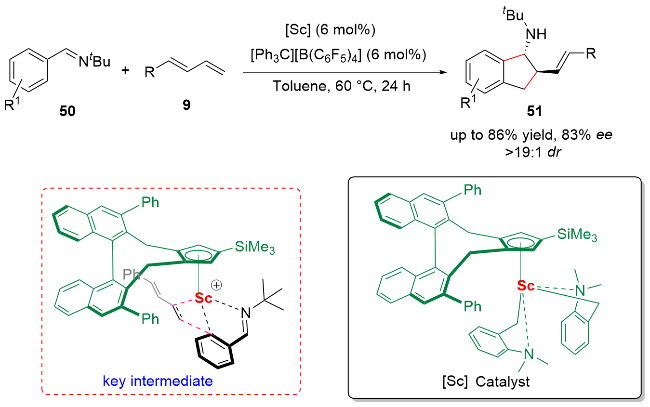
近年来, 稀土金属催化剂因其独特的电子结构和配位性质, 在C—H键活化及不对称环化反应中展现出越来越重要的潜力. 2023年, 侯召民课题组[26]报道了一类手性半夹心钪催化剂, 实现了芳香醛亚胺50与多种烯烃(包括1,3-二烯9在内)的对映选择性[3+2]环化反应, 高效构建了多取代手性1-氨基茚满骨架51 (Scheme 19). 该工作不仅拓展了C—H键活化在不对称环化反应中的应用范围, 更重要的是, 它将1,3-二烯不对称环化催化体系延伸至新兴的稀土金属催化领域, 进一步丰富了1,3-二烯作为通用合成砌块在构建复杂手性环状分子中的应用.
图式19 Sc催化亚胺与1,3-二烯不对称C—H键活化环化反应

Scheme 19 Sc-catalyzed asymmetric C—H activation/annulation of imines with 1,3-dienes

过渡金属催化1,3-二烯经由C—H键活化的[n+2]环化反应, 在杂环化合物的构建中展现出优异的原子经济性与步骤经济性. 然而, 该类反应的不对称催化版本仍面临较大挑战, 其在底物范围、手性控制及催化体系多样性等方面均有待进一步探索与发展.
前述两种策略均涉及C(sp2)-金属物种的生成, 继而与1,3-二烯发生迁移插入形成π-烯丙基中间体, 最终经分子内烯丙基取代实现环化. 由于该反应路径的限制, 上述方法难以用于构建含多个杂原子环状化合物.

1.3 Wacker型氧化启动的不对称环化反应
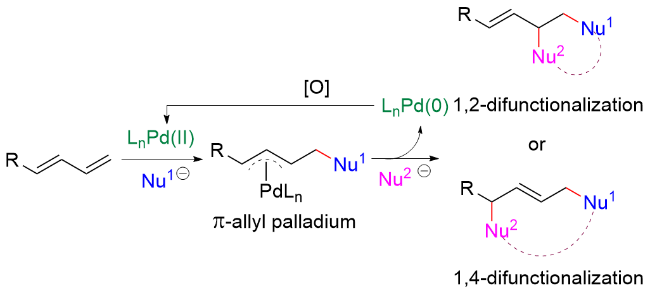
随着Wacker-type氧化反应的持续发展, 该策略已被成功应用于1,3-二烯环化反应, 为含多杂原子环状化合物的合成提供了新途径[27]. 其中, Pd(II)催化1,3-二烯Wacker-type环化反应的研究尤为广泛和深入[27a]. 其一般历程如下: Pd(II)作为π-Lewis酸, 优先与1,3-二烯的末端双键配位, 增强该双键的亲电性, 随后被亲核试剂以outer-sphere方式进攻, 生成π-烯丙基钯中间体; 该中间体进一步与第二分子亲核试剂经Tsuji-Trost反应过程, 最终实现1,3-二烯的双官能团化环化(Scheme 20).
图式20 Pd(II)催化1,3-二烯的Wacker-type的环化反应

Scheme 20 Pd(II)-catalyzed Wacker-type cyclization of 1,3- dienes

1,2-二胺类化合物被广泛应用于合成化工中间体、药物分子及手性配体等重要领域[28]. 2005年, Booker- Milburn课题组[29]报道了钯催化下1,3-二烯52与脲53的分子间1,2-双胺化反应, 高效合成了一系列环状二胺衍生物54 (Scheme 21). 遗憾的是, 反应的区域选择性不理想. 在该反应中氧化剂的选择至关重要, Wacker- type反应中常用的铜盐或氧气均无法有效促进该转化. 该体系通过Pd(II)/Pd(IV)催化循环, 实现了1,3-二烯的双胺化官能团化, 为构建含氮杂环提供了原子经济性高、步骤简洁的新策略, 为后续复杂二胺分子的合成奠定了基础. 除Pd(II)催化的Wacker型双胺化外, 史一安课题组[30]发展了Cu(I)催化的1,3-二烯区域选择性二胺化反应, 使用二叔丁基二氮杂环丁酮作为氮源, 通过调控催化剂和配体实现末端和内部二胺化的区域选择性调控, 为二胺类化合物的合成提供了补充策略.
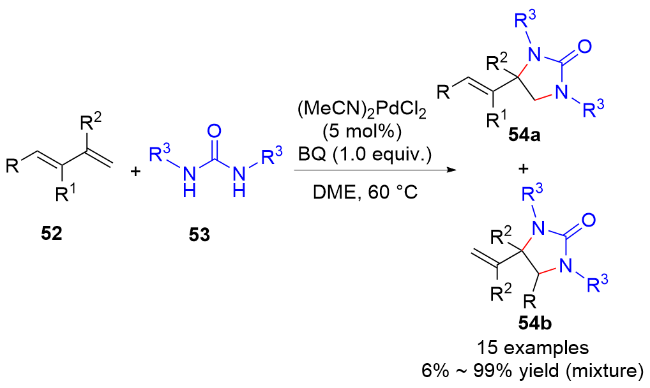
图式21 Pd(II)催化1,3-二烯与脲的环化反应

Scheme 21 Pd(II)-catalyzed cyclization of 1,3-dienes with ureas

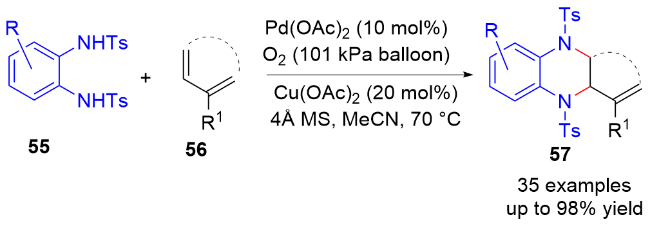
为拓展该类反应的底物范围与合成应用, 张万斌课题组[31]以邻苯二胺55作为双亲核试剂, 在Pd(OAc)2催化及绿色廉价的氧气作为终端氧化剂的条件下, 成功实现了1,3-二烯的双胺化反应(Scheme 22). 该转化以优良的产率、出色的区域选择性和化学选择性, 高效合成了一系列结构多样、具有潜在生物活性的四氢喹喔啉衍生物.
图式22 Pd(II)催化1,3-二烯与邻苯二胺的环化反应

Scheme 22 Pd(II)-catalyzed cyclization of 1,3-dienes with 1,2-diaminobenzene

龚流柱和韩志勇课题组[32]基于前期在钯催化的不对称串联Heck/Tsuji-Trost反应方面的研究成果, 采用手性吡啶-噁唑啉配体与Pd(OTs)2(MeCN)2构建催化体系,以2,6-二甲氧基对苯醌(2,6-DMQD)作为氧化剂, 成功实现了1,3-二烯9与脲53的不对称[3+2]环化反应, 以高对映选择性控制合成了一系列环状二胺衍生物58 (Scheme 23). 该策略显示出良好的应用潜力, 可实现克级规模的转化, 所得产物58经简单的操作转化为一类手性Salen配体59. 该反应中, Pd(II)催化剂与手性配体的选择对反应的成功至关重要. 这一不对称催化体系的开发, 显著推动了Pd(II)催化1,3-二烯经由Wacker-type过程的不对称环化反应的发展.
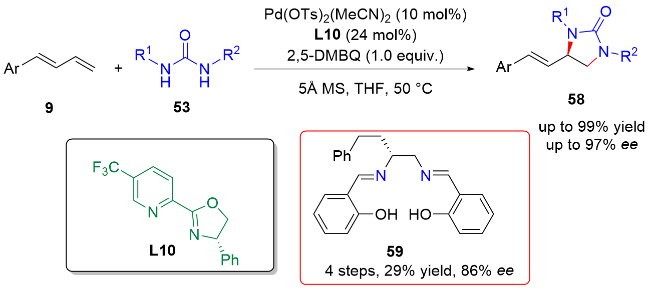
图式23 Pd(II)催化1,3-二烯与脲的不对称环化反应

Scheme 23 Pd(II)-catalyzed asymmetric cyclization of 1,3-dienes with ureas

随后, 该课题组进一步实现了邻氨基苯酚衍生物60与1,3-二烯41的不对称[4+2]环化反应. 该反应以Pd(acac)2为催化剂, 手性吡啶-双噁唑啉L11为配体, 百里醌(thymoquinone)为氧化剂, 以优异的区域选择性与对映选择性合成了一系列苯并噁嗪类产物61 (Scheme 24, a)[33]. 经反应条件优化后, 该催化策略还可拓展至1,3-二烯9与邻二苯酚62的不对称[4+2]环化反应(Scheme 24, b)[34]. 尽管在该体系下部分底物的产率仅达中等水平, 该方法仍代表了Wacker-type不对称环化反应在底物类型与反应模式上的突破, 在一定程度上克服了原有反应的局限性, 对后续研究具有积极的借鉴和指导意义.
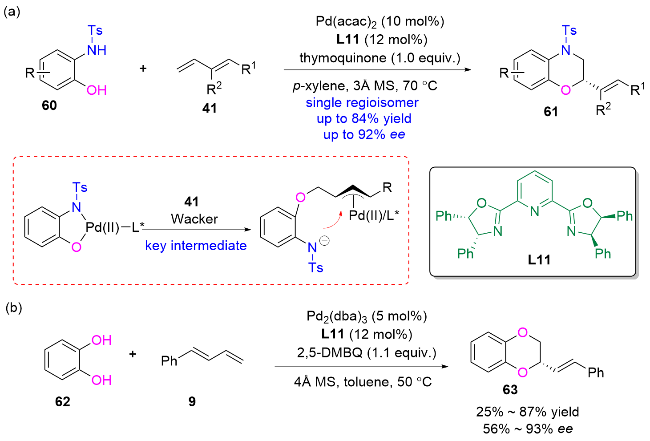
图式24 Pd(II)催化1,3-二烯与苯酚衍生物的不对称环化反应

Scheme 24 Pd(II)-catalyzed asymmetric cyclization of 1,3-dienes with phenols

尽管基于Wacker-type历程的过渡金属催化1,3-二烯不对称[n+2]环化反应在杂环化合物构建中具备显著优势, 但该领域目前仍发展有限, 相关研究多集中于钯催化体系. 在后续研究中, 开发新型过渡金属催化体系, 将是推动此类反应发展的重要方向. 与此同时, 串联反应的两个历程对钯中心的电子性质具有差异化要求, 现有可用配体有限. 因此开发新型手性配体, 以实现反应效率和立体选择性的协同调控, 是提升该合成策略实用性与底物普适性的关键.

1.4 π-Lewis碱催化的不对称环化反应

为拓展过渡金属催化1,3-二烯的不对称[n+2]环化反应的反应类型和底物适用范围, 化学家持续致力于开发新的催化体系, 以期实现更加多样的环化模式, 获得结构丰富的1,3-二烯双官能团化产物, 从而为复杂天然产物及生物活性分子的高效合成提供新策略.
近年来, 陈应春课题组[3e]发现Pd(0)可作为π-Lewis碱, 通过η2-配位反馈作用, 提高1,3-二烯最高被占轨道(HOMO)能级, 进而促进其与亲电试剂发生插烯加成, 生成π-烯丙基钯中间体; 该中间体随后经分子内烯丙基取代反应, 顺利实现环化产物的构建(Scheme 25, a). DFT研究表明, Pd(0)与1,3-二烯双键配位后, 其HOMO能级明显提升(Scheme 25, b)[35], 这为后续工作开展奠定了理论基础.
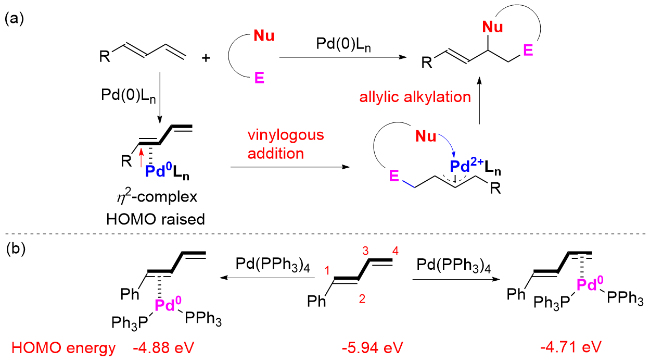
图式25 Pd(0)-π-Lewis碱催化1,3-二烯的不对称环化反应

Scheme 25 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes

2021年, 陈应春课题组[35]报道了一类Pd(0)催化的1,3-二烯9与醛亚胺衍生物64的不对称Friedel-Crafts加成反应, 成功合成了二烯丙胺类衍生物65 (Scheme 26, a). 该反应的特点在于, 在亚胺底物中引入亲核性官能团(羟基、胺基), 如醛亚胺6769, 进而捕获反应中生成的π-烯丙基钯中间体, 最终实现串联环化反应, 高效构建多手性环状化合物(Scheme 26, b)[35].
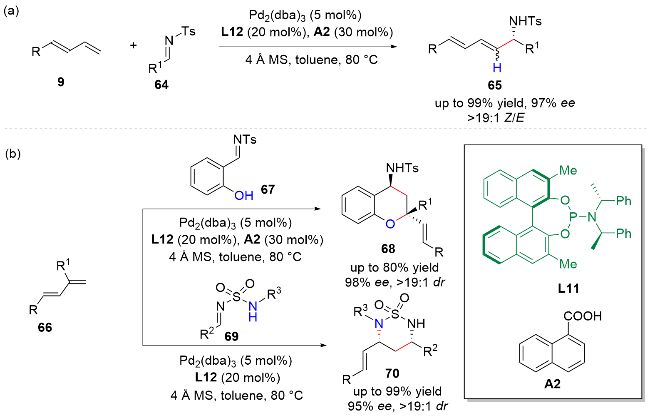
图式26 Pd(0)-π-Lewis碱催化1,3-二烯与醛亚胺的不对称环化反应

Scheme 26 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes with aldimines

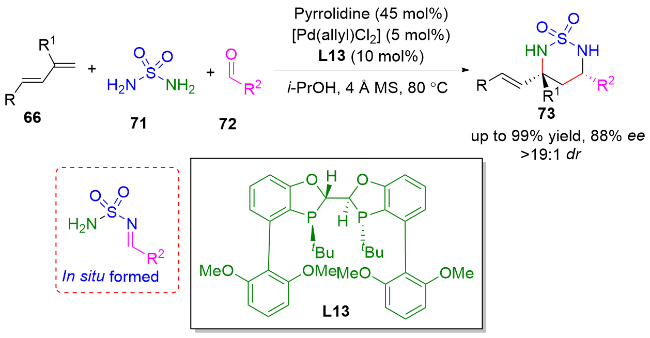
随后, 该课题组进一步发展了接力催化策略, 成功实现了一系列含季碳中心的1,3-二胺类环状化合物73的高效构建[36]. 该反应不仅具有收率良好、对映选择性高和非对映选择性优异的优点, 同时也展现出出色的原子经济性与步骤经济性(Scheme 27).
图式27 Pd(0)-π-Lewis碱/胺接力催化1,3-二烯的不对称环化反应

Scheme 27 Asymmetric cyclization of 1,3-dienes enabled by Pd(0)-π-Lewis base/amine relay catalysis

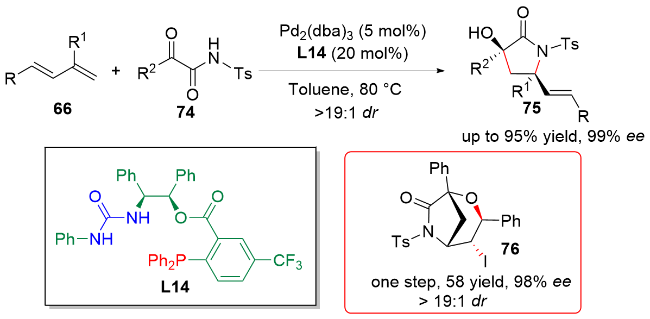
除亚胺类底物外, 该催化体系同样适用于活性羰基化合物. 2023年, 陈应春课题组[37]发现, 在Pd(0)和双功能配体L14的共同催化下, α-酮酰胺74α-羰基与经Pd(0)活化的1,3-二烯66发生插烯加成, 继而发生分子内烯丙基胺化, 最终以高对映选择性得到具有3,5-顺式构型的多官能化γ-内酰胺产物75 (Scheme 28), 为双手性季碳中心杂环化合物的合成提供了高效方法. 同时, 产物进一步转化为结构更为丰富的碘代O,N-双辛环酮骨架化合物76.
图式28 Pd(0)-π-Lewis碱催化1,3-二烯与α-酮酰胺不对称环化反应

Scheme 28 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes with α-ketoamides

2024年, 陈应春课题组[38]发展了一种Pd(0)催化下2-甲酰基芳基硼酸77与1,3-二烯66的不对称[3+2]环化反应, 高效、高立体选择性地构建了多取代手性1-茚满醇类化合物78 (Scheme 29). 研究机理表明, 邻位硼酸基团通过分子内氢键或B—O相互作用活化醛基, 随后与1,3-二烯经历插烯加成与分子内Suzuki偶联的级联过程. 值得注意的是, 电中性1,3-二烯66优先发生γ,δ-选择性环化, 而缺电子1,3-二烯79则倾向于进行α,β-选择性反应. 该策略不仅拓展了Pd(0)-π-Lewis碱催化体系在醛类亲电试剂中的应用, 也将1,3-二烯的范围拓展至缺电子二烯.
图式29 Pd(0)-π-Lewis碱催化1,3-二烯与2-甲酰基苯硼酸的不对称环化反应

Scheme 29 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes with 2-formylbenzeneboronic acids

陈应春课题组[39]持续致力于发展Pd(0)-π-Lewis碱催化新模式, 并不断拓展其底物类型. 2025年, 该课题组发现在Pd(0)的作用下, 缺电子的二烯82与1-氮杂二烯或亚丙二烯丙二腈81可发生不对称反电子需求Diels-Alder反应, 以专一的α,β-区域选择性和优异的立体控制生成含多个连续手性中心的六元环化合物83 (Scheme 30). 该策略的核心在于, 利用Pd(0)与缺电子二烯的γ,δ-位配位及反馈电子作用, 显著提升其HOMO能级, 使其转变为亲核性亲二烯体, 进而与另一缺电子4π组分发生[4+2]环加成. 该策略为多样化的生物活性分子骨架的立体选择性合成提供了新途径.
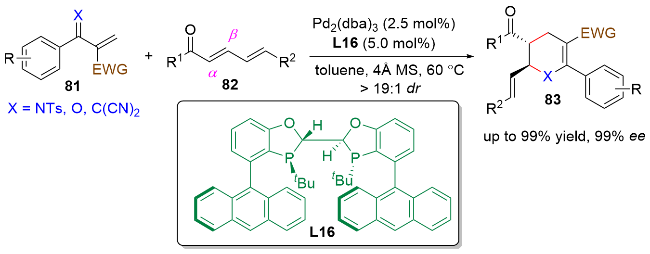
图式30 Pd(0)-π-Lewis碱催化缺电子1,3-二烯与1-氮杂二烯的不对称环化反应

Scheme 30 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of electron-deficient 1,3-dienes with 1-azadienes

除链状二烯外, 环状二烯也适用于该催化体系. 陈应春课题组[40]利用Pd(0)-π-Lewis碱催化策略, 实现了环己二烯85与1-氮杂二烯84的非对映发散性[4+2]环化反应(Scheme 31). 该研究通过精准的配体调控, 成功将传统的协同反电子需求氮杂Diels-Alder环加成过程转变为分布的插烯Michael加成和烯丙基胺化串联路径, 从而实现对稠环桥头原子立体化学的灵活控制: 使用1,1'-螺二氢茚-7,7'-二酚(SPINOL)衍生的配体L17可高选择性地获得顺式稠合四氢吡啶产物87, 而采用商业可得的氮膦氧配体L18则专一性地生成反式异构体88. 该方法具有良好的底物适用性和官能团兼容性, 以中等至优秀的产率和对映选择性合成了一系列手性多环骨架, 为复杂稠环体系的可控构筑提供了新思路.
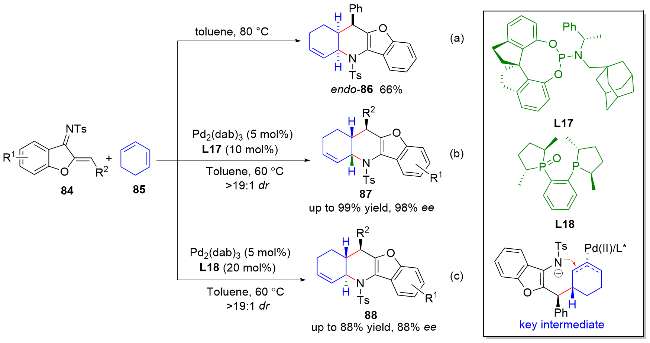
图式31 Pd(0)-π-Lewis碱催化1,3-环己二烯与1-氮杂二烯的不对称环化反应

Scheme 31 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-cyclohexadienes with 1-azadienes

相较于Heck、C—H活化及Wacker-type氧化等传统策略, π-Lewis碱策略展现出其独特优势. 该策略利用Pd(0)作为π-Lewis碱与1,3-二烯配位, 显著提升了1,3- 二烯的HOMO能级, 使其转变为亲核试剂, 从而开辟了全新的反应路径. 这一根本性转变使其无需底物预官能团化, 原子经济性高, 并成功突破了传统策略在底物范围、反应模式以及复杂手性骨架(如含季碳中心的多环体系)构建方面的局限性, 为1,3-二烯的高效、高选择性双官能团化提供了强大和通用的平台.

2 过渡金属催化1,3-二烯1,4-位的不对称环化反应

除作为2π合成子外, 1,3-二烯还可作为4π组分, 广泛应用于环状化合物(尤其是中环和大环)的构建, 这也是1,3-二烯1,4-位不对称环化的经典类型. 其中, 电中性或富电子1,3-二烯作为双烯体, 参与正常电子需求的Diels-Alder反应, 是其作为4π组分最为经典的应用模型之一[41]. 在本节中, 将重点介绍近年来过渡金属催化下1,3-二烯作为4π合成子, 在非Diels-Alder反应模式中参与的不对称环化反应的研究进展.

2.1 不对称[4+1]环化反应

众所周知, 过渡金属催化下以1,3-二烯作为4π合成子参与不对称Diels-Alder反应, 是构建手性六元环化合物的高效策略. 相比之下, 将其用于[4+1]环化反应以构建手性五元环则更具挑战性, 相关报道较为有限, 且多集中于特殊结构底物的转化[42]. 近年来, 随着新型手性配体的不断发展, 过渡金属催化1,3-二烯参与的不对称[4+1]环化反应取得了显著进展.
近年来, 镍催化体系在1,3-二烯的[4+1]环化反应中展现出强大的催化能力和独特的选择性控制, 为五元碳环及硅杂环的高效、高选择性合成提供了新途径. 其中, Uyeda课题组与舒兴中课题组发展的催化体系尤为引人注目, 二者虽均以1,3-二烯作为4π组分, 却在反应类型、催化机制与产物结构上形成了鲜明对比与有力互补.
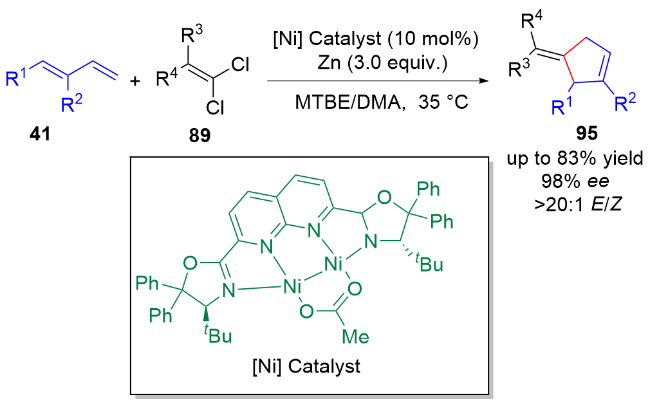
2019年, Uyeda课题组[43]开发了一种双核镍催化的还原型[4+1]环加成反应, 实现了1,3-二烯52与乙烯1,1-二氯烯烃89(作为卡宾等价体)之间的高效、高选择性环化, 为多取代环戊烯90的构建提供了新途径(Scheme 32, a). 该反应利用双核镍催化剂与化学计量的锌还原剂, 成功规避了传统卡宾与二烯反应中易于发生的[2+1]竞争路径, 显示出优异的官能团兼容性和底物普适性. 通过使用C2对称手性配体L20, 该策略还可实现分子内环加成反应的高对映选择性控制(Scheme 32, b). 机理研究表明, 反应经由镍稳定的金属环中间体进行, 双金属中心在协同活化与键形成过程中起到关键作用. 该工作为五元碳环的催化不对称合成提供了新思路, 弥补了Diels-Alder反应在该类结构构建中的局限性.
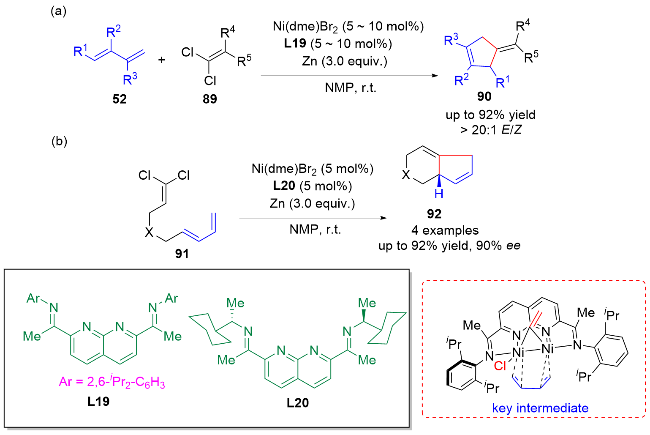
图式32 Ni催化1,3-二烯与1,1-二氯烯烃的环化反应

Scheme 32 Ni-catalyzed cyclization of 1,3-dienes with 1,1-dichloroalkenes

在前期工作基础上, 该课题组[44]通过对手性配体进行结构修饰, 将配体L20中的手性亚胺单元替换为手性噁唑啉环, 成功发展了1,3-二烯参与的分子间不对称[4+1]环化反应(Scheme 33). 该反应以优异对映选择性和Z/E选择性合成了一系列多取代环戊烯衍生物. 值得注意的是, 无论是以单一Z式或E式构型的1,3-二烯为底物, 还是采用Z/E混合异构体, 反应均能以相近的高对映选择性得到同一立体构型的环化产物, 表明该催化体系具有良好的底物适应性和立体收敛性.
图式33 Ni催化1,3-二烯与1,2-二氯烯烃的不对称环化反应

Scheme 33 Ni-catalyzed asymmetric cyclization of 1,3-dienes with 1,1-dichloroalkenes

硅杂环化合物因其独特的电子结构与分子构型, 在药物化学及光电材料等领域展现出重要的应用价值. 过渡金属的环化反应作为构建硅杂环衍生物的有效策略, 近年来受到广泛关注. 2023年, 舒兴中课题组[45]开发了一种镍催化的还原型[4+1]硅环加成反应, 实现了1,3-二烯32与二氯硅烷94的高效、高选择性环化, 为硅杂环戊-3-烯及螺环硅碳环化合物95的合成提供了新途径(Scheme 34). 通过使用手性双齿氮膦配体L22, 该策略还可以实现不对称催化, 获得高达86%的对映选择性. 合成的螺环二噻吩硅杂环在紫外下呈现蓝光, 其中95d具有高荧光量子产率(Φf=0.93), 在有机发光二极管(OLED)等光电材料中展现出良好的应用前景. 机理研究表明, 反应经历镍介导的硅-氯键氧化加成、金属还原、迁移插入及还原消除等步骤. 该工作不仅拓展了1,3-二烯环化的类型, 也为硅杂环的高效构筑提供了新思路.
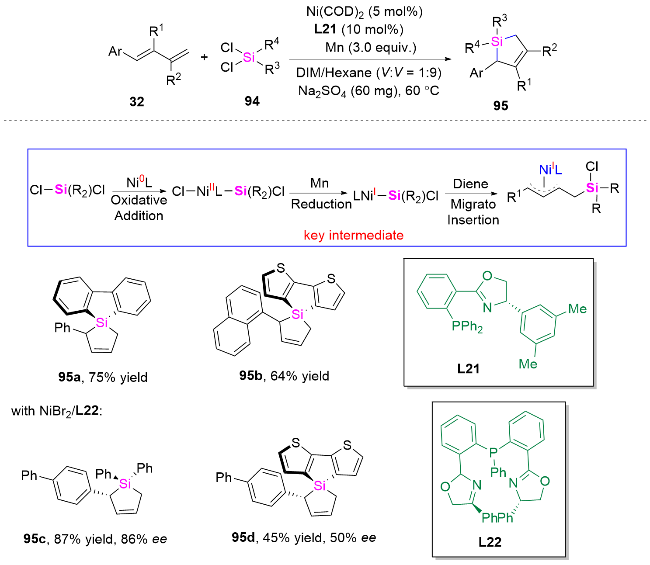
图式34 Ni催化1,3-二烯与1,2-二氯硅烷的不对称环化反应

Scheme 34 Ni-catalyzed asymmetric cyclization of 1,3-dienes with 1,2-dichlordisilanes

综上所述, 这两项工作分别代表了镍催化在碳环与硅杂环[4+1]构建领域的前沿进展. Uyeda等的双核策略凸显了多金属协同在复杂不对称催化中的独特优势, 而舒兴中等的单核体系则通过对关键化学键(Si—Cl)实现精准活化以开拓新型反应模式的强大能力.
过渡金属催化1,3-二烯作为4π合成子的不对称[4+1]环化反应是构建环戊烯衍生物的有效方法, 使得1,3-二烯的官能团化反应变得更加丰富, 为复杂化合物的构建提供更多的路径.

2.2 不对称[4+2]环化反应

1,3-二烯作为4π电子组分, 能够与2π电子组分发生[4+2]环加成反应, 进而高效构建六元环状化合物. 该类反应在天然产物合成及复杂环状骨架的构建中展现出显著优势.
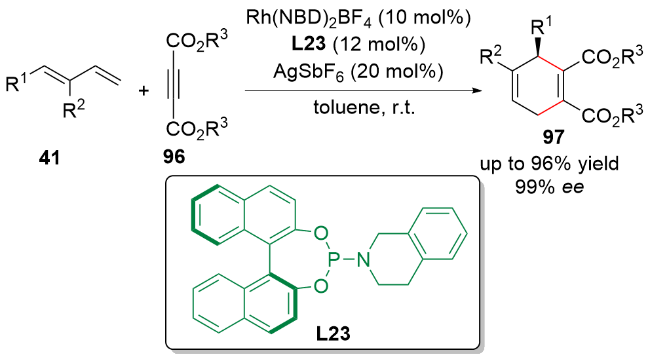
2020年, 史雷课题组[46]开发了一种Rh(I)/手性亚磷酰胺L23络合物催化体系, 实现了1,3-二烯41与乙炔酸二酯96的分子间不对称[4+2]环化反应, 以优异收率和对映选择性合成了一系列手性1,4-环己二烯衍生物97 (Scheme 35). 该反应表现出良好的规模化潜力, 在10 g规模反应中仍能以92%的收率和99% ee获得目标产物. 然而, 该体系对非对称乙炔酸二酯类底物的适用性仍有局限, 其转化问题尚未得到解决.
图式35 Rh催化1,3-二烯与乙炔酸二酯的不对称环化反应

Scheme 35 Rh-catalyzed asymmetric cyclization of 1,3-dienes with dialkyl acetylenedicarboxylate

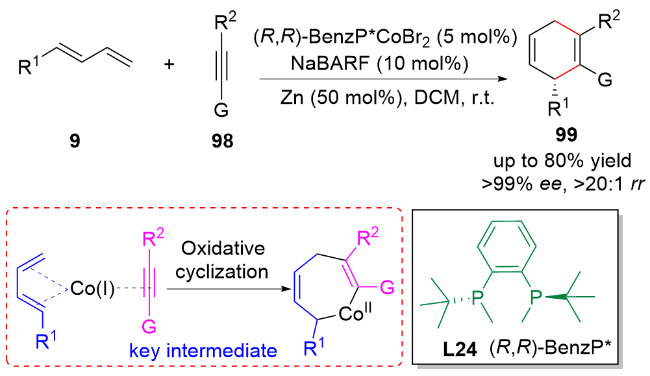
2023年, RajanBabu课题组[47]发展了一种钴催化下1,3-二烯9与炔烃98的分子间不对称[4+2]环化反应, 反应展现出优异的区域和对映选择性(Scheme 36). 该反应以CoBr2与手性双膦配体L24形成的配合物结晶体为催化剂, 实现了非对称的缺电的炔烃98与1,3-二烯9的高效环化, 其过程涉及钴介导的氧化环化及后续还原消除步骤. 然而, 该策略仍存在一定的局限性, 例如当底物为芳香族的1,3-二烯时, 反应的区域选择性控制仍不够理想.
图式36 Co催化1,3-二烯与炔烃的不对称环化反应

Scheme 36 Co-catalyzed asymmetric cyclization of 1,3-dienes with alkynes

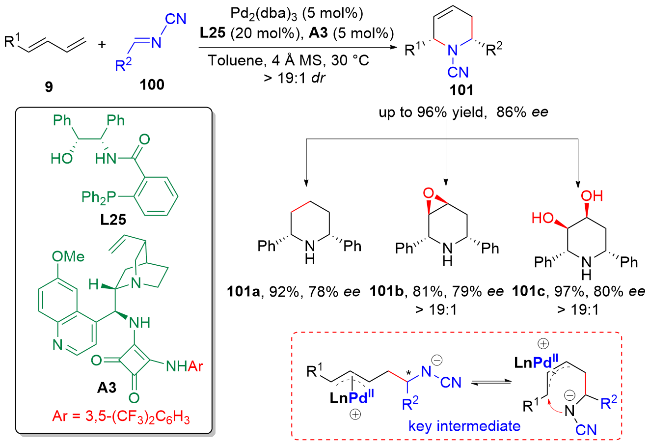
1,3-二烯作为4π合成子, 除可与炔烃反应合成环己烷结构外, 也可与亚胺反应制备四氢吡啶衍生物. 2023年, 陈应春课题组[48]发现在Pd(0)-π-Lewis碱催化体系中, 当使用N-CN取代的苯甲醛亚胺100为亲电试剂与1,3-二烯9反应时, 成功避免β-H的消除, 进而促使反应导向环化, 实现了1,3-二烯与N-CN亚胺的高效不对称[4+2]环合, 以中等至良好的收率和对映选择性地构建了结构多样的2,6-顺式二取代-1,2,3,4-四氢吡啶类化合物101 (Scheme 37). 该方法操作简便, 底物适应性强, 为手性多取代哌啶骨架的催化构筑提供了新策略.
图式37 Pd(0)-π-Lewis碱催化1,3-二烯与N-CN亚胺的不对称环化反应

Scheme 37 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes with N-CN-imines

在成功实现1,3-二烯与炔烃、亚胺等2π组分的[4+2]环化的基础上, 利用1,3-二烯与含硅双亲电试剂通过还原环化策略构建硅杂六元环成为该领域一个新的、有重要价值的研究方向. 2025年, 舒兴中课题组[49]发展了一种镍催化的不对称[4+2]硅环加成反应, 实现了二氯二硅烷102与多种1,3-二烯9(包括工业原料如丁二烯、异戊二烯)的高效环化, 构建了结构多样的环状二硅烷103 (Scheme 38). 该反应的突出特点在于, 实现了对Si—Cl键的选择性活化, 而非传统的更易断裂的 Si—Si键, 从而开辟了此前难以实现的环加成路径. 在不对称催化方面, 采用手性膦-噁唑啉(PHOX)型配体L26, 该策略能够以高对映选择性(高达99% ee)合成手性二硅杂碳环. X射线晶体学分析表明, 所得六元二硅杂环呈现出独特的船式构象, 与碳环类似物环己烯的半椅式构象显著不同, 这主要源于硅原子的引入导致的键长伸长和键角变化. 机理实验与DFT计算共同表明, 反应经历三线态Ni(0)物种对Si—Cl键的SN2型氧化加成, 随后还原形成Ni(I)-硅基中间体, 并经二烯迁移插入完成环化. 该工作不仅为手性硅杂环的高效构建提供了新方法, 也展示了其在材料化学中的潜在应用价值.
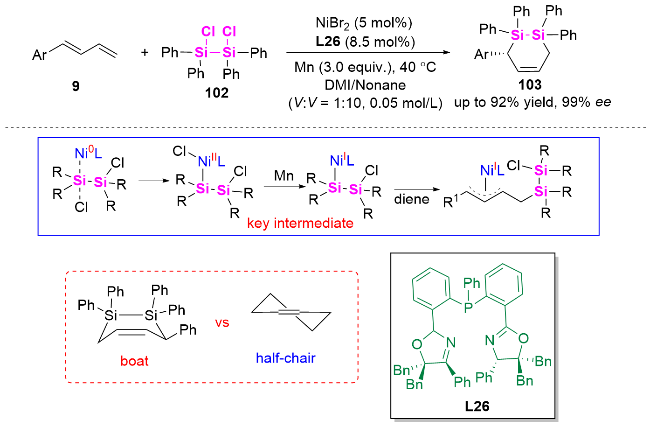
图式38 Ni催化1,3-二烯与二氯二硅烷的不对称环化反应

Scheme 38 Ni-catalyzed asymmetric cyclization of 1,3-dienes with dichlorodisilanes

随后, 赵东兵课题组[50]发展了一种镍催化1,3-二烯9与氯甲基氯硅烷104和1,2-二氯二硅烷102的对映选择性还原[4+2]环化反应, 成功构建了α-手性六元硅杂环105106 (Scheme 39). 该工作使用两类不同的双亲电试剂, 通过不同的机制合成手性六元单硅杂环和手性六元双硅杂环. 当使用氯甲基氯硅烷104为底物时, 反应经历了自由基加成/交叉偶联机制: 首先, 烷基自由基对1,3-二烯加成, 形成关键的π-烯丙基Ni(II)中间体E, 然后在金属还原剂Mn的作用下生成π-烯丙基Ni(I)中间体F, 继而发生分子内Si—Cl键的氧化加成和还原消除, 最终以高对映选择性得到α-手性硅杂环己烯105. 当使用1,2-二氯二硅烷102为底物时, 其反应机制与舒兴中课题组[49]报道的一致, 反应遵循硅金属化/交叉偶联机制, 高效、高选择性地合成了α-手性1,2-二硅杂环己烯106. 该策略具有优异的官能团兼容性, 为合成多样化的手性硅砌块提供了强大平台, 并被成功应用于硅代天然产物(+)-Macrocarpene (107)和药物分子PF-06409577硅类似物108的简洁合成, 展示了其在药物化学和材料化学中的巨大应用潜力.
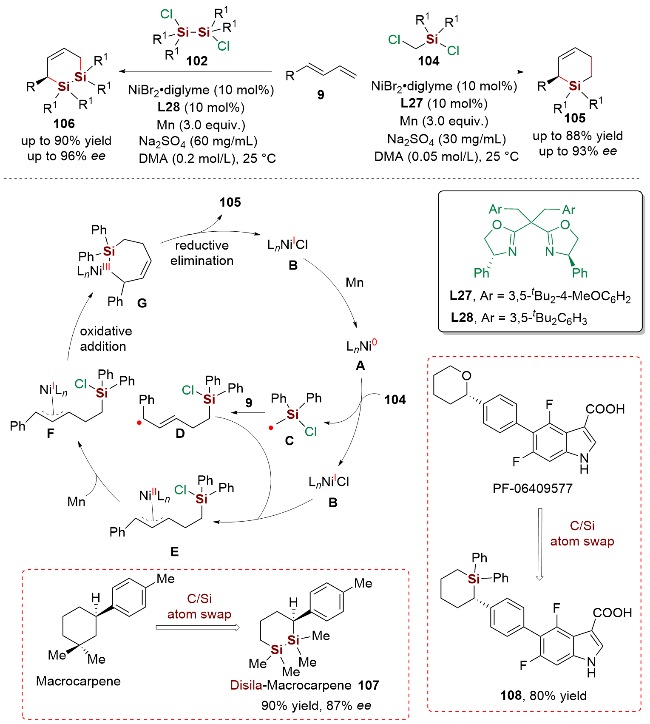
图式39 Ni催化1,3-二烯与氯硅烷的不对称还原[4+2]环化反应

Scheme 39 Ni-catalyzed enantioselective reductive [4+2] cyclization of 1,3-dienes with chlorosilanes

2.3 不对称[4+4]环化反应

近年来, 利用简单易得的1,3-二烯作为4π合成子参与的[4+4]环加成反应, 已成为构建八元环体系的重要策略.
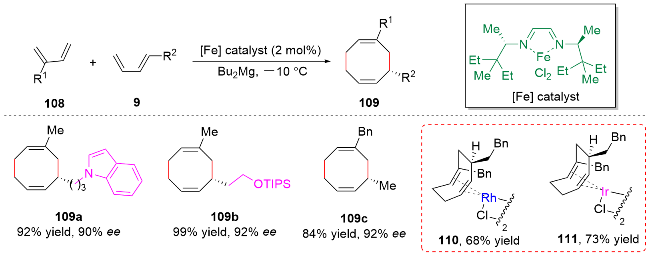
2020年, Cramer课题组[51]报道了一种铁催化不对称交叉[4+4]环加成反应, 实现了两种不同取代1,3-二烯的高对映选择性环合, 为手性环辛二烯109的合成提供了高效、原子经济性的新策略(Scheme 40). 该反应采用定制的手性α-二亚胺铁配合物为催化剂, 在温和条件下以优异交叉选择性和高对映选择性获得多种官能团化的环辛二烯产物. 所得手性环辛二烯进一步转化为Rh(I)配合物110和Ir(I)配合物111, 初步展现出了其在不对称催化中的应用潜力.
图式40 Fe催化1,3-二烯的不对称[4+4]环化反应

Scheme 40 Fe-catalyzed asymmetric [4+4] cyclization of 1,3-dienes

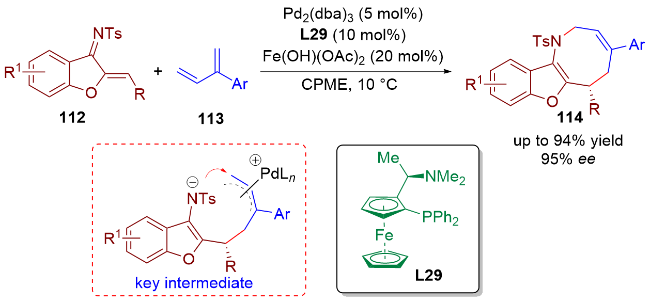
2024年, 赵宇和陈应春课题组[52]合作发展了Pd(0)-π-Lewis碱催化异戊二烯衍生物113与氮杂二烯112的不对称[4+4]环加成反应, 用于构建苯并呋喃并八元氮杂环114 (Scheme 41). 该策略同样需经历插烯加成和分子内烯丙基胺化串联过程, 以高对映选择性实现了八元氮杂环的高效构建. 该反应显著的特点在于其优异的化学选择性与区域选择性, 避免了常见的[4+2]竞争路径. 作者进一步展示了产物中烯烃单元可进行高非对映选择性的后续衍生化, 如环氧化和自由基环化等, 快速构建了多个结构复杂的多环化合物, 显著提升了该方法的合成应用价值.
图式41 Pd(0)-π-Lewis碱催化1,3-二烯与氮杂二烯的不对称环化反应

Scheme 41 Pd(0)-π-Lewis base catalyzed asymmetric cyclization of 1,3-dienes with azadienes

过渡金属催化1,3-二烯1,4-位的不对称环化反应, 通过[4+1]、[4+2]及[4+4]等环化模式, 高效构建了五元至八元手性环系. 其中, 镍催化的[4+1]环化成功合成了环戊烯及硅杂环戊烯; 铑、钴及钯(π-Lewis碱)策略分别实现了1,3-二烯与炔烃和亚胺的[4+2]环化以构建六元环; 而铁和钯(π-Lewis碱)催化的不对称[4+4]环化则为难构建的八元环系提供了原子经济性新途径. 这些策略共同拓展了1,3-二烯在合成中环及大环手性分子中的应用潜力.

3 总结与展望

近年来, 过渡金属催化的1,3-二烯不对称环化反应取得了显著的进展, 已成为构建手性环状分子(尤其是中环及杂环化合物)的高效工具. 本文系统综述了该领域的研究现状, 重点从1,2-位和1,4-位环化两种模式出发, 详细讨论了Heck反应、C—H键活化、Wacker-type氧化以及π-Lewis碱催化等多种策略介导的串联环化反应. 这些方法不仅实现了从五元到八元环系的高效、高对映选择性构建, 还展现出良好的官能团兼容性和底物多样性. 特别值得关注的是, 陈应春课题组发展的Pd(0)-π-Lewis碱催化策略, 通过提升1,3-二烯HOMO能级, 成功拓展了插烯加成/环化的新路径, 为反应类型和底物范围的扩展提供了新思路.
尽管该领域已取得长足进展, 但仍面临若干关键挑战与反展机遇: (1)机理研究与选择性精准调控. 当前多数反应的立体控制机制仍不明确, 尤其是手性决定步骤与配体-金属协同作用的本质尚缺乏研究. 未来应结合DFT计算、原位光谱表征与动力学实验, 深入解析关键中间体的结构与反应路径, 实现对区域选择性和对映选择性的理性预测与精准调控. (2)新型催化体系开发. 现有研究高度依赖于Pd、Rh、Ir等贵金属催化剂, 限制了其在大规模合成中的应用潜力. 开发基于Fe、Co、Ni等廉价金属的高效催化体系, 尤其是具有高立体控制能力的配体设计, 将是推动该领域可持续发展的重要方向. 此外, 光、电、酶等绿色催化模式的引入也值得进一步探索. (3)底物范围与合成应用拓展. 当前方法对脂肪族1,3-二烯、多取代或官能团化底物的适用性仍有限, 且复杂分子后期修饰中的应用案例较少. 未来应发展更具普适性的催化体系, 将反应拓展至生物活性分子、天然产物及药物中间体的合成中, 提升反应实用性和合成价值. (4)多组分与串联反应策略. 推动1,3-二烯不对称环化与多组分、自由基化学、金属迁移反应等策略的融合, 有望实现更高效、更复杂的分子构建, 进一步拓展其在合成化学中的应用边界.
综上, 随着新型催化体系的不断发展、机理研究的深入以及与其他催化模式的融合创新, 过渡金属催化的1,3-二烯不对称环化反应将在有机合成化学中发挥更加重要的作用, 为手性环状分子的绿色、高效合成提供更加多样化和可持续的工具.
(Zhao, C.)
[1]
(a) Eschenbrenner-Lux V.; Kumar K.; Waldmann H. Angew. Chem., Int. Ed. 2014, 53, 11146.

DOI

(b) Olivares A. M.; Weix D. J. J. Am. Chem. Soc. 2018, 140, 2446.

DOI PMID

(c) Nguyen V. T.; Dang H. T.; Pham H. H.; Nguyen V. D.; Flores-Hansen C.; Arman H. D.; Larionov O. V. J. Am. Chem. Soc. 2018, 140, 8434.

DOI PMID

(d) Hu T.-J.; Li M.-Y.; Zhao Q.; Feng C.-G.; Lin G.-Q. Angew. Chem., Int. Ed. 2018, 57, 5871.

DOI

(e) Long J.; Liu B.; Zhang S.; Zhu Y.; Gu S. Chin. J. Org. Chem. 2024, 44, 3309 (in Chinese).

DOI

(龙姣, 刘白雪, 张双双, 朱园园, 古双喜, 有机化学, 2024, 44, 3309.)

DOI

[2]
(a) Wang X.; Gong L.-Z. Synthesis 2019, 51, 122.

DOI

(b) Sigman M. S.; Werner E. W. Acc. Chem. Res. 2012, 45, 874.

DOI

(c) Wu Z.; Zhang W. Chin. J. Org. Chem. 2017, 37, 2250 (in Chinese).

DOI

(吴正兴, 张万斌, 有机化学, 2017, 37, 2250.)

DOI

(d) Zhu X.-Q.; Wang Q.; Zhu J. Angew. Chem., Int. Ed. 2023, 62, e202214925.

DOI

[3]
(a) Hoyt J. M.; Schmidt V. A.; Tondreau A. M.; Chirik P. J. Science 2015, 349, 960.

DOI

(b) Kim H.; Kim S.; Kim J.; Son J. Y.; Baek Y.; Um K.; Lee P. H. Org. Lett. 2017, 19, 5677.

DOI

(c) Lang B.; Zhu H.; Wang C.; Lu P.; Wang Y. Org. Lett. 2017, 19, 1630.

DOI PMID

(d) Kim S.; Kim H.; Um K.; Lee P. H. J. Org. Chem. 2017, 82, 9808.

DOI

(e) Chen Z.-C.; Ouyang Q.; Du W.; Chen Y.-C. J. Am. Chem. Soc. 2024, 146, 6422.

DOI

(f) Tu Y.; Xu B.; Wang Q.; Dong H.; Zhang Z.-M.; Zhang J. J. Am. Chem. Soc. 2023, 145, 4378.

DOI

(g) Nishimura T.; Ebe Y.; Hayashi T. J. Am. Chem. Soc. 2013, 135, 2092.

DOI PMID

(h) Nishimura T.; Nagamoto M.; Ebe Y.; Hayashi T. Chem. Sci. 2013, 4, 4499.

DOI

[4]
O’ Connor, J. M.; Stallman, B. J.; Clark, W. G.; Shu, A. Y. L.; Spada, R. E.; Stevenson, T. M.; Dieck, H. A. J. Org. Chem. 1983, 48, 807.

DOI

[5]
Larock R. C.; Fried C. A. J. Am. Chem. Soc. 1990, 112, 5882.

DOI

[6]
Hong C. Y.; Overman L. E. Tetrahedron Lett. 1994, 35, 3453.

DOI

[7]
(a) Kagechika K.; Shibasaki M. J. Org. Chem. 1991, 56, 4093.

DOI

(b) Kagechika K.; Ohshima T.; Shibasaki M. Tetrahedron 1993, 49, 1773.

DOI

(c) Ohshima T.; Kagechika K.; Adachi M.; Sodeoka M.; Shibasaki M. J. Am. Chem. Soc. 1996, 118, 7108.

DOI

(d) Overman L. E.; Rosen M. D. Tetrahedron 2010, 66, 6514.

DOI PMID

(e) Overman L. E.; Rosen M. D. Angew. Chem., Int. Ed. 2000, 39, 4596.

DOI

(f) Flubacher D.; Helmchen G. Tetrahedron Lett. 1999, 40, 3867.

DOI

(g) Wu X.; Lin H.-C.; Li M.-L.; Li L.-L.; Han Z.-Y.; Gong L.-Z. J. Am. Chem. Soc. 2015, 137, 13476.

DOI

[8]
Chen S.-S.; Meng J.; Li Y.-H.; Han Z.-Y. J. Org. Chem. 2016, 81, 9402.

DOI

[9]
Wu X.; Chen S.-S.; Sen; Zhang L.; Wang H.-J.; Gong L.-Z. Chem. Commun. 2018, 54, 9595.

DOI

[10]
Luo L.; Zheng H.; Liu J.; Wang H.; Wang Y.; Luan X. Org. Lett. 2016, 18, 2082.

DOI

[11]
Zhang Y.; Pan Z.; Guo H.; Yang J.; Zhang J. Tetrahedron Lett. 2022, 107, 154120.

DOI

[12]
Zhang L.-Z.; Zhang P.-C.; Wang Q.; Zhou M.; Zhang J. Nat. Commun. 2025, 16, 930.

DOI

[13]
Xu J.-C.; Yin Y.-Z.; Han Z.-Y. Org. Lett. 2021, 23, 3834.

DOI

[14]
Wang Y.; Li Y.; Fan Y.; Wang Z.; Tang Y. Chem. Commun. 2017, 53, 11873.

DOI

[15]
Li Y.-L.; Zhang P.-C.; Wu H.-H.; Zhang J. J. Am. Chem. Soc. 2021, 143, 13010.

DOI

[16]
(a) Huang H.-M.; Koy M.; Serrano E.; Pflüger P. M.; Schwarz J. L.; Glorius F. Nat. Catal. 2020, 3, 393.

DOI

(b) Cheung K. P. S.; Kurandina D.; Yata T.; Gevorgyan V. J. Am. Chem. Soc. 2020, 142, 9932.

DOI

(c) Huang H.-M.; Bellotti P.; Pflüger P. M.; Schwarz J. L.; Glorius F. J. Am. Chem. Soc. 2020, 142, 9932.

DOI

(d) Song S.; Yin Y.-Z.; Han Z.-Y. Synth. 2023, 55, 3793.

DOI

(e) Liu Z.-L.; Yan J.-L.; Chen K.; Xiang H.-Y.; Yang H. Org. Lett. 2024, 26, 8762.

DOI

(f) Liu Z.-L.; Ye Z.-P.; Liao Z.-H.; Lu W.-D.; Guan J.-P.; Gao Z.-Y.; Chen K.; Chen X.-Q.; Xiang H.-Y.; Yang H. ACS Catal. 2024, 14, 3725.

DOI

[17]
Zheng Y.; Lu W.; Xie Z.; Chen K.; Xiang H.; Yang H. Org. Lett. 2022, 24, 5407.

DOI PMID

[18]
Singh A.; Pal K.; Dutta S.; Dey A.; Kancherla R.; Maity B.; Cavallo L.; Rueping M. Angew. Chem., Int. Ed. 2025, 64, e202503446.

DOI

[19]
Zhan X.; Nie Z.; Li N.; Zhou A.; Lv H.; Liang M.; Wu K.; Xheng G.-J.; Yin Q. Angew. Chem., Int. Ed. 2024, 63, e202404388.

DOI

[20]
(a) Newton C. G.; Wang S. G.; Oliveira C. C.; Cramer N. Chem. Rev. 2017, 117, 8908.

DOI

(b) Engle K. M.; Mei T.-S.; Wasa M.; Yu J.-Q. Acc. Chem. Res. 2012, 45, 788.

DOI

(c) Yeung C. S.; Dong V. M. Chem. Rev. 2011, 111, 1215.

DOI

(d) Lyons T. W.; Sanford M. S. Chem. Rev. 2010, 110, 1147.

DOI

(e) Zhang J.; Lu X.; Shen C.; Xu L.; Ding L.; Zhong G. Chem. Soc. Rev. 2021, 50, 3263.

DOI PMID

(f) Rej S.; Ano Y.; Chatani N. Chem. Rev. 2020, 120, 1788.

DOI

(g) Ackermann L. Acc. Chem. Res. 2020, 53, 84.

DOI

[21]
Houlden C. E.; Bailey C. D.; Ford J. G.; Gagne M. R.; Lloyd-Jones G. C.; Booker-Milburn K. I. J. Am. Chem. Soc. 2008, 130, 10066.

DOI PMID

[22]
Chen S.-S.; Wu M.-S.; Han Z.-Y. Angew. Chem., Int. Ed. 2017, 56, 6641.

DOI

[23]
Zhang T.; Shen H.-C.; Xu J.-C.; Fan T.; Han Z.-Y.; Gong L.-Z. Org. Lett. 2019, 21, 2048.

DOI PMID

[24]
(a) Cooper S. P.; Booker-Milburn K. I. Angew. Chem., Int. Ed. 2015, 54, 6496.

DOI

(b) Watt M. S.; Booker-Milburn K. I. Org. Lett. 2016, 18, 5716.

DOI

[25]
Wu L.; Li L.; Zhang H.; Gao H.; Zhou Z.; Yi W. Org. Lett. 2021, 23, 3844.

DOI

[26]
Mishra A.; Cong X.; Nishiura M.; Hou Z. J. Am. Chem. Soc. 2023, 145, 17468.

DOI

[27]
(a) Zhu Y.; Cornwall R. G.; Du H.; Zhao B.; Shi Y. Acc. Chem. Res. 2014, 47, 3665.

DOI

(b) McDonald R. I.; Liu G.; Stahl S. S. Chem. Rev. 2011, 111, 2981.

DOI PMID

(c) Cardona F.; Goti A. Nat. Chem. 2009, 1, 269.

DOI

[28]
Lucet D.; Le Gall T.; Mioskowski C. Angew. Chem., Int. Ed. 1998, 37, 2580.

DOI

[29]
Bar G. L. J.; Lloyd-Jones G. C.; Booker-Milburn K. I. J. Am. Chem. Soc. 2005, 127, 7308.

DOI

[30]
(a) Du H.; Zhao B.; Yuan W.; Shi Y. Org. Lett. 2008, 19, 2813.

DOI

(b) Zhao B.; Peng X.; Cui S.; Shi Y. J. Am. Chem. Soc. 2010, 132, 11009.

DOI

[31]
Wu Z.; Wen K.; Zhang J.; Zhang W. Org. Lett. 2017, 10, 4231.

DOI

[32]
Wu M.-S.; Fan T.; Chen S.-S.; Han Z.-Y.; Gong L.-Z. Org. Lett. 2018, 20, 2485.

DOI

[33]
Shen H.-C.; Wu Y.-F.; Zhang Y.; Fan L.-F.; Han Z.-Y.; Gong L.-Z. Angew. Chem., Int. Ed. 2018, 57, 2372.

DOI

[34]
Fan T.; Shen H.-C.; Han Z.-Y.; Gong L.-Z. Chin. J. Chem. 2019, 37, 226.

DOI

[35]
Xiao B.-X.; Jiang B.; Yan R.-J.; Zhu J.-X.; Xie K.; Gao X.-Y.; Ouyang Q.; Du W.; Chen Y.-C. J. Am. Chem. Soc. 2021, 143, 4809.

DOI

[36]
Lu J.-B.; Liang S.-Y.; Gui W.-T.; Chen Z.-C.; Du W.; Chen Y.-C. Org. Lett. 2023, 25, 576.

DOI

[37]
Shen G.-L.; Tan Y.-Y; Hu Y.; Chen Z.-C.; Du W.; Chen Y.-C. Org. Lett. 2023, 25, 6649.

DOI

[38]
Liang S.-Y.; Zhang T.-Y.; Chen Z.-C.; Du W.; Chen Y.-C. Org. Lett. 2024, 26, 1483

DOI

[39]
Xie K.; Kong B.-R.; Wang C.-Q.; Chen Z.-C.; Du W.; Chen Y.-C. Org. Lett. 2025, 27, 7058.

DOI

[40]
Hu Y.; Huang J.-Y.; Yan R.-J.; Chen Z.-C.; Ouyang Q.; Du W.; Chen Y.-C. Chem. Sci. 2023, 14, 1896.

DOI

[41]
(a) Ishihara K.; Kondo S.; Yamamoto H.; Ohashi H.; Inagaki S. J. Org. Chem. 1997, 62, 3026.

PMID

(b) Corey E. J.; Lee T. W. Tetrahedron Lett. 1997, 38, 5755.

DOI

(c) Evans D. A.; Miller S. J.; Lectka T.; von Matt P. J. Am. Chem. Soc. 1999, 121, 7559.

DOI

(d) Hilt G.; Hess W.; Harms K. Org. Lett. 2006, 8, 3287.

DOI

(e) Ishihara K.; Fushimi M. J. Am. Chem. Soc. 2008, 130, 7532.

DOI PMID

(f) Hatano M.; Sakamoto T.; Mizuno T.; Goto Y.; Ishihara K. J. Am. Chem. Soc. 2018, 140, 16253.

DOI

[42]
(a) Barluenga J.; Lopez S.; Florez J. Angew. Chem., Int. Ed. 2003, 42, 231.

DOI

(b) Chen J.-R.; Hu X.-Q.; Lu L.-Q.; Xiao W.-J. Chem. Rev. 2015, 115, 5301.

DOI

[43]
Zhou Y.-Y.; Uyeda C. Science 2019, 363, 857.

DOI

[44]
Behlen M. J.; Uyeda C. J. Am. Chem. Soc. 2020, 142, 17294.

DOI

[45]
Qi L.; Pan Q.-Q.; Wei X.-X.; Pang X.; Liu Z.; Shu X.-Z. J. Am. Chem. Soc. 2023, 145, 13008.

DOI

[46]
Bao L.-Y.; Yin J.; Shi L.; Zheng L. Org. Biomol. Chem. 2020, 18, 2956.

DOI

[47]
Singh D.; RajanBabu T. V. Angew. Chem., Int. Ed. 2023, 62, e202216000.

DOI

[48]
Zhang J.; Hu Y.; Zhang T.-Y.; Chen Z.-C.; Du W.; Chen Y.-C. Org. Lett. 2023, 25, 8133.

DOI PMID

[49]
Qi L.; Xu S.; Pang X.; Wu Y.-K.; Wang X.; Shu X.-Z. Angew. Chem., Int. Ed. 2025, 64, e202509961.

DOI

[50]
Yin K.; Yang L.-Y.; Chen S.; Zhao D. Angew. Chem., Int. Ed. 2025, 64, e202515185.

[51]
Braconi E.; Götzinger A. C.; Cramer N. J. Am. Chem. Soc. 2020, 142, 19819.

DOI PMID

[52]
Pan J.; Ogawa Ho T.; Chen Y.-C.; Yang B.-M.; Zhao Y. Angew. Chem., Int. Ed. 2024, 63, e202317703.

DOI

文章导航

/